
Função e Bases Moleculares › A célula que decide: sinal, ciclo, reparo e morte
Dano e reparo de DNA
O controle isogênico é o equivalente de laboratório da randomização
O caso
Uma célula tumoral perdeu uma via de reparo do DNA — e isso, por si só, não a matou. Ela continuou crescendo. Então bloqueia-se a via de reparo que restou. A célula tumoral morre. A célula normal, ao lado, sobrevive — porque ela ainda tem as duas.
Repare no que aconteceu com a seletividade. O medicamento não distingue tumor de tecido normal. Quem distingue é o defeito que o tumor já tinha. A droga é igual para todos; o que muda é quem tem uma rota sobrando.
É a definição formal do fenômeno: a célula sobrevive quando qualquer um de dois genes é mutado isoladamente, mas a disrupção simultânea de ambos leva à morte. Perder uma via não é apenas um defeito. É uma dependência criada — e uma dependência é algo que se pode atacar.
Agora a pergunta que este capítulo persegue, e ela é de método, não de biologia. Como se prova que a morte veio da falta daquela via, e não de qualquer outra diferença entre as células comparadas?
O experimento intuitivo é comparar uma linhagem celular com a mutação e outra sem. E aí está a armadilha: duas linhagens diferentes não diferem só na mutação. Elas vêm de tecidos diferentes, de pacientes diferentes, com milhares de alterações acumuladas, velocidades de crescimento distintas e formas distintas de lidar com qualquer fármaco.
Qualquer uma dessas diferenças poderia explicar o resultado. A solução existe e é elegante: usar as mesmas células, com e sem a peça. Foi o que se fez ao degradar a proteína crítica dentro de células que a tinham — e observar o que muda.
O mecanismo
Comece pelo problema físico. O DNA quebra o tempo todo. Quebra por radiação, por espécies reativas produzidas pela própria respiração, por erros durante a cópia e por acidentes mecânicos quando a maquinaria de replicação encontra um obstáculo.
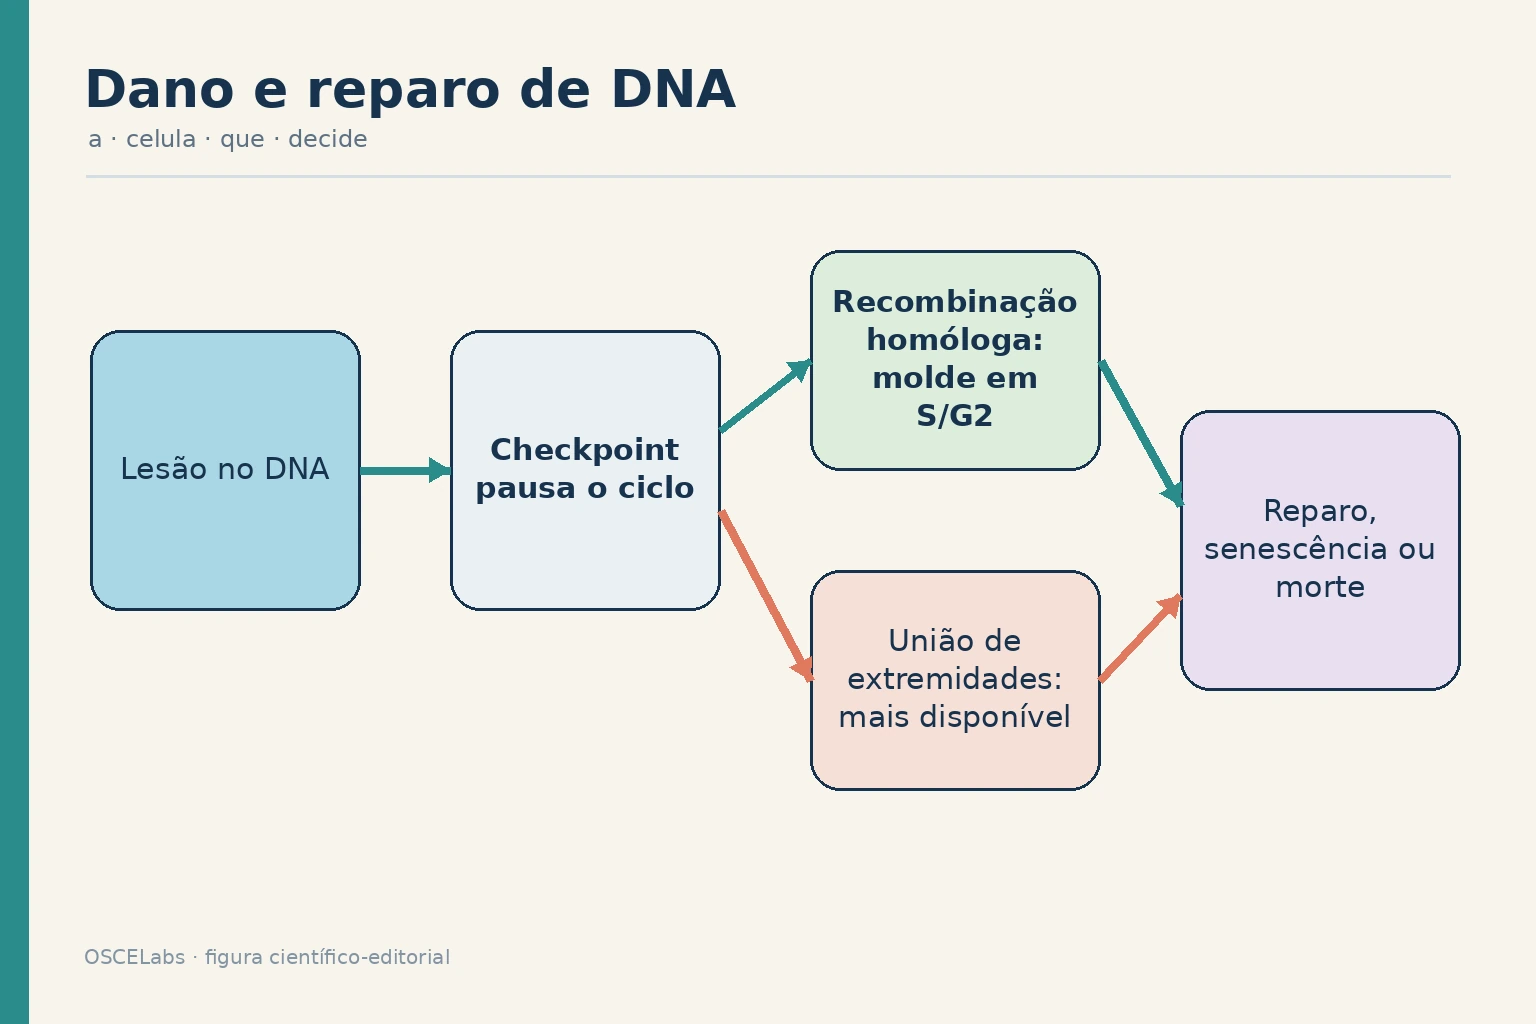
Não é evento excepcional: é rotina. E há um tipo de quebra especialmente perigoso — quando as duas fitas se rompem no mesmo ponto. Por que esse é o pior caso? Porque, quando só uma fita quebra, a outra continua inteira e serve de molde: basta ler a fita intacta e reconstruir a que faltou. A informação nunca se perde.
Com as duas fitas rompidas, não há molde local. Os dois pedaços podem se afastar, e a célula fica com duas pontas soltas e nenhuma referência sobre o que havia entre elas. Perder o molde é perder a informação — e é isso que torna a quebra dupla o dano mais grave.
A célula resolve isso com duas estratégias muito diferentes, e a diferença entre elas organiza o capítulo. Estratégia um: procurar outro molde. Depois que o DNA foi copiado, existe uma cópia idêntica ao lado. A célula pode usá-la como referência e reconstruir o trecho perdido com fidelidade.
É precisa — e é condicional. Só funciona quando a cópia existe, isto é, num intervalo específico do ciclo. Fora dele, não há a quem recorrer. Estratégia dois: colar as pontas. Aproximam-se as duas extremidades e emendam-se diretamente, sem molde nenhum.
É rápida, funciona a qualquer momento — e é imprecisa. Como não há referência, é comum perder ou acrescentar algumas letras na emenda. Repare no compromisso: a via precisa exige uma condição; a via disponível cobra em fidelidade. Nenhuma das duas é melhor em absoluto.
E é justamente por existirem duas que a célula sobrevive a perder uma. Isso tem nome: redundância. A redundância é o que torna um organismo robusto — e é exatamente o que a letalidade sintética explora.
Agora a lógica terapêutica, e ela é a mais elegante da oncologia. A célula sobrevive quando qualquer um de dois genes é mutado isoladamente; a disrupção simultânea de ambos leva à morte. Um tumor que já perdeu a via precisa está funcionando com uma rota só. Ele não morreu por isso — mas ficou sem reserva.
Bloquear a rota restante mata quem só tinha uma e não mata quem tem duas. A seletividade não vem da droga: vem do defeito preexistente. É o oposto da quimioterapia do capítulo anterior, em que a seletividade vinha de estar se dividindo — algo que tecidos normais também fazem.
Aqui, a propriedade que separa tumor de tecido normal é uma perda que só o tumor sofreu. E há uma consequência que amarra com o capítulo do marcador: se a seletividade depende do defeito, é obrigatório saber se o defeito existe. Sem o defeito, resta a toxicidade.
Só que identificar o defeito é mais difícil do que parece, e é aqui que a clínica complica a teoria. Ter alteração num gene da via não é o mesmo que a via estar perdida.
O benefício duradouro permanece concentrado em tumores com alterações de dois genes específicos, especialmente do segundo deles, enquanto alterações não pertencentes a esse par, dentro da mesma via, mostram resultados heterogêneos e frequentemente modestos. A via tem muitos componentes, e nem toda alteração em cada um deles produz o mesmo grau de perda funcional.
O problema é declarado sem rodeios em outro gene da resposta ao dano, detectado em aproximadamente 6% dos tumores considerando todos os tipos e em até 10% dos casos esofagogástricos: definir a verdadeira deficiência desse gene permanece um desafio.
Encontrar a alteração é fácil; provar que a função se perdeu é o problema. E é a função, não a alteração, que cria a dependência. Some ainda a instabilidade da própria dependência. Entre os mecanismos de resistência descritos está a restauração do reparo por recombinação homóloga — junto com proteção de forquilhas de replicação, tolerância a pontos de checagem e manuseio alterado do fármaco, convergindo com dormência induzida pelo tratamento e estados residuais quiescentes tolerantes à terapia.
Se o tumor recupera a via perdida, a dependência desaparece — e com ela a seletividade. A maioria dos respondedores acaba recaindo. A vulnerabilidade não é uma propriedade permanente do tumor: é um estado, e estados mudam.
Agora o método, que é a lição do capítulo. Como demonstrar que a morte se deve à perda daquela via específica? O caminho intuitivo é comparar uma linhagem celular que tem a mutação com outra que não tem, expor as duas ao medicamento e mostrar que a primeira morre mais.
E esse experimento não prova o que parece provar. Duas linhagens celulares diferentes diferem em milhares de coisas. Vieram de tumores distintos, de pessoas distintas; acumularam alterações próprias; crescem em velocidades diferentes; expressam transportadores diferentes; têm estados metabólicos e epigenéticos diferentes.
A mutação de interesse é uma diferença entre milhares — e o experimento atribui o resultado inteiro justamente a ela. Isso é confusão, no sentido técnico: uma variável que acompanha a exposição e também afeta o desfecho. É o mesmo problema dos estudos observacionais, transportado para a bancada.
A solução tem nome e é o padrão do campo: controle isogênico. Usam-se as mesmas células, e altera-se apenas a variável de interesse. Mesma origem, mesma história, mesmo meio de cultura, mesmo número de passagens — e uma única diferença deliberada.
O controle isogênico é o equivalente de laboratório da randomização. A randomização torna os grupos comparáveis em média, distribuindo ao acaso tudo o que não se mediu. O controle isogênico faz melhor: torna os grupos idênticos, exceto na variável estudada.
Em ambos, o objetivo é o mesmo — impedir que outra coisa explique a diferença. E o estudo que serve de exemplo faz isso com um refinamento adicional. Em vez de comparar linhagens, removeu-se a proteína dentro de células que a tinham, usando uma molécula que explora a maquinaria celular de degradação de proteínas para eliminar a proteína-alvo.
A comparação passou a ser entre a mesma célula com e sem a peça. E há dois elementos de prova que se somam ao controle isogênico, e que valem para qualquer atribuição causal experimental. Primeiro: relação com a dose e com o tempo. O composto degrada a proteína-alvo de maneira dependente da concentração e do tempo. Se remover mais proteína produz mais efeito, e remover por mais tempo também, então o efeito acompanha a variável pretendida — e não um acaso da preparação.
Segundo, e é o mais forte: a reversão. A degradação ressensibilizou ao inibidor células antes resistentes a ele. Repare na força desse argumento. Se a resistência vinha de ter a rota, então retirar a rota deve devolver a sensibilidade — e foi o que aconteceu. A previsão era arriscada e se confirmou.
Controle isogênico, relação dose-tempo e reversão: os três juntos sustentam a atribuição causal muito melhor do que qualquer um isolado. E os autores registram o que o próprio composto demonstra: ele mimetiza de forma eficaz o fenótipo de deficiência, por comprometer o reparo de quebras de dupla fita.
Criar artificialmente o defeito é a maneira mais limpa de mostrar que é o defeito que importa. Uma delimitação obrigatória: isso é evidência em material celular. Ela licencia mecanismo e direção do efeito — não magnitude em pacientes. Uma sinergia observada em cultura não informa quanto de benefício haveria numa pessoa.
Agora a lição, generalizada. Sempre que uma diferença é atribuída a uma variável, a pergunta correta é: o que mais difere entre os grupos comparados? Em estudo clínico, a resposta é a randomização. Na bancada, é o controle isogênico. Em ambos, o problema é o mesmo — e a ausência de solução tem o mesmo nome: confusão.
E há um alerta específico sobre literatura pré-clínica: comparações entre linhagens celulares diferentes são extremamente comuns e frequentemente apresentadas como demonstração de mecanismo. Elas geram hipóteses; não estabelecem causa. O antídoto tem três perguntas. Primeira: os grupos comparados são as mesmas células, ou são células diferentes?
Segunda: o efeito acompanha a dose e o tempo? Se não acompanhar, ele pode não ser da variável estudada. Terceira: a manipulação foi revertida — e o efeito voltou junto? Reversão é a prova mais forte disponível. A pergunta que fica: o que eu mudei entre os dois grupos, e o que mais mudou junto?
Reparo de DNA precisa corresponder ao tipo de lesão e ao momento do ciclo. Excisão remove bases ou segmentos danificados; mismatch repair corrige erros pós-replicação; quebras de dupla fita podem seguir recombinação homóloga, quando há molde adequado, ou união de extremidades, mais disponível porém potencialmente imprecisa. Ativação de resposta ao dano pode pausar o ciclo, induzir senescência ou morte. Variantes germinativas alteram predisposição do organismo; eventos somáticos adicionais ajudam a determinar quando e em qual clone o fenótipo aparece.
O que o mecanismo explica
Seis perguntas que separam a variável estudada de tudo o que veio junto com ela.
“Por que a quebra das duas fitas é o dano mais grave?”
Sem a fita oposta intacta, não há molde local e a informação entre as pontas se perde.
“Por que existem duas estratégias de reparo?”
A precisa exige que a cópia exista; a disponível funciona sempre e cobra em fidelidade.
“Por que perder uma via cria uma dependência?”
A célula sobrevive com uma rota só, mas fica sem reserva — e bloquear a rota restante a mata.
“A alteração encontrada significa que a via está perdida?”
Não: definir a verdadeira deficiência permanece um desafio, e alterações fora do par principal dão resultados modestos.
“A dependência é permanente?”
Não: a restauração do reparo é mecanismo de resistência, e a maioria dos respondedores acaba recaindo.
“Os grupos comparados são as mesmas células?”
Duas linhagens diferentes diferem em milhares de coisas, e qualquer uma poderia explicar o resultado.
Como se orientar
- Aceitar o dano como rotina
- O DNA quebra por radiação, espécies reativas, erros de cópia e acidentes de replicação.
- Entender por que a quebra dupla é pior
- Sem a fita oposta, some o molde e some a informação.
- Comparar as duas estratégias
- Precisa e condicional contra disponível e imprecisa.
- Nomear a redundância
- É por haver duas rotas que a célula sobrevive a perder uma.
- Ler a perda como dependência
- Quem ficou com uma rota só é vulnerável a perdê-la.
- Exigir prova de perda funcional
- Encontrar a alteração é fácil; provar que a função se perdeu é o problema.
- Perguntar o que mais difere
- Entre dois grupos comparados, a variável de interesse raramente é a única diferença.
O raciocínio
Da redundância que permite sobreviver à comparação que permite concluir.
- 1
Situar o dano como rotina
O DNA quebra por radiação, por espécies reativas da própria respiração, por erros de cópia e por acidentes de replicação.
Erro comum: Tratar dano ao DNA como evento excepcional.
- 2
Explicar a quebra de fita única
Com uma fita intacta, basta lê-la e reconstruir a que faltou: a informação nunca se perde.
Erro comum: Igualar em gravidade os dois tipos de quebra.
- 3
Explicar a quebra dupla
Sem molde local, restam duas pontas soltas e nenhuma referência sobre o que havia entre elas.
Erro comum: Supor que a célula sempre sabe o que foi perdido.
- 4
Descrever a estratégia precisa
Depois da cópia existe uma versão idêntica ao lado, que serve de referência para reconstruir com fidelidade.
Erro comum: Imaginar reparo fiel disponível a qualquer momento do ciclo.
- 5
Descrever a estratégia rápida
As pontas são aproximadas e emendadas sem molde, o que é rápido e imprecisо, com perda ou acréscimo de letras.
Erro comum: Considerar a via rápida um mecanismo defeituoso, e não um compromisso.
- 6
Nomear a redundância
É por existirem duas rotas que a célula sobrevive a perder uma.
Erro comum: Ver duplicidade de vias como desperdício.
- 7
Enunciar a letalidade sintética
A célula sobrevive quando qualquer um de dois genes é mutado isoladamente, e a disrupção simultânea de ambos leva à morte.
Erro comum: Buscar um alvo que mate a célula tumoral isoladamente.
- 8
Localizar a seletividade
Bloquear a rota restante mata quem só tinha uma e poupa quem tem duas: a seletividade vem do defeito preexistente, não da droga.
Erro comum: Atribuir a seletividade a alguma propriedade do medicamento.
- 9
Contrastar com a quimioterapia clássica
Lá a seletividade vinha de estar se dividindo, algo que tecidos normais também fazem; aqui vem de uma perda que só o tumor sofreu.
Erro comum: Tratar toda terapia antitumoral como tendo o mesmo tipo de seletividade.
- 10
Exigir o marcador
Se a seletividade depende do defeito, é obrigatório saber se o defeito existe — sem ele, resta a toxicidade.
Erro comum: Prescrever a estratégia sem verificar a condição que a torna seletiva.
- 11
Distinguir alteração de deficiência
Ter alteração num gene da via não é o mesmo que a via estar perdida; definir a verdadeira deficiência permanece um desafio.
Erro comum: Tratar qualquer alteração na via como equivalente para fins de indicação.
- 12
Ler a distribuição do benefício
O benefício duradouro concentra-se em alterações de dois genes específicos, e alterações fora desse par mostram resultados heterogêneos e frequentemente modestos.
Erro comum: Generalizar o benefício para toda alteração da via.
- 13
Dimensionar a frequência e a dificuldade
Alterações de outro regulador da resposta ao dano aparecem em cerca de 6% dos tumores em geral e em até 10% dos casos esofagogástricos, com definição de deficiência ainda desafiadora.
Erro comum: Supor que a frequência da alteração equivale à frequência da vulnerabilidade.
- 14
Reconhecer a impermanência
A restauração do reparo é mecanismo de resistência, ao lado de proteção de forquilhas, tolerância a pontos de checagem e manuseio alterado do fármaco.
Erro comum: Considerar a vulnerabilidade uma propriedade fixa do tumor.
- 15
Expor o experimento intuitivo
Comparar uma linhagem com a mutação e outra sem, expor ambas e mostrar que a primeira morre mais.
Erro comum: Aceitar essa comparação como demonstração de mecanismo.
- 16
Listar o que mais difere
Origem, história, alterações acumuladas, velocidade de crescimento, transportadores e estados metabólicos e epigenéticos.
Erro comum: Tratar a mutação de interesse como a única diferença entre as linhagens.
- 17
Nomear o problema
É confusão no sentido técnico: uma variável que acompanha a exposição e também afeta o desfecho.
Erro comum: Achar que o problema de confusão é exclusivo de estudos observacionais.
- 18
Aplicar o controle isogênico
Usam-se as mesmas células com uma única diferença deliberada — o equivalente de laboratório da randomização, que torna os grupos idênticos exceto na variável estudada.
Erro comum: Comparar grupos que diferem em mais de uma coisa e atribuir o efeito a uma delas.
- 19
Somar dose, tempo e reversão
O composto degrada de maneira dependente da concentração e do tempo, e a degradação ressensibilizou células antes resistentes ao inibidor.
Erro comum: Sustentar a atribuição causal apenas com uma comparação entre grupos.
- 20
Delimitar a evidência
É evidência em material celular: licencia mecanismo e direção do efeito, e não magnitude em pacientes.
Erro comum: Transportar sinergia observada em cultura como estimativa de benefício clínico.
Esperado e alterado
- Quebras de DNA ocorrendo rotineiramente e sendo reparadas.
- Reparo fiel disponível quando existe cópia idêntica ao lado.
- Reparo por emenda direta disponível a qualquer momento, com imprecisão.
- Redundância entre as duas rotas garantindo sobrevivência à perda de uma.
- Célula normal sobrevivendo ao bloqueio de uma das rotas.
- Tumor que perdeu a via precisa e continua crescendo
- Sobrevive com uma rota só, sem reserva — dependência criada.
- Morte da célula tumoral ao bloquear a rota restante
- Letalidade sintética: a disrupção simultânea de duas rotas leva à morte.
- Alteração encontrada num gene da via sem benefício correspondente
- Ter alteração não é o mesmo que a via estar perdida.
- Alterações fora do par principal da via
- Resultados heterogêneos e frequentemente modestos.
- Alteração em cerca de 6% dos tumores em geral e até 10% dos esofagogástricos
- Frequência do achado genético, com definição de deficiência ainda desafiadora.
- Recaída após resposta inicial
- Restauração do reparo e outros mecanismos fazem a dependência desaparecer.
- Degradação da proteína em células que a tinham
- Mimetiza o fenótipo de deficiência e permite comparação isogênica.
- Ressensibilização de células antes resistentes
- Reversão da manipulação confirma a direção causal.
Por que isso importa
O DNA quebra o tempo todo — por radiação, por espécies reativas da própria respiração, por erros de cópia e por acidentes de replicação. É rotina. A quebra dupla é o pior caso porque, com uma fita intacta, basta lê-la e reconstruir; sem molde local, restam duas pontas soltas e nenhuma referência sobre o que havia entre elas. Perder o molde é perder a informação.
Há duas estratégias. Procurar outro molde — precisa, e condicional: só funciona quando a cópia existe. Colar as pontas — rápida, sempre disponível e imprecisa. A via precisa exige uma condição; a via disponível cobra em fidelidade.
É por existirem duas que a célula sobrevive a perder uma. Isso é redundância — e é exatamente o que a letalidade sintética explora. A célula sobrevive quando qualquer um de dois genes é mutado isoladamente; a disrupção simultânea de ambos leva à morte. Um tumor que já perdeu a via precisa funciona com uma rota só e ficou sem reserva.
Bloquear a rota restante mata quem só tinha uma e poupa quem tem duas. A seletividade não vem da droga: vem do defeito preexistente. É o oposto da quimioterapia clássica, cuja seletividade vinha de estar se dividindo — algo que tecidos normais também fazem.
E daí a amarração com o marcador: se a seletividade depende do defeito, é obrigatório saber se o defeito existe. Sem ele, resta a toxicidade. Só que ter alteração num gene da via não é o mesmo que a via estar perdida. O benefício duradouro concentra-se em alterações de dois genes específicos, especialmente do segundo, enquanto alterações fora desse par mostram resultados heterogêneos e frequentemente modestos.
E o problema é declarado: para outro regulador da resposta ao dano, presente em cerca de 6% dos tumores em geral e em até 10% dos casos esofagogástricos, definir a verdadeira deficiência permanece um desafio. Encontrar a alteração é fácil; provar que a função se perdeu é o problema — e é a função que cria a dependência.
A dependência também não é permanente: entre os mecanismos de resistência está a restauração do reparo por recombinação homóloga, ao lado de proteção de forquilhas, tolerância a pontos de checagem e manuseio alterado do fármaco, convergindo com dormência induzida pelo tratamento. A maioria dos respondedores acaba recaindo. A vulnerabilidade é um estado, e estados mudam.
Agora o método. Como provar que a morte se deve à perda daquela via? O caminho intuitivo é comparar uma linhagem com a mutação e outra sem. E esse experimento não prova o que parece provar. Duas linhagens diferentes diferem em milhares de coisas: origem, história, alterações acumuladas, velocidade de crescimento, transportadores, estados metabólicos e epigenéticos.
A mutação de interesse é uma diferença entre milhares — e o experimento atribui o resultado inteiro justamente a ela. Isso é confusão, no sentido técnico — o mesmo problema dos estudos observacionais, transportado para a bancada.
A solução é o controle isogênico: as mesmas células, com uma única diferença deliberada. O controle isogênico é o equivalente de laboratório da randomização — só que melhor: a randomização torna os grupos comparáveis em média; o controle isogênico torna-os idênticos exceto na variável estudada.
O estudo exemplar fez isso removendo a proteína dentro de células que a tinham, com uma molécula que explora a maquinaria celular de degradação de proteínas. A comparação passou a ser entre a mesma célula com e sem a peça — e o composto mimetiza de forma eficaz o fenótipo de deficiência.
E somaram-se dois elementos de prova. Relação com dose e tempo: o composto degrada de maneira dependente da concentração e do tempo — se remover mais produz mais efeito, o efeito acompanha a variável pretendida. E a reversão: a degradação ressensibilizou ao inibidor células antes resistentes. Se a resistência vinha de ter a rota, retirar a rota deve devolver a sensibilidade — e foi o que aconteceu.
Controle isogênico, relação dose-tempo e reversão: os três juntos sustentam a atribuição causal muito melhor do que qualquer um isolado. Criar artificialmente o defeito é a maneira mais limpa de mostrar que é o defeito que importa.
Delimitação: é evidência em material celular — licencia mecanismo e direção do efeito, não magnitude em pacientes. A lição: sempre que uma diferença é atribuída a uma variável, pergunte o que mais difere entre os grupos comparados. Em estudo clínico, a resposta é a randomização; na bancada, é o controle isogênico — e a ausência de solução tem o mesmo nome nos dois: confusão.
E o alerta específico: comparações entre linhagens celulares diferentes são comuns e frequentemente apresentadas como demonstração de mecanismo. Elas geram hipóteses; não estabelecem causa. Antídoto: os grupos são as mesmas células ou células diferentes? O efeito acompanha dose e tempo? A manipulação foi revertida, e o efeito voltou junto? O que eu mudei entre os dois grupos, e o que mais mudou junto?
| Sinal | Medida | Valor | Fonte |
|---|---|---|---|
| Definição e lógica da letalidade sintética | Revisão (E7, índice de síntese) dos mecanismos moleculares centrais em reparo de dano ao DNA, pontos de checagem, reprogramação metabólica e regulação epigenética, com estratégias de descoberta de alvos e casos de translação clínica. | Fenômeno de interação genética em que a célula sobrevive quando qualquer um de dois genes é mutado isoladamente, mas a disrupção simultânea de ambos leva à morte celular, revelando redundância e complementaridade entre funções gênicas e permitindo eliminação seletiva de células tumorais ao atingir as vias de sobrevivência sinérgicas das quais os defeitos específicos do tumor dependem | Synthetic lethality in cancer: mechanism exploration and therapeutic applications. Cell Commun Signal. 2026. doi:10.1186/s12964-026-02932-x |
| Demonstração por controle isogênico, relação dose-tempo e reversão | Estudo em material celular (E4, in vitro com material humano), que licencia mecanismo e direção do efeito e não magnitude em pacientes; a manipulação da mesma população celular substitui a comparação entre linhagens distintas. | Um degradador de RAD51, proteína central do reparo por recombinação homóloga, reduz a proteína de forma dependente de dose e tempo e mimetiza o fenótipo de deficiência da via; associado ao inibidor de PARP, produziu letalidade sintética em células de próstata sem mutação de BRCA e ressensibilizou células antes resistentes. | RAD51-targeting small molecule degrader sensitizes BRCA-proficient prostate cancer cells to PARP inhibitors via synthetic lethality. Acta Pharm Sin B. 2026. doi:10.1016/j.apsb.2026.03.029 |
| Frequência da alteração e dificuldade de definir deficiência funcional | Revisão narrativa (E7, índice de síntese) de literatura publicada e bases genômicas de acesso público, com avaliação das implicações terapêuticas em radioterapia, quimioterapia à base de platina e inibição de vias de resposta ao dano. | Alterações de ATM, regulador central da resposta ao dano de DNA, aparecem em cerca de 6% dos tumores em geral e em até 10% dos esofagogástricos, somando eventos somáticos e germinativos — mas dizer quem de fato tem a via deficiente continua sendo um desafio. | Exploiting the weak link: ataxia-telangiectasia mutated dysfunction in oesophagogastric tumours. Crit Rev Oncol Hematol. 2026. doi:10.1016/j.critrevonc.2026.105503 |
| Distribuição do benefício e impermanência da vulnerabilidade | Revisão (E7, índice de síntese) que enquadra resposta e resistência num modelo unificador, com síntese de evidência clínica e translacional. | Em câncer de próstata, o benefício duradouro do inibidor de PARP concentra-se nos tumores com alteração de BRCA1 e sobretudo de BRCA2; alterações em outros genes da mesma via respondem de forma heterogênea e modesta, e a maioria dos respondedores recai — por restauração do reparo por recombinação homóloga, proteção das forquilhas e tolerância a checkpoints. | PARP inhibition in prostate cancer: current status, resistance mechanisms, and clinical challenges. Cells. 2026;15(7):588. doi:10.3390/cells15070588 |
Esquemas e tabelas
Duas rotas com compromissos opostos, e três pilares que sustentam uma atribuição causal.
| Procurar outro molde | Colar as pontas | |
|---|---|---|
| Precisão | Alta — reconstrói com fidelidade | Baixa — perde ou acrescenta letras |
| Disponibilidade | Só quando existe cópia idêntica ao lado | A qualquer momento |
| Exigência | Uma condição do ciclo | Nenhuma |
| Custo | Depender da condição | Fidelidade |
A tabela da letalidade sintética
| Via 2 presente | Via 2 bloqueada | |
|---|---|---|
| Via 1 presente | Célula viva | Célula viva — é o tecido normal sob o medicamento |
| Via 1 perdida | Célula viva — é o tumor antes do tratamento | Célula morta — é o tumor sob o medicamento |
Três pilares da atribuição causal experimental
| Pilar | O que demonstra |
|---|---|
| Controle isogênico | Que os grupos não diferem em outra coisa |
| Relação com dose e tempo | Que o efeito acompanha a variável manipulada |
| Reversão | Que retirar a causa devolve o desfecho previsto |
- Encontrar a alteração é fácil; provar que a função se perdeu é o problema.
- Evidência em material celular licencia mecanismo e direção, não magnitude em pacientes.
Onde se erra
- Tratar dano ao DNA como excepcional
- Ele ocorre por várias origens e é rotina celular.
- Igualar em gravidade os dois tipos de quebra
- Só a quebra dupla elimina o molde local.
- Imaginar reparo fiel sempre disponível
- Ele exige que a cópia idêntica exista.
- Considerar a via rápida defeituosa
- Ela é um compromisso: disponibilidade em troca de fidelidade.
- Ver duplicidade de vias como desperdício
- É a redundância que permite sobreviver a perder uma.
- Buscar um alvo que mate a célula isoladamente
- A morte exige a disrupção simultânea de duas rotas.
- Atribuir a seletividade ao medicamento
- Ela vem do defeito que o tumor já tinha.
- Prescrever sem verificar a condição
- Sem o defeito, resta a toxicidade.
- Tratar qualquer alteração da via como equivalente
- O benefício concentra-se em dois genes específicos.
- Confundir frequência da alteração com frequência da vulnerabilidade
- Definir a verdadeira deficiência permanece um desafio.
- Considerar a vulnerabilidade permanente
- A restauração do reparo faz a dependência desaparecer.
- Aceitar comparação entre linhagens como prova
- Elas diferem em milhares de coisas além da mutação.
- Achar que confusão é problema só de estudo observacional
- Ela existe igualmente na bancada.
- Sustentar causalidade só com comparação de grupos
- Dose, tempo e reversão acrescentam força independente.
- Transportar sinergia de cultura como benefício clínico
- Material celular licencia direção, não magnitude.
Roteiro do raciocínio
Da redundância que permite sobreviver à comparação que permite concluir.
- 01Situar o dano como rotina
- 02Explicar a quebra de fita única
- 03Explicar a quebra dupla
- 04Descrever a estratégia precisa
- 05Descrever a estratégia rápida
- 06Nomear a redundância
- 07Enunciar a letalidade sintética
- 08Localizar a seletividade no defeito preexistente
- 09Contrastar com a quimioterapia clássica
- 10Exigir o marcador
- 11Distinguir alteração de deficiência
- 12Ler a distribuição do benefício
- 13Dimensionar frequência e dificuldade
- 14Reconhecer a impermanência da dependência
- 15Expor o experimento intuitivo
- 16Listar o que mais difere e nomear a confusão
- 17Aplicar o controle isogênico
- 18Somar dose, tempo e reversão, e delimitar a evidência
Teste-se
Leve para o paciente
Mulher de 58 anos chega ao ambulatório e a primeira coisa que você ouve é: "Doutor, faz um ano e quatro meses que eu tomo esse comprimido do tratamento e estava tudo bem, mas nos últimos dois meses a barriga voltou a crescer e eu ando muito cansada; trouxe os papéis aqui na…" Agora é sua vez: conduza a anamnese, examine e monte o seu raciocínio.
Revisão espaçada
Por que a quebra dupla é o dano mais grave? Como a redundância explica a letalidade sintética? De onde vem a seletividade dessa estratégia?
Explique por que comparar duas linhagens celulares não prova mecanismo — e quais três pilares sustentam a atribuição causal experimental.