
Função e Bases Moleculares › Herança e transmissão: o que a família diz antes do exame
Imprinting e dissomia uniparental
Uma marca só vira mecanismo quando é desfeita no sítio
O caso
Duas crianças. A mesma deleção, no mesmo pedaço do cromossomo 15. Mesmo tamanho, mesmos genes ausentes. Doenças diferentes. A diferença entre elas não está no DNA que falta. Está em de quem esse cromossomo veio.
Numa, a deleção foi transmitida pelo pai. Noutra, pela mãe. A mesma perda de DNA, dois diagnósticos. E há uma terceira criança, com o quadro completo de uma dessas duas doenças — e nenhuma deleção. O cariótipo é normal. A sequência é normal. Os dois cromossomos 15 estão presentes e inteiros.
Só que ambos vieram da mãe. Isso não é curiosidade acadêmica. Numa coorte de 101 pessoas com síndrome de Prader-Willi, 77 tinham deleção e 24 tinham dissomia uniparental materna. Quase um quarto dos casos não tem nada faltando.
E isso quebra uma suposição tão básica que quase nunca é enunciada: a de que um alelo é um alelo. Que o gene que veio da mãe e o que veio do pai são funcionalmente intercambiáveis. Mendel trabalhou com essa premissa, e ela vale para a maior parte do genoma.
Para uma parte, não vale. E o capítulo é sobre o que muda quando ela não vale — e sobre como se prova que a marca invisível que faz essa diferença é causa, e não companhia.
O mecanismo
Comece pela suposição que está sendo quebrada, porque ela é a coisa mais invisível deste capítulo. Na herança mendeliana, a origem parental de um alelo é irrelevante. Você tem duas cópias de cada gene, uma de cada lado, e elas são funcionalmente equivalentes.
Essa equivalência é o que sustenta a ideia de redundância. Duas cópias significam uma reserva: se uma falha, a outra responde. É por isso que a maioria das doenças recessivas exige perder as duas. Num subconjunto de genes, essa reserva não existe — e não porque a segunda cópia esteja ausente, mas porque ela está desligada.
Esses genes carregam uma marca de origem parental. A marca é colocada na formação dos gametas e diz, quimicamente, de qual lado aquela cópia veio — e, conforme o gene, um dos lados é silenciado. A consequência é direta: para um gene imprintado, a pessoa é funcionalmente monoalélica. Uma cópia trabalha; a outra está presente, íntegra e calada.
Repare no que isso faz com a segurança do sistema. No resto do genoma, perder uma cópia deixa você com a outra. Num gene imprintado, perder a cópia ativa deixa você com zero — e a cópia de reserva está lá, olhando, sem funcionar.
Essa é a assimetria central. E dela saem três previsões que a clínica confirma. Primeira previsão: a mesma deleção deve produzir doenças diferentes conforme o lado de que veio. Se numa região há genes silenciados do lado materno e genes silenciados do lado paterno, apagar essa região no cromossomo paterno tira os genes de expressão paterna — os de expressão materna continuam funcionando.
Apagar a mesma região no cromossomo materno faz o contrário. Duas perdas complementares, dois quadros clínicos. É exatamente o que se descreve na região 15q11-q13: a síndrome de Prader-Willi resulta da perda de genes de expressão paterna, com imprinting materno, nessa região; a síndrome de Angelman, da perda da cópia materna de um gene do mesmo intervalo.
Mesmo endereço, perdas espelhadas, doenças distintas. Segunda previsão, e é a mais contraintuitiva: não é preciso perder DNA nenhum. Se as duas cópias de um cromossomo vierem do mesmo genitor — dissomia uniparental —, a pessoa tem duas cópias de tudo e zero função dos genes imprintados daquele lado.
Duas cópias silenciadas equivalem, funcionalmente, a nenhuma cópia. E os números confirmam que isso não é raridade de livro: entre 101 pessoas com Prader-Willi, 77 por deleção e 24 por dissomia uniparental materna. Agora a consequência diagnóstica, e ela é dura.
Nessas 24, a sequência do DNA é normal. Um teste que lê letras vai devolver "nenhuma alteração encontrada". O que faz o diagnóstico é o exame que lê a marca, não a sequência. Isso amplia a lição do capítulo anterior de um jeito específico: lá o exame de rotina era cego para o achado; aqui, a categoria inteira de exame é cega — porque a informação que importa não está escrita nas letras.
Terceira previsão, e é a que separa história bonita de mecanismo testável. Se as duas rotas — deleção e dissomia — produzem a mesma doença apenas por convergirem na perda dos mesmos genes imprintados, elas deveriam ser clinicamente idênticas.
E não deveriam ser exatamente idênticas, porque diferem no resto. A deleção apaga também os genes não imprintados da região, deixando uma cópia deles. A dissomia deixa duas. Então o mecanismo prevê uma diferença — e prevê onde procurá-la: fora dos genes imprintados.
E a diferença aparece: em estudo com 30 pessoas com Prader-Willi geneticamente confirmada — 13 por dissomia uniparental materna, 16 por deleção paterna e 1 caso não determinado —, o subtipo por dissomia carrega risco significativamente maior de psicose que o subtipo por deleção.
A rota deixa assinatura. Isso é o oposto de um detalhe: é a previsão do mecanismo sendo cobrada e paga. E há um contraponto que exige honestidade. Noutra coorte, de 101 pessoas, quando se mediu irritabilidade, o efeito do subtipo por dissomia tornou-se não significativo depois que variáveis de processamento sensorial entraram no modelo — que, sozinhas, acrescentaram 38,2% de variância explicada a um modelo que tinha 22,3%.
Nem toda diferença clínica entre as rotas é da rota. Algumas são de um mediador que ninguém tinha medido. Agora o problema que dá título ao capítulo, e ele é epistemológico. Uma marca epigenética é, por natureza, uma correlação. Você encontra a marca num sítio e encontra o gene desligado. E daí?
A marca pode ser a causa do silêncio. Pode ser consequência dele. Pode ser acompanhante inerte. Pode ser reflexo da composição celular da amostra — mais de um tipo de célula, cada um com seu padrão.
E encontrar associação entre marca e expressão é barato: o genoma está cheio delas. Justamente por ser fácil de achar, vale pouco. O que converte marca em mecanismo é uma exigência específica: ir àquele sítio, desfazer a marca, não mexer em mais nada, e ver se a função volta.
Reversão dirigida. E a palavra dirigida faz metade do trabalho. Um agente que desmetila o genoma inteiro não serve para isso. Se a expressão volta depois de uma droga global, o que se provou é que a metilação importa em algum lugar — não que importa aqui.
Reversão global e reversão dirigida respondem perguntas diferentes, e confundi-las é um erro comum. Isso completa a tríade que este bloco já montou: o controle isogênico dá o comparador que só difere no que se quer testar; dose e tempo dão a coerência; e a reversão dirigida é a terceira perna — a que fecha o argumento causal.
E a reversão dirigida existe, e funciona. No caso de Angelman, o alelo paterno está presente e transcricionalmente silenciado em neurônios, e o silenciamento é mediado por um RNA longo não codificante antisenso. Uma variante nickase de Cas9 — que corta apenas uma fita — foi direcionada à fita não molde desse antisenso. Interrompeu a transcrição do antisenso e dessilenciou o alelo paterno em neurônios cultivados, sem gerar quebras de dupla fita e sem causar integração do vetor.
E no animal: a entrega intracerebroventricular reduziu o antisenso e elevou a expressão do gene em todo o córtex e hipocampo por pelo menos 6 meses, restaurando a proteína em aproximadamente 87% dos neurônios corticais.
Repare no que essa experiência prova, e é muito. A cópia paterna esteve ali o tempo todo, íntegra. O silêncio dela não era dano: era uma decisão química — e desfazer a decisão devolveu a função.
Marca desfeita no sítio, função de volta. Isso é causa. Trata-se de modelo animal, e o que ele licencia é a direção do efeito, não a magnitude — a fração de neurônios recuperada é do camundongo, do vetor e da dose, não uma previsão para pessoas.
E há um obstáculo que a própria natureza do alvo impõe. O elemento silenciador não é conservado entre espécies: a pobre homologia de sequência entre o antisenso murino e o humano exige um sistema modelo humano para triar candidatos.
A solução foi montar o teste sobre tecido humano: neurônios derivados de células-tronco pluripotentes induzidas de pacientes, xenotransplantados em cérebros de camundongos neonatos, com o oligonucleotídeo administrado três semanas depois; uma semana após o tratamento, houve restabelecimento in vivo da expressão nos neurônios humanos.
O teste de reversão tem endereço: precisa ser feito na sequência da espécie em que se pretende tratar. Agora a parte que raramente se conta, e que é o que dá seriedade à lição. "Dirigido" descreve a intenção da ferramenta, não necessariamente o resultado.
Uma comparação sistemática de editores de metilação baseados em Cas9 inativa mostrou que multimerizar o domínio catalítico da metiltransferase aumenta a potência e também deposita metilação ampla e precoce em regiões de promotor de metilação baixa a média — com guias específicos e também com guias não direcionados.
E o achado mais desconfortável: RNAs guia controle, não direcionados, causaram alterações transcricionais disseminadas e duradouras, independentes de metilação. O controle negativo não era inerte. Mesmo a ferramenta que emergiu como mais eficiente para direcionamento estável de promotor, com efeitos fora do alvo menos numerosos e menos estáveis, ainda produziu alterações persistentes do transcriptoma.
Ou seja: a reversão só prova o que se pretende se estiver confinada ao sítio — e o confinamento é uma medida, não uma promessa do nome da técnica. O experimento que testa a causa precisa, ele mesmo, de um teste.
E a generalização vale muito além da epigenética: placebo, procedimento simulado, veículo, guia não direcionado — todo controle que se supõe inerte é uma hipótese, não uma garantia. Por fim, o desfecho que amarra tudo, e ele é bonito.
O ato que prova a causa é o mesmo ato que seria o tratamento. Três programas de oligonucleotídeos antisenso já demonstraram sinais promissores em desenvolvimento clínico inicial, com melhorias relatadas em desfechos clínicos e em biomarcadores eletroencefalográficos, e discute-se incluir o quadro em triagem neonatal genômica, com desfechos dependentes da idade e do genótipo.
A exigência epistemológica virou conduta. E a direção da dose importa nos dois sentidos: no mesmo locus, ganhos de número de cópias derivados da mãe produzem outro fenótipo, e a direção da mudança cria exigências translacionais opostas — restaurar num caso, normalizar a dose no outro. A pergunta que fica: eu tenho uma marca associada ao fenótipo, ou tenho uma marca que, desfeita naquele sítio e em mais nada, devolveu a função?
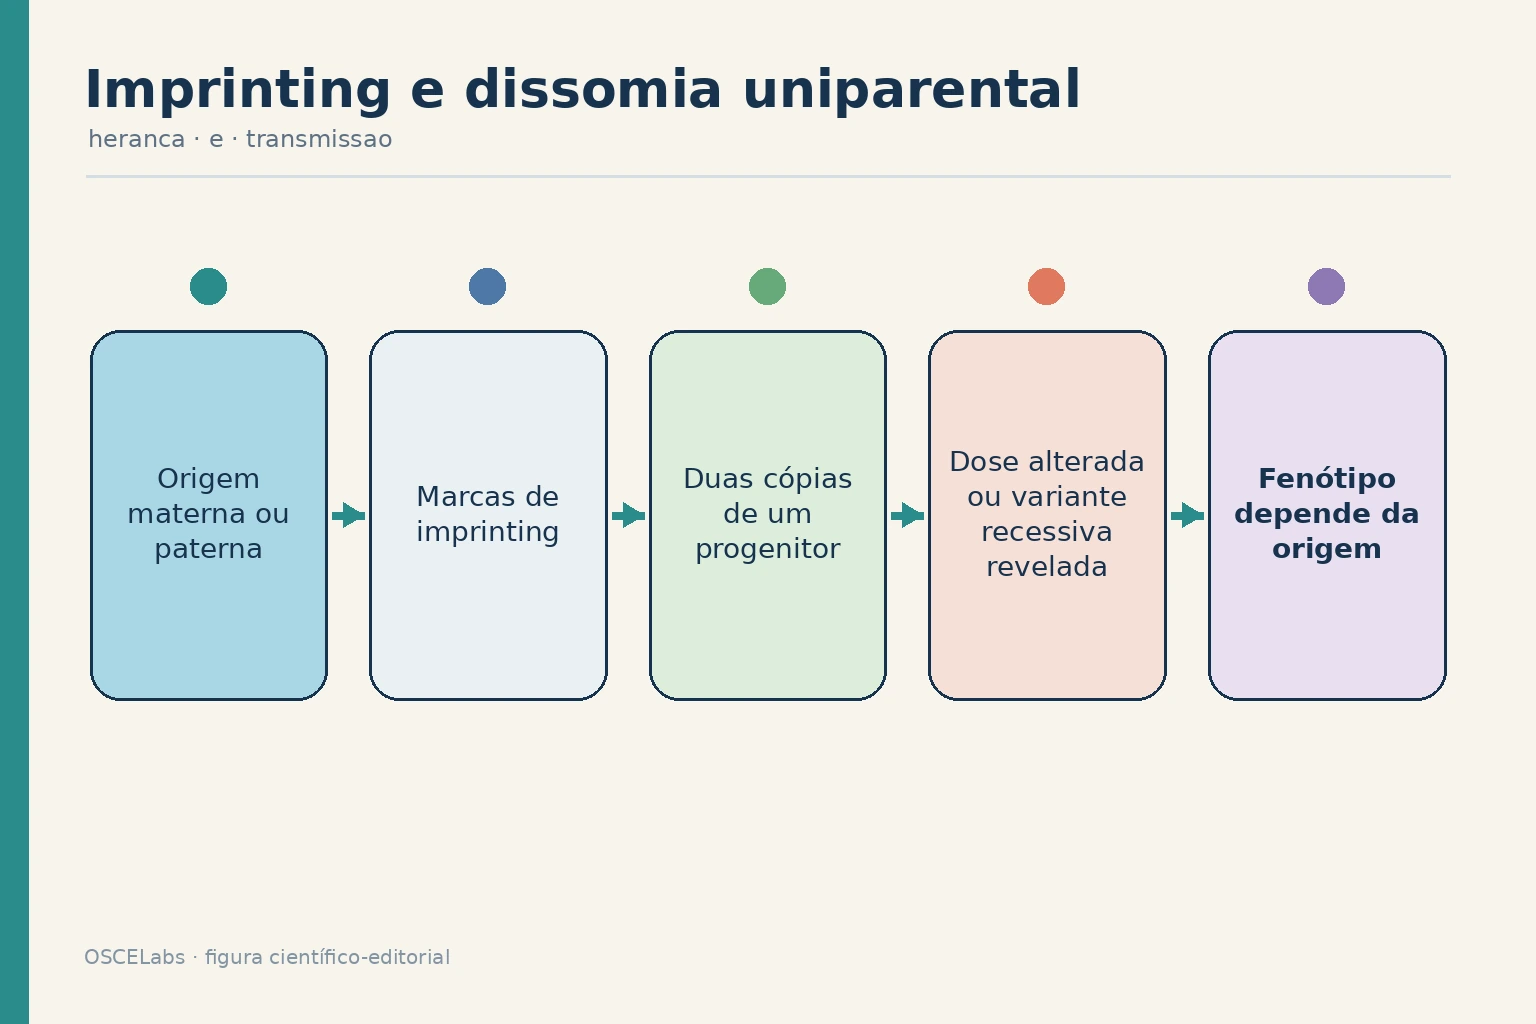
Imprinting faz com que a expressão de certos genes dependa do progenitor de origem, por marcas epigenéticas estabelecidas na linhagem germinativa. Dissomia uniparental significa receber as duas cópias cromossômicas de um único progenitor e pode causar doença por alterar a dose de regiões imprintadas ou revelar variante recessiva. A mesma região pode gerar fenótipos distintos conforme a cópia materna ou paterna esteja ausente. Sequência, número de cópias e origem parental são dimensões diferentes do diagnóstico.
O que o mecanismo explica
Seis perguntas que separam marca associada de marca causal.
“Por que a origem parental de um alelo pode importar?”
Genes imprintados carregam uma marca colocada na gametogênese que silencia a cópia de um dos lados.
“Por que a mesma deleção produz doenças diferentes?”
Ela remove genes de expressão paterna ou de expressão materna conforme o cromossomo em que ocorre.
“Como existe doença sem perda de DNA?”
Na dissomia uniparental, as duas cópias vêm do mesmo genitor: duas cópias silenciadas equivalem a nenhuma.
“Por que o sequenciamento pode ser normal?”
A informação está na marca, não nas letras — 24 de 101 casos não tinham nada faltando.
“O que transforma uma marca epigenética em mecanismo?”
Desfazê-la naquele sítio, sem mexer em mais nada, e ver a função voltar.
“Por que uma droga desmetilante global não basta?”
Ela prova que a metilação importa em algum lugar, não que importa aqui.
Como se orientar
- Enunciar a suposição mendeliana
- Origem parental irrelevante e duas cópias como reserva funcional.
- Localizar onde ela falha
- Genes imprintados: a segunda cópia está presente e desligada.
- Prever as perdas espelhadas
- A mesma deleção em lados parentais opostos remove conjuntos gênicos diferentes.
- Prever a doença sem deleção
- Dissomia uniparental produz o mesmo déficit funcional com sequência normal.
- Escolher o exame certo
- Teste que lê a marca, não apenas o que lê a sequência.
- Cobrar a assinatura da rota
- As rotas diferem na dose dos genes não imprintados da região.
- Exigir reversão dirigida
- Marca desfeita no sítio, sem mexer em mais nada, com retorno da função.
- Medir o confinamento
- Controle não direcionado também precisa ser medido: ele pode não ser inerte.
O raciocínio
Da marca de origem parental à reversão que a converte em causa.
- 1
Enunciar a suposição de fundo
Na herança mendeliana a origem parental é irrelevante, e duas cópias funcionam como reserva.
Erro comum: Nunca tornar a suposição explícita e por isso não perceber quando ela falha.
- 2
Introduzir a marca de origem
Alguns genes recebem, na formação dos gametas, uma marca química que registra de qual lado a cópia veio.
Erro comum: Imaginar que a marca altera a sequência do DNA.
- 3
Concluir a monoalelia funcional
Para um gene imprintado, uma cópia trabalha e a outra está presente, íntegra e calada.
Erro comum: Contar duas cópias como duas cópias funcionais.
- 4
Notar a perda da reserva
Perder a cópia ativa de um gene imprintado deixa zero função, com a cópia de reserva presente.
Erro comum: Aplicar a lógica recessiva de duas perdas necessárias.
- 5
Prever perdas espelhadas
A mesma deleção no cromossomo paterno ou no materno remove conjuntos complementares de genes.
Erro comum: Tratar deleções idênticas como clinicamente idênticas.
- 6
Ancorar no locus 15q11-q13
Prader-Willi resulta de perda de genes de expressão paterna com imprinting materno; Angelman, de perda da cópia materna de um gene do mesmo intervalo.
Erro comum: Confundir os dois quadros por partilharem o endereço cromossômico.
- 7
Prever a doença sem deleção
Se as duas cópias vierem do mesmo genitor, há duas cópias e zero função dos genes imprintados daquele lado.
Erro comum: Exigir perda de material genético para haver perda de função.
- 8
Dimensionar
Entre 101 pessoas com Prader-Willi, 77 por deleção e 24 por dissomia uniparental materna.
Erro comum: Tratar a dissomia como raridade desprezível.
- 9
Escolher o exame
Nesses 24 a sequência é normal: o diagnóstico vem do teste que lê a marca.
Erro comum: Concluir ausência de doença a partir de sequenciamento normal.
- 10
Cobrar a assinatura da rota
A deleção apaga também os genes não imprintados da região deixando uma cópia; a dissomia deixa duas.
Erro comum: Supor que rotas convergentes são indistinguíveis.
- 11
Verificar a previsão
Em 30 pessoas geneticamente confirmadas, 13 por dissomia e 16 por deleção, a dissomia carrega risco significativamente maior de psicose.
Erro comum: Aceitar a previsão sem cobrar verificação.
- 12
Aceitar o contraponto
Noutra coorte de 101, o efeito do subtipo sobre irritabilidade perdeu significância ao entrar processamento sensorial, que acrescentou 38,2% a um modelo de 22,3%.
Erro comum: Atribuir toda diferença entre subtipos ao subtipo.
- 13
Nomear o problema da marca
Marca e silêncio observados juntos admitem causa, consequência, acompanhamento inerte ou composição celular da amostra.
Erro comum: Ler coocorrência como mecanismo.
- 14
Recusar a reversão global como prova local
Uma droga desmetilante genômica prova que a metilação importa em algum lugar, não naquele sítio.
Erro comum: Usar agente global para afirmar causalidade local.
- 15
Executar a reversão dirigida
Nickase direcionada à fita não molde do antisenso interrompeu sua transcrição e dessilenciou o alelo paterno em neurônios cultivados, sem quebras de dupla fita nem integração do vetor.
Erro comum: Aceitar edição sem verificar quebras e integração.
- 16
Ler o resultado in vivo
Entrega intracerebroventricular reduziu o antisenso e elevou a expressão em córtex e hipocampo por pelo menos 6 meses, restaurando a proteína em cerca de 87% dos neurônios corticais.
Erro comum: Transportar a magnitude do modelo animal para a expectativa humana.
- 17
Reconhecer o endereço de espécie
A pobre homologia entre o antisenso murino e o humano exige sistema modelo humano.
Erro comum: Triar candidatos terapêuticos numa sequência que não é a alvo.
- 18
Ler o modelo humano
Neurônios de pacientes xenotransplantados em camundongos neonatos, oligonucleotídeo três semanas depois, expressão restabelecida uma semana após o tratamento.
Erro comum: Considerar in vitro suficiente para decisão translacional.
- 19
Auditar o controle
Guias não direcionados causaram alterações transcricionais disseminadas e duradouras independentes de metilação, e a ferramenta mais eficiente ainda alterou persistentemente o transcriptoma.
Erro comum: Supor que o controle negativo é inerte por definição.
- 20
Fechar no desfecho humano
Três programas de oligonucleotídeos antisenso mostraram sinais promissores em desenvolvimento clínico inicial, com melhorias em desfechos clínicos e em biomarcadores eletroencefalográficos.
Erro comum: Tratar a reversão dirigida como exercício de laboratório sem consequência clínica.
Esperado e alterado
- Duas cópias funcionais para a maioria dos genes, com origem parental irrelevante.
- Uma cópia ativa e uma silenciada para genes imprintados.
- Um cromossomo de cada genitor em cada par.
- Sequência de DNA íntegra em quem tem dissomia uniparental.
- Mesma deleção em 15q11-q13, quadros clínicos distintos
- A perda remove genes de expressão paterna ou materna conforme o cromossomo afetado.
- Dissomia uniparental materna em 24 de 101 casos
- Doença com sequência normal: duas cópias silenciadas equivalem a nenhuma.
- Sequenciamento sem alterações
- Não exclui o diagnóstico quando a informação está na marca e não nas letras.
- Risco de psicose maior na dissomia que na deleção
- A rota deixa assinatura, provavelmente pela dose dos genes não imprintados da região.
- Efeito do subtipo perdendo significância ao ajustar por processamento sensorial
- Parte da diferença entre rotas era de um mediador não medido antes.
- Dessilenciamento do alelo paterno por nickase dirigida ao antisenso
- A marca era causal naquele sítio: desfeita, a função retornou.
- Guias controle não direcionados com alterações transcricionais duradouras
- O confinamento da intervenção precisa ser medido, não presumido.
- Ganho de número de cópias derivado da mãe no mesmo locus
- Fenótipo distinto, com exigência translacional oposta à da perda.
Por que isso importa
A herança mendeliana supõe que a origem parental de um alelo é irrelevante — e que duas cópias são uma reserva. Para os genes imprintados, as duas coisas são falsas. Uma marca colocada na formação dos gametas registra de qual lado a cópia veio e silencia um dos lados. A pessoa é funcionalmente monoalélica: uma cópia trabalha, a outra está presente, íntegra e calada.
No resto do genoma, perder uma cópia deixa você com a outra. Num gene imprintado, deixa você com zero — e a reserva está lá, sem funcionar. Daí a primeira previsão: a mesma deleção produz doenças diferentes conforme o lado de que veio. Na região 15q11-q13, Prader-Willi resulta da perda de genes de expressão paterna com imprinting materno; Angelman, da perda da cópia materna de um gene do mesmo intervalo. Mesmo endereço, perdas espelhadas, doenças distintas.
Segunda previsão, mais contraintuitiva: não é preciso perder DNA nenhum. Na dissomia uniparental, as duas cópias vêm do mesmo genitor — e duas cópias silenciadas equivalem, funcionalmente, a nenhuma. Entre 101 pessoas com Prader-Willi, 77 por deleção e 24 por dissomia uniparental materna.
Nessas 24, a sequência é normal, e um teste que lê letras devolve "nenhuma alteração encontrada". O diagnóstico vem do exame que lê a marca. A informação que importa não está escrita nas letras. Terceira previsão, a que separa história bonita de mecanismo testável: as duas rotas não deveriam ser exatamente idênticas, porque a deleção apaga também os genes não imprintados da região, deixando uma cópia, e a dissomia deixa duas. O mecanismo prevê onde procurar a diferença: fora dos genes imprintados.
E a diferença aparece: em 30 pessoas geneticamente confirmadas — 13 por dissomia, 16 por deleção —, o subtipo por dissomia carrega risco significativamente maior de psicose. A rota deixa assinatura. Com um contraponto honesto: noutra coorte de 101 pessoas, o efeito do subtipo sobre irritabilidade perdeu significância quando variáveis de processamento sensorial entraram no modelo — elas acrescentaram 38,2% de variância a um modelo que tinha 22,3%. Nem toda diferença entre as rotas é da rota.
Agora o problema central. Uma marca epigenética é, por natureza, uma correlação. Marca e gene desligado aparecem juntos — e isso admite quatro leituras: causa, consequência, acompanhante inerte, ou reflexo da composição celular da amostra. Associações assim são baratas de encontrar, e por isso valem pouco.
O que converte marca em mecanismo é a reversão dirigida: ir àquele sítio, desfazer a marca, não mexer em mais nada, e ver se a função volta. E "dirigida" faz metade do trabalho. Um agente que desmetila o genoma inteiro prova que a metilação importa em algum lugar — não que importa aqui. Reversão global e reversão dirigida respondem perguntas diferentes.
Isso fecha a tríade do bloco: comparador que só difere no que se testa, coerência de dose e tempo, e a reversão dirigida como terceira perna. E ela existe. Em Angelman, o alelo paterno está presente e transcricionalmente silenciado por um RNA longo não codificante antisenso. Uma nickase, que corta só uma fita, dirigida à fita não molde do antisenso, interrompeu sua transcrição e dessilenciou o alelo paterno em neurônios cultivados, sem quebras de dupla fita e sem integração do vetor; no animal, a entrega intracerebroventricular elevou a expressão em todo o córtex e hipocampo por pelo menos 6 meses, restaurando a proteína em cerca de 87% dos neurônios corticais.
A cópia esteve ali o tempo todo, íntegra. O silêncio não era dano: era uma decisão química — e desfazê-la devolveu a função. Isso é causa. Trata-se de modelo animal: licencia a direção do efeito, não a magnitude.
E o teste tem endereço de espécie: a pobre homologia entre o antisenso murino e o humano exige sistema modelo humano — neurônios de pacientes xenotransplantados em camundongos neonatos, oligonucleotídeo três semanas depois, expressão restabelecida uma semana após o tratamento.
E a parte que dá seriedade à lição: "dirigido" descreve a intenção, não necessariamente o resultado. Numa comparação sistemática de editores de metilação, multimerizar o domínio catalítico aumentou a potência e depositou metilação ampla e precoce em promotores de metilação baixa a média — com guias específicos e também com guias não direcionados — e guias controle causaram alterações transcricionais disseminadas e duradouras, independentes de metilação. Mesmo a ferramenta mais eficiente ainda produziu alterações persistentes do transcriptoma.
O controle negativo não era inerte. A reversão só prova o que se pretende se estiver confinada ao sítio — e o confinamento é uma medida, não uma promessa do nome da técnica. O experimento que testa a causa precisa, ele mesmo, de um teste.
E isso vale muito além da epigenética: placebo, procedimento simulado, veículo, guia não direcionado — todo controle que se supõe inerte é uma hipótese, não uma garantia. Por fim, o ato que prova a causa é o mesmo ato que seria o tratamento. Três programas de oligonucleotídeos antisenso já mostraram sinais promissores em desenvolvimento clínico inicial, com melhorias relatadas em desfechos clínicos e em biomarcadores eletroencefalográficos, e discute-se triagem neonatal genômica, com desfechos dependentes da idade e do genótipo. A exigência epistemológica virou conduta.
E a direção da dose importa nos dois sentidos: no mesmo locus, ganhos derivados da mãe produzem outro fenótipo, com exigência translacional oposta — restaurar num caso, normalizar a dose no outro. Eu tenho uma marca associada ao fenótipo, ou uma marca que, desfeita naquele sítio e em mais nada, devolveu a função?
| Sinal | Medida | Valor | Fonte |
|---|---|---|---|
| Duas rotas moleculares para o mesmo quadro clínico | Estudo observacional com regressão múltipla hierárquica (E3, descritivo humano). | Em coorte de 101 indivíduos com síndrome de Prader-Willi, 77 tinham deleção paterna e 24 dissomia uniparental materna — duas rotas moleculares para o mesmo quadro clínico; na análise da irritabilidade, o efeito do subtipo genético deixou de ser significativo quando o processamento sensorial entrou no modelo. | Associations Between Sensory Processing and Irritability in Prader-Willi Syndrome: Beyond Genetic Subtypes and Clinical Backgrounds. Am J Med Genet A. 2026. doi:10.1002/ajmg.a.70184 |
| A rota molecular deixa assinatura clínica | Estudo observacional comparativo com avaliação neurocognitiva (E3, descritivo humano), com achados intragrupo descritos como preliminares e tendências exploratórias. | Em 30 indivíduos com síndrome de Prader-Willi confirmada, 13 por dissomia uniparental materna e 16 por deleção paterna, o subtipo por dissomia carregou risco significativamente maior de psicose que o por deleção: mesmo diagnóstico clínico, a rota molecular deixa assinatura própria. | Cognitive and behavioural correlates of psychosis in genetic subtypes of Prader-Willi syndrome. J Psychiatr Res. 2026. doi:10.1016/j.jpsychires.2026.06.054 |
| Reversão dirigida do silenciamento devolve a função | Estudo experimental em modelo murino e neurônios murinos cultivados (E5, modelo não humano): licencia a DIREÇÃO do efeito, não a magnitude aplicada a pessoas. | Em modelo murino de síndrome de Angelman, uma Cas9 nickase dirigida ao transcrito antisenso dessilenciou o alelo paterno sem provocar quebras de dupla fita: após dose intracerebroventricular, a expressão do gene manteve-se elevada em córtex e hipocampo por pelo menos 6 meses, com proteína restaurada em cerca de 87% dos neurônios corticais. | Nickase NmCas9 unsilences paternal Ube3a in a mouse model of Angelman syndrome without causing AAV vector integration. Sci Rep. 2026. doi:10.1038/s41598-026-52498-4 |
| O controle não direcionado não é inerte | Estudo experimental com material humano em cultura (E4, in vitro com material humano), com perfilamento genômico ao longo do tempo. | Na comparação sistemática de editores de metilação baseados em Cas9 cataliticamente inativa, aumentar a potência de edição espalhou metilação para promotores fora do alvo, e RNAs guia controle não direcionados causaram alterações transcricionais amplas e duradouras independentes de metilação: o controle não é inerte. | Comprehensive profiling of CRISPR/dCas9 epigenome editors indicates a complex link between on and off target effects. Genome Biol. 2026. doi:10.1186/s13059-026-03967-6 |
| O teste de reversão tem endereço de espécie | Estudo experimental com material humano em modelo animal (E4 combinado a E5). | A baixa homologia entre o transcrito antisenso murino e o humano obriga a testar em sistema humano: neurônios derivados de células-tronco pluripotentes induzidas de pacientes foram xenotransplantados em camundongos neonatos e, 1 semana após a dose do oligonucleotídeo antisenso, a expressão do gene foi restabelecida in vivo nesses neurônios. | A xenotransplantation model for reactivation of paternal UBE3A using human-specific antisense oligonucleotides. Sci Rep. 2026. doi:10.1038/s41598-026-41197-9 |
| A reversão chegou ao desenvolvimento clínico | Revisão de panorama terapêutico (E7, índice de síntese), com estágio descrito como desenvolvimento clínico inicial. | O alelo paterno está presente, mas silenciado por imprinting mediado por um RNA longo não codificante antisenso; 3 programas de oligonucleotídeos antisenso já mostraram sinais promissores em desenvolvimento clínico inicial, com melhora de desfechos clínicos e de biomarcadores eletroencefalográficos. | Emerging Therapies for Angelman Syndrome. CNS Drugs. 2026. doi:10.1007/s40263-026-01313-9 |
| A direção da mudança de dose define a exigência terapêutica | Revisão que sintetiza arquitetura molecular, imprinting neuronal e desenvolvimento terapêutico (E7, índice de síntese). | No mesmo locus 15q11.2-q13, direções opostas de dose geram quadros distintos: perder a cópia materna causa síndrome de Angelman, enquanto ganhar cópias de origem materna produz autismo sindrômico associado a duplicação — um exige reativar o alelo paterno, o outro normalizar a dose. | UBE3A Dosage Imbalance as a Molecular Framework Linking Angelman Syndrome and Dup15q-Associated Autism Phenotypes. Am J Med Genet B Neuropsychiatr Genet. 2026. doi:10.1002/ajmg.b.70025 |
Esquemas e tabelas
Duas rotas para o mesmo déficit e quatro leituras para a mesma marca.
| Deleção | Dissomia uniparental | |
|---|---|---|
| DNA perdido | Sim | Nenhum |
| Sequenciamento | Alterado | Normal |
| Genes imprintados do lado | Ausentes | Presentes e silenciados |
| Genes não imprintados da região | Uma cópia | Duas cópias |
| Proporção em 101 casos | 77 | 24 |
Quatro leituras para marca e silêncio observados juntos
| Leitura | O que a distingue |
|---|---|
| A marca causa o silêncio | Desfeita no sítio, a função volta |
| A marca é consequência | Desfeita no sítio, nada muda |
| A marca é acompanhante inerte | Sem relação com a expressão local |
| A marca reflete a amostra | Some ao analisar tipo celular puro |
Reversão global e reversão dirigida
| Intervenção | O que autoriza concluir |
|---|---|
| Agente desmetilante genômico | A metilação importa em algum lugar |
| Intervenção confinada ao sítio | A marca importa aqui |
| Guia controle não direcionado | Precisa ser medido: pode não ser inerte |
- A tríade causal: comparador que só difere no que se testa, dose e tempo, reversão dirigida.
- Modelo animal licencia a direção do efeito, não a magnitude.
Onde se erra
- Supor que a origem parental é sempre irrelevante
- Para genes imprintados, ela decide qual cópia funciona.
- Contar duas cópias como duas cópias funcionais
- Uma delas pode estar presente, íntegra e calada.
- Aplicar a lógica recessiva a gene imprintado
- Perder a cópia ativa já deixa função zero.
- Tratar deleções idênticas como clinicamente idênticas
- O lado parental decide quais genes se perdem.
- Exigir perda de material para haver perda de função
- Dissomia uniparental produz o déficit sem deletar nada.
- Concluir ausência de doença por sequenciamento normal
- 24 de 101 casos tinham sequência normal.
- Supor que rotas convergentes são indistinguíveis
- Elas diferem na dose dos genes não imprintados.
- Atribuir toda diferença entre subtipos ao subtipo
- Um mediador não medido pode explicá-la.
- Ler coocorrência de marca e silêncio como mecanismo
- Há quatro leituras possíveis, e três não são causais.
- Usar agente global para provar causalidade local
- Ele prova que a marca importa em algum lugar.
- Confundir intenção com confinamento
- Dirigido nomeia o alvo, não garante o resultado.
- Supor que o controle negativo é inerte
- Guias não direcionados causaram alterações duradouras.
- Triar candidatos em sequência não homóloga
- O elemento silenciador não é conservado entre espécies.
- Transportar a magnitude do modelo animal
- Ele licencia a direção do efeito, não o número.
Roteiro do raciocínio
Da marca de origem parental à reversão que a converte em causa.
- 01Enunciar a suposição mendeliana de fundo
- 02Introduzir a marca de origem parental
- 03Concluir a monoalelia funcional
- 04Notar a perda da reserva
- 05Prever perdas espelhadas conforme o lado
- 06Ancorar no locus e nos dois quadros
- 07Prever a doença sem deleção
- 08Dimensionar as duas rotas
- 09Escolher o exame que lê a marca
- 10Cobrar a assinatura da rota
- 11Verificar a previsão e aceitar o contraponto
- 12Nomear as quatro leituras da marca
- 13Recusar a reversão global como prova local
- 14Executar a reversão dirigida
- 15Ler o resultado in vivo com a cautela do modelo
- 16Reconhecer o endereço de espécie
- 17Auditar o controle não direcionado
- 18Fechar no desfecho clínico humano
Teste-se
Leve para o paciente
Menino de 4 anos é trazido pela família e a primeira coisa que você ouve é: "Doutor(a), a gente veio trazer o resultado do exame de DNA do Heitor, que deu normal de novo, e eu queria entender por que ninguém consegue dizer o que ele tem." Agora é sua vez: conduza a anamnese, examine e monte o seu raciocínio.
Revisão espaçada
Como existe doença sem perda de DNA? Por que o sequenciamento pode ser normal? O que converte uma marca epigenética em mecanismo?
Explique por que uma droga desmetilante global não prova causalidade local — e por que o controle não direcionado também precisa ser medido.