
Função e Bases Moleculares › Herança e transmissão: o que a família diz antes do exame
Recessiva, consanguinidade e efeito fundador
O denominador do banco de referência não é a humanidade
O caso
Município pequeno onde várias famílias, que não se declaram aparentadas, têm filhos com a mesma doença recessiva rara. O sequenciamento encontra a mesma variante em todas, em homozigose. E há um detalhe que fecha a história: todos carregam também o mesmo trecho de cromossomo em volta dela.
O mesmo pedaço de DNA vizinho, na mesma ordem, em famílias que não se conhecem. Isso não é coincidência: é assinatura de parentesco. Todas essas cópias descendem de um único cromossomo, de uma única pessoa, há muitas gerações.
Foi exatamente o descrito em 16 indivíduos afetados de 10 famílias, com haplótipo ancestral conservado flanqueando o gene em todos os afetados genotipados. As famílias são aparentadas — elas apenas não sabem disso. Agora o detalhe que interessa a este capítulo: essa variante está ausente de bancos de dados populacionais.
Ausente. Uma variante que, naquela população, é frequente o bastante para produzir dez famílias afetadas — e que, no banco de referência, simplesmente não existe. Isso não diz nada sobre a população. Diz sobre o banco.
Bancos populacionais são construídos com quem foi sequenciado. Populações pouco sequenciadas têm suas variantes ausentes por construção — e a ausência é lida, todos os dias, como evidência de raridade. "Ausente em bancos populacionais" costuma significar "ausente do banco", e não "ausente na população". O denominador do banco de referência não é a humanidade.
O mecanismo
Comece pela aritmética que torna a herança recessiva contraintuitiva. Numa condição recessiva, é preciso receber duas cópias alteradas — uma de cada genitor. Quem tem uma só não adoece e não sabe. E daí decorre um desencontro de escala que engana quase todo mundo: a doença é rara e o alelo não é.
Pense no que é preciso para a doença acontecer: dois portadores precisam se encontrar e, encontrando-se, cada um precisa transmitir justamente a cópia alterada. São várias condições multiplicadas. E multiplicar frações pequenas produz um número muito menor do que cada fração isoladamente.
Por isso, para toda condição recessiva rara, os portadores são muito mais numerosos que os afetados — e quanto mais rara a doença, maior essa desproporção. A raridade da doença esconde a frequência do alelo. Uma condição que aparece em pouquíssimas crianças pode corresponder a um número expressivo de portadores silenciosos na mesma população.
Guarde isso, porque é o que torna o rastreamento de portadores possível: procura-se algo comum para prevenir algo raro. Agora a consanguinidade, e é importante dizer o que ela não faz. Ela não cria alelos alterados. Um casal consanguíneo não tem mais mutações do que qualquer outro.
O que ela muda é a chance de encontro. Duas pessoas com um ancestral comum carregam cópias de trechos do mesmo cromossomo daquele ancestral. Se ele carregava um alelo alterado, os dois podem ter herdado a mesma cópia.
Sem parentesco, seria preciso que dois portadores independentes se encontrassem por acaso. Com parentesco, o encontro já está parcialmente garantido pela árvore genealógica. A consanguinidade não aumenta o número de alelos raros: ela aumenta a probabilidade de que as duas cópias recebidas sejam a mesma cópia ancestral.
E há um corolário prático que muda o raciocínio clínico: em filho de casal consanguíneo, a hipótese de doença recessiva rara sobe muito — inclusive de condições que ninguém consideraria de outro modo. A consanguinidade é atalho diagnóstico, e é assim que a literatura a descreve: ela oferece atalhos para identificar mutações recessivas em homozigose.
Agora o efeito fundador, que é o mesmo fenômeno numa escala maior. Imagine um grupo pequeno que se separa de uma população maior e dá origem a uma nova. Os alelos daquela nova população são os que aqueles poucos fundadores traziam.
Se um deles carregava um alelo raro, esse alelo passa a ter, na nova população, a frequência que ele tinha naquele punhado de pessoas — e não a que tinha na população de origem. Repare que isso não é seleção. É amostragem. Uma amostra pequena não reproduz as proporções do conjunto — e, aqui, a amostra virou uma população inteira.
É o mesmo mecanismo estatístico de sempre: quanto menor a amostra, mais ela se afasta das proporções originais. A diferença é que, neste caso, o desvio fica congelado e se propaga por gerações. E daí vem a assinatura que permite reconhecer o fenômeno: o haplótipo compartilhado.
Quando todas as cópias de uma variante descendem de um único cromossomo original, elas carregam junto os trechos vizinhos daquele cromossomo. A recombinação, a cada geração, vai encurtando esse trecho — mas o que sobra continua sendo o mesmo em todos.
Por isso o trecho compartilhado é um relógio: quanto mais longo, mais recente o ancestral comum; quanto mais curto, mais antigo. Os dados mostram isso em ação. Numa série, o haplótipo conservado foi identificado com cinco marcadores de repetição curta em tandem abrangendo o locus, presente em todos os afetados genotipados.
E, num estudo de outra população, a análise de haplótipos resolveu uma questão de origem que a intuição errava. A hipótese natural seria que uma variante frequente numa população de origem indiana tivesse vindo da Índia. Não foi o que os haplótipos mostraram.
Portadores daquela população compartilhavam haplótipos estendidos, de 1,4 a 16,9 megabases, com portadores de ascendência europeia e judaica asquenazita — apoiando um fundador comum. E a sobreposição com o portador de ascendência indiana foi de apenas 65 quilobases — compatível com origem independente, apesar da origem indiana da população estudada.
Repare no contraste de escala: megabases contra quilobases. Trecho longo compartilhado significa ancestral comum recente; trecho curto significa que as duas cópias não vieram da mesma origem. As idades estimadas fecham a história: 925 anos nos portadores não ciganos e 600 anos nos portadores ciganos, sustentando um fundador ibérico posteriormente enriquecido naquela população.
A ancestralidade do povo e a ancestralidade do alelo são coisas diferentes — e só o haplótipo distingue as duas. Agora as consequências práticas, antes da lição de método. Onde há efeito fundador, o rastreamento dirigido é eficiente. Num levantamento com 1.062 variantes causadoras de doença em 20 grupos étnicos, totalizando 4.728 alelos patogênicos familiares, variantes fundadoras contribuíram com a maior proporção de alelos em três grupos: 75%, 67% e 66%.
Quando três em cada quatro alelos de um grupo são de um punhado de variantes conhecidas, testar essas variantes cobre quase tudo — barato e rápido. E, no mesmo estudo, a variante mais comum é descrita como pan-étnica, o que impede a simplificação oposta: nem tudo é fundador, e uma parte do repertório atravessa grupos.
Agora a lição, e ela tem três camadas que se somam. Primeira camada: o banco de referência não é a humanidade. Toda interpretação de variante pergunta quão frequente ela é na população — e essa pergunta é respondida consultando bancos. Bancos são feitos de quem foi sequenciado.
Populações sub-representadas têm suas variantes comuns ausentes desses bancos — e ausência no banco é rotineiramente lida como raridade, que por sua vez empurra a variante para categorias de maior suspeita. É exatamente o caso descrito: a variante fundadora estava ausente de bancos de dados populacionais — numa população onde ela produziu dez famílias afetadas.
A mesma ausência tem dois significados possíveis, e o laudo não distingue: pode ser rara de verdade, ou pode ser que ninguém como aquele paciente tenha sido sequenciado. E o efeito é assimétrico: quanto menos representado o grupo do paciente, mais suas variantes parecem raras — e mais o exame produz achados de significado incerto justamente em quem já tem menos acesso.
Segunda camada: o exame tem cegueiras estruturais. Variantes intrônicas profundas escapam do sequenciamento padrão, seja por painel, seja por exoma. Não é falha de execução: é o que esses métodos leem. No caso descrito, o exoma não encontrou mutações nas regiões codificantes dos genes candidatos — num paciente com quadro bioquimicamente evidente. O exame veio negativo e o paciente tinha a doença.
Terceira camada: mesmo encontrando, o dado genômico pode não bastar. Os autores são explícitos: a patogenicidade dessas variantes não pode ser inferida a partir de dados genômicos. Foi preciso sequenciar genoma e RNA por leitura longa para revelar uma variante intrônica profunda que ativa um pseudo-éxon de 97 pares de bases — e provar a causalidade.
Repare que a variante já estava anotada em banco de dados. Ela não era desconhecida: era ilegível pelos métodos usados e pelo tipo de dado disponível. Estar no catálogo não é o mesmo que ser interpretável.
Somando as três camadas: um resultado negativo de painel ou exoma significa "não havia variante codificante conhecida, entre as regiões lidas, em alguém cuja população pode não estar no banco". É muito menos do que "não é genético".
E o padrão é o mesmo de outros capítulos deste bloco, agora aplicado ao catálogo em vez do ensaio: o que se encontra é limitado pelo que se procura, e o que se procura é limitado por quem já foi olhado antes.
O antídoto tem três perguntas. Primeira: a população deste paciente está representada no banco usado como referência? Se não estiver, "variante rara" pode significar "população ausente". Segunda: o método lê a região onde a variante poderia estar? Painel e exoma não leem íntrons profundos.
Terceira: existe evidência funcional, além da genômica? Para variantes fora das regiões codificantes, o dado de RNA é o que converte suspeita em causa. A pergunta que fica: esta variante é rara, ou o banco é que é estreito?
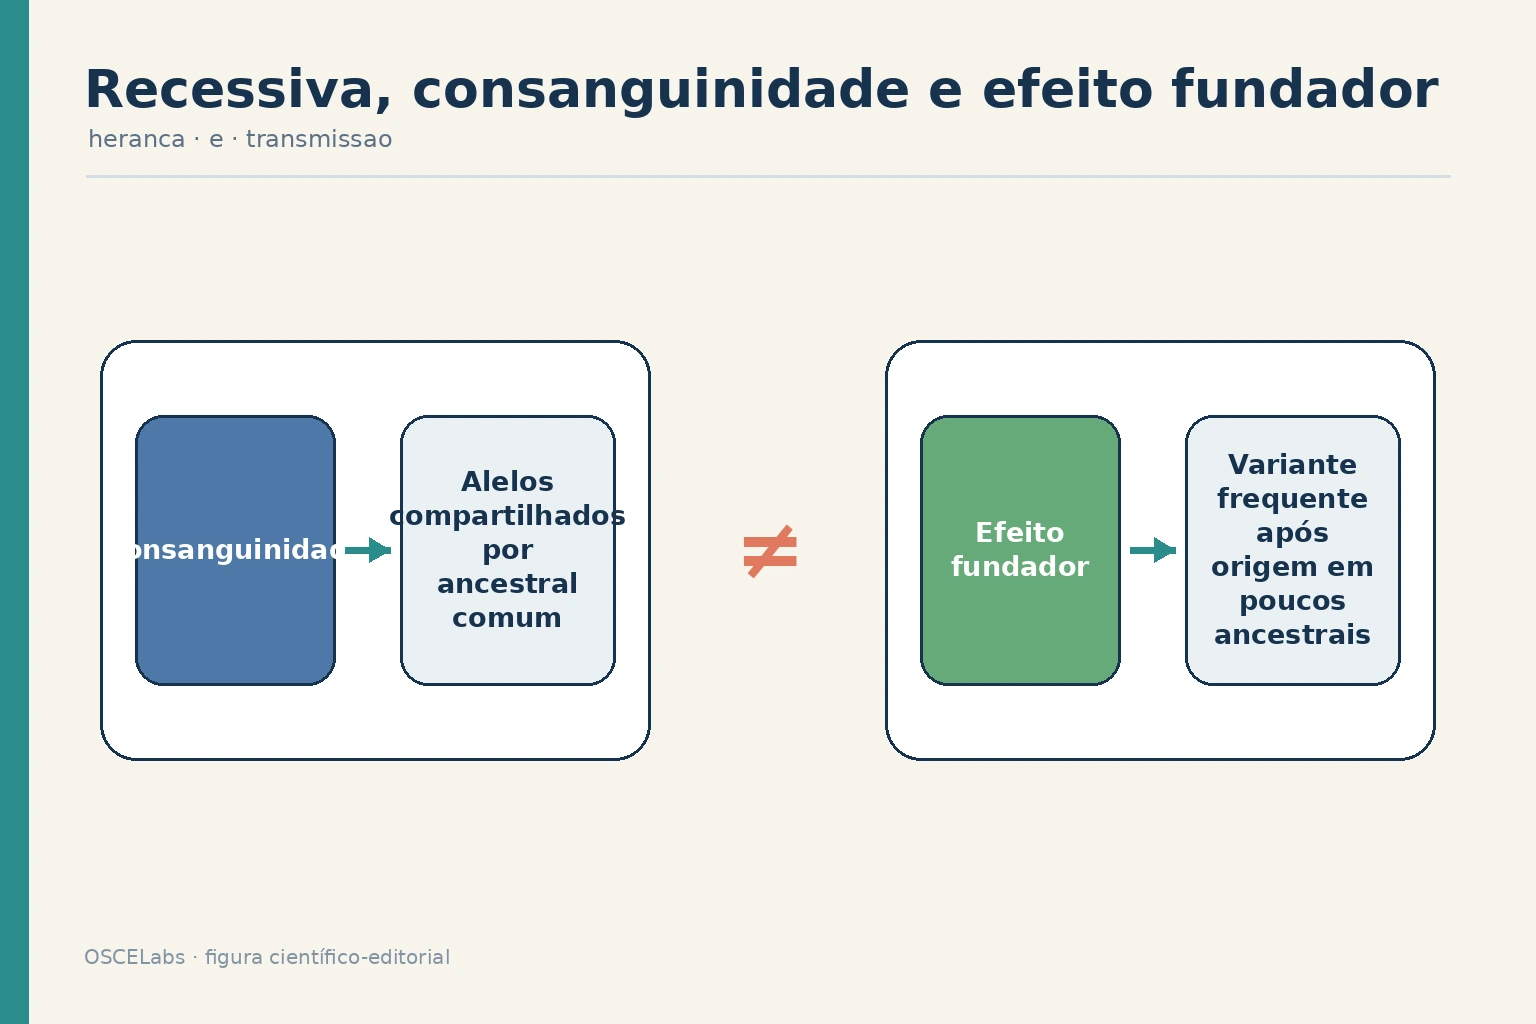
Consanguinidade aumenta a probabilidade de que duas pessoas compartilhem uma variante recessiva herdada de ancestral comum; não significa que todo descendente terá doença nem cria, por si, uma variante nova. Efeito fundador é outro conceito: uma variante torna-se frequente porque uma população se originou de poucos ancestrais e atravessou deriva e expansão. Os dois fenômenos podem coexistir, mas respondem a perguntas diferentes. Frequência populacional e história familiar orientam risco sem substituir confirmação molecular.
O que o mecanismo explica
Seis perguntas que separam propriedade da população de propriedade do banco.
“Por que a doença é rara e o alelo não é?”
São várias condições multiplicadas, e multiplicar frações pequenas produz um número muito menor que cada uma.
“O que a consanguinidade realmente muda?”
Não cria alelos: aumenta a probabilidade de as duas cópias recebidas serem a mesma cópia ancestral.
“Por que o efeito fundador não é seleção?”
É amostragem: uma amostra pequena não reproduz as proporções do conjunto, e o desvio fica congelado.
“Como se reconhece um efeito fundador?”
Pelo haplótipo compartilhado — o mesmo trecho vizinho em todos os portadores.
“O comprimento do haplótipo informa o quê?”
A idade: 1,4 a 16,9 megabases indicam ancestral recente; 65 quilobases indicam origem independente.
“A variante está ausente do banco populacional?”
Isso pode significar ausente do banco, e não ausente na população.
Como se orientar
- Multiplicar as condições
- Encontro de portadores e transmissão da cópia alterada, em sequência.
- Esperar muitos portadores
- Quanto mais rara a doença, maior a desproporção entre portadores e afetados.
- Dizer o que a consanguinidade não faz
- Ela não cria alelos alterados.
- Usar a consanguinidade como atalho
- Ela oferece atalho para identificar mutações recessivas em homozigose.
- Ler fundador como amostragem
- As proporções dos poucos fundadores viram as proporções da população.
- Datar pelo haplótipo
- Trecho longo indica ancestral recente; trecho curto, antigo ou independente.
- Perguntar quem está no banco
- Frequência populacional é propriedade do banco consultado.
O raciocínio
Da aritmética dos portadores ao banco de referência que não representa o paciente.
- 1
Enunciar a exigência recessiva
É preciso receber duas cópias alteradas, uma de cada genitor, e quem tem uma só não adoece e não sabe.
Erro comum: Supor que portadores apresentam forma leve da doença.
- 2
Multiplicar as condições
Dois portadores precisam se encontrar e cada um precisa transmitir justamente a cópia alterada.
Erro comum: Estimar risco sem considerar que as condições se multiplicam.
- 3
Derivar a desproporção
Multiplicar frações pequenas produz número muito menor que cada fração: os portadores são muito mais numerosos que os afetados.
Erro comum: Inferir a frequência do alelo a partir da frequência da doença.
- 4
Extrair a consequência prática
É o que torna o rastreamento de portadores possível: procura-se algo comum para prevenir algo raro.
Erro comum: Considerar inviável rastrear portadores de doenças raras.
- 5
Dizer o que a consanguinidade não faz
Ela não cria alelos alterados, e um casal consanguíneo não tem mais mutações que qualquer outro.
Erro comum: Atribuir à consanguinidade um aumento do número de mutações.
- 6
Dizer o que ela faz
Duas pessoas com ancestral comum carregam cópias de trechos do mesmo cromossomo, e podem ter herdado a mesma cópia alterada.
Erro comum: Explicar o risco por proximidade genética genérica.
- 7
Comparar os dois cenários
Sem parentesco seria preciso que dois portadores independentes se encontrassem por acaso; com parentesco, o encontro já está parcialmente garantido pela árvore.
Erro comum: Tratar o risco consanguíneo como equivalente ao populacional.
- 8
Usar como atalho diagnóstico
A consanguinidade oferece atalhos para identificar mutações recessivas em homozigose, elevando a hipótese de condições que ninguém consideraria de outro modo.
Erro comum: Deixar de ampliar o diferencial diante de consanguinidade.
- 9
Introduzir o efeito fundador
Os alelos de uma população nova são os que os poucos fundadores traziam, na frequência que tinham naquele punhado de pessoas.
Erro comum: Procurar vantagem adaptativa para explicar alelo frequente numa população.
- 10
Nomear como amostragem
Não é seleção: uma amostra pequena não reproduz as proporções do conjunto, e aqui o desvio fica congelado e se propaga.
Erro comum: Interpretar frequência elevada como sinal de pressão seletiva.
- 11
Reconhecer o haplótipo compartilhado
Cópias que descendem de um único cromossomo carregam junto os trechos vizinhos, encurtados pela recombinação a cada geração.
Erro comum: Concluir efeito fundador apenas por repetição da mesma variante.
- 12
Usar o haplótipo como relógio
Trecho longo indica ancestral comum recente; trecho curto indica evento antigo ou origem independente.
Erro comum: Ignorar o comprimento do trecho compartilhado ao interpretar origem.
- 13
Ler o caso que corrigiu a intuição
Portadores compartilhavam de 1,4 a 16,9 megabases com portadores de ascendência europeia e judaica asquenazita, e apenas 65 quilobases com o portador de ascendência indiana.
Erro comum: Inferir a origem do alelo a partir da origem do povo.
- 14
Fechar com as idades estimadas
925 anos em portadores não ciganos e 600 anos em portadores ciganos, sustentando fundador ibérico posteriormente enriquecido.
Erro comum: Tratar ancestralidade populacional e ancestralidade alélica como a mesma coisa.
- 15
Dimensionar o valor do rastreamento dirigido
Entre 1.062 variantes em 20 grupos étnicos e 4.728 alelos patogênicos familiares, variantes fundadoras contribuíram com 75%, 67% e 66% dos alelos em três grupos.
Erro comum: Aplicar painel amplo onde poucas variantes cobrem a maior parte dos alelos.
- 16
Evitar a simplificação oposta
A variante mais comum do mesmo estudo é descrita como pan-étnica: nem tudo é fundador.
Erro comum: Supor que todo alelo frequente num grupo é exclusivo dele.
- 17
Expor o viés do banco
A variante fundadora estava ausente de bancos populacionais numa população onde produziu dez famílias afetadas.
Erro comum: Ler ausência em banco como evidência de raridade populacional.
- 18
Expor a cegueira do método
Variantes intrônicas profundas escapam do sequenciamento padrão por painel ou exoma, e o exoma não encontrou mutações codificantes num paciente com quadro bioquimicamente evidente.
Erro comum: Concluir ausência de causa genética a partir de exoma negativo.
- 19
Expor o limite do dado genômico
A patogenicidade dessas variantes não pode ser inferida a partir de dados genômicos, e foi preciso genoma e RNA por leitura longa para revelar o pseudo-éxon de 97 pares de bases e provar causalidade.
Erro comum: Classificar variante fora de região codificante apenas por predição computacional.
- 20
Traduzir o negativo
Significa que não havia variante codificante conhecida, entre as regiões lidas, em alguém cuja população pode não estar no banco.
Erro comum: Traduzir exame genético negativo por não é genético.
Esperado e alterado
- Portadores de alelos recessivos raros assintomáticos e desconhecidos de si mesmos.
- Proporção de portadores muito maior que a de afetados.
- Variantes comuns de uma população presentes nos bancos de referência quando ela foi sequenciada.
- Haplótipos vizinhos diferentes entre cópias de origens independentes.
- Concordância entre quadro bioquímico e achado molecular quando a região é lida.
- Várias famílias não aparentadas com a mesma variante em homozigose
- Haplótipo ancestral conservado indica descendência de um único cromossomo original.
- Haplótipo compartilhado de 1,4 a 16,9 megabases
- Ancestral comum recente entre os portadores comparados.
- Sobreposição de apenas 65 quilobases
- Origem independente, apesar da ancestralidade compartilhada da população.
- Idades estimadas de 925 e 600 anos
- Fundador ibérico posteriormente enriquecido na população estudada.
- Prevalência de 3,6% numa amostra e 0,8% em outra da mesma população
- A estimativa depende de qual amostra foi tomada, e não só da população.
- Variante ausente de bancos de dados populacionais
- Pode ser rara de verdade ou pode ser que a população não esteja no banco.
- Exoma negativo com quadro bioquimicamente evidente
- Variantes intrônicas profundas escapam do sequenciamento padrão.
- Pseudo-éxon de 97 pares de bases ativado por variante intrônica
- Causalidade demonstrada por sequenciamento de genoma e de RNA por leitura longa.
Por que isso importa
Numa condição recessiva, é preciso receber duas cópias alteradas, e quem tem uma só não adoece e não sabe. Para a doença acontecer, dois portadores precisam se encontrar e cada um precisa transmitir justamente a cópia alterada — condições que se multiplicam.
Multiplicar frações pequenas produz um número muito menor do que cada fração isolada. Por isso os portadores são muito mais numerosos que os afetados, e quanto mais rara a doença, maior a desproporção. A raridade da doença esconde a frequência do alelo — e é isso que torna o rastreamento de portadores possível: procura-se algo comum para prevenir algo raro.
A consanguinidade não cria alelos alterados. Ela aumenta a probabilidade de que as duas cópias recebidas sejam a mesma cópia ancestral, porque duas pessoas com ancestral comum carregam trechos do mesmo cromossomo. Sem parentesco, seria preciso que dois portadores independentes se encontrassem por acaso. E ela funciona como atalho diagnóstico: oferece atalhos para identificar mutações recessivas em homozigose.
O efeito fundador é o mesmo fenômeno em escala maior — e é amostragem, não seleção. Os alelos de uma população nova são os que os poucos fundadores traziam. Uma amostra pequena não reproduz as proporções do conjunto — e aqui o desvio fica congelado e se propaga por gerações.
A assinatura é o haplótipo compartilhado: cópias descendentes de um único cromossomo original carregam junto os trechos vizinhos, que a recombinação vai encurtando a cada geração. Por isso o trecho compartilhado é um relógio: longo indica ancestral recente; curto, antigo.
Num caso, o haplótipo conservado apareceu em todos os afetados genotipados, com cinco marcadores abrangendo o locus. E, noutro, a análise de haplótipos corrigiu a intuição: portadores compartilhavam de 1,4 a 16,9 megabases com portadores de ascendência europeia e judaica asquenazita, e apenas 65 quilobases com o portador de ascendência indiana — apesar da origem indiana da população estudada.
Megabases contra quilobases. As idades estimadas — 925 anos e 600 anos — sustentam um fundador ibérico posteriormente enriquecido. A ancestralidade do povo e a ancestralidade do alelo são coisas diferentes, e só o haplótipo distingue as duas.
Consequência prática: onde há efeito fundador, o rastreamento dirigido é eficiente. Entre 1.062 variantes em 20 grupos étnicos e 4.728 alelos patogênicos familiares, variantes fundadoras contribuíram com 75%, 67% e 66% dos alelos em três grupos. Quando três em cada quatro alelos vêm de um punhado de variantes conhecidas, testá-las cobre quase tudo. E a ressalva: a variante mais comum do mesmo estudo é pan-étnica — nem tudo é fundador.
Agora a lição, em três camadas que se somam. Primeira: o banco de referência não é a humanidade. Toda interpretação pergunta quão frequente a variante é — e a resposta vem de bancos feitos de quem foi sequenciado. Populações sub-representadas têm suas variantes comuns ausentes por construção, e ausência no banco é lida como raridade.
Foi o caso: a variante fundadora estava ausente de bancos populacionais — numa população onde produziu dez famílias afetadas. A mesma ausência tem dois significados, e o laudo não distingue: rara de verdade, ou ninguém como aquele paciente foi sequenciado.
E o efeito é assimétrico: quanto menos representado o grupo do paciente, mais suas variantes parecem raras — e mais o exame produz achados de significado incerto justamente em quem já tem menos acesso. Segunda: o exame tem cegueiras estruturais. Variantes intrônicas profundas escapam do sequenciamento padrão, por painel ou por exoma — não é falha de execução, é o que esses métodos leem. No caso descrito, o exoma não encontrou mutações nas regiões codificantes dos genes candidatos num paciente com quadro bioquimicamente evidente.
Terceira: mesmo encontrando, o dado genômico pode não bastar. A patogenicidade dessas variantes não pode ser inferida a partir de dados genômicos. Foi preciso sequenciar genoma e RNA por leitura longa para revelar a variante intrônica profunda que ativa um pseudo-éxon de 97 pares de bases e provar a causalidade. A variante já estava anotada em banco — ela não era desconhecida: era ilegível pelos métodos usados. Estar no catálogo não é o mesmo que ser interpretável.
Somando: um negativo de painel ou exoma significa que não havia variante codificante conhecida, entre as regiões lidas, em alguém cuja população pode não estar no banco. É muito menos do que "não é genético".
E há ainda a instabilidade da própria estimativa de frequência: na mesma população, uma amostra de base comunitária deu 3,6% (16 de 440) e uma amostra nacional deu 0,8% (2 de 258). Quatro vezes e meia de diferença — e a população é a mesma. Prevalência é propriedade do desenho amostral tanto quanto da população.
O padrão é o de sempre neste bloco, agora aplicado ao catálogo: o que se encontra é limitado pelo que se procura, e o que se procura é limitado por quem já foi olhado antes.
Antídoto: a população deste paciente está representada no banco? O método lê a região onde a variante poderia estar? Existe evidência funcional além da genômica? Esta variante é rara, ou o banco é que é estreito?
| Sinal | Medida | Valor | Fonte |
|---|---|---|---|
| Prevalência de variante fundadora e origem determinada por haplótipo | Dois estudos transversais de prevalência (E3, descritivo populacional humano) com reconstrução de haplótipos em portadores de quatro ascendências e estimativa de idade da mutação. | Em duas amostras da mesma população, a variante fundadora foi detectada em 3,6% (16 de 440) na amostra comunitária e em 0,8% (2 de 258) na amostra nacional; os portadores compartilhavam haplótipos estendidos de até 16,9 megabases com outras ascendências, apoiando um fundador comum de 600 a 925 anos atrás. | BRCA1 c.68_69del as a founder variant in the Spanish Roma: prevalence and screening implications. Eur J Hum Genet. 2026. doi:10.1038/s41431-026-02166-y |
| Peso das variantes fundadoras no repertório de uma população | Estudo colaborativo multicêntrico (E3, descritivo humano) com recrutamento por cinco centros genéticos e oito centros oftalmológicos de um consórcio nacional. | Foram identificadas 1.062 variantes causadoras de doença em pacientes de 20 grupos étnicos, sendo 13 judaicos, totalizando 4.728 alelos patogênicos familiares; variantes fundadoras contribuíram com a maior proporção de alelos em judeus iemenitas, com 75%, seguidos de judeus turcos, com 67%, e judeus norte-africanos, com 66%, enquanto a variante causadora mais comum é descrita como pan-étnica | The genetic landscape of inherited retinal diseases in the Israeli population. Invest Ophthalmol Vis Sci. 2026;67(4):24. doi:10.1167/iovs.67.4.24 |
| Cegueira do sequenciamento padrão e limite do dado genômico | Estudo de caso com abordagem integrativa (E3, descritivo humano) combinando exoma, genoma por leitura longa e transcriptoma por leitura longa. | Em paciente com quadro bioquimicamente evidente, o exoma não encontrou mutação nas regiões codificantes dos genes candidatos; só o sequenciamento de genoma e de RNA por leitura longa revelou a variante intrônica profunda em homozigose, que ativa um pseudo-éxon de 97 pares de bases: o que o painel não cobre, ele não vê. | An example for potentially underrated causes of recessive disease in the Greater Middle East: integrative long-read genome and transcriptome sequencing pinpoint a deep-intronic homozygous HEXB candidate founder variant in GM2-gangliosidosis. Hum Genomics. 2026. doi:10.1186/s40246-026-00995-y |
| Variante fundadora ausente de bancos populacionais | Estudo de caracterização clínica e de haplótipos (E3, descritivo humano) com exoma em três probandos e sequenciamento dirigido confirmando segregação nas demais famílias. | Em 16 afetados de 10 famílias consanguíneas com a mesma variante missense em homozigose, todos compartilhavam um haplótipo ancestral conservado, apoiando efeito fundador; a variante está ausente dos bancos populacionais: frequência zero em banco não quer dizer variante inexistente nem benigna. | A founder variant in TANGO2 p.(Leu148Trp) in ten Palestinian families: clinical characterization and haplotype analysis of TANGO2 deficiency disorder. BMC Med Genomics. 2026. doi:10.1186/s12920-026-02407-5 |
Esquemas e tabelas
O que cada fenômeno faz, e três camadas que limitam um exame genético.
| Fenômeno | O que faz | O que NÃO faz |
|---|---|---|
| Consanguinidade | Aumenta a chance de as duas cópias serem a mesma ancestral | Não cria alelos alterados |
| Efeito fundador | Congela as proporções de poucos fundadores | Não implica vantagem seletiva |
| Haplótipo compartilhado | Data e agrupa cópias de origem comum | Não prova patogenicidade |
O haplótipo como relógio
| Comprimento compartilhado | Leitura |
|---|---|
| 1,4 a 16,9 megabases | Ancestral comum recente |
| 65 quilobases | Origem independente |
| Idade estimada de 925 anos | Portadores não ciganos |
| Idade estimada de 600 anos | Portadores ciganos |
Três camadas que limitam um exame genético
| Camada | O que a limita |
|---|---|
| Banco de referência | Feito de quem foi sequenciado |
| Região lida | Painel e exoma não leem íntrons profundos |
| Tipo de dado | Patogenicidade intrônica não se infere do genoma |
- Prevalência é propriedade do desenho amostral tanto quanto da população: 3,6% e 0,8% na mesma população.
- Estar no catálogo não é o mesmo que ser interpretável.
Onde se erra
- Supor que portadores têm forma leve
- Numa recessiva, quem tem uma cópia não adoece e não sabe.
- Inferir a frequência do alelo pela da doença
- As condições se multiplicam e os portadores são muito mais numerosos.
- Considerar inviável rastrear doenças raras
- Procura-se algo comum para prevenir algo raro.
- Atribuir à consanguinidade mais mutações
- Ela muda a chance de encontro, não o número de alelos.
- Tratar risco consanguíneo como o populacional
- A árvore genealógica já garante parte do encontro.
- Deixar de ampliar o diferencial
- A consanguinidade é atalho para recessivas em homozigose.
- Procurar vantagem adaptativa
- O efeito fundador é amostragem, não seleção.
- Concluir fundador só pela repetição da variante
- É o haplótipo compartilhado que sustenta a conclusão.
- Ignorar o comprimento do trecho compartilhado
- Ele data o ancestral comum.
- Inferir a origem do alelo pela do povo
- Houve 65 quilobases com a ascendência esperada e megabases com outra.
- Aplicar painel amplo onde poucas variantes cobrem tudo
- Fundadoras responderam por 75%, 67% e 66% dos alelos em três grupos.
- Supor que todo alelo frequente é exclusivo do grupo
- A variante mais comum do estudo é pan-étnica.
- Ler ausência em banco como raridade
- Pode significar que a população não foi sequenciada.
- Concluir ausência de causa genética por exoma negativo
- Íntrons profundos não são lidos por painel nem por exoma.
- Classificar variante intrônica por predição apenas
- A patogenicidade não se infere de dados genômicos.
Roteiro do raciocínio
Da aritmética dos portadores ao banco de referência que não representa o paciente.
- 01Enunciar a exigência recessiva
- 02Multiplicar as condições
- 03Derivar a desproporção entre portadores e afetados
- 04Extrair a viabilidade do rastreamento
- 05Dizer o que a consanguinidade não faz
- 06Dizer o que ela faz
- 07Comparar os dois cenários de encontro
- 08Usar a consanguinidade como atalho diagnóstico
- 09Introduzir o efeito fundador
- 10Nomear o efeito fundador como amostragem
- 11Reconhecer o haplótipo compartilhado
- 12Usar o haplótipo como relógio
- 13Ler o caso que corrigiu a intuição de origem
- 14Fechar com as idades estimadas
- 15Dimensionar o rastreamento dirigido e sua ressalva
- 16Expor o viés do banco de referência
- 17Expor a cegueira do método e o limite do dado genômico
- 18Traduzir corretamente o resultado negativo
Teste-se
Leve para o paciente
Mulher de 26 anos chega ao ambulatório e a primeira coisa que você ouve é: "Doutor(a), eu vim porque a gente quer ter um filho, mas meu marido é meu primo e lá no povoado tem umas crianças com uma doença esquisita, aí me mandaram procurar o médico antes." Agora é sua vez: conduza a anamnese, examine e monte o seu raciocínio.
Revisão espaçada
Por que a doença é rara e o alelo não é? O que a consanguinidade muda? Como o haplótipo compartilhado funciona como relógio?
Explique as três camadas que limitam um exame genético — banco, região lida e tipo de dado — e por que 'ausente em bancos populacionais' é ambíguo.