
Mecanismos de Doença e Infecção › A célula sob agressão
Parada com microfone aberto
Senescência: a célula para de dividir, mas continua mudando o tecido
O ciclo estabiliza, o fenótipo secretor remodela o entorno e o efeito oscila entre proteção, reparo e doença crônica.
A cena
Uma célula sofre dano persistente ao DNA e deixa de proliferar. Esse bloqueio reduz a chance de transmitir genoma instável — uma barreira antitumoral. Mas a célula permanece metabolicamente ativa, altera cromatina, organelas e secreção e passa a influenciar vizinhas.
Citocinas, quimiocinas, fatores de crescimento e proteases podem compor o fenótipo secretor associado à senescência, o SASP. Ele recruta imunidade e participa de reparo em alguns contextos; quando persiste, sustenta inflamação, degrada matriz e disfunção. Senescência não é sinônimo de envelhecimento cronológico nem de simples repouso. Quiescência é uma parada reversível em resposta a condições como falta de mitógeno; diferenciação terminal é um programa funcional; senescência envolve parada estável acompanhada de outras alterações.
Também não existe um marcador universal. p16, p21, SA-β-gal, focos de dano, perda de lamin B1 e SASP variam segundo tecido, estímulo e tempo. Identificação confiável exige combinação de propriedades e exclusão de alternativas.
Telômeros criticamente curtos podem gerar resposta persistente ao dano; oncogenes, radiação, estresse oxidativo, quimioterapia e disfunção mitocondrial também induzem senescência. As vias p53-p21 e p16-RB ajudam a estabilizar o bloqueio, sem serem obrigatoriamente ativadas juntas em toda célula. Na doença humana, o interesse principal é reconhecer quando a senescência transitória limita dano e quando a persistência dessas células passa a sustentar inflamação, perda funcional, fibrose ou alteração do microambiente tumoral.
O mecanismo
Senescência celular é um estado de parada proliferativa estável associado a mudanças de cromatina, metabolismo, organelas, resistência à apoptose e comunicação com o microambiente. Nenhuma dessas propriedades isolada define todos os casos. Na senescência replicativa, encurtamento telomérico progressivo expõe extremidades cromossômicas como dano ao DNA. Células somáticas variam em telomerase, comprimento inicial e limiar de resposta. Senescência induzida por estresse pode ocorrer antes de telômeros críticos. Radiação, espécies reativas, fármacos, ativação oncogênica, lesão mitocondrial e sinais parácrinos são gatilhos reconhecidos.
Dano persistente ativa respostas que estabilizam p53 e aumentam inibidores do ciclo, como p21. Em conjunto com o eixo p16-RB, isso mantém a célula fora da fase proliferativa. As vias p53-p21 e p16-RB se sobrepõem, mas sua contribuição muda com o tipo celular e o momento da lesão. Ausência de um marcador não exclui automaticamente senescência.
A parada precisa ser suficientemente estável para distinguir senescência de quiescência. Mesmo assim, a irreversibilidade absoluta tem nuances experimentais; algumas células podem escapar ou adquirir alterações que contornem o bloqueio. Alterações de cromatina e da organização nuclear podem acompanhar a senescência, mas variam entre tecidos. Na prática anatomopatológica, elas apoiam a interpretação apenas quando convergem com outros achados. SA-β-gal detecta atividade lisossômica elevada em pH subótimo e é amplamente usada. Células confluentes, envelhecidas ou com alta carga lisossômica podem confundir a interpretação; o ensaio não é exclusivo.
O SASP inclui IL-6, IL-8, quimiocinas, fatores de crescimento, metaloproteinases e outros mediadores. Sua composição depende do indutor, tecido, tempo e sinalização, incluindo NF-κB e p38 MAPK. SASP pode recrutar células imunes que eliminam senescentes, facilitar remodelamento de feridas e limitar fibrose em fases específicas. Também pode induzir senescência secundária, alterar progenitores e favorecer inflamação crônica.
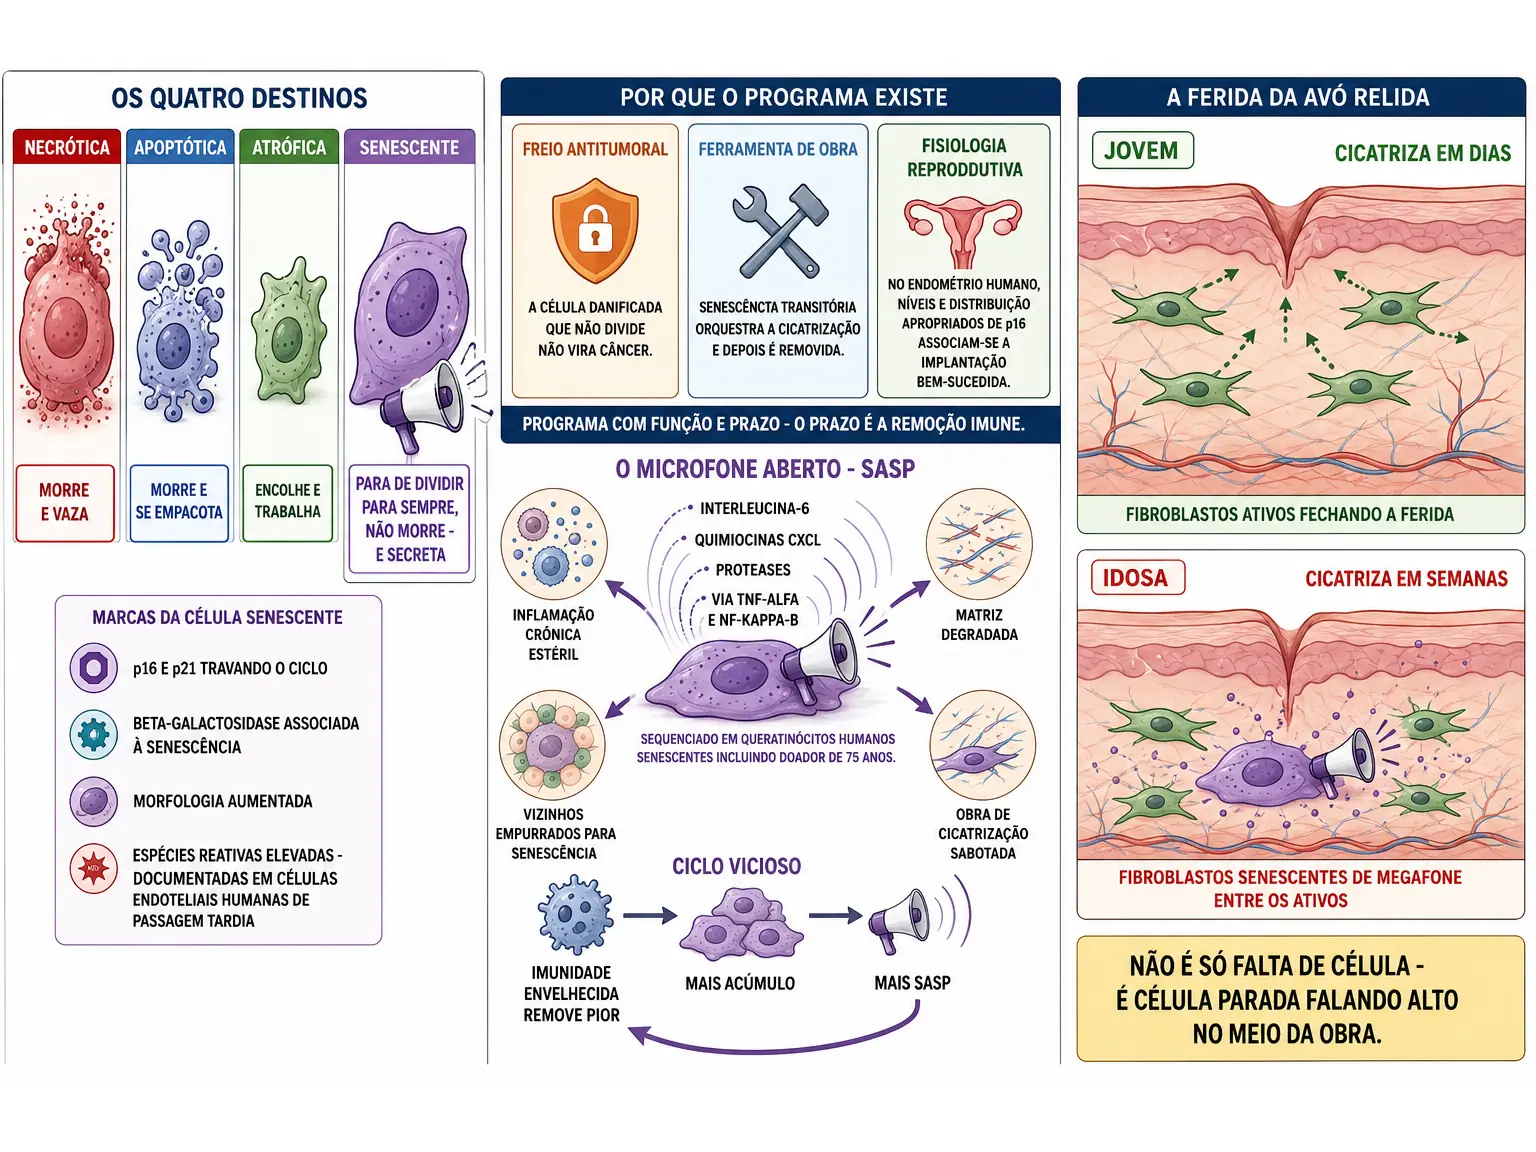
A estabilidade da parada nasce de redes parcialmente redundantes. Dano persistente ativa ATM/ATR e p53, aumenta p21 e reduz atividade de complexos ciclina-CDK; RB hipofosforilada mantém genes da fase S reprimidos. p16 reforça RB ao inibir CDK4/6, mas sua participação varia por estímulo e tecido. Telômeros criticamente curtos geram focos de dano difíceis de reparar porque uma extremidade cromossômica não pode ser tratada como quebra comum. Oncogenes, por outro lado, induzem hiper-replicação, ROS e dano que acionam a mesma barreira antes de haver encurtamento telomérico extremo.
Durante desenvolvimento embrionário, estados semelhantes à senescência participam de remodelamento; na cicatrização, células senescentes transitórias podem coordenar matriz e resolução. O efeito é temporal, não intrinsecamente benéfico ou maléfico. Com idade e doença, produção aumentada ou depuração imune reduzida favorece acúmulo. Imunossenescência, alterações de células NK/macrófagos e nichos protegidos podem dificultar remoção. Senescência protege contra transformação ao impedir proliferação de células danificadas. Se a barreira for contornada, alterações acumuladas podem favorecer neoplasia; se células senescentes persistirem, o SASP pode modificar o microambiente tumoral.
Tumores também podem entrar em senescência após quimioterapia. Essa senescência associada à terapia pode deter crescimento, mas persistência, escape e SASP levantam hipóteses de recidiva e toxicidade tardia. Em material humano, a prioridade é demonstrar o estado senescente e seu efeito no tecido. Possibilidades terapêuticas experimentais não substituem evidência de doença, órgão e desfecho clínico.
Dasatinibe mais quercetina é uma combinação experimental estudada em pequenos ensaios e modelos. Sinais iniciais de atividade não estabelecem eficácia ampla nem segurança para uso antienvelhecimento fora de pesquisa. Senescência não equivale automaticamente a dano irreversível do órgão: a interpretação depende do tipo celular, da duração, da carga e do efeito produzido no tecido.
Para demonstrar senescência, recomenda-se uma estratégia multimarcador: evidência de parada estável, sinais de dano/estresse e um ou mais fenótipos associados, interpretados no tecido e com exclusão de quiescência, diferenciação e morte.
SASP não é uma lista fixa de citocinas. DDR persistente, p38 MAPK, cGAS-STING, NF-κB e remodelamento de cromatina modulam combinações de IL-6, IL-8, quimiocinas, fatores de crescimento e proteases. A composição muda entre fibroblasto, hepatócito e célula tumoral e evolui com o tempo. Alguns componentes recrutam células NK e macrófagos para depuração; outros induzem senescência parácrina, degradam matriz ou estimulam progenitores. Medir uma citocina sem demonstrar parada estável pode identificar inflamação comum, não senescência.
Carga de células senescentes reflete indução menos remoção. Em feridas e desenvolvimento, populações transitórias podem organizar remodelamento e desaparecer por vigilância imune. Com idade, lesão repetida ou imunossupressão, maior produção e depuração deficiente permitem persistência. Macrófagos, células NK e linfócitos reconhecem ligantes e antígenos do estado senescente, mas o SASP também pode recrutar células supressoras ou remodelar o nicho de modo a escapar. Assim, um aumento tecidual não demonstra apenas ‘mais dano’: pode significar falha do sistema que deveria eliminar a célula parada.
Demonstrar senescência in vivo exige convergência em três dimensões: ausência persistente de proliferação, ativação de vias de parada e fenótipos associados, como aumento lisossômico, perda de lamin B1, focos de dano ou secretoma compatível. Ki-67 negativo também ocorre em quiescência e diferenciação; p16 aumenta em outros contextos; SA-β-gal depende de tecido e processamento. A localização importa: uma assinatura em fibroblastos tem consequência diferente da mesma assinatura em epitélio ou imunidade. Painéis devem declarar compartimento, controles e alternativas excluídas.
Senolíticos procuram dependências de sobrevivência que mantêm certas células senescentes; senomórficos modulam comunicação, sobretudo o SASP. Nenhuma classe é universal porque gatilhos e dependências variam entre tecidos. Eliminar cedo demais pode prejudicar cicatrização ou remover barreira antitumoral; eliminar tarde demais pode não reverter fibrose já organizada; bloquear uma citocina pode deixar vias redundantes ativas. Estudos humanos iniciais avaliam segurança, farmacodinâmica e sinais de benefício em doenças específicas. Isso não autoriza extrapolar combinações experimentais para rejuvenescimento geral.
Perguntas que o mecanismo precisa responder
Use estas perguntas para ligar o mecanismo patológico à morfologia, à disfunção do órgão e às decisões clínicas.
“A parada proliferativa é estável ou reversível?”
A estabilidade separa senescência de quiescência, embora escape possa ocorrer em condições específicas.
“Qual gatilho produziu o estado?”
Telômero, oncogene, DNA, mitocôndria e terapia geram fenótipos parcialmente diferentes.
“Quais vias sustentam o bloqueio do ciclo?”
p53-p21 e p16-RB podem cooperar ou predominar de maneira distinta.
“Que conjunto de marcadores demonstra o estado?”
Nenhum marcador universal existe; é necessário combinar parada, estresse e fenótipo associado.
“O SASP está resolvendo, recrutando ou perpetuando dano?”
Composição, duração e tecido determinam se a comunicação será útil ou patológica.
“A célula será removida, persistirá ou escapará?”
Vigilância imune, resistência à apoptose e alterações adicionais definem a consequência no tecido.
O que determina o desfecho
- Senescência não é envelhecimento
- O estado celular pode ocorrer em organismo jovem; envelhecimento envolve muitos processos.
- Parada não basta
- Quiescência e diferenciação terminal também reduzem proliferação.
- Não há marcador universal
- p16, p21, SA-β-gal, lamin B1 e SASP têm sensibilidade e especificidade contextuais.
- SASP não é uma receita fixa
- Sua composição muda com estímulo, tecido e tempo.
- Benéfico e nocivo podem coexistir
- Supressão tumoral e reparo transitório contrastam com inflamação persistente.
- Senolítico ainda é fronteira
- Atividade biológica precoce não equivale a indicação clínica antienvelhecimento.
O mecanismo em sequência
Reconstrua a cadeia causal sem transformar associação em regra diagnóstica.
- 1
Defina o gatilho
Localize telômero, oncogene, terapia, DNA ou mitocôndria.
Erro comum: Chamar toda célula idosa de senescente.
- 2
Demonstre parada
Use proliferação, incorporação de nucleotídeos e reguladores do ciclo.
Erro comum: Inferir senescência apenas por tamanho celular.
- 3
Teste estabilidade
Verifique se a célula retorna ao ciclo após remover o estímulo.
Erro comum: Confundir quiescência com parada estável.
- 4
Mapeie p53-p21
Relacione dano persistente a CDKs e RB.
Erro comum: Exigir p21 alto em todo caso.
- 5
Mapeie os eixos de parada
Avalie reforço do bloqueio e heterogeneidade.
Erro comum: Usar p16 isolado como prova universal.
- 6
Procure fenótipo lisossômico
Interprete SA-β-gal com controles e contexto.
Erro comum: Chamar toda positividade de senescência.
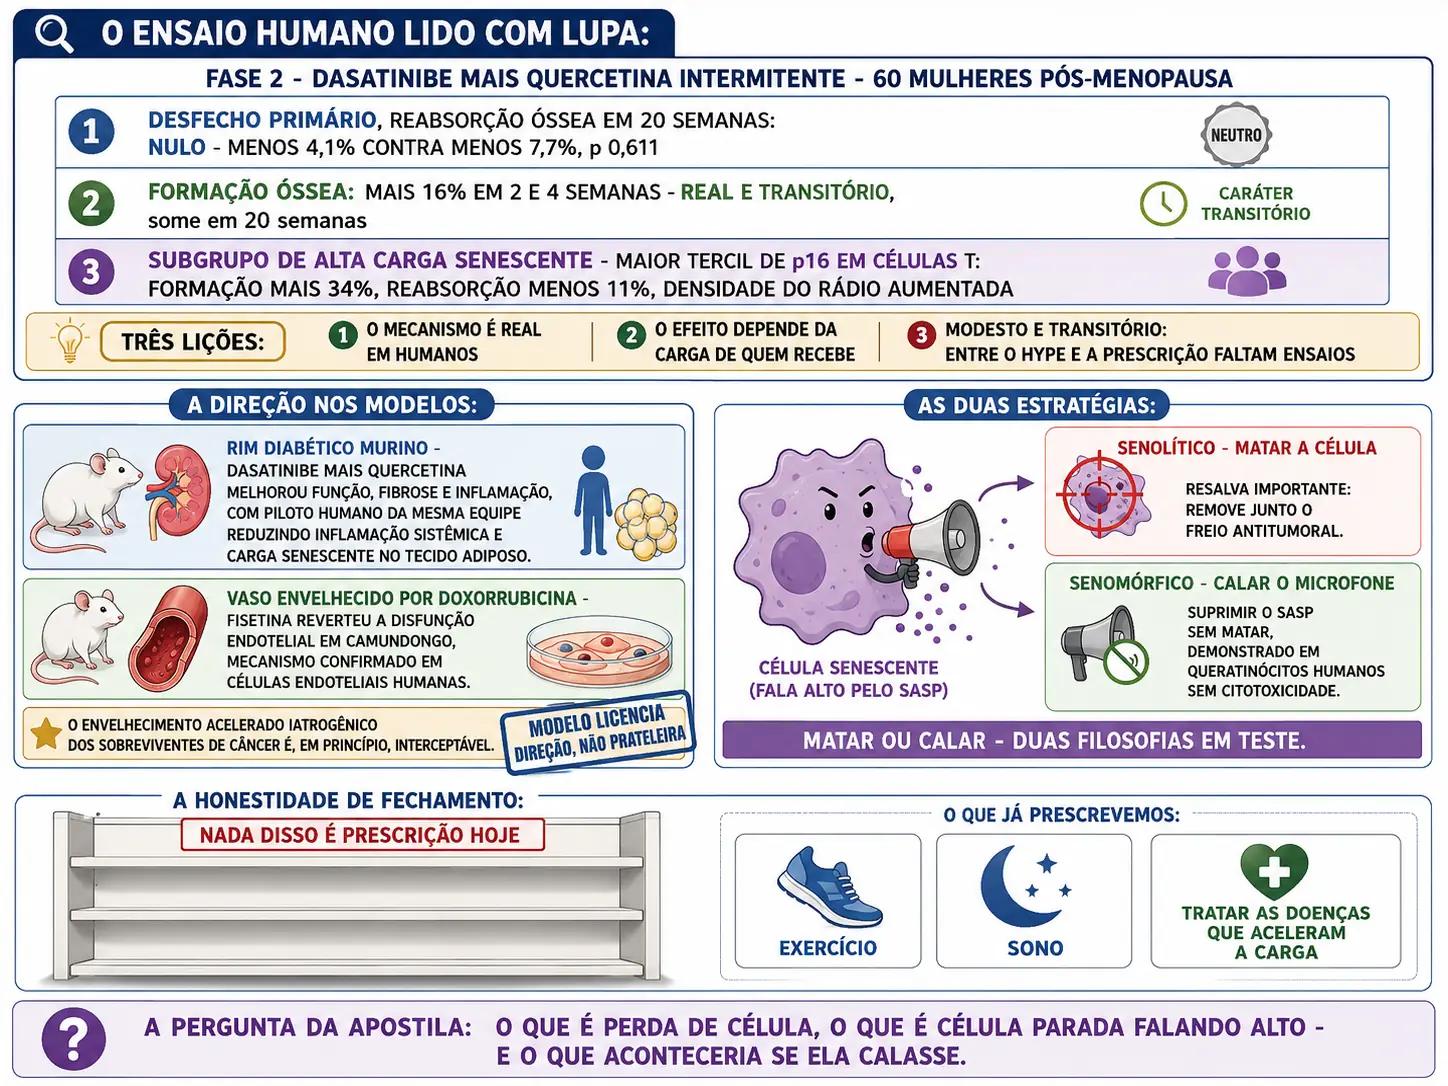
O ensaio humano lido com lupa: mecanismo real, efeito dependente da carga, modesto e transitório — fronteira, não prescrição. - 7
Procure dano e cromatina
Combine evidências de dano persistente e alterações nucleares compatíveis.
Erro comum: Exigir foco heterocromático em todo tecido.
- 8
Caracterize o SASP
Meça mediadores relevantes e sua evolução temporal.
Erro comum: Usar IL-6 isolada como assinatura.
- 9
Avalie vigilância imune
Considere recrutamento, depuração e escape.
Erro comum: Tratar persistência como produção excessiva apenas.
- 10
Separe função
Defina efeito sobre reparo, fibrose, tumor e células vizinhas.
Erro comum: Rotular o SASP como sempre nocivo.
- 11
Classifique a intervenção
Diferencie hipótese experimental, associação em tecido humano e benefício clínico demonstrado.
Erro comum: Recomendar combinação experimental como rotina.
- 12
Conclua por convergência
Exija múltiplos eixos e exclusão de alternativas.
Erro comum: Diagnosticar por um marcador de conveniência.
O que o processo produz
- Ciclo celular regulado com entrada, parada transitória ou diferenciação conforme o tecido.
- Dano ao DNA reparado ou célula irrecuperável eliminada.
- Sinais inflamatórios e de remodelamento encerrados após a necessidade.
- Vigilância imune removendo células persistentemente alteradas.
- Equilíbrio entre supressão tumoral, renovação e função do tecido.
- Parada proliferativa persistente
- Eixo central da senescência, a ser distinguido de quiescência.
- p16 ou p21 aumentados
- Ativação de vias que inibem CDKs; nenhum é universal isoladamente.
- SA-β-gal positiva
- Aumento de atividade lisossômica associado à senescência, com limitações.
- Focos persistentes de dano ao DNA
- Sinalização crônica que sustenta parada e fenótipo secretor.
- Alterações da organização nuclear
- Achado associado, variável entre tecidos e insuficiente quando isolado.
- SASP com citocinas e proteases
- Comunicação parácrina capaz de recrutar, remodelar ou perpetuar dano.
- Resistência a apoptose
- Persistência de células viáveis apesar da parada, relevante para seu acúmulo no tecido.
- Senescência secundária em células vizinhas
- Propagação parácrina do estado em determinados contextos.
- Células aumentadas, pouco proliferativas, com perda de lamin B1, focos persistentes de dano e alta atividade lisossômica
- Conjunto compatível com senescência quando quiescência, diferenciação e dano terminal são excluídos; nenhum marcador isolado basta.
- Fibroblastos p16/p21 positivos próximos de infiltrado imune e matriz em remodelamento numa ferida recente
- Senescência transitória pode coordenar reparo e depuração; persistência e contexto determinam se o mesmo programa se torna patológico.
Por que isso importa
No envelhecimento, células senescentes são uma entre várias alterações: instabilidade genômica, mudanças epigenéticas, disfunção mitocondrial, perda de proteostase e alterações imunes também participam. Reduzir envelhecimento a p16 é inadequado. Em fibrose, células senescentes podem limitar expansão de miofibroblastos e favorecer resolução em uma fase, mas seu acúmulo e SASP podem sustentar inflamação e matriz em outra. Tempo e tipo celular mudam o sinal.
Em osteoartrite, aterosclerose, doença pulmonar e neurodegeneração, assinaturas de senescência foram descritas. Associação não demonstra que eliminar qualquer célula positiva produzirá benefício clínico. Na oncologia, a parada induzida por terapia pode representar resposta, mas células persistentes podem secretar mediadores, escapar ou alterar o microambiente. Medir tamanho tumoral não revela sozinho esse estado.
A imunidade participa da depuração. Um aumento de células senescentes pode refletir maior indução, menor remoção ou ambas; essas hipóteses sugerem intervenções diferentes. Painéis de tecido devem combinar parada proliferativa, dano persistente e fenótipos associados, ajustados ao órgão. O valor de cada marcador depende da pergunta e da amostra.
Dasatinibe e quercetina atingem dependências distintas em alguns modelos. Pequenos estudos humanos avaliam viabilidade e sinais biológicos; eles não autorizam automedicação nem promessa de rejuvenescimento. Senomórficos procuram modular comunicação sem eliminar a célula e podem preservar funções úteis, mas também enfrentam redundância e efeitos sistêmicos. 'Bloquear o SASP' não é uma intervenção única.
Uma futura terapia precisará responder quem tratar, qual população celular atingir, em que fase da doença, por quanto tempo e como medir benefício sem enfraquecer reparo ou supressão tumoral. A ponte final é uma relação de escala: dano molecular estabiliza o ciclo; a célula muda sua secreção; o microambiente remodela o órgão; persistência e depuração determinam se o resultado será proteção, reparo ou doença crônica.
Senescência deve ser demonstrada por convergência: parada estável do ciclo, vias p53–p21 ou p16–RB, alterações de cromatina, atividade lisossômica e secretoma compatível. Nenhum marcador é exclusivo, e células senescentes podem favorecer reparo transitório ou inflamação crônica conforme o tecido. No fígado, pulmão e tumor, quantidade, duração e depuração imune determinam se o programa limita dano ou sustenta fibrose e progressão. Como não existe um marcador único, estudos e laudos devem declarar o painel usado e o compartimento avaliado. p16 pode aumentar sem senescência completa, atividade de beta-galactosidase depende do contexto e o secretoma varia entre tecidos. A inferência é mais forte quando parada persistente, fenótipo celular e consequência funcional convergem.
Esquemas e comparações
As tabelas organizam relações; não substituem tempo, contexto e morfologia.
Paradas celulares que não são iguais
| Estado | Retorno ao ciclo | Características |
|---|---|---|
| Quiescência | Geralmente possível | Resposta a falta de mitógeno ou condição fisiológica |
| Senescência | Estável na maioria dos contextos | Dano/estresse, alterações de cromatina, metabolismo e SASP |
| Diferenciação terminal | Limitado pelo programa celular | Aquisição de função especializada |
| Morte celular | Não | Perda da viabilidade e desmontagem/ruptura |
Evidências para reconhecer senescência
| Eixo | Exemplos | Limite |
|---|---|---|
| Parada | Ki-67 baixo, baixa incorporação, p16/p21 | Também ocorre em outros estados |
| Dano/estresse | Focos de DNA, telômero disfuncional | Não é exclusivo |
| Fenótipo | SA-β-gal e alterações nucleares | Heterogêneo entre tecidos |
| Comunicação | Painel de SASP | Composição depende do contexto |
- A recomendação experimental é usar múltiplos marcadores e mais de um eixo biológico.
- Intervenções dirigidas à senescência ainda exigem validação específica por doença e população.
Armadilhas de interpretação
- p16 positivo = senescência
- p16 é útil, mas não universal nem exclusivo.
- p16 e p21 sobem sempre juntos
- Vias podem predominar em momentos e células diferentes.
- SA-β-gal é específica
- Carga lisossômica e condições do ensaio produzem positividade fora da senescência.
- Senescência = quiescência
- Quiescência é tipicamente reversível; senescência envolve parada estável e fenótipo amplo.
- SASP é sempre inflamatório e ruim
- Pode recrutar depuração, coordenar reparo ou perpetuar dano conforme tempo e composição.
- Senescência é só envelhecimento
- Desenvolvimento, oncogene, terapia e lesão aguda também a induzem.
- Senolítico rejuvenesce
- Evidência clínica é inicial e risco/benefício depende da doença.
- Eliminar todas é desejável
- Células senescentes podem exercer supressão tumoral e funções transitórias de reparo.
Teste-se
Ponte para o atendimento
Homem de 82 anos chega ao ambulatório e a primeira coisa que você ouve é: "Doutor, essa ferida na minha perna já vai fazer dois meses e não fecha de jeito nenhum." Agora é sua vez: conduza a anamnese, examine e monte o seu raciocínio.
Revisão espaçada
Compare quiescência, senescência, diferenciação terminal e morte; depois monte um painel multimarcador para senescência.
Escolha câncer, fibrose ou envelhecimento e explique como o mesmo bloqueio de ciclo pode produzir benefício inicial e dano tardio por meio do SASP e da depuração imune.