
Mecanismos de Doença e Infecção › Neoplasia: a célula que não obedece
A aritmética dos dois eventos
Oncogenes, genes supressores tumorais e reparo do DNA: ganho de função, perda de função e instabilidade
Crescimento tumoral emerge quando sinais proliferativos ganham força, barreiras são perdidas e o genoma deixa de ser mantido com fidelidade
A cena
Uma variante ativadora em RAS pode sustentar proliferação; perda de RB remove um checkpoint; falha de reparo aumenta a taxa de novas alterações. Proto-oncogene, supressor e gene de reparo não são três nomes para o mesmo mecanismo. Predisposição germinativa reduz o número de eventos somáticos necessários, mas não significa que toda célula já seja maligna. A metáfora de acelerador e freio é útil se não apagar a terceira função: genes de reparo e manutenção não controlam diretamente a velocidade, mas determinam quantos erros entram na próxima geração celular. Dominante e recessivo, neste capítulo, descrevem comportamento do alelo na célula tumoral, não a forma simples de herança familiar de toda síndrome de câncer.
O mecanismo
Proto-oncogenes normais regulam crescimento; oncogenes resultam de ganho de função por mutação, amplificação ou rearranjo. O ganho oncogênico costuma agir de modo dominante na célula: um alelo alterado pode produzir sinal suficiente. Supressores como RB, TP53 e APC restringem ciclo, sobrevivência ou arquitetura; sua perda favorece expansão. O modelo dos dois eventos explica vários supressores, mas haploinsuficiência, efeito dominante-negativo e silenciamento epigenético são exceções importantes. Genes de reparo são guardiões do genoma: sua perda aumenta mutações, sem necessariamente estimular crescimento de forma direta. Uma variante germinativa pode constituir o primeiro evento; alterações somáticas adicionais determinam qual tecido formará tumor.
Proto-oncogenes participam normalmente de sinais de crescimento, sobrevivência e diferenciação. Mutação ativadora, amplificação ou rearranjo pode convertê-los em oncogenes com ganho de função. Um alelo ativado pode ser suficiente para produzir efeito celular dominante. Isso não significa que uma pessoa com a alteração necessariamente desenvolverá câncer nem que todo oncogene seja herdado.
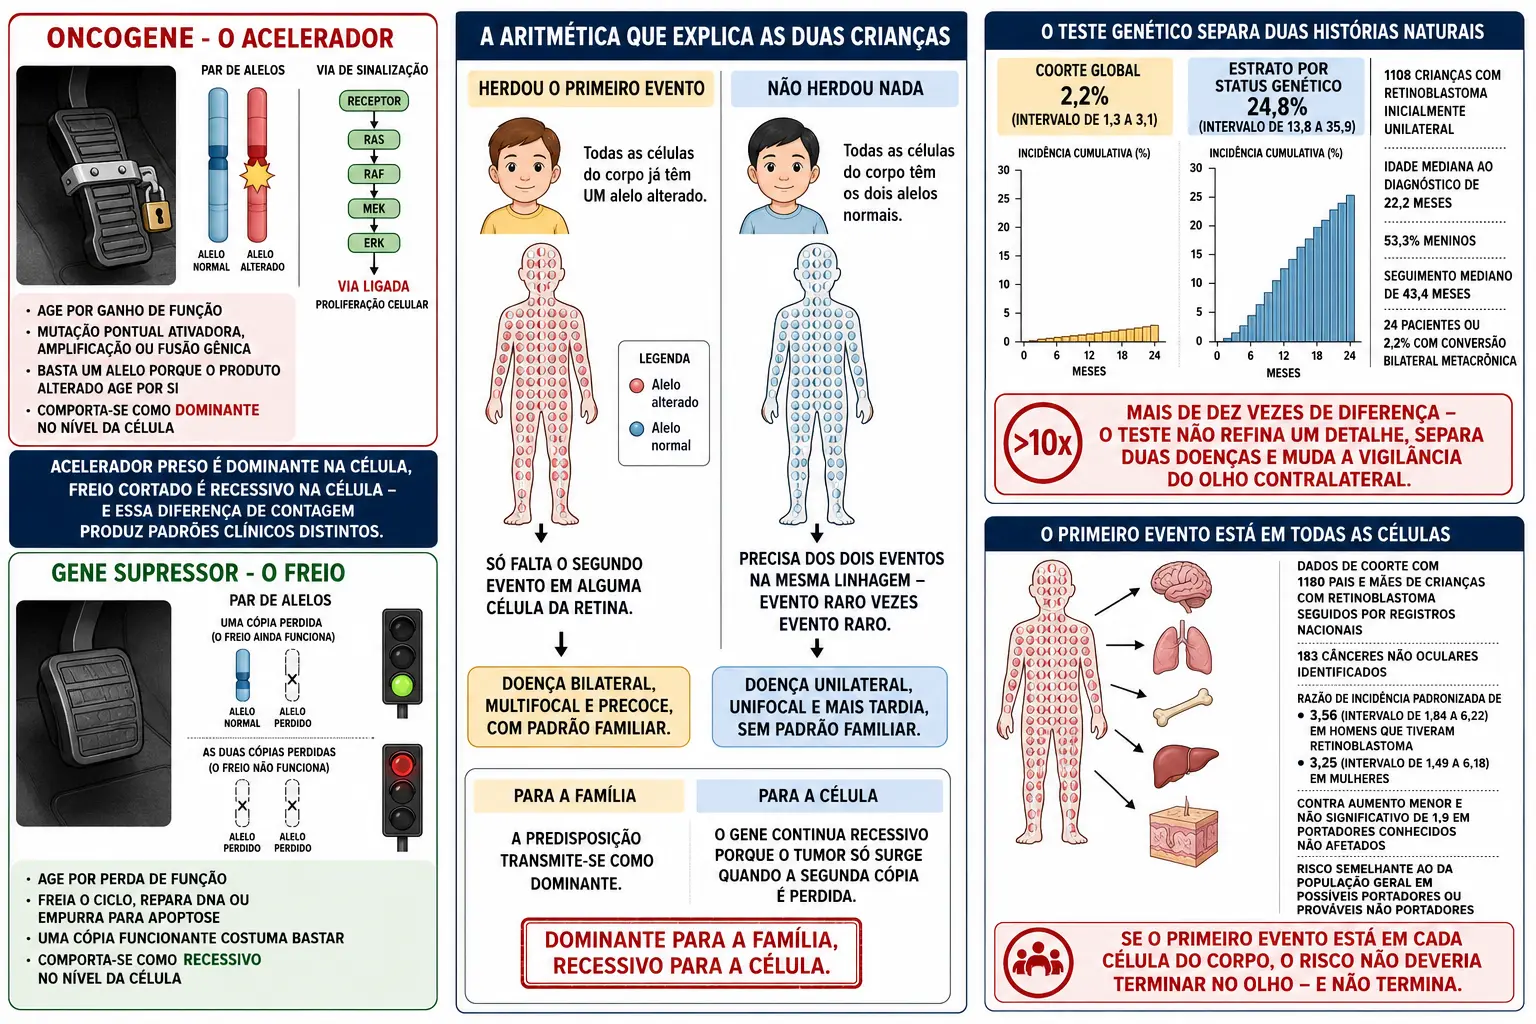
Genes supressores restringem ciclo, promovem diferenciação, senescência ou apoptose e mantêm barreiras teciduais. Sua perda remove controles, mas o número de eventos necessários varia por gene e mecanismo. O modelo dos dois eventos foi formulado para RB e explica predisposição hereditária: um primeiro evento pode estar na linhagem germinativa e o segundo ocorrer somaticamente. Deleção, mutação, recombinação ou silenciamento podem produzir a perda funcional.
Haploinsuficiência, efeitos dominantes negativos e dependência de dose mostram por que nem todo supressor obedece literalmente à perda bialélica clássica. TP53 integra dano ao DNA, parada do ciclo, senescência e morte. Sua alteração permite sobrevivência de células danificadas e interage com muitas outras vias; não é apenas um freio de uma fase. Genes de reparo por mismatch, recombinação homóloga e outras vias são cuidadores do genoma. Sua deficiência aumenta mutações ou rearranjos secundários, criando assinaturas e vulnerabilidades específicas. Alteração germinativa confere predisposição, não destino. Penetrância, tecido, segundo evento, exposições e vigilância modificam o fenótipo familiar.
Proto-oncogenes promovem crescimento, sobrevivência ou diferenciação sob controle. Mutação ativadora, amplificação, translocação ou fusão pode converter sinal regulado em ganho de função. No nível celular, uma cópia alterada frequentemente basta; isso não deve ser confundido com herança autossômica dominante em famílias.
Supressores tumorais limitam ciclo, mantêm diferenciação, detectam dano ou acionam morte. A perda pode exigir inativação de dois alelos, mas deleção, silenciamento, recombinação e efeito dominante negativo criam combinações diversas. Contar apenas mutações pontuais perde eventos funcionais.
O modelo de Knudson explicou retinoblastoma bilateral precoce: uma alteração germinativa coloca todas as células no primeiro evento, e a retina precisa de um segundo. Nos casos esporádicos, dois eventos somáticos na mesma célula são menos prováveis e tendem a produzir doença unilateral mais tardia.
RB controla a transição G1/S por E2F; fosforilação fisiológica libera o programa proliferativo. Perda de RB ou ativação excessiva de ciclinas/CDKs remove esse ponto de decisão. O mecanismo demonstra que genes distintos podem convergir para a mesma barreira funcional.
TP53 coordena parada, reparo, senescência, metabolismo e morte conforme intensidade e contexto do estresse. Alterações podem perder função e algumas exercem efeito dominante negativo ou ganho de função. Reduzi-lo a ‘guardião que causa apoptose’ apaga a rede decisória.
Genes de reparo são cuidadores: sua perda aumenta a taxa de alterações que depois atingem drivers. Deficiência de mismatch repair gera instabilidade de microssatélites; deficiência de recombinação homóloga aumenta rearranjos. O fenótipo molecular pode orientar diagnóstico ou vulnerabilidade, mas requer ensaio validado.
Letalidade sintética ocorre quando a perda de uma via torna a célula dependente de outra. Inibir PARP em tumores selecionados com deficiência de recombinação homóloga explora essa dependência, mas restauração da via, proteção da forquilha e efluxo podem produzir resistência.
Uma variante germinativa indica predisposição com penetrância e espectro próprios, não câncer presente. Teste tumoral pode sugerir origem germinativa, porém confirmação, consentimento e aconselhamento pertencem a um processo distinto que considera família e implicações para parentes.
Amplificação aumenta cópias de oncogene e pode aparecer como regiões cromossômicas ou elementos extracromossômicos. Translocações podem criar fusões ou colocar gene sob promotor ativo. O mesmo resultado funcional — sinal excessivo — emerge por arquiteturas genômicas diferentes.
Haploinsuficiência mostra que perder uma cópia pode reduzir função abaixo do limiar sem segundo evento clássico. Efeito dominante negativo permite que proteína mutante interfira no complexo normal. Esses mecanismos refinam a aritmética sem invalidar a ideia de perda de barreiras.
Penetrância não é certeza individual. Variantes germinativas interagem com idade, tecido, ambiente, modificadores e vigilância. Uma família pequena pode ocultar padrão; ausência de história familiar não exclui variante de novo ou penetrância incompleta.
Instabilidade de microssatélites pode ser rastreada por imuno-histoquímica de proteínas de reparo ou ensaio molecular. Perda de expressão orienta qual gene investigar, mas artefatos, mutações não truncantes e metilação exigem algoritmos próprios. Tumor e germinativo respondem perguntas diferentes.
Deficiência de recombinação homóloga também não se resume a BRCA1/2. Genes da via, silenciamento e cicatrizes genômicas podem contribuir; testes de assinatura registram história, não necessariamente deficiência funcional presente. A escolha terapêutica precisa respeitar validação no tumor específico.
Vulnerabilidade molecular pode ser contexto-dependente. Uma mesma alteração tem valor distinto conforme linhagem, co-alterações e fármaco. O princípio de precisão não é tratar toda mutação, mas demonstrar que aquela dependência permanece no câncer daquele paciente.
Perguntas que o mecanismo precisa responder
Use estas perguntas para ligar a ciência básica à morfologia, à disfunção do órgão e às decisões clínicas.
“Como ganho de função transforma proto-oncogene em oncogene?”
Ativação constitutiva, amplificação ou fusão aumentam sinal proliferativo ou de sobrevivência.
“Como perda de função de supressores remove barreiras ao crescimento?”
A célula deixa de responder adequadamente a checkpoints, diferenciação ou dano.
“Por que o modelo dos dois eventos explica algumas predisposições sem ser regra universal para todos os supressores?”
Dose gênica, dominância negativa e silenciamento produzem trajetórias diferentes.
“Como defeitos de reparo aumentam risco sem funcionar como simples aceleradores proliferativos?”
Eles elevam a taxa de alterações sobre as quais a seleção atua.
“Por que uma variante germinativa de predisposição não equivale a câncer presente?”
É necessário distinguir risco herdado, penetrância e eventos somáticos adicionais.
O que determina o desfecho
- Fenômeno
- Defina o processo antes de atribuir uma etiologia.
- Compartimento
- Localize vaso, interstício, parênquima, estroma ou cavidade.
- Tempo
- Separe início, propagação, adaptação e sequela.
- Morfologia
- Diga qual achado documenta o mecanismo e quais são apenas pistas.
- Órgão
- Explique como anatomia e reserva transformam a lesão em disfunção.
- Limite
- Diferencie o que o padrão sustenta do que ainda precisa ser demonstrado.
O mecanismo em sequência
Siga do fator causal à alteração morfológica e encerre na repercussão do órgão.
- 1
Nomeie o gene
Defina função normal.
Erro comum: Começar pelo fármaco.
- 2
Defina efeito
Ganho, perda ou dominante-negativo.
Erro comum: Toda mutação inativa.
- 3
Leia alelos
Um ou dois eventos e exceções.
Erro comum: Aplicar dois eventos sempre.
- 4
Leia mecanismo
Ciclo, apoptose, arquitetura ou reparo.
Erro comum: Misturar guardião e freio.
- 5
Defina origem
Somática ou germinativa.
Erro comum: Tumor implica herança.
- 6
Leia variante
Patogenicidade e fração.
Erro comum: VUS é diagnóstico.
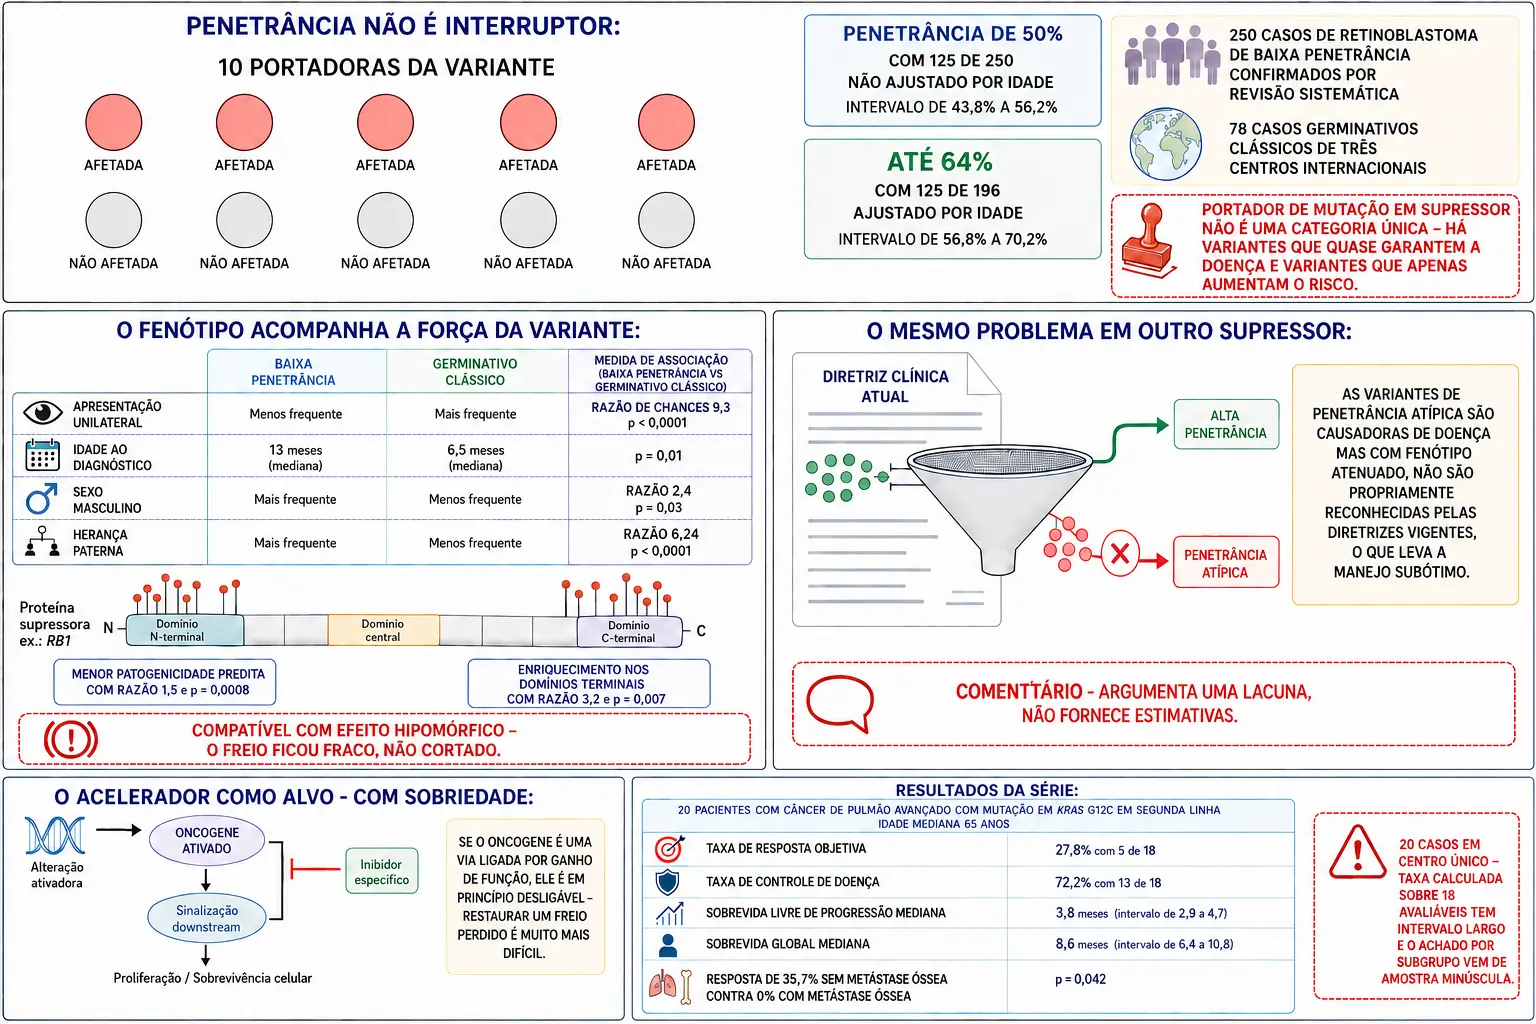
Penetrância é gradiente com base molecular — e o alvo terapêutico existe, com resultados que exigem leitura sóbria. - 7
Integre tecido
Penetrância e célula de origem.
Erro comum: Gene age igual em todo órgão.
- 8
Traduza
Risco, prognóstico ou alvo.
Erro comum: Ação clínica sem evidência.
- 9
Classifique a função
Pergunte se a alteração ativa, remove controle ou aumenta instabilidade.
Erro comum: Agrupar todos os genes do câncer como oncogenes.
- 10
Defina o nível
Separe alelo, célula, tumor e herança familiar.
Erro comum: Misturar dominância celular com padrão mendeliano.
- 11
Conte eventos funcionais
Considere mutação, deleção, silenciamento e efeito dominante negativo.
Erro comum: Exigir duas mutações pontuais em todo supressor.
- 12
Ligue a consequência
Relacione a via alterada ao fenótipo e à vulnerabilidade demonstrada.
Erro comum: Transformar qualquer variante em alvo acionável.
O que o processo produz
- RAS responde a sinais transitórios.
- RB controla a passagem G1-S.
- TP53 coordena resposta ao dano.
- Reparo reduz erros herdáveis.
- Mutação ativadora
- Oncogene sinaliza continuamente.
- Deleção bialélica
- Supressor perde função.
- Amplificação
- Proteína oncogênica aumenta.
- Defeito de reparo
- Instabilidade e assinatura mutacional.
- Variante germinativa
- Predisposição em múltiplos tecidos.
Por que isso importa
Teste tumoral pode revelar pista de variante germinativa, mas confirmação requer amostra não tumoral e aconselhamento. Uma alteração molecular só é acionável quando evidência, entidade, método e contexto clínico convergem. Letalidade sintética explora dependências criadas por uma perda, como em alguns defeitos de recombinação homóloga. Resultado negativo não exclui predisposição quando o método não cobre todas as variantes ou a história clínica permanece forte. Algumas alterações definem diagnóstico, prognóstico ou tratamento; outras são apenas biomarcadores de contexto. A utilidade depende da entidade e da evidência.
Suspeita de predisposição hereditária exige aconselhamento e interpretação de linhagem germinativa; sequência tumoral isolada não substitui esse processo. Defeitos de manutenção podem produzir assinaturas úteis, como instabilidade de microssatélites ou deficiência de recombinação homóloga, mas cada ensaio tem limites.
O modelo dos dois eventos precisa distinguir gene, alelo e função. Uma variante germinativa pode constituir o primeiro evento em todas as células, mas a perda do alelo restante ocorre no tecido que forma o tumor. Penetrância depende do gene e do contexto; ausência de história familiar não exclui variante herdada. Morfologia, imunohistoquímica e teste molecular podem fornecer evidências complementares da perda funcional. O modelo dos dois eventos admite variações: perda de heterozigosidade, silenciamento epigenético e haploinsuficiência podem reduzir função supressora sem duas mutações codificantes idênticas. Já oncogenes frequentemente agem com ganho de função em um alelo. A interpretação molecular deve distinguir alteração somática, predisposição germinativa e efeito funcional demonstrado. Classificar uma alteração como ganho de função, perda de barreira ou defeito de manutenção liga o resultado à biologia. A simples lista de genes não informa mecanismo nem vulnerabilidade.
Suspeita de predisposição hereditária muda consentimento e alcance familiar; por isso, achado tumoral deve ser confirmado no compartimento germinativo apropriado antes de orientar parentes.
Esquemas e comparações
Use a tabela para reconhecer relações causais e declare as exceções relevantes.
| Característica | Oncogene | Gene supressor |
|---|---|---|
| Tipo de alteração | Ganho de função | Perda de função |
| Alelos necessários | Um | Dois |
| Comportamento na célula | Dominante | Recessivo |
| Mecanismos típicos | Mutação ativadora, amplificação, fusão | Mutação inativadora, deleção, silenciamento |
| Papel na predisposição herdada | Menos frequente | Base clássica das síndromes |
| Alvo terapêutico | Mais acessível (desligar via) | Mais difícil (restaurar função) |
Mapa do capítulo
| Eixo | Padrão | Significado |
|---|---|---|
| Oncogene | Ganho de função | Sinal proliferativo |
| Supressor | Perda de função | Freio reduzido |
| Reparo | Instabilidade | Mais alterações |
| Germinativa | Primeiro evento | Predisposição |
- Contexto clínico e método de coleta continuam indispensáveis.
Armadilhas de interpretação
- Oncogene é gene estranho
- É versão alterada de gene celular.
- Supressor exige sempre dois eventos clássicos
- Há exceções funcionais e epigenéticas.
- Gene de reparo acelera ciclo diretamente
- Em geral aumenta oportunidade mutacional.
- Variante tumoral é herdada
- Pode ser apenas somática.
- VUS confirma síndrome
- Significado incerto não deve guiar conduta isolada.
- Um gene determina destino
- Penetrância, tecido e eventos adicionais importam.
- Dois eventos significa duas mutações iguais
- Perda funcional pode combinar alteração, deleção, recombinação e silenciamento.
- Mutação encontrada é necessariamente tratável
- Ação clínica depende de função, evidência e tumor específico.
Teste-se
Ponte para o atendimento
Mulher de 38 anos chega ao ambulatório e a primeira coisa que você ouve é: "Doutor, achei um carocinho na minha mama esquerda no banho e fiquei muito assustada." Agora é sua vez: conduza a anamnese, examine e monte o seu raciocínio.
Revisão espaçada
Compare oncogene, supressor e reparo.
Integre dois eventos, exceções e aconselhamento genético.