
Pediatria › Pneumologia Pediátrica
O beijo salgado
Fibrose cística: suspeita diagnóstica e manifestações pulmonares e digestivas
Fibrose cística para o interno: do pezinho alterado ao teste do suor, da criança que come e não cresce à exacerbação que troca o antibiótico — e o que o SUS entrega em 2026
Brasil. Ministério da Saúde. Secretaria de Atenção Especializada à Saúde; Secretaria de Ciência, Tecnologia e Inovação e do Complexo Econômico-Industrial da Saúde. Portaria Conjunta SAES/SECTICS nº 5, de 30 de abril de 2024. Aprova o Protocolo Clínico e Diretrizes Terapêuticas da Fibrose Cística. Brasília: Ministério da Saúde, 2024.
Athanazio RA, Silva Filho LVRF, Vergara AA, Ribeiro AF, Riedi CA, Procianoy EFA, et al.; Grupo de Trabalho das Diretrizes Brasileiras de Diagnóstico e Tratamento da Fibrose Cística. Diretrizes brasileiras de diagnóstico e tratamento da fibrose cística. J Bras Pneumol. 2017;43(3):219-245. doi:10.1590/S1806-37562017000000065.
Brasil. Ministério da Saúde. Secretaria de Atenção à Saúde. Departamento de Atenção Especializada e Temática. Triagem neonatal biológica: manual técnico. Brasília: Ministério da Saúde, 2016. ISBN 978-85-334-2407-4.
Brasil. Ministério da Saúde. Relação Nacional de Medicamentos Essenciais: Rename 2024. Brasília: Ministério da Saúde, 2024. ISBN 978-65-5993-710-3.
Brasil. Ministério da Saúde. Portaria GM/MS nº 7.293, de 26 de junho de 2025. Altera as Portarias de Consolidação GM/MS nº 5 e nº 6, de 28 de setembro de 2017, para dispor sobre o Programa Nacional de Triagem Neonatal no âmbito do Sistema Único de Saúde. Diário Oficial da União, 2025.
Brasil. Lei nº 14.154, de 26 de maio de 2021. Altera a Lei nº 8.069, de 13 de julho de 1990 (Estatuto da Criança e do Adolescente), para aperfeiçoar o Programa Nacional de Triagem Neonatal. Diário Oficial da União, 2021.
Brasil. Ministério da Saúde. Secretaria de Vigilância em Saúde e Ambiente. Departamento do Programa Nacional de Imunizações. Nota Técnica nº 52/2026-CGICI/DPNI/SVSA/MS: vacina pneumocócica conjugada 20-valente na Rede de Imunobiológicos para Pessoas com Situações Especiais. Brasília, 20 de maio de 2026.
Brasil. Ministério da Saúde. Secretaria de Vigilância em Saúde e Ambiente. Estratégia de imunização contra o vírus sincicial respiratório para crianças prematuras e com comorbidades: anticorpo monoclonal. 1. ed. rev. Brasília: Ministério da Saúde, 2026. ISBN 978-65-5993-982-4.
Brasil. Ministério da Saúde. Comissão Nacional de Incorporação de Tecnologias no SUS (Conitec). Elexacaftor/tezacaftor/ivacaftor para o tratamento de pacientes com fibrose cística com idade entre 2 e 5 anos, com pelo menos uma variante F508del no gene CFTR: relatório de recomendação preliminar. Brasília, maio de 2026. Consulta Pública nº 43/2026.
Sociedade Brasileira de Pediatria, Departamentos Científicos de Gastroenterologia e de Hepatologia. Exames complementares mais comuns na prática clínica da Gastroenterologia e Hepatologia Pediátricas. Guia Prático de Atualização nº 45. São Paulo: SBP, 2023. ISBN 978-65-85299-00-8.
Brasil. Ministério da Saúde. Secretaria de Vigilância em Saúde e Ambiente. Manual dos Centros de Referência para Imunobiológicos Especiais. 6. ed. Brasília: Ministério da Saúde, 2023. ISBN 978-65-5993-501-7.
Brasil. Ministério da Saúde; Organização Pan-Americana da Saúde; Fundo das Nações Unidas para a Infância. Manual de quadros de procedimentos: Aidpi Criança: 2 meses a 5 anos. Brasília: Ministério da Saúde, 2017. ISBN 978-85-334-2502-6.
Athanazio RA, Tanni SE, Ferreira J, et al. Diretrizes brasileiras para o tratamento farmacológico pulmonar na fibrose cística: documento oficial da Sociedade Brasileira de Pneumologia e Tisiologia. J Bras Pneumol. 2023;49(2):e20230040. doi:10.36416/1806-3756/e20230040.
Abbott Brasil. Creon (pancreatina), bula brasileira disponibilizada pelo fabricante. https://www.abbottbrasil.com.br/nossas-bulas/creon-bula-do-paciente.html
Cystic Fibrosis Foundation. Sweat Test: interpretação e limitações.
Responda antes de ler
Lactente de 5 meses, em aleitamento materno exclusivo, chega ao pronto-socorro num dia de calor, letárgico e desidratado, sem vômitos e sem diarreia. Tem tosse desde os 2 meses, fezes gordurosas e peso abaixo do canal em que nasceu. Gasometria venosa: pH 7,52 e bicarbonato de 35 mEq/L; sódio de 125, cloro de 78 e potássio de 3,0 mEq/L. Na caderneta, a tripsina imunorreativa da amostra do 4º dia veio alterada, e a segunda amostra nunca foi colhida. Depois de iniciar a hidratação venosa, qual é a conduta diagnóstica correta?
O paciente que você vai ver
Janeiro, 14h, pronto-socorro pediátrico do hospital universitário, terceiro dia de uma onda de calor. Angelina Sacramento entra com o filho no colo e fala antes de sentar: Martinho, de 5 meses, está “molinho” desde ontem, quase não mama e chora sem força. Não vomitou nenhuma vez. Diarreia, não — ou melhor, diz ela, as fezes são as de sempre: muitas por dia, moles, amareladas, com brilho de gordura e cheiro forte, e boiam na água quando ela lava a fralda. Você anota tudo e já tem uma hipótese pronta, que parece óbvia: calor, pouca água, um bebê que desidratou.
No colo da mãe, Martinho mal abre os olhos quando você o chama. Os olhos estão fundos, a fontanela abaixo do rebordo, a boca seca; a prega do abdome volta muito devagar; o enchimento capilar leva três segundos. Frequência cardíaca de 172, respiratória de 52, saturação de 95% em ar ambiente e 37,4 °C na axila. Na balança, sem roupa, 5,0 kg. A caderneta mostra 3.150 g ao nascer, a termo, 4,6 kg aos 2 meses e 5,3 kg aos 4 meses: no último mês ele perdeu peso, e a curva já vinha escorregando para baixo do canal em que nasceu. Na ausculta, estertores discretos nas duas bases. Letargia, olhos fundos, prega que volta muito lentamente e um bebê que não consegue mamar são os sinais com que o Aidpi classifica a desidratação grave — e aqui eles estão todos, sem diarreia nenhuma.
Enquanto a enfermagem punciona o acesso, você completa a história. Martinho mama no peito, exclusivo, e “mama o tempo todo, doutor, parece que nunca está satisfeito”. Tosse desde os 2 meses, com chiado; aos 3 meses passou uma noite no pronto-atendimento, saiu com o diagnóstico de bronquiolite e voltou para casa depois da nebulização. Ninguém fuma em casa. A irmã, Juvenília, de 3 anos, é saudável. Então Angelina diz, meio sem jeito, uma frase que parece não ter importância: “e ele é salgadinho, quando eu beijo a testa dele fica gosto de sal na boca”.
A gasometria venosa, colhida antes do soro, volta em vinte minutos: pH 7,53, bicarbonato de 36 mEq/L, pCO2 de 45 mmHg. Sódio de 124 mEq/L, cloro de 76 mEq/L, potássio de 2,9 mEq/L, glicemia de 84 mg/dL, ureia de 46 mg/dL. Você lê alcalose metabólica hipoclorêmica com hipocalemia e pensa na hora no quadro que decorou para a prova: estenose hipertrófica do piloro. Mas o piloro que fecha faz o bebê vomitar em jato, e Martinho não vomitou uma vez sequer.
A preceptora olha o papel por cima do seu ombro e faz uma pergunta só: por onde saiu o cloro? Não saiu pela boca, não saiu pelo intestino, e ninguém deu diurético a um lactente de 5 meses. Sobra a pele. Numa semana de calor, um bebê que perde sal no suor e só recebe leite desidrata e fica sem cloro; o rim, para segurar o volume que resta, retém sódio à custa de potássio e de hidrogênio, e a alcalose aparece sem vômito nenhum. O beijo salgado deixa de ser curiosidade de mãe e vira o dado clínico mais importante da tarde.
Ela pede a caderneta outra vez, agora na página do teste do pezinho. A amostra foi colhida no quarto dia de vida, numa cidade do interior, e ao lado do resultado há uma anotação a caneta: “TIR alterada — aguardar convocação para 2ª amostra”. Angelina não se lembra de convocação nenhuma. A família mudou para a capital quando Martinho tinha duas semanas, e o telefone da ficha era o do emprego antigo do pai, Gilvan. A segunda dosagem da tripsina imunorreativa, que precisava ter sido colhida até o 30º dia de vida, nunca existiu.
Nesta tarde você vai fazer três coisas na ordem certa — tirar Martinho da desidratação, entender a gasometria e não pedir o exame errado —, e nos meses seguintes vai acompanhar o que acontece com uma criança que chegou à fibrose cística pela porta do sal depois de passar sem ser vista pela porta da triagem. Este capítulo é sobre essas portas: as que levam à suspeita, o exame que fecha o diagnóstico e o que o interno cuida enquanto o centro de referência conduz. Antes de você fechar a prescrição, a preceptora deixa um aviso que vai reaparecer mais adiante: colher de novo o pezinho, agora, não serve para nada.
Quem adoece disso
A fibrose cística é rara na conta de cada interno e frequente na conta do país. O protocolo federal de 2024 registra cerca de 300 diagnósticos novos por ano no Brasil e mais de 6,4 mil pessoas no Registro Brasileiro de Fibrose Cística, 69% delas nas regiões Sudeste e Sul. Pelos dados de 2021 que o mesmo protocolo cita, a média de idade dos registrados era de 13,4 anos e um quarto já tinha 18 anos ou mais. É uma doença que começa na pediatria e, cada vez mais, chega à vida adulta — o que muda o peso de cada decisão tomada no primeiro ano de vida.
O número de pessoas efetivamente acompanhadas é menor que o de registradas. O relatório preliminar da Conitec de maio de 2026 usa a caracterização genética do registro até 1º de abril de 2025: 4.261 pacientes com pelo menos um acompanhamento em centro de referência nos três anos anteriores, cerca de 17% deles com 2 a 5 anos. A genotipagem tinha sido feita em 93,9%, com variante identificada em 95,6% dos testados, e 71,5% desses tinham pelo menos uma cópia da F508del. Guarde esse último número com cuidado: ele descreve quem está no registro, não quem tem a doença sem diagnóstico.
A distribuição das variantes é o dado epidemiológico que mais muda a conduta no Brasil. O protocolo de 2024 mostra que as cinco variantes mais frequentes no mundo explicam apenas 56% dos casos brasileiros, e que a própria F508del tem frequência de cerca de 50% em São Paulo e de 8% na Bahia, reflexo da miscigenação e da história de cada região. Por isso o protocolo não recomenda painéis de variantes para pacientes brasileiros: um painel montado com as variantes mais comuns em outras populações tende a deixar de fora justamente as crianças das regiões onde a F508del é rara.
O segundo dado que muda conduta é a idade do diagnóstico. Segundo o protocolo federal, a mediana é de quatro meses quando a criança é identificada pela triagem neonatal e de quatro anos quando o diagnóstico vem pela clínica — números que o relatório da Conitec de 2026, com o registro de 2021, repete como 0,64 e 4,24 anos. Esses quatro anos são o espaço do interno: a criança que escapou do pezinho, porque a triagem deu falso-negativo ou porque a segunda amostra nunca foi colhida, passa por unidades básicas, prontos-socorros e enfermarias com tosse, diarreia e peso baixo antes de alguém pedir o teste do suor.
A fibrose cística está no teste do pezinho do SUS como doença da primeira etapa do rol mínimo fixado pela Lei nº 14.154, de 2021, e o Programa Nacional de Triagem Neonatal foi reorganizado pela Portaria GM/MS nº 7.293, de 2025, que prevê a primeira coleta preferencialmente entre 48 horas e o quinto dia de vida e põe no serviço de referência a obrigação de comunicar o resultado suspeito e fazer a busca ativa com a atenção primária. O ponto fraco é conhecido: a tripsina só vale até o 30º dia, e toda família que muda de endereço, troca de telefone ou não entende o recado sai do fluxo sem saber que saiu.
Dentro da doença, as frequências orientam o que procurar. Cerca de 85% dos pacientes têm insuficiência pancreática; o prolapso retal aparece em cerca de 20%, sobretudo entre 1 e 2 anos; a pancreatite recorrente ocorre em cerca de 10% dos que têm suficiência pancreática; o diabetes relacionado à fibrose cística atinge perto de 20% dos adolescentes e 40% dos adultos. O íleo meconial é a primeira manifestação em 15% a 20% dos casos pelo protocolo de 2024 — o manual técnico de triagem neonatal de 2016 dizia 5% a 10%. A Pseudomonas aeruginosa aparece em culturas de cerca de 30% dos lactentes, de 30% a 40% das crianças de 2 a 10 anos e de 60% a 80% dos adolescentes e adultos, e é a infecção crônica por ela que acelera a perda de função pulmonar.
Por fim, o cenário do tratamento mudou depressa. O ivacaftor entrou no SUS depois da recomendação da Conitec de dezembro de 2020 e o elexacaftor/tezacaftor/ivacaftor pela Portaria SECTICS/MS nº 47, de 5 de setembro de 2023, para quem tem 6 anos ou mais e pelo menos uma F508del. Entre maio de 2024 e abril de 2025, 2.148 pacientes usaram esse modulador pelo SUS, mais que o dobro dos 920 previstos no relatório de incorporação. Em 2026, a Conitec levou à consulta pública a ampliação para crianças de 2 a 5 anos, com recomendação preliminar desfavorável por custo, e abriu outra consulta para variantes não-F508del a partir de 6 anos; até esta edição, nenhuma das duas tinha decisão final publicada.
Por que acontece o que acontece
A fibrose cística é a doença de um canal. O gene CFTR codifica uma proteína que fica na membrana apical das células epiteliais e deixa passar cloreto e bicarbonato. A doença exige variante patogênica nos dois alelos, e por isso os pais de uma criança afetada são, em regra, portadores saudáveis de uma cópia cada. Para cada gestação desse casal, a conta é de 25% de chance de um filho afetado, 50% de um filho portador e 25% de um filho sem nenhuma cópia — é a primeira conta que a família vai ouvir e a que mais vai repetir.
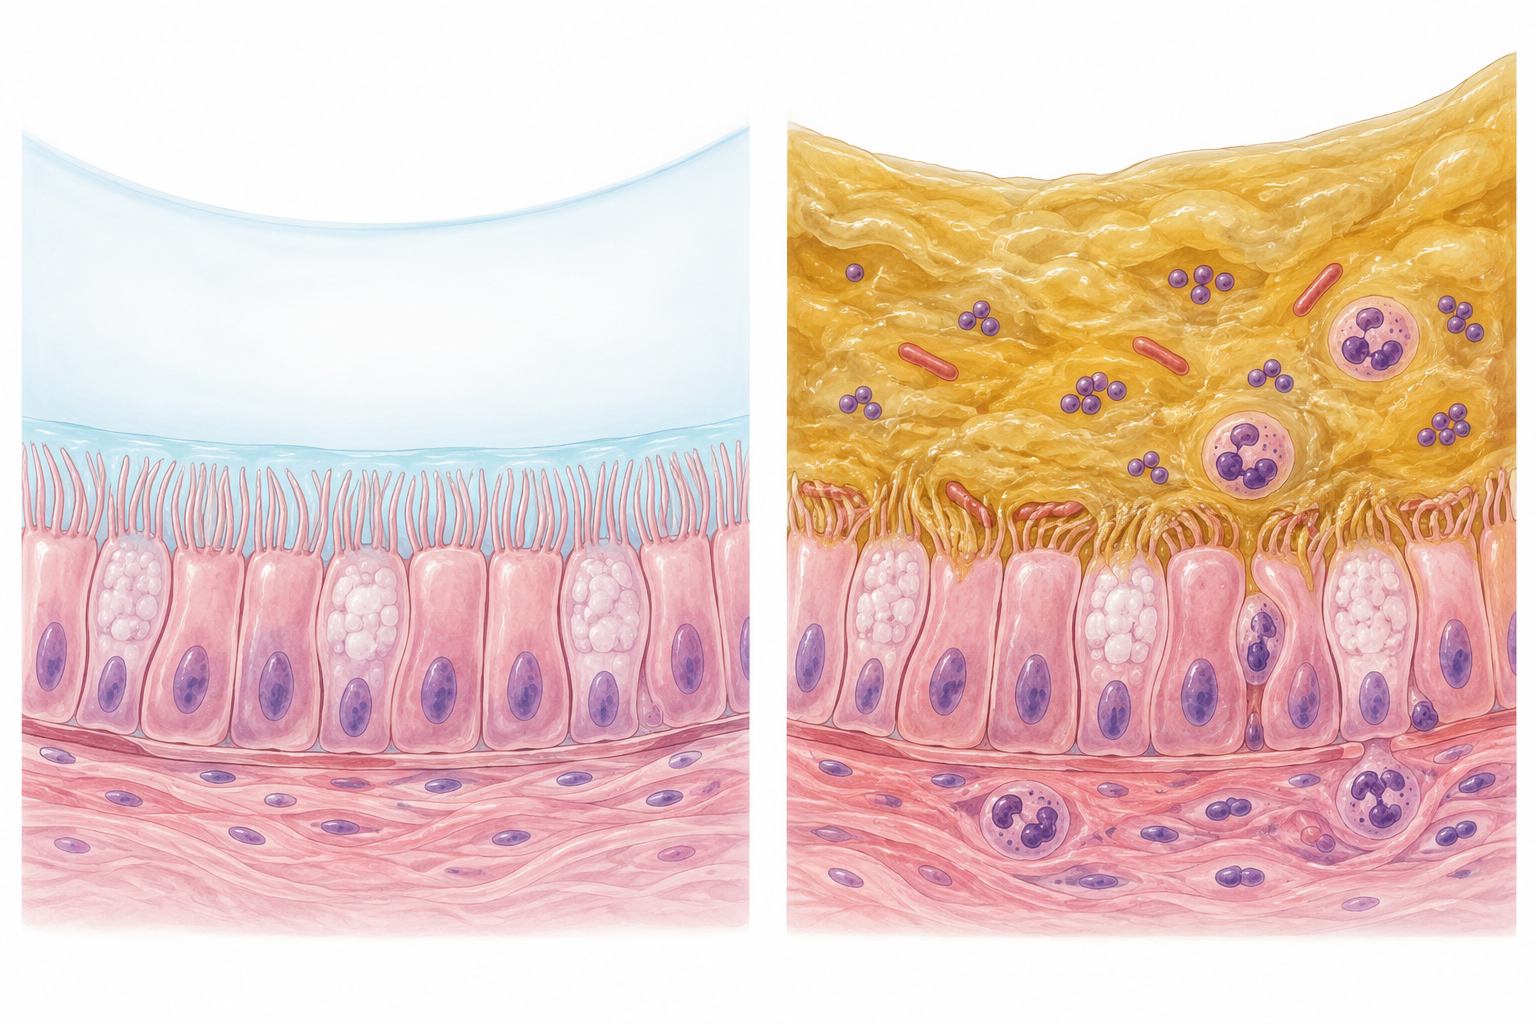
Nas vias aéreas, o canal que não funciona deixa a superfície do epitélio pobre em água e em bicarbonato. O muco fica espesso e aderido, os cílios batem num gel que não se desloca, e a tosse vira o principal mecanismo de limpeza. As secreções obstruem bronquíolos desde cedo — o protocolo federal registra que alterações estruturais das vias aéreas podem aparecer já ao nascimento —, e o muco parado é terreno de uma sequência de bactérias que se repete com a idade: Staphylococcus aureus e Haemophilus influenzae primeiro, Pseudomonas aeruginosa depois e, em alguns pacientes, o complexo Burkholderia cepacia e Stenotrophomonas maltophilia. A resposta é neutrofílica, a elastase dos neutrófilos destrói a parede brônquica, e a sequência de impactação, aprisionamento aéreo e bronquiectasia se instala. A criança com fibrose cística não tem defeito imunológico sistêmico detectável: a suscetibilidade é do pulmão, não do organismo.
O pâncreas é lesado antes do nascimento. Tampões de proteína precipitada entopem os canalículos, o parênquima é destruído e o tripsinogênio, que deveria sair pelo ducto, passa para o sangue — é essa elevação no recém-nascido que a triagem neonatal mede como tripsina imunorreativa. À medida que o tecido que produz o tripsinogênio é destruído, o valor não se sustenta, e o manual técnico de triagem neonatal do Ministério da Saúde avisa que a dosagem só é confiável em amostra colhida até 30 dias de vida. Depois disso, uma tripsina normal não afasta nada, e uma tripsina colhida tarde não confirma nada.
Sem bicarbonato e sem enzimas pancreáticas, o duodeno fica ácido e a gordura, a proteína e parte dos carboidratos não são digeridos. As fezes saem volumosas, pálidas, gordurosas e de cheiro forte; as vitaminas lipossolúveis — A, D, E e K — vão embora junto com a gordura; e a criança come muito e não ganha peso, porque o que come não é absorvido e porque a inflamação pulmonar crônica aumenta o gasto de energia. O protocolo de 2024 estima a necessidade calórica entre 110% e 200% da recomendada para a idade. O mesmo duodeno ácido explica o formato do remédio: a pancreatina vem em microesferas revestidas que só se dissolvem acima de pH 5,5. Triturada, a enzima é inativada no estômago; esquecida na boca, fere a mucosa.
Na glândula sudorípara, o mesmo canal trabalha no sentido contrário. O suor se forma no fundo da glândula com a concentração de sal do plasma, e é ao subir pelo ducto que o cloreto é reabsorvido pela CFTR, com o sódio acompanhando; o suor que chega à pele de uma pessoa sem a doença é pobre em sal. Sem o canal, o cloreto não volta e o suor sai salgado — é o gosto que a mãe sente no beijo e é exatamente o que o teste do suor mede: a concentração de cloreto numa amostra colhida depois de estimular a sudorese com pilocarpina. O exame que confirma uma doença de pulmão e de pâncreas é, por isso, um exame de pele.
Essa perda de sal é pequena num dia comum e grande num dia quente. O lactente com fibrose cística perde cloreto de sódio pelo suor mesmo sem perdas aparentes, e o leite, materno ou de fórmula, não repõe o que sai — por isso as duas réguas brasileiras mandam suplementar sal no lactente. Quando a perda supera a reposição, o volume circulante cai, a aldosterona sobe e o rim retém sódio à custa de potássio e hidrogênio: hiponatremia, hipocloremia, hipocalemia e alcalose metabólica, com apatia ou irritabilidade, taquipneia e prostração. É o desenho laboratorial da estenose hipertrófica do piloro, com a diferença que decide o raciocínio — no piloro o cloro sai pelo vômito, na fibrose cística sai pela pele. Na hiperplasia adrenal congênita perdedora de sal, que também desidrata o lactente, o potássio sobe e o pH cai: é o espelho do quadro de Martinho.
No intestino, o mecônio espesso pode obstruir o íleo ainda no útero, com polidrâmnio, alças distendidas e até peritonite meconial vistos na ultrassonografia, ou nas primeiras 48 horas de vida, sem eliminação de mecônio, com distensão e vômitos. Mais tarde, a mesma secreção viscosa causa a síndrome de obstrução intestinal distal e, somada às fezes volumosas, à tosse e à desnutrição, o prolapso retal do lactente e do pré-escolar. No fígado, a lesão é dos colangiócitos, com fibrose ductal focal que pode progredir para cirrose biliar e hipertensão portal; no pâncreas endócrino, a destruição progressiva leva ao diabetes relacionado à fibrose cística; no homem, a ausência bilateral dos ductos deferentes causa infertilidade. Cada órgão tem o seu tempo, e o acompanhamento no centro de referência se organiza por esses tempos.
O tipo de defeito importa para o tratamento. O protocolo agrupa as variantes em seis classes: sem produção da proteína (classe I); proteína que não chega à membrana por defeito de processamento (classe II, a da F508del); proteína que chega mas não abre (classe III, as variantes de gating); proteína que conduz pouco cloreto (classe IV); síntese reduzida (classe V); e degradação acelerada na membrana (classe VI). Os moduladores agem sobre a proteína, não sobre o gene: o ivacaftor é um potencializador, que aumenta a chance de o canal abrir; o elexacaftor e o tezacaftor são corretores, que ajudam a proteína malformada a chegar à membrana. Por isso o estudo genético não serve só para confirmar o diagnóstico — é ele que diz se o remédio que o SUS oferece tem sobre o que agir naquela criança.
Como se apresenta de verdade
A fibrose cística pode ser suspeitada pela triagem, por obstrução intestinal neonatal, má absorção, dificuldade de crescimento, manifestações respiratórias persistentes ou perda de sal. O objetivo inicial é reconhecer a combinação e encaminhar para confirmação, tratando as complicações que não podem esperar. Depois do diagnóstico, cuidado pulmonar e nutricional precisam ser acompanhados juntos.
Retome os capítulos de triagem neonatal, obstrução intestinal, diarreia crônica e desnutrição quando esses forem os problemas de entrada. Aqui, o percurso integra teste do suor e investigação especializada ao tratamento e ao seguimento da fibrose cística. Uma triagem incompleta ou negativa não encerra uma suspeita clínica consistente.
Pela triagem: a tripsina que subiu duas vezes
No SUS, a triagem da fibrose cística mede a tripsina imunorreativa em duas dosagens: a primeira na amostra do pezinho, colhida preferencialmente entre 48 horas e o quinto dia de vida, e a segunda, quando a primeira vem alterada, obrigatoriamente até o 30º dia, como fixa o protocolo federal de 2024. Dois resultados elevados indicam suspeita e mandam a criança para confirmação ou exclusão no serviço de referência. Os pontos de corte não são nacionais — dependem do método de cada laboratório —, e o interno lê o laudo pela referência impressa nele.
Tripsina alterada não é diagnóstico. A taxa de falso-positivo do algoritmo é alta, e o protocolo lista o que eleva a tripsina no recém-nascido sem fibrose cística: peso abaixo de 2.500 g, hipóxia neonatal, infecção, estresse fisiológico, comprometimento respiratório, hipoglicemia, cirurgia cardíaca, circulação extracorpórea, atresia de vias biliares e anomalias cromossômicas. A família que recebe o telefonema precisa ouvir, na mesma conversa, que existe uma suspeita, que muitas das crianças convocadas não têm a doença e que o exame seguinte não pode esperar.
Triagem normal também não é exclusão. O manual técnico de triagem de 2016 lembra que a doença pode passar semanas, meses ou anos sem sinal, e o protocolo destaca o íleo meconial como causa frequente de tripsina falsamente normal. Diante de qualquer das portas seguintes, a pergunta não é “o pezinho foi normal?”, e sim “o pezinho foi completo, e a clínica combina com fibrose cística?”. E há o caso de Martinho: primeira amostra alterada, segunda nunca colhida. Depois do 30º dia a tripsina não serve mais para nada, e o caminho é o teste do suor.
A Portaria GM/MS nº 7.293, de 2025, põe no serviço de referência em triagem neonatal a obrigação de comunicar imediatamente o resultado suspeito ao local de coleta e de fazer a busca ativa com a atenção primária. Quando o interno encontra uma caderneta com resultado alterado sem seguimento, a conduta tem duas partes: resolver a criança que está na sua frente e avisar o serviço de referência, para que o caso volte ao fluxo e a falha fique registrada.
Pelo intestino ao nascer: o íleo meconial
O recém-nascido que não elimina mecônio nas primeiras 48 horas, distende o abdome e vomita — às vezes já anunciado por polidrâmnio, distensão de alças ou peritonite meconial na ultrassonografia pré-natal — tem uma obstrução intestinal baixa, e o diferencial e a cirurgia são de Doença de Hirschsprung e obstrução neonatal. O que este capítulo acrescenta cabe numa frase, e ela é obrigatória: todo íleo meconial pede investigação de fibrose cística pelo teste do suor e encaminhamento ao centro de referência, qualquer que tenha sido o resultado da tripsina.
A regra existe porque é justamente nessa criança que a triagem falha: o protocolo registra que muitos recém-nascidos com íleo meconial têm tripsina normal. Enquanto o teste do suor não pode ser feito — ele exige mais de 2 semanas de vida e mais de 3 kg —, o protocolo permite iniciar a pancreatina na suspeita de insuficiência pancreática que o próprio íleo meconial representa, até que a elastase fecal confirme ou afaste; se afastar, a enzima é suspensa.
Pela barriga: a criança que come e não cresce
Fora da triagem, a porta digestiva é a mais frequente. A história tem três partes que se reforçam: fezes volumosas, pálidas, gordurosas e de cheiro forte, que boiam ou deixam brilho de gordura; apetite grande, às vezes voraz; e uma curva de peso que achata ou cai, com a estatura acompanhando depois. No lactente amamentado, o sinal pode ser só o número alto de evacuações. A diretriz brasileira de 2017 acrescenta edema, hipoalbuminemia e anemia no lactente, e a deficiência de vitaminas lipossolúveis está na lista de suspeita do protocolo federal.
O prolapso retal merece destaque: aparece em cerca de 20% das crianças com fibrose cística, sobretudo entre 1 e 2 anos, e está na lista de sinais que mandam pedir o teste do suor. Numa criança dessa idade, uma verminose pode parecer explicação suficiente; somado a fezes gordurosas, a peso parado ou a tosse, o prolapso não deixa a fibrose cística sair da lista — e a criança que chega por essa porta costuma ter uma tosse que vinha sendo tratada como resfriado de repetição.
A fronteira com a Gastroenterologia Pediátrica é fina e precisa estar escrita com as mesmas palavras dos dois lados. A criança com diarreia que dura é investigada pelo roteiro de Diarreia persistente e crônica na criança e doença celíaca, que assume a suspeita pela porta digestiva, a elastase fecal e o pedido do teste do suor. Este capítulo assume o que vem depois do pedido: a leitura do teste do suor, o estudo genético e o tratamento pulmonar, enzimático e nutricional. Vale também o caminho inverso, que o protocolo de 2024 escreve: a criança com fibrose cística que segue com esteatorreia apesar de dose alta de enzima precisa ser investigada para doença celíaca, parasitose e alergia alimentar.
Pelo peito: a tosse que não passa
O protocolo lista como sinais de suspeita a tosse e o chiado persistentes, as pneumonias frequentes, a infecção por Pseudomonas aeruginosa ou outro gram-negativo atípico, a aspergilose broncopulmonar alérgica, a doença pulmonar crônica sem causa definida, a bronquiectasia ou a atelectasia inexplicadas, os pólipos nasais e o baqueteamento digital. Em pediatria, o que aparece primeiro costuma ser mais banal: o lactente com uma “bronquiolite” que não termina, o pré-escolar com chiado que não responde como asma, a criança que acorda todos os dias com secreção.
Três perguntas separam essas crianças das que têm só as infecções de repetição comuns da idade. A tosse é produtiva e continua entre um resfriado e outro? O peso acompanha, ou a curva caiu? A cultura de secreção, quando alguém a colheu, trouxe Pseudomonas aeruginosa ou Staphylococcus aureus sem explicação? E um sinal isolado basta: pólipo nasal numa criança está na lista do protocolo e, por si, justifica o teste do suor.
A pneumonia aguda da criança, com a classificação de gravidade e o antibiótico da comunidade, é de Pneumonia adquirida na comunidade na criança, desta apostila, que já pergunta pela doença de base diante da falha terapêutica; o chiado recorrente é diferencial de Asma na infância: diagnóstico, classificação e manejo da crise. A imunodeficiência primária entra na mesma lista de quem tem pneumonias de repetição e é de Imunodeficiências primárias: sinais de alerta e investigação inicial. A bronquiectasia fora da fibrose cística não tem capítulo próprio no nível; este capítulo assume a da fibrose cística — a higiene brônquica diária, a cultura periódica e o antibiótico guiado por ela.
Pelo sal: a desidratação que não veio do intestino
É a porta de Martinho, e a mais perigosa. O protocolo de 2024 descreve a síndrome perdedora de sal como desidratação aguda ou alcalose metabólica crônica e registra que hiponatremia, hipocloremia e hipocalemia, com alcalose e desidratação, podem ser a apresentação inicial da doença no lactente, com apatia ou irritabilidade, taquipneia, prostração e risco de vida. Acontece no calor, em lactentes que só recebem leite, e costuma ser lida como pouca ingestão ou como infecção.
O raciocínio é o da gasometria: alcalose metabólica com cloro baixo obriga a perguntar por onde o cloro saiu. Vômito, sonda gástrica aberta, diurético e diarreia perdedora de cloro são as saídas conhecidas; sem nenhuma delas, a pele entra na conta, e o teste do suor entra na investigação assim que a criança estiver hidratada. A estenose hipertrófica do piloro, que produz o mesmo laboratório com vômito, é de Estenose hipertrófica de piloro, na Cirurgia Pediátrica. A reidratação da primeira hora segue os planos de Diarreia aguda e desidratação: planos A, B e C de terapia de reidratação (AIDPI), e a correção do sódio e do potássio no internado segue as réguas da apostila de Prescrição e Cuidado do Paciente Internado.
A criança que já tem o diagnóstico também volta por essa porta, quando o sal suplementado não acompanha o verão ou quando uma gastroenterite soma perdas. Por isso a suplementação de cloreto de sódio do lactente, que o protocolo fixa em 2,5 mEq/kg/dia até os 2 anos, faz parte do tratamento, e não de uma correção ocasional — e os sinais da perda salina entram em toda orientação de alta.
Mais tarde: os órgãos que adoecem com o tempo
Com a sobrevida maior, o interno de pediatria passa a ver complicações que antes eram do adulto. O diabetes relacionado à fibrose cística é rastreado todo ano, a partir dos 10 anos, com teste oral de tolerância à glicose, e também na piora clínica sem explicação, antes de transplante, em uso de corticoide sistêmico, na gestação e na alimentação enteral; os critérios diagnósticos e o tratamento seguem os protocolos de diabetes do Ministério da Saúde, e o manejo da criança com diabetes e cetoacidose está em Diabetes mellitus tipo 1 e cetoacidose diabética na criança.
A doença hepática da fibrose cística costuma ser silenciosa até a hipertensão portal, com esplenomegalia, varizes e ascite; a vigilância e a intervenção nutricional são do centro, e o ácido ursodesoxicólico, que a diretriz de 2017 recomendava, não é preconizado pelo protocolo de 2024 — divergência com lado declarado no bloco de divergências. A densitometria óssea começa entre 8 e 10 anos. Na adolescência somam-se a doença nasossinusal com pólipos, a pancreatite recorrente dos que têm suficiência pancreática, a colonopatia fibrosante associada a doses de lipase acima do teto e, para o menino, a infertilidade por ausência dos ductos deferentes, que precisa ser explicada com cuidado e no tempo certo.
Transplante pulmonar, ventilação não invasiva e cuidados paliativos estão no protocolo e são decisões do centro com a família. Para o interno, o que fica desta seção é simples: a criança com fibrose cística que chega ao pronto-socorro com uma queixa nova — sede e perda de peso, vômito com sangue, dor e distensão abdominal — tem a doença de base como primeira hipótese, e não como nota de rodapé.
Como fechar o diagnóstico
Investigar fibrose cística segue uma sequência, e é essa sequência que evita os dois erros do caso de Martinho — o exame colhido na hora errada e o exame que não serve mais. Primeiro a criança fica em condições; depois o teste do suor confirma, afasta ou deixa em aberto; então o estudo genético, a elastase fecal e a cultura de secreção dizem que doença é aquela e o que ela vai pedir. O interno não faz o teste do suor, que é feito em laboratório ligado ao centro de referência, mas decide quando pedi-lo, garante que a criança chegue pronta e sabe ler o laudo que volta.
1. Antes do teste: quando pedir e quando esperar
O protocolo federal de 2024 indica o teste do suor em três situações: o recém-nascido com triagem positiva, a pessoa de qualquer idade com sinais e sintomas sugestivos e quem tem familiar de primeiro grau com fibrose cística. A lista de sinais sugestivos é a das portas da apresentação, e o íleo meconial tem regra própria: pede o teste sempre, qualquer que tenha sido a tripsina. Pedir o teste do suor não é pedir um exame de rotina; é abrir a porta do centro de referência, e o encaminhamento sai junto com o pedido.
A criança precisa ter mais de 2 semanas de vida e mais de 3 kg. O exame é adiado na doença aguda grave, na desidratação, no edema e nas alterações extensas de pele que não deixem área sã para a coleta. É por isso que Martinho não fez o teste na tarde da internação: o valor colhido naquele dia não teria como ser lido. A pressa é resolvida de outro jeito — o encaminhamento é feito no mesmo dia, e o exame é marcado para quando ele estiver hidratado.
2. Como se faz e como se lê
A sudorese é estimulada por iontoforese com pilocarpina durante cinco minutos, com corrente máxima de 4 mA; o suor é colhido em gaze, papel-filtro ou espiral plástica por até 30 minutos; a amostra mínima é de 75 mg ou 15 µL, e amostras dos dois braços não se misturam. O cloreto é dosado de forma quantitativa, e o cloridrômetro é a técnica de eleição. O laudo precisa trazer o peso ou o volume do suor, o método e o valor de cloreto em mmol/L — sem esses três dados, o número não pode ser lido.
A condutividade do suor tem boa concordância com o cloreto, é rápida e barata, e é só triagem: o protocolo manda fazer o teste quantitativo quando a condutividade é de 50 mmol/L ou mais, e ela não é aceita como prova diagnóstica. A leitura do cloreto tem três faixas. De 60 mmol/L ou mais, o teste é positivo, e o protocolo chama esse paciente de diagnóstico confirmado. Abaixo de 30 mmol/L, é negativo. Entre 30 e 59 mmol/L, é inconclusivo, e a criança vai para avaliação no centro de referência.
Falso-positivo é incomum e vem de problema técnico e, raramente, de hipotireoidismo, pseudo-hipoaldosteronismo ou uso de topiramato; falso-negativo vem de problema técnico ou de desnutrição grave. Se um único resultado positivo basta ou se são precisos dois é uma divergência entre documentos brasileiros, com lado declarado no bloco de divergências, e três documentos lidos para este capítulo escrevem as faixas do suor com números diferentes — a nota do critério faz a conta.
3. O estudo genético: diagnóstico, prognóstico e receita
O estudo genético é indicado para todos os que têm teste do suor positivo ou inconclusivo, inclusive quando o diagnóstico já está confirmado. Ele elucida o caso duvidoso, prevê consequências como a insuficiência pancreática, orienta o aconselhamento da família e as opções reprodutivas do casal e, desde a chegada dos moduladores, define quem tem acesso a eles. Na triagem positiva com cloreto abaixo de 30 mmol/L, o diagnóstico é improvável, e a genética fica para a criança com clínica sugestiva.
O exame de escolha no Brasil é a análise completa do gene CFTR, por sequenciamento de nova geração ou de Sanger; quando só uma variante causadora aparece, a busca segue por grandes deleções e duplicações, por MLPA ou array-CGH. O protocolo de 2024 não recomenda painéis de variantes para pacientes brasileiros, e a diretriz de 2017 aceitava a abordagem escalonada com painéis — divergência decidida adiante. Na prática do interno, isso significa não aceitar como resposta um laudo de “pesquisa de F508del negativa”: ele não afasta a doença e não diz nada sobre as outras variantes.
4. A criança inconclusiva: CRMS/CFSPID
Parte das crianças com triagem positiva termina a investigação sem diagnóstico fechado nem afastado. O protocolo as classifica como CRMS/CFSPID em duas combinações: teste do suor abaixo de 30 mmol/L com duas variantes do CFTR, sendo uma ou nenhuma causadora de fibrose cística; ou teste do suor entre 30 e 59 mmol/L com uma ou nenhuma variante causadora. A situação é mais frequente onde a genética entrou no algoritmo da triagem.
A maioria dessas crianças segue sem sinais nem sintomas, e algumas desenvolvem manifestações de doença relacionada ao CFTR ou até o quadro clássico. Por isso elas não recebem o rótulo de fibrose cística nem o de criança saudável: o teste do suor é repetido em laboratório com experiência demonstrada, o acompanhamento é feito no centro, em geral com consultas e exames menos frequentes que os de quem tem o diagnóstico, e os pais recebem aconselhamento genético. A unidade básica acompanha o crescimento e a tosse e devolve a criança ao centro diante de qualquer sinal.
5. Elastase fecal e crescimento
A elastase fecal é o exame da dúvida sobre insuficiência pancreática. Valores abaixo de 200 µg/g indicam insuficiência, e o protocolo registra que a dosagem é feita numa amostra de fezes e não exige suspender a enzima. O guia prático da Sociedade Brasileira de Pediatria de 2023 lembra que fezes diarreicas dão resultado falsamente baixo e que o valor é baixo nos primeiros meses de vida. Na criança com má absorção inequívoca, o protocolo permite dispensar o exame, e a pancreatina pode ser iniciada no lactente em investigação com sinais claros de má absorção.
O crescimento é lido com a régua do protocolo, que é mais exigente que a da puericultura comum: até 24 meses, estado nutricional adequado é peso e comprimento no percentil 50 ou acima; de 2 a 18 anos, IMC no percentil 50 ou acima. Entre os percentis 10 e 50, a dieta é modificada ou suplementada; abaixo do 10, ou com perda de 2 percentis desde a última consulta e parada do ganho de altura, o protocolo indica sonda nasoenteral. As vitaminas lipossolúveis são dosadas pelo menos uma vez por ano.
6. A via aérea: cultura, imagem e função
A cultura de secreção respiratória é colhida em toda consulta, com intervalo máximo de três meses, em toda exacerbação e depois de cada tratamento de erradicação. O escarro é a amostra de escolha; na criança que não expectora, vale a secreção faríngea colhida com swab depois da tosse, o aspirado de nasofaringe ou a amostra obtida depois de inalação de solução salina a 5%. A amostra vai imediatamente ao laboratório ou fica refrigerada por até 3 horas, e o pedido precisa dizer fibrose cística: a cultura usa meios seletivos para Staphylococcus aureus, Haemophilus influenzae, Pseudomonas aeruginosa, Achromobacter e Stenotrophomonas, e o complexo Burkholderia cepacia exige meio próprio.
A diretriz brasileira de 2017 classifica a infecção por Pseudomonas aeruginosa pelos critérios de Leeds: crônica quando mais de 50% das culturas dos últimos 12 meses são positivas, intermitente quando 50% ou menos, livre quando houve cultura positiva no passado e todas foram negativas nos últimos 12 meses. O protocolo federal usa outras regras para decidir a supressão crônica, e a diferença está nas notas do critério. Micobactérias e fungos são pesquisados uma vez por ano em quem expectora ou evolui mal.
A oximetria entra em toda consulta, e a espirometria é tentada a partir dos 5 anos, pelo menos duas vezes por ano, com atenção ao VEF1 e ao fluxo expiratório médio, que se altera mais cedo. A radiografia de tórax é o exame de imagem mais usado no seguimento; a tomografia de alta resolução é indicada na deterioração clínica, funcional ou radiológica e pode ser repetida a cada dois a quatro anos, com a menor dose de radiação possível. Essas decisões de imagem e função são do centro; o que cabe ao interno é registrar a saturação, a ausculta e o peso de cada contato, porque é a série que mostra a piora.
Da suspeita ao tratamento: o número que confirma, o remédio que o SUS entrega e a conta de cada dose
Diferencie suspeita, confirmação e seguimento. O teste do suor é interpretado com qualidade da coleta, resultado e contexto; resultados intermediários exigem continuidade da investigação. Depois de confirmar, a equipe organiza terapia respiratória, reposição enzimática e nutrição. Critérios de acesso a moduladores são uma etapa específica e não devem atrasar cuidado básico ou avaliação de uma exacerbação.
- 1Suspeita por qualquer porta: tripsina alterada duas vezes, íleo meconial, esteatorreia com peso ruim, tosse crônica ou pneumonias de repetição, Pseudomonas aeruginosa na cultura, pólipo nasal, prolapso retal, desidratação com alcalose hipoclorêmica sem vômito, suor salgado, baqueteamento.
- 2Criança grave primeiro: desidratação e distúrbio eletrolítico tratados antes de qualquer exame; o encaminhamento ao centro sai no mesmo dia.
- 3Depois do 30º dia de vida, nenhuma nova tripsina: o exame é o teste do suor.
- 4Teste do suor com mais de 2 semanas de vida e mais de 3 kg, criança hidratada, sem edema e com pele íntegra; amostra de pelo menos 75 mg ou 15 µL.
- 5Condutividade de 50 mmol/L ou mais pede cloreto quantitativo; condutividade não confirma nem afasta.
- 6Cloreto ≥60 mmol/L apoia o diagnóstico no contexto clínico ou de triagem e exige confirmação conforme o protocolo; 30–59 é intermediário e pede avaliação especializada. Abaixo de 30 torna FC menos provável, mas não encerra a investigação se o fenótipo ou a genética mantiverem forte suspeita.
- 7Análise completa do gene CFTR para todo teste positivo ou inconclusivo; teste do suor nos irmãos; aconselhamento genético para os pais.
- 8Centro de referência conduz: enzima antes de cada refeição com teto de 10.000 U/kg/dia, sal de 2,5 mEq/kg/dia até 2 anos, vitaminas lipossolúveis, fisioterapia diária, cultura a cada consulta.
- 9Primeira Pseudomonas aeruginosa: erradicação com tobramicina inalatória 300 mg de 12/12 h por 28 dias e cultura de controle.
- 10Exacerbação leve: antibiótico oral pela última cultura, por 8 a 14 dias; grave: internação e antibiótico venoso.
- 11Modulador pelo SUS em setembro de 2026: elexacaftor/tezacaftor/ivacaftor com 6 anos ou mais e pelo menos uma F508del; ivacaftor com 6 anos, 25 kg e uma das nove variantes de gating.
O teste do suor e o passo seguinte
| Resultado | O que significa | O que fazer |
|---|---|---|
| Condutividade abaixo de 50 mmol/L | Triagem sem indicação de dosagem quantitativa pelo protocolo | Se a clínica mantém a suspeita, cloreto quantitativo no centro; condutividade nunca fecha o diagnóstico |
| Condutividade de 50 mmol/L ou mais | Triagem positiva | Cloreto quantitativo |
| Cloreto abaixo de 30 mmol/L | Negativo; com triagem positiva, diagnóstico improvável | Estudo genético só se houver clínica sugestiva de fibrose cística |
| Cloreto de 30 a 59 mmol/L | Inconclusivo | Centro de referência, estudo genético completo e novo teste em laboratório experiente; com uma ou nenhuma variante causadora, CRMS/CFSPID em acompanhamento |
| Cloreto de 60 mmol/L ou mais | Positivo: diagnóstico confirmado pelo protocolo de 2024 | Centro de referência, início do tratamento, estudo genético completo e teste do suor nos irmãos |
| Amostra abaixo de 75 mg ou 15 µL, ou criança desidratada, edemaciada, com menos de 2 semanas ou de 3 kg | Resultado sem valor | Repetir quando a criança estiver em condições e com amostra suficiente |
O que o SUS entrega e a conta das doses do capítulo
| Fármaco e situação | Critério, dose e teto | Apresentação na Rename 2024 | A conta no caso |
|---|---|---|---|
| Pancreatina — Martinho, lactente de 5,5 kg em aleitamento | Insuficiência pancreática confirmada ou suspeita; no lactente, 2.000 U de lipase por mamada de início e até 4.000 U por mamada (diretriz de 2017); teto de 10.000 U/kg/dia (protocolo) | Cápsula de 10.000 e de 25.000 UI, Componente Especializado | ¼ do conteúdo da cápsula de 10.000 = 2.500 U por mamada; 10 mamadas = 25.000 U/dia, menos da metade do teto de 55.000 U/dia |
| Pancreatina — Fortunata, 8 anos e 20 kg | 500 a 1.000 U de lipase/kg por refeição principal; teto de 2.500 U/kg por refeição ou 10.000 U/kg/dia (protocolo); lanche com meia dose (diretriz de 2017) | Cápsula de 10.000 e de 25.000 UI, Componente Especializado | 20 kg × 500 U = 10.000 U = 1 cápsula de 10.000 por refeição; 4 refeições e 2 lanches = 50.000 U/dia = 2.500 U/kg/dia |
| Cloreto de sódio — Martinho, 5,5 kg | 2,5 mEq/kg/dia até 2 anos; 1 g de sal = 17 mEq (protocolo); 2,5 a 3,0 mEq/kg/dia no lactente em leite materno ou fórmula (diretriz de 2017) | Só cloreto de sódio injetável a 0,9% e a 20% e solução nasal a 0,9%; a suplementação oral é sal medido como o centro ensina | 5,5 × 2,5 = 13,75 mEq/dia = cerca de 0,8 g de sal por dia, dividido nas mamadas |
| Tobramicina inalatória — primeira Pseudomonas aeruginosa | 300 mg de 12/12 h por 28 dias, repetível até 56 ou 84 dias; abaixo de 6 anos pelo item de populações específicas (protocolo) | Solução inalatória de 300 mg, Componente Especializado | Dose fixa: 1 ampola de 12/12 h, depois da fisioterapia; broncodilatador antes se houver broncoespasmo |
| Cefalexina — Martinho, exacerbação leve com Staphylococcus aureus, 7,0 kg | 50 a 100 mg/kg/dia de 6/6 h, teto de 4 g/dia, por 8 a 14 dias (diretriz de 2017) | Suspensão de 50 mg/mL e comprimido de 500 mg, Componente Básico | 100 mg/kg/dia = 700 mg/dia = 175 mg de 6/6 h = 3,5 mL da suspensão; longe do teto |
| Cefalexina — Fortunata, exacerbação leve com Staphylococcus aureus, 20 kg | 50 a 100 mg/kg/dia de 6/6 h, teto de 4 g/dia (diretriz de 2017) | Suspensão de 50 mg/mL e comprimido de 500 mg, Componente Básico | 100 mg/kg/dia = 2.000 mg/dia = 500 mg de 6/6 h = 10 mL ou 1 comprimido; metade do teto |
| Amoxicilina + clavulanato — alternativa para Staphylococcus aureus ou Haemophilus influenzae, 20 kg | 50 mg/kg/dia de amoxicilina de 8/8 ou 12/12 h, teto de 1,5 g/dia (diretriz de 2017) | Suspensão de 50 + 12,5 mg/mL e comprimido de 500 + 125 mg, Componente Básico | 1.000 mg/dia = 500 mg de 12/12 h = 10 mL da suspensão ou 1 comprimido; o teto é alcançado aos 30 kg |
| Ciprofloxacino — exacerbação leve com Pseudomonas aeruginosa, 20 kg | 30 a 50 mg/kg/dia de 12/12 h, teto de 1,5 g/dia (diretriz de 2017) | Só comprimidos de 250 e 500 mg, Componente Básico; sem suspensão | 500 mg de 12/12 h = 1.000 mg/dia = 50 mg/kg/dia, no limite de cima da faixa e abaixo do teto |
| Elexacaftor/tezacaftor/ivacaftor — Fortunata, 8 anos, 20 kg, F508del | 6 anos ou mais com pelo menos uma F508del; de 6 a 11 anos com menos de 30 kg, 2 comprimidos de 50/25/37,5 mg de manhã e 1 de ivacaftor 75 mg à noite, com alimento gorduroso (protocolo) | Comprimidos de 50/25/37,5 mg + 75 mg e de 100/50/75 mg + 150 mg, Componente Especializado | Sem conta por quilo: a faixa de peso escolhe a apresentação; claritromicina e outros inibidores do CYP3A interagem e mudam a dose |
O germe da última cultura e o antibiótico oral da exacerbação leve
| Germe | Opções orais da diretriz de 2017 (mg/kg/dia, teto, intervalo) | Na Rename 2024 | Cuidado |
|---|---|---|---|
| Staphylococcus aureus sensível à oxacilina | Cefalexina 50 a 100 (4 g) de 6/6 h; amoxicilina + clavulanato 50 de amoxicilina (1,5 g) de 8/8 ou 12/12 h; sulfametoxazol + trimetoprima 40 de sulfametoxazol (1,6 g) de 12/12 h; claritromicina 15 (1 g) de 12/12 h | As quatro constam no Básico; cefadroxila e cefuroxima, também listadas na diretriz, não constam | Claritromicina é inibidor do CYP3A: em quem usa modulador, escolher outra opção ou deixar o ajuste ao centro |
| Staphylococcus aureus resistente à oxacilina | Linezolida 20 (1,2 g) de 12/12 h; as demais opções da diretriz são venosas | Linezolida só em comprimido de 600 mg, Componente Estratégico | Decisão do centro; a diretriz reserva essas drogas para o resistente |
| Haemophilus influenzae | Amoxicilina + clavulanato 50 (1,5 g) de 8/8 ou 12/12 h; cefuroxima 20 a 30 (1,5 g) de 12/12 h; cefaclor 40 (1 g) de 8/8 h | Só amoxicilina + clavulanato consta; cefuroxima e cefaclor não | No SUS, a escolha prática é a amoxicilina com clavulanato |
| Pseudomonas aeruginosa | Ciprofloxacino 30 a 50 (1,5 g) de 12/12 h | Só comprimidos de 250 e 500 mg; sem suspensão | Na exacerbação grave, internação e dois antibióticos venosos; primeiro isolamento sem exacerbação é caso de erradicação inalatória |
Exacerbação e erradicação: onde tratar, por quanto tempo e como saber se funcionou
| Situação | Como reconhecer | O que fazer | Tempo e controle |
|---|---|---|---|
| Exacerbação leve | Mais tosse, mudança do aspecto da secreção, febre, ausculta alterada, perda de peso — sem hipoxemia nem desconforto respiratório significativo | Colher cultura, antibiótico oral pela última cultura, fisioterapia intensificada, enzima e modulador mantidos | 8 a 14 dias; reavaliar em 48 a 72 horas; se piorar, tratar como grave |
| Exacerbação grave ou sem tolerar a via oral | Hipoxemia, desconforto respiratório, queda do VEF1 ou da saturação, falha do tratamento oral | Internação, antibiótico venoso pelas culturas prévias; na Pseudomonas aeruginosa, dois ou mais antibióticos, em geral betalactâmico com aminoglicosídeo e nível sérico | 8 a 14 dias, mais nos graves; cerca de 25% dos tratados por via venosa não voltam à função de antes |
| Primeiro isolamento de Pseudomonas aeruginosa, criança estável | Cultura de rotina positiva | Tobramicina inalatória 300 mg de 12/12 h por 28 dias, depois da fisioterapia, com primeira dose supervisionada | Cultura ao fim do ciclo; se positiva, repetir até 56 ou 84 dias; persistência depois disso vai ao centro para decidir supressão crônica |
| Infecção crônica por Pseudomonas aeruginosa | Critério do centro — as regras divergem entre os documentos (nota abaixo) | Supressão inalatória: tobramicina em ciclos de 28 dias com e 28 sem, ou colistimetato contínuo | Cultura em toda consulta; pelo protocolo, a supressão só é suspensa depois de um ano sem Pseudomonas aeruginosa nas culturas |
Reposição enzimática: conferir antes de orientar
| Item | Conferência prática |
|---|---|
| Dose | Unidades de lipase por administração e total diário, com peso atualizado |
| Produto | Nome e apresentação; não presumir equivalência de cápsulas diferentes |
| Momento | Junto da alimentação conforme produto, idade e plano do centro |
| Cápsula aberta | Veículo e técnica permitidos pela bula; microgrânulos íntegros, sem mistura antecipada |
| Boca e resposta | Evitar resíduos; rever técnica, fezes, ingestão e crescimento |
Erradicação com colistimetato, duas regras no mesmo protocolo. O protocolo federal de 2024 manda, na seção de tratamento medicamentoso, usar o colistimetato inalatório “por 30 dias a 3 meses, este último sempre associado a ciprofloxacino via oral”; na seção de tempo de tratamento, manda fazer a erradicação “por um período de 21 dias, com ou sem associação com ciprofloxacino por via oral”. Conta: o mínimo cai de 30 para 21 dias — 9 dias, 30% a menos — e o ciprofloxacino passa de obrigatório a opcional, para a mesma indicação. A tobramicina, primeira opção deste capítulo, não tem essa contradição: 28 dias, repetíveis até 56 ou 84. O interno não prescreve colistimetato; quando vir a prescrição do centro, confira qual das duas regras foi usada antes de orientar a família sobre quando parar.
Infecção crônica por Pseudomonas aeruginosa, três definições. Para a tobramicina, o protocolo de 2024 chama de crônica a infecção em que a erradicação falhou, depois de até três ciclos de 28 dias; para o colistimetato, “três ou mais culturas positivas em um período de 6 meses”; a diretriz de 2017 usa os critérios de Leeds, mais de 50% das culturas positivas nos últimos 12 meses. Conta: criança com cultura positiva no mês 0, negativa no mês 1 depois da erradicação, positiva nos meses 4 e 5 e negativa nos meses 7, 9 e 11. Pela regra do colistimetato, são 3 positivas em 6 meses — infecção crônica e supressão contínua; por Leeds, 3 de 7 culturas no ano, 43% — infecção intermitente e nova tentativa de erradicação; e o protocolo não diz se o novo isolamento depois de uma erradicação bem-sucedida conta como falha. A decisão é do centro; o interno registra a data e o resultado de cada cultura, porque as três regras dependem da série.
Condutividade do suor na diretriz de 2017: a tabela contradiz o texto. O texto da diretriz brasileira manda fazer o teste quantitativo quando a condutividade é “igual ou acima de 50 mmol/l”; a Tabela 1 do mesmo documento chama de normal a condutividade abaixo de 60 mmol/L, de intermediária a de 60 a 90 e de positiva a acima de 90. Conta: uma criança com condutividade de 55 mmol/L recebe alta como normal pela tabela e vai para a dosagem de cloreto pelo texto. O protocolo federal de 2024 fica com o texto — cloreto quantitativo a partir de 50 —, e é essa a regra deste capítulo.
Teste do suor no guia prático da Sociedade Brasileira de Pediatria de 2023: três pontos que divergem do protocolo federal. O guia escreve que “dois testes, com diferentes amostras, com valores de cloro > 60mEq/L confirmam o diagnóstico”; que, na condutividade, “níveis acima de 60 mmol/L em duas coletas distintas são indicativos de fibrose cística”; e que cloro “menor que 40 mmol/L” permite afastar o diagnóstico, com 30 no lactente de até 6 meses. Contas: cloreto de exatamente 60 mmol/L é positivo pelo protocolo, que usa 60 ou mais, e não é pelo guia, que usa acima de 60; condutividade de 75 mmol/L em duas coletas “indica” fibrose cística pelo guia e é só triagem pelo protocolo, que exige o cloreto; cloreto de 35 mmol/L numa criança de 2 anos “afasta” a doença pelo guia e é inconclusivo pelo protocolo, com estudo genético obrigatório. Este capítulo segue o protocolo: norma federal, mais nova e escrita para a doença.
A conduta, hora a hora
A conduta na criança com fibrose cística tem dois tempos. No primeiro, o interno trata o que ameaça a vida — a desidratação com perda de sal, a exacerbação grave — e faz a pergunta certa sem pedir o exame errado. No segundo, o centro de referência conduz, e o interno faz a conta, ensina a família e reconhece cedo o que muda o tratamento: o peso que não sobe, a cultura que traz a primeira Pseudomonas, a tosse que piora.
A linha do tempo abaixo segue Martinho da tarde de janeiro até a primeira exacerbação, três meses depois. Cada marco traz o que se decidiu, por quê, e o que ficou escrito.
Dia 1, 14h10 — desidratação grave: o soro antes da pergunta
Letargia, olhos fundos, prega que volta muito lentamente e dificuldade para mamar: desidratação grave pelos sinais do Aidpi, num lactente de 5,0 kg. Você começa a hidratação venosa pelo plano C para menores de 1 ano e escolhe o soro fisiológico entre as duas soluções que o plano permite, porque o sódio de 124 mEq/L pede solução isotônica. Os exames já foram colhidos antes do soro, e a reavaliação é de meia em meia hora. A reidratação segue a régua de Diarreia aguda e desidratação: planos A, B e C de terapia de reidratação (AIDPI), mesmo sem diarreia.
Prescrição- Peso sem roupa na chegada: 5,0 kg
- Soro fisiológico 0,9% 30 mL/kg na primeira hora = 150 mL; depois 70 mL/kg em 5 horas = 350 mL
- Reavaliar de meia em meia hora; se não melhorar, aumentar o gotejamento
- Soro de reidratação oral cerca de 5 mL/kg/hora assim que ele conseguir beber ou mamar
- Glicemia capilar de controle e monitorização de frequência cardíaca e saturação
Dia 1, 15h30 — a gasometria e a caderneta: por onde saiu o cloro
Alcalose metabólica com cloro de 76 mEq/L e potássio de 2,9 mEq/L, sem vômito, sem diarreia, sem diurético, num dia de calor: a perda é pela pele, e a hipótese é síndrome perdedora de sal por fibrose cística. A estenose do piloro exigiria vômito; a hiperplasia adrenal congênita perdedora de sal traria potássio alto e acidose. A caderneta mostra a primeira tripsina alterada e nenhuma segunda amostra. Com 5 meses, uma nova tripsina não tem valor: você não a pede, registra a hipótese, encaminha para o teste do suor e liga para o serviço de referência em triagem neonatal, que precisa saber que a busca ativa não alcançou a família.
Prescrição- Hipótese registrada: desidratação grave com hiponatremia, hipocloremia, hipocalemia e alcalose metabólica sem perda digestiva — síndrome perdedora de sal, suspeita de fibrose cística
- Caderneta: tripsina imunorreativa alterada no 4º dia; segunda amostra não colhida
- Sem nova coleta de tripsina
- Encaminhamento ao centro de referência de fibrose cística para teste do suor quando hidratado
- Serviço de referência em triagem neonatal comunicado da segunda amostra não colhida
Dia 1, 20h — fim da fase rápida: eletrólitos, manutenção e o peito
Martinho urina, está desperto e já pede o peito. Sódio de 131 mEq/L, potássio de 3,2 mEq/L, bicarbonato de 30 mEq/L: a hidratação corrigiu a maior parte do distúrbio, como era esperado quando a causa é perda de volume e sal. A manutenção venosa e a reposição de potássio seguem as réguas da apostila de Prescrição e Cuidado do Paciente Internado, com novos eletrólitos pela manhã. Os estertores das bases pedem radiografia de tórax; sem febre, sem hipoxemia e sem desconforto, não há antibiótico nesta noite. O aleitamento volta a ser livre.
Prescrição- Aleitamento materno em livre demanda
- Manutenção venosa e potássio pela régua do internado, depois da diurese
- Sódio, potássio, cloro e gasometria na manhã seguinte
- Radiografia de tórax pela ausculta alterada
- Peso diário na mesma balança, sem roupa
Dia 3 — hidratado: o que se prepara enquanto o teste do suor não chega
Os eletrólitos normalizaram, o soro foi suspenso e Martinho mama bem. O teste do suor fica marcado para o dia 5, no laboratório do centro, porque agora ele está hidratado, sem edema, com mais de 2 semanas e mais de 3 kg. As fezes seguem gordurosas, oito vezes por dia: você colhe a elastase fecal numa amostra pastosa, e não líquida, e registra a curva de peso. A enzima e o sal oral entram na prescrição combinada com o centro, que já acompanha o caso: o protocolo permite iniciar a pancreatina no lactente em investigação com má absorção inequívoca, e o centro prefere começar as duas no dia seguinte ao teste, com o diagnóstico e a elastase em mãos, repetindo os eletrólitos até lá.
Prescrição- Peso: 5,5 kg, hidratado
- Elastase fecal em fezes não diarreicas
- Teste do suor agendado para o dia 5 no centro de referência
- Alta programada em conjunto com o centro, com os pais orientados sobre a data e o local do exame
Dia 5, 9h — o teste do suor no centro de referência
No laboratório do centro, o teste do suor dá cloreto de 98 mmol/L numa amostra de 104 mg: positivo, e pelo protocolo federal o diagnóstico está confirmado. O centro colhe sangue para a análise completa do gene CFTR; a elastase fecal volta com 18 µg/g; um swab de orofaringe depois da tosse vai para cultura com o pedido identificado. A irmã, Juvenília, entra na agenda do teste do suor. É neste dia que Angelina e Gilvan recebem o diagnóstico, na conversa que o bloco adiante descreve.
Prescrição- Teste do suor: cloreto de 98 mmol/L por cloridrômetro, amostra de 104 mg — positivo
- Estudo genético: análise completa do gene CFTR
- Elastase fecal: 18 µg/g (referência de 200 µg/g) — insuficiência pancreática
- Swab de orofaringe para cultura, pedido identificado como fibrose cística
- Teste do suor agendado para a irmã de 3 anos
Dia 6 — alta com enzima antes de cada mamada, sal medido e fisioterapia todos os dias
O centro define a reposição enzimática e a equipe confirma a dose em unidades de lipase, o produto e a forma de administrar. Microgrânulos não são triturados nem deixados na boca. A mistura com leite não deve ser uma instrução universal: a bula brasileira de Creon orienta veículo ácido quando a cápsula é aberta e administração junto da alimentação. No lactente, confirme com o centro e a farmácia o procedimento seguro para a apresentação prescrita, preservando a amamentação. A consulta também confere reposição de sal, vitaminas, fisioterapia e medidas de prevenção indicadas para idade, risco e sazonalidade regional. Peça à família que demonstre a administração e explique sinais de alerta. Produto indisponível ou dúvida de preparo exige solução com a equipe, sem improvisar substituição ou aumentar doses.
Prescrição- Pancreatina 10.000 UI: ¼ do conteúdo da cápsula (2.500 U de lipase) em leite materno ordenhado na colher, antes de cada mamada
- Teto de 4.000 U por mamada e de 10.000 U/kg/dia (55.000 U/dia)
- Sal: 2,5 mEq/kg/dia = 13,75 mEq/dia, cerca de 0,8 g por dia dividido nas mamadas, medido como o centro ensinou
- Vitaminas A, D, E e K na dose do centro para 0 a 12 meses (pela diretriz de 2017: A 1.500 UI, E 40 a 50 mg, K 0,3 a 0,5 mg e D 400 a 500 UI por dia)
- Fisioterapia de desobstrução brônquica diária, feita pelos pais treinados
- Vacina pneumocócica 20-valente pela rede de imunobiológicos especiais, com o esquema ajustado às doses já tomadas; nirsevimabe na sazonalidade, 100 mg por pesar 5 kg ou mais
- Sinais de alerta: moleza, recusa das mamadas, menos fraldas molhadas, respiração rápida, febre, fezes muito mais frequentes
- Retorno ao centro em 4 semanas; unidade básica acompanha peso e vacinas no intervalo
Dia 34 — a primeira Pseudomonas
No retorno, Martinho pesa 6,1 kg — 600 g em quatro semanas —, evacua quatro vezes por dia, com menos gordura, e a tosse não piorou. A cultura do dia 5 trouxe Pseudomonas aeruginosa pela primeira vez, junto com Staphylococcus aureus sensível à oxacilina. A primeira Pseudomonas não é colonização a observar: o protocolo manda tentar a erradicação, e abaixo de 6 anos a tobramicina inalatória entra pelo item de populações específicas. O Staphylococcus aureus numa criança estável fica para a decisão do centro; se vier exacerbação, é essa cultura que escolhe o antibiótico. O estudo genético chega no mesmo dia: F508del e G542X. Pelo protocolo de 2024, Martinho terá acesso ao elexacaftor/tezacaftor/ivacaftor aos 6 anos; a ampliação para 2 a 5 anos estava em consulta pública em 2026, com recomendação preliminar desfavorável. O teste do suor de Juvenília deu 18 mmol/L.
Prescrição- Tobramicina 300 mg (1 ampola) inalatória de 12/12 h por 28 dias, depois da fisioterapia; primeira dose supervisionada
- Broncodilatador antes da nebulização se houver broncoespasmo
- Nebulizador em casa, limpo depois de cada uso e desinfetado diariamente
- Cultura de controle ao fim dos 28 dias; se positiva, novo ciclo até 56 ou 84 dias
- Aconselhamento genético para os pais: 25% de chance de filho afetado em cada gestação
- Irmã: teste do suor com cloreto de 18 mmol/L, negativo
Mês 3 — a primeira exacerbação, tratada em casa
Aos 8 meses e 7,0 kg, Martinho tem há três dias mais tosse, secreção mais espessa e febre de 38,2 °C; mama bem, a saturação é de 96%, não há tiragem e a ausculta mostra roncos esparsos. A cultura de controle depois da tobramicina foi negativa para Pseudomonas aeruginosa e manteve o Staphylococcus aureus sensível à oxacilina. É uma exacerbação leve pela diretriz de 2017 — sem hipoxemia e sem desconforto significativo —, e o antibiótico é oral, escolhido pela última cultura. Você colhe nova cultura antes da primeira dose, intensifica a fisioterapia, mantém enzima e sal e marca a reavaliação.
Prescrição- Cultura de secreção antes do antibiótico
- Cefalexina 50 mg/mL: 100 mg/kg/dia = 700 mg/dia = 175 mg de 6/6 h = 3,5 mL de 6/6 h, por 14 dias; teto de 4 g/dia, longe de ser atingido
- Fisioterapia de desobstrução intensificada
- Enzima, sal e vitaminas mantidos; antitérmico se necessário
- Reavaliação em 48 a 72 horas; hipoxemia, desconforto respiratório ou recusa alimentar mandam internar para antibiótico venoso
Como saber se está funcionando
Acompanhe crescimento e alimentação, perdas de sal, sintomas respiratórios, culturas e capacidade de executar o tratamento. A consulta do centro não substitui avaliação da piora entre os retornos. A equipe de origem ajuda a detectar mudanças, resolver acesso e comunicar os achados.
Os parâmetros são adaptados à idade, à situação clínica e ao tratamento em uso. Monitorização de moduladores é adicional e específica. Em cada retorno, concilie receitas e resultados e confirme o responsável por cada pendência.
Esperado: Criança ativa, mamando, com diurese; sódio de volta ao normal e alcalose desfeita com a hidratação
Se não melhora: Refazer o plano de hidratação, corrigir o potássio pela régua do internado e procurar a perda que continua; na criança com diagnóstico, conferir se o sal suplementado é dado todos os dias e acionar o centro
Esperado: Até 24 meses, peso e comprimento no percentil 50 ou acima; de 2 a 18 anos, IMC no percentil 50 ou acima
Se não melhora: Entre os percentis 10 e 50, modificar ou suplementar a dieta com o centro; abaixo do 10, ou com perda de 2 percentis e parada do ganho de altura, o protocolo indica sonda nasoenteral; conferir antes a enzima e procurar exacerbação escondida
Esperado: Menos evacuações, fezes formadas e sem gordura, com a dose dentro do teto de 10.000 U/kg/dia
Se não melhora: Conferir produto, dose em unidades de lipase, administração junto da alimentação, veículo e conservação dos microgrânulos. Rever adesão e ingestão. Se persistir esteatorreia, discutir outras causas e ajuste com o centro; não ultrapassar automaticamente o teto.
Esperado: Tosse e secreção no padrão da criança, sem febre, saturação estável e ausculta sem novidade
Se não melhora: Mais tosse, mudança da secreção, febre, ausculta alterada, perda de peso ou queda da saturação é exacerbação: colher cultura e tratar pela última cultura — por via oral por 8 a 14 dias se leve, internado com antibiótico venoso se houver hipoxemia ou desconforto
Esperado: Cultura negativa para Pseudomonas aeruginosa depois da erradicação; germe conhecido e antibiograma disponível quando vier a exacerbação
Se não melhora: Pseudomonas aeruginosa que persiste depois de 28 dias pede novo ciclo, até 56 ou 84 dias; persistência depois disso vai ao centro para decidir supressão crônica; complexo Burkholderia cepacia ou germe resistente, comunicação imediata ao centro
Esperado: Vitaminas na faixa normal, função pulmonar estável, sem diabetes relacionado à fibrose cística
Se não melhora: Deficiência vitamínica pede ajuste da suplementação pelo centro; queda do VEF1 é tratada como piora pulmonar; tolerância alterada à glicose segue os critérios e o tratamento dos protocolos de diabetes
Esperado: Aminotransferases estáveis; queda do cloreto no suor de 20% ou de 20 mmol/L; estabilidade ou ganho de VEF1, menos exacerbações e IMC adequado em 12 meses
Se não melhora: ALT ou AST acima de 5 vezes o limite, ou AST acima de 3 vezes com bilirrubina acima de 2 vezes: interrupção temporária; acima de 8 vezes: interrupção definitiva; sem os objetivos em 12 meses, o protocolo considera falha; antes de qualquer antibiótico, conferir interação com inibidores e indutores do CYP3A
Onde o erro machuca
O dano: A triagem dá falso-negativo, sobretudo depois de íleo meconial, e a tripsina colhida depois do 30º dia não tem valor; a criança passa meses ou anos sem diagnóstico, e a mediana do diagnóstico pela clínica é de quatro anos.
Como pegar a tempo: Com sinal sugestivo em qualquer idade, pedir o teste do suor; depois do 30º dia, nunca repetir a tripsina; diante de íleo meconial, teste do suor e centro de referência sempre, qualquer que tenha sido a triagem.
O dano: A criança é reidratada, recebe alta e volta no próximo dia quente, desnutrida e com a doença pulmonar avançando sem tratamento.
Como pegar a tempo: Diante de alcalose com cloro baixo, perguntar por onde o cloro saiu; sem vômito, sonda, diurético ou diarreia, pensar na pele, perguntar pelo suor salgado e pelo pezinho e encaminhar para o teste do suor.
O dano: Resultado sem valor, que tranquiliza a família ou rotula errado a criança; a condutividade é triagem e não confirma nem afasta.
Como pegar a tempo: Esperar a criança hidratada, sem edema, com mais de 2 semanas e 3 kg; exigir no laudo o peso da amostra, o método e o cloreto quantitativo; condutividade de 50 mmol/L ou mais pede cloreto.
O dano: Acima de 10.000 U/kg/dia de lipase há risco de colonopatia fibrosante; triturada, a enzima é inativada no estômago; esquecida na boca, causa úlcera; dada depois, não digere a refeição.
Como pegar a tempo: Administrar junto da alimentação no momento orientado para o produto e a idade. Manter os microgrânulos íntegros, conferir veículo permitido, oferecer imediatamente e verificar resíduos na boca. Não misturar automaticamente em leite ou mamadeira. Persistência de esteatorreia pede revisar uso e outras causas antes de aumentar a dose.
O dano: A chance de erradicar passa, a infecção cronifica e acelera a perda de função pulmonar; sem cultura, a próxima exacerbação é tratada às cegas.
Como pegar a tempo: Primeiro isolamento: erradicação com tobramicina inalatória por 28 dias e cultura de controle; em toda exacerbação, cultura antes da primeira dose e antibiótico escolhido pela última cultura.
O dano: A doença pulmonar progride mesmo sem sintoma, e o nebulizador mal limpo leva de volta à via aérea os germes que se quer tirar dela.
Como pegar a tempo: Fisioterapia de desobstrução todos os dias, inclusive nos dias bons, como o protocolo manda para todos; nebulizador limpo depois de cada uso e desinfetado diariamente, conferido em cada consulta.
O que dizer ao paciente e à família
O diagnóstico de fibrose cística chega à família numa manhã e muda todas as manhãs seguintes. A conversa do dia 5 com Angelina e Gilvan tem três tarefas: dizer o nome da doença sem assustar nem minimizar, tirar a culpa de quem não tem culpa e transformar o tratamento em rotina que cabe numa casa. O centro de referência conduz essa conversa, e o interno que acompanhou a internação costuma estar nela — e costuma ser a quem a família volta a perguntar no corredor.
As falas abaixo são as que mais aparecem. Nenhuma delas se resolve com uma frase pronta; todas pedem que se ouça a pergunta que está por baixo da pergunta.
Angelina pergunta, baixo, se foi ela que passou a doença para o filho
““Essa doença acontece quando a criança recebe uma cópia alterada do gene do pai e outra da mãe. Vocês dois carregam uma cópia cada, sem nenhum sintoma, e não tinham como saber. Nada do que a senhora fez ou deixou de fazer na gravidez causou isso. E foi a senhora que percebeu o gosto de sal no beijo — isso ajudou a gente a chegar ao diagnóstico.””
Não diga: “É genético, veio da família de vocês.” A frase é verdadeira e é recebida como acusação, e em geral a mãe a ouve como “veio de você”.
Gilvan, irritado, diz que ninguém ligou para avisar da segunda amostra do pezinho
““O senhor tem razão de estar bravo. O resultado alterado existia, e o aviso não chegou até vocês depois da mudança. Nós já comunicamos isso ao serviço de triagem, para que não aconteça com outra família. Agora, o que está nas nossas mãos é não perder mais tempo: o diagnóstico está feito e o tratamento começa hoje.””
Não diga: “Vocês deviam ter levado o menino para colher de novo.” Culpar a família pela falha do fluxo destrói a confiança de que o tratamento vai depender por anos.
Angelina pergunta se o filho vai morrer cedo
““É uma doença séria, que dura a vida toda e precisa de cuidado todo dia. Mas o que se sabe sobre ela mudou muito: com diagnóstico cedo e tratamento no centro, cada vez mais crianças crescem, estudam, trabalham e formam família. O que mais pesa no futuro do Martinho é o que a gente fizer nos primeiros anos — o peso subir, o pulmão ficar limpo —, e isso está nas nossas mãos e nas de vocês.””
Não diga: Dizer um número de anos de expectativa de vida, ou dizer “hoje em dia é tranquilo”. O número não é do Martinho, e a tranquilidade falsa some na primeira internação.
Os pais perguntam pela irmã de 3 anos e se podem ter outro filho
““A Juvenília vai fazer o teste do suor, porque irmão de quem tem a doença pode ter também, mesmo sem sintoma. Para cada nova gravidez de vocês dois, a chance de o bebê ter a doença é de uma em quatro. Vocês vão ter uma consulta de aconselhamento genético para conversar sobre isso com calma, e a decisão é de vocês.””
Não diga: “Raio não cai duas vezes no mesmo lugar.” A chance é a mesma em cada gestação, e a frase adia um teste que a irmã precisa fazer agora.
Angelina pergunta se vai ter de dar remédio antes de cada mamada pelo resto da vida
““Ele precisa das enzimas junto da alimentação para aproveitar melhor os nutrientes. Vamos mostrar como administrar esta apresentação, na dose prescrita pelo centro. As bolinhas não podem ser amassadas; o líquido ou alimento usado precisa ser o permitido pela bula, e não devemos misturar automaticamente no leite. Depois de oferecer, confira se ficaram resíduos na boca. Quero ver a senhora demonstrar o preparo para acertarmos juntas qualquer dificuldade. O crescimento, as fezes e a dose serão revistos no acompanhamento.””
Não diga: “Se ele não aceitar, pode pular.” Mamada sem enzima é mamada sem digestão, e a família precisa saber que a dose não é negociável — mas que a forma de dar pode ser ajustada.
Gilvan estranha: sal para bebê não faz mal?
““Para um bebê sem essa doença, faria. O Martinho perde muito sal pelo suor, e o leite não repõe o que sai — foi isso que o deixou tão mole no calor. A quantidade é calculada pelo peso dele, e o centro vai mostrar como medir. Não é para pôr a mais nos dias quentes por conta própria: se ele ficar molinho ou mamar pouco, é para trazer.””
Não diga: “Põe uma pitadinha no leite.” Pitada não é dose: pode ser pouco no verão e demais no inverno.
Angelina viu na televisão um remédio novo que “cura” a fibrose cística
““Existem remédios novos que fazem a proteína defeituosa funcionar melhor, e eles mudaram a vida de muita gente. Não curam, e não servem para todos: dependem de quais alterações a criança tem no gene e da idade. Pelo protocolo do SUS de hoje, eles são dados a partir dos 6 anos, para quem tem as alterações certas, e o exame de gene que o Martinho colheu hoje vai dizer se ele é uma dessas crianças. Até lá, o tratamento de todo dia é o que protege o pulmão dele para quando o remédio chegar.””
Não diga: “Esse remédio é caríssimo, não tem no SUS.” O modulador é fornecido pelo SUS para quem cumpre os critérios, e a frase tira da família uma esperança legítima e um motivo para manter o tratamento.
Onde bons médicos discordam
Nestes pontos as fontes não dizem a mesma coisa. Cada posição vem com quem a sustenta — e com o que pesa na hora de decidir para o seu paciente.
Um teste quantitativo de 60 mmol/L ou mais confirma, e o estudo genético completo vem para todos — protocolo federal da fibrose cística, 2024
O protocolo considera positivo o cloreto igual ou maior que 60 mmol/L, chama o paciente com teste positivo de diagnóstico confirmado e manda fazer o estudo genético em todos os que têm teste positivo ou inconclusivo. O texto não pede segunda amostra.
Brasil. Ministério da Saúde. Portaria Conjunta SAES/SECTICS nº 5, de 30 de abril de 2024 — Protocolo Clínico e Diretrizes Terapêuticas da Fibrose Cística, seções 3.3.1 e 3.3.2.
Duas amostras de 60 mmol/L ou mais confirmam — diretriz da Sociedade Brasileira de Pneumologia e Tisiologia, 2017; o guia prático da Sociedade Brasileira de Pediatria de 2023 pede dois testes acima de 60
A diretriz de 2017 escreve que o cloreto de 60 mmol/L ou mais em duas amostras confirma o diagnóstico e manda repetir o teste positivo em outro dia; o guia de 2023 da Sociedade Brasileira de Pediatria exige dois testes, com diferentes amostras, com cloro acima de 60.
Athanazio RA, et al. Diretrizes brasileiras de diagnóstico e tratamento da fibrose cística. J Bras Pneumol. 2017;43(3):219-245; Sociedade Brasileira de Pediatria. Guia Prático de Atualização nº 45, 2023.
Esta apostila adota o protocolo federal. O escopo é o mesmo — confirmar a fibrose cística em qualquer idade —, e o protocolo vence pela data, por ser o mais novo, e pela natureza, por ser norma; ele é coerente consigo mesmo nesse ponto. Para a criança à sua frente: um teste quantitativo de 60 mmol/L ou mais, feito com a criança em condições e com amostra suficiente, confirma o diagnóstico e abre o tratamento no centro, sem esperar uma segunda coleta; o estudo genético completo, que o protocolo exige para todos, funciona como a segunda confirmação, por outro método. Repetir o teste do suor continua certo quando a amostra foi insuficiente, quando a criança não estava em condições ou quando o resultado não combina com a clínica ou com a genética — essa última ressalva é leitura desta apostila, não texto do protocolo.
Análise completa do gene CFTR, sem painéis — protocolo federal da fibrose cística, 2024
O protocolo não recomenda painéis de variantes para pacientes brasileiros e põe a análise molecular completa do gene como exame de escolha, por sequenciamento, com busca de grandes deleções e duplicações quando só uma variante causadora aparece. A justificativa é brasileira: as cinco variantes mais frequentes no mundo explicam 56% dos casos do país, e a F508del tem frequência de cerca de 50% em São Paulo e de 8% na Bahia.
Brasil. Ministério da Saúde. Portaria Conjunta SAES/SECTICS nº 5, de 30 de abril de 2024 — Protocolo Clínico e Diretrizes Terapêuticas da Fibrose Cística, seção 3.3.2.
Abordagem escalonada: F508del, depois painéis, depois sequenciamento — diretriz da Sociedade Brasileira de Pneumologia e Tisiologia, 2017
A diretriz de 2017 descreve uma análise molecular em etapas: a F508del por PCR, a pesquisa de variantes já conhecidas na família, painéis das variantes de maior prevalência, o sequenciamento do gene para as não identificadas e, por fim, a análise de grandes rearranjos.
Athanazio RA, et al. Diretrizes brasileiras de diagnóstico e tratamento da fibrose cística. J Bras Pneumol. 2017;43(3):219-245, Quadro 3.
Esta apostila adota o protocolo federal, pela data e pela natureza — e pela conta brasileira que ele mesmo traz, que torna o painel pouco sensível justamente onde a F508del é rara. Para a criança à sua frente: o exame que se espera é a análise completa do gene CFTR pelo centro de referência. Um laudo de “F508del negativa” ou de painel com uma só variante não afasta a doença, não encerra a investigação e não define o acesso aos moduladores; a família que chega com um exame desses é encaminhada para completar a análise, e não tranquilizada.
Não é preconizado — protocolo federal da fibrose cística, 2024
O protocolo preconiza vigilância e intervenção nutricional na doença hepática da fibrose cística e não preconiza o ácido ursodesoxicólico: não há colestase à microscopia eletrônica, a fibrose ductal não tem atividade inflamatória significativa, e os estudos mostraram só discreta redução das enzimas hepáticas, sem evitar a doença hepática grave. A conduta é compatível com a recomendação da Conitec de não incorporar o medicamento para essa indicação.
Brasil. Ministério da Saúde. Portaria Conjunta SAES/SECTICS nº 5, de 30 de abril de 2024 — Protocolo Clínico e Diretrizes Terapêuticas da Fibrose Cística, seção 7.2.5.
Recomendado, com uso controverso — diretriz da Sociedade Brasileira de Pneumologia e Tisiologia, 2017
A diretriz de 2017 recomenda o ácido ursodesoxicólico na dose de 15 a 20 mg/kg/dia, em duas ou três tomadas, para melhorar o fluxo e a composição da bile, e registra que o uso é controverso na literatura; não indica tratamento na esteatose.
Athanazio RA, et al. Diretrizes brasileiras de diagnóstico e tratamento da fibrose cística. J Bras Pneumol. 2017;43(3):219-245.
Esta apostila adota o protocolo federal: o escopo é o mesmo, o protocolo é mais novo e é norma, e a própria diretriz de 2017 chama o uso de controverso. Para a criança à sua frente, com aminotransferases alteradas ou esplenomegalia: vigilância da doença hepática e nutrição pelo centro de referência, sem iniciar ácido ursodesoxicólico. O medicamento consta da Rename no Componente Especializado, e o protocolo da fibrose cística não o inclui; a família que chega com prescrição de fora é orientada a levá-la ao centro, que decide.
O raciocínio, em voz alta
Honorato Escadinha, 26 dias, chega à unidade básica no colo da mãe, Apolônia, com uma folha do serviço de referência em triagem neonatal: a tripsina imunorreativa veio elevada na amostra do quarto dia e de novo na segunda, colhida no 21º dia. Nasceu a termo com 3.050 g, mama no peito em livre demanda, evacua amarelo e pastoso cinco vezes por dia e hoje pesa 3.900 g. Não tosse, não chia, não teve problema para evacuar ao nascer. Apolônia chegou chorando: leu na internet que o filho tem uma doença que mata cedo e quer saber se é verdade.
O que a folha diz e o que não diz
Duas dosagens elevadas de tripsina, a segunda dentro do prazo de 30 dias, são uma triagem positiva: indicam suspeita e mandam confirmar ou afastar. Não são diagnóstico. O algoritmo tem muitos falso-positivos, e Honorato não tem nenhum sinal clínico — ganhou 850 g em 26 dias, mama bem, evacua normalmente, não teve íleo meconial. A primeira coisa a dizer a Apolônia é essa: existe uma suspeita que precisa de um exame, e ainda não existe uma doença.
Pode fazer o teste do suor agora?
Pode e deve. Ele tem mais de 2 semanas de vida, pesa mais de 3 kg, está hidratado e com a pele íntegra. O teste é feito no laboratório ligado ao centro de referência; a unidade básica não espera o serviço de triagem ligar de novo e faz o contato no mesmo dia, com a data marcada anotada na caderneta. Uma nova tripsina não é pedida: as duas dosagens já foram feitas, e a partir do 30º dia ela não teria valor.
O resultado: 41 mmol/L
Quatro dias depois, o teste quantitativo por cloridrômetro traz cloreto de 41 mmol/L numa amostra de 88 mg, suficiente. Não é positivo, porque não chegou a 60; não é negativo, porque não ficou abaixo de 30. É inconclusivo, e o protocolo manda duas coisas: avaliação no centro de referência e estudo genético — que o protocolo indica para todo teste positivo ou inconclusivo.
Enquanto a genética não chega
Honorato não recebe enzima: não tem íleo meconial, não tem gordura nas fezes, ganha peso — nenhum dos critérios do protocolo para a pancreatina. Não se muda a alimentação, e o aleitamento continua exclusivo. A unidade básica pesa a criança a cada consulta de puericultura e combina com Apolônia os sinais que mandam voltar antes: fezes volumosas e gordurosas, peso parado, tosse que não passa, bebê muito mole num dia de calor.
O laudo genético
A análise completa do gene CFTR, feita pelo centro, encontra uma variante causadora de fibrose cística, a F508del, e uma segunda variante que o laudo classifica como de consequência clínica variável. Com teste do suor entre 30 e 59 mmol/L e só uma variante causadora, Honorato preenche o critério do protocolo para CRMS/CFSPID: não tem o diagnóstico de fibrose cística e não pode receber alta como criança sem nada.
O que muda na conduta
O acompanhamento fica no centro de referência, em geral com consultas e exames menos frequentes que os de quem tem a doença. O teste do suor é repetido em laboratório com experiência demonstrada, e os pais recebem aconselhamento genético, porque cada um carrega uma das variantes. A maioria dessas crianças segue sem sintomas; algumas desenvolvem manifestações com o tempo, e é por isso que o acompanhamento não termina.
O que a unidade básica faz
A puericultura segue a da criança saudável, com dois acréscimos: a curva de peso é lida com atenção a qualquer achatamento, e tosse persistente, pneumonia ou fezes gordurosas levam Honorato de volta ao centro antes da data marcada. As vacinas seguem o calendário. O rótulo que fica no prontuário não é “fibrose cística” nem “descartado”: é CRMS/CFSPID, com o nome do centro que acompanha.
O que se diz à mãe
“O exame não confirmou a doença e também não a afastou por completo. O Honorato tem uma das alterações do gene e outra que muitas vezes não causa problema. A maioria dos bebês assim cresce sem sintoma nenhum, mas ele vai ser acompanhado no centro, porque alguns desenvolvem sinais mais tarde, e quanto antes a gente vê, melhor. Hoje ele está bem, mamando e ganhando peso, e é isso que a senhora vai continuar fazendo.”
O registro
Na caderneta e no prontuário: as datas e os resultados das duas tripsinas; o teste do suor com data, método, peso da amostra e cloreto de 41 mmol/L; o laudo genético com as duas variantes; a classificação como CRMS/CFSPID pelo protocolo federal de 2024; o nome e o telefone do centro de referência; e a data do novo teste do suor. É esse registro que impede a próxima equipe de repetir a triagem ou de dar alta.
Faça você
Fortunata Pretório, 8 anos, é trazida à unidade básica pelo pai, Jarbas. Tem fibrose cística diagnosticada pela triagem neonatal, é homozigota para F508del e usa, pelo centro de referência, elexacaftor/tezacaftor/ivacaftor desde os 6 anos — dois comprimidos de manhã e um à noite, com comida —, além de pancreatina antes das refeições, alfadornase e fisioterapia diária. Há quatro dias tosse mais, a secreção ficou esverdeada, come menos e perdeu 0,6 kg: pesa 20,0 kg. Temperatura de 37,9 °C, frequência respiratória de 26, saturação de 95% em ar ambiente, estertores na base direita, sem tiragem, conversando e comendo biscoito na maca. A última cultura, de dois meses atrás, trouxe Staphylococcus aureus sensível à oxacilina. Jarbas conta que a farmácia sugeriu claritromicina, “o mesmo que o primo tomou”, e pergunta se pode começar.
Classifique a exacerbação e decida onde tratar
Diga se Fortunata tem exacerbação, se ela é leve ou grave pela diretriz brasileira de 2017, e se o tratamento é em casa ou internada.
Escolha o antibiótico e faça a conta
Escolha o antibiótico oral pela última cultura, responda ao pai sobre a claritromicina e escreva a dose em mg/kg/dia, o teto, a apresentação da Rename, o volume ou o número de comprimidos e o tempo de tratamento.
O que não para e o que se colhe
Diga o que acontece com a fisioterapia, com o modulador e com a enzima durante a exacerbação, que exame se colhe antes da primeira dose e quando ela é reavaliada.
A cultura de hoje chega com Pseudomonas
Três dias depois, a cultura colhida na consulta traz Pseudomonas aeruginosa pela primeira vez na vida de Fortunata, e ela está melhor. Diga o que o protocolo federal manda fazer e como se sabe se funcionou.
Ver como fecharíamos
Fortunata tem exacerbação pulmonar aguda: mais tosse, mudança do aspecto da secreção, febre baixa, estertores novos e perda de peso. É leve pela diretriz de 2017, porque não há hipoxemia nem desconforto respiratório significativo — saturação de 95%, sem tiragem, conversando e comendo —, e o tratamento é em casa, com antibiótico oral escolhido pela última cultura. A claritromicina está entre as opções da diretriz para Staphylococcus aureus, mas é inibidora do CYP3A, e o protocolo federal lista esse grupo entre as interações que exigem ajuste do modulador: com a opção que não interage à mão, a resposta ao pai é não. A escolha é a cefalexina, 50 a 100 mg/kg/dia de 6/6 h, com teto de 4 g/dia: com 20 kg e 100 mg/kg/dia, são 2.000 mg/dia, 500 mg de 6/6 h — 10 mL da suspensão de 50 mg/mL ou 1 comprimido de 500 mg, as duas apresentações do Componente Básico da Rename —, metade do teto, por 14 dias, dentro dos 8 a 14 da diretriz, com o tempo total ajustado pela resposta. A cultura de escarro é colhida antes da primeira dose. A fisioterapia não para — é intensificada —, e o modulador, a enzima e a alfadornase são mantidos; a reavaliação é em 48 a 72 horas, e hipoxemia, desconforto respiratório ou falha do oral mandam internar para antibiótico venoso escolhido pelas culturas. Com a cultura trazendo a primeira Pseudomonas aeruginosa, o protocolo manda tentar a erradicação: tobramicina inalatória 300 mg de 12/12 h por 28 dias, uma ampola da solução inalatória do Componente Especializado, depois da fisioterapia, com a primeira dose supervisionada e broncodilatador antes se houver broncoespasmo. Funcionou se a cultura de controle ao fim dos 28 dias vier negativa; se vier positiva, o ciclo se repete, até 56 ou 84 dias, e a persistência depois disso vai ao centro para a decisão sobre supressão crônica.
Alcalose hipoclorêmica com hipocalemia sem vômito, diarreia ou diurético, num lactente em dia quente, aponta perda de sal pela pele: é a síndrome perdedora de sal da fibrose cística. A tripsina imunorreativa só vale em amostra colhida até 30 dias de vida, então repeti-la aos 5 meses não tem valor. O exame que decide é o teste do suor quantitativo, feito no laboratório do centro de referência com a criança hidratada, sem edema, com mais de 2 semanas e mais de 3 kg.
Teste-se
Cada uma é um ponto de bifurcação: o que você faz agora. O comentário abre a cada decisão ou só no fim — você escolhe.
Plano de revisão
Em 7 dias
Suspeite de fibrose cística em três portas: triagem alterada, má absorção com crescimento insuficiente e perda de sal sem diarreia. Explique a interpretação de um teste do suor intermediário. Em uma prescrição enzimática, confira unidades de lipase, total diário, apresentação e administração; a conta correta não basta se o veículo ou a técnica estiverem inadequados.
Em 30 dias
Apresente um seguimento que reúna crescimento, fezes, alimentação, sintomas respiratórios, culturas e tratamento realmente realizado. Demonstre como conferir as enzimas com a família e como resolver dúvidas com o centro. Diferencie acompanhamento regular, exacerbação e avaliação de terapia modificadora, deixando claro quem executa e quem revê cada etapa.
Agora atenda
Agora atenda: Dionísia Taguatinga, 2 anos e 4 meses, trazida pela avó, Eulina, porque o reto “saiu para fora” pela segunda vez neste mês na hora de evacuar. As fezes são volumosas, claras e boiam; ela come mais que o irmão mais velho e o peso está parado desde 1 ano e meio; tosse “o ano inteiro”, e já tomou três antibióticos por pneumonia. A caderneta traz o teste do pezinho anotado como normal. Decida o que se pede hoje, onde, e o que se diz à avó.