
Mecanismos de Doença e Infecção › Imunopatologia: quando a defesa é a doença
A paz que dá trabalho
Tolerância central e periférica, células reguladoras, checkpoints, predisposição e mecanismos efetores da autoimunidade
A paz imunológica não resulta da ausência de clones autorreativos, mas de filtros redundantes que precisam ser mantidos em cada encontro com o próprio
O tumor respondeu e o intestino inflamou
Uma mulher com melanoma metastático inicia bloqueio combinado de CTLA-4 e PD-1. As lesões tumorais diminuem, mas seis semanas depois surgem diarreia, dor abdominal e queda da função tireoidiana. Colonoscopia mostra mucosa friável, e biópsias revelam criptite, apoptose epitelial e infiltrado linfocitário. Anticorpos antitireoidianos estão presentes, mas não dizem se surgiram antes do tratamento nem se são os principais executores da tireoidite.
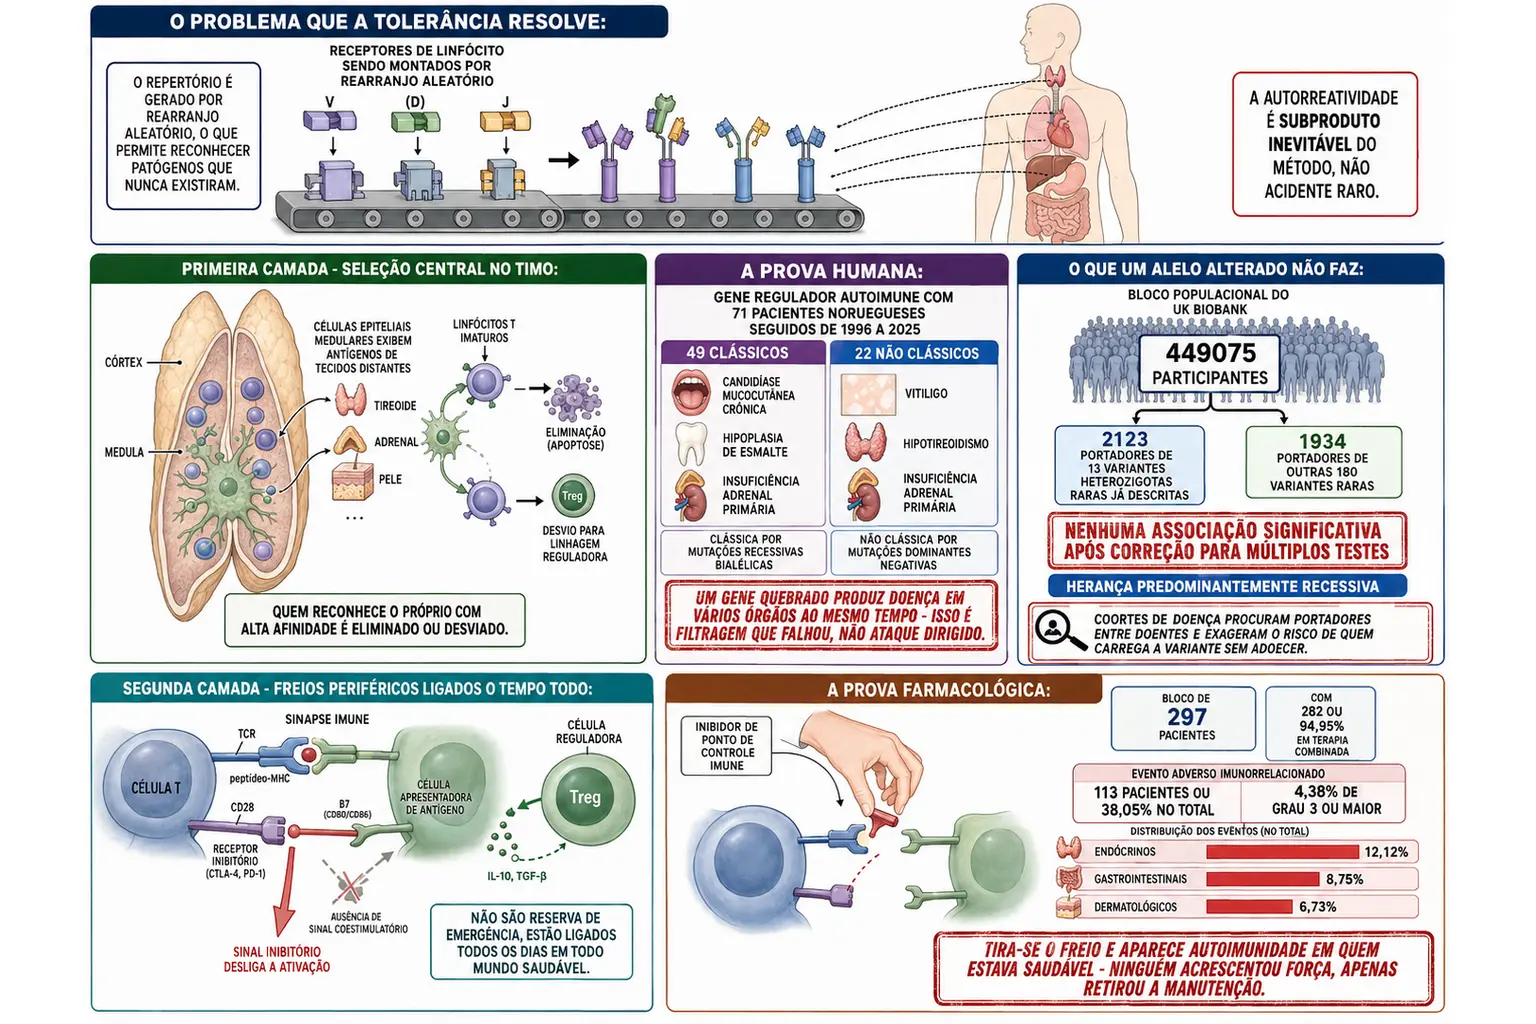
O medicamento não criou receptores autorreativos do nada. Recombinação de genes de receptores gera diversidade antes que o sistema conheça todos os alvos que encontrará; alguns clones capazes de reconhecer o próprio inevitavelmente atravessam os filtros centrais. Em condições normais, ausência de coestimulação, CTLA-4, PD-1, apoptose e células T reguladoras limitam sua ativação. A imunoterapia remove dois freios para recuperar a resposta contra o tumor e, ao fazê-lo, revela quanto trabalho era necessário para manter tecidos normais em paz.
A inflamação em dois órgãos não deve ser tratada como efeito automático do fármaco. Infecção intestinal, progressão tumoral, outros medicamentos e doença autoimune prévia precisam ser considerados. A morfologia localiza o dano, exames hormonais medem repercussão e estudos microbiológicos excluem agentes que piorariam com imunossupressão. Só então o evento imunorrelacionado é classificado e tratado de acordo com órgão e gravidade.
Acompanharemos um clone desde a geração aleatória de seu receptor até a lesão tecidual. O timo e a medula óssea reduzirão o repertório perigoso; a periferia imporá anergia, deleção e regulação; genética e inflamação deslocarão limiares; e anticorpos, imunocomplexos ou células T executarão o dano. O resultado será uma cadeia causal, não a frase vaga de que a imunidade ficou forte demais.
Tolerância é controle ativo de um repertório imperfeito
Recombinação V(D)J e diversidade juncional montam receptores de linfócitos antes do contato com antígeno. O processo maximiza cobertura, mas não consulta uma lista completa do que é próprio. Autorreatividade, portanto, é um produto previsível da diversidade. Tolerância central reduz os clones de maior risco durante o desenvolvimento; tolerância periférica controla os que escapam, os que reconhecem antígenos pouco representados no órgão linfoide e os que mudam depois por maturação somática.
No córtex tímico, timócitos precisam reconhecer HLA próprio com intensidade suficiente para receber sinal de sobrevivência: seleção positiva estabelece restrição ao MHC. Na medula tímica, reconhecimento forte de peptídeos próprios pode induzir deleção por apoptose. O resultado depende de afinidade, duração do sinal, estágio celular, coestímulo e tipo de APC. Alguns clones com determinadas faixas de reconhecimento diferenciam-se em T reguladores naturais em vez de serem apagados.
Células epiteliais tímicas medulares exibem antígenos associados a tecidos que, de outro modo, apareceriam apenas em pâncreas, adrenal, pele ou outros órgãos. AIRE favorece expressão e processamento de parte desse repertório, enquanto outros programas, incluindo FEZF2, ampliam a amostragem. Células dendríticas também adquirem e apresentam esses antígenos. Nenhum mecanismo mostra toda isoforma, modificação pós-traducional ou antígeno surgido apenas em inflamação; seleção central é ampla, mas incompleta.
Variantes patogênicas bialélicas de AIRE causam a forma clássica da síndrome poliendócrina autoimune tipo 1, também chamada APECED. Candidíase mucocutânea crônica, hipoparatireoidismo e insuficiência adrenal formam a tríade clássica, com expressão variável e outras manifestações. A candidíase não decorre simplesmente de ausência de linfócitos: autoanticorpos neutralizantes contra citocinas do eixo IL-17/IL-22 contribuem para a vulnerabilidade de mucosa. Uma falha central pode, assim, aparecer como autoimunidade e susceptibilidade infecciosa.
Na medula óssea, célula B imatura que reconhece intensamente antígeno multivalente próprio pode reativar rearranjo de cadeia leve e editar seu receptor. Se a nova especificidade continuar perigosa, ocorre deleção; sinais mais fracos ou antígeno solúvel podem produzir anergia. Mesmo assim, células B autorreativas alcançam a periferia. Exclusão folicular, baixa disponibilidade de BAFF e ausência de ajuda T reduzem sua sobrevivência e expansão.
A periferia pergunta mais do que 'o receptor ligou?'. Um linfócito T virgem que reconhece peptídeo sem coestimulação apropriada pode tornar-se anérgico, com sinalização e produção de IL-2 reduzidas. Estímulo repetido pode acionar vias apoptóticas, incluindo Fas em contextos pertinentes. APC em repouso tende a apresentar autoantígeno sem o conjunto de sinais induzidos por infecção ou dano. Esse desenho liga tolerância ao estado do tecido, não apenas à identidade do peptídeo.
CTLA-4 limita principalmente a fase de priming e competição por coestimulação. Ele se liga a CD80/CD86 com alta afinidade, reduz disponibilidade desses ligantes para CD28 e pode removê-los da superfície da APC por transendocitose. PD-1 atua com destaque em células ativadas nos tecidos e durante estímulo persistente; seus ligantes recrutam fosfatases para reduzir vias do receptor e da coestimulação. Os dois checkpoints se sobrepõem parcialmente, mas não são interruptores idênticos nem exclusivos do câncer.
Células T reguladoras FOXP3 positivas combinam vários mecanismos. CTLA-4 modula APC; alta expressão de CD25 captura IL-2 necessária à expansão de efetores; IL-10 e TGF-beta limitam inflamação em contextos específicos; CD39/CD73 pode gerar adenosina; e contato celular ou modulação metabólica acrescentam controle. Treg também participam de reparo e adaptação tecidual. Reduzi-las a uma citocina perde justamente a redundância que torna sua função robusta.
FOXP3 é um fator de transcrição essencial para identidade e função reguladora. Variantes patogênicas causam IPEX, síndrome ligada ao X marcada por enteropatia precoce, endocrinopatia — frequentemente diabetes tipo 1 —, eczema, alergia e outras manifestações autoimunes. Inflamação grave em lactente do sexo masculino demonstra que a regulação periférica não é acabamento opcional. Contudo, encontrar FOXP3 por imunocoloração não prova função normal, pois ativação transitória e contexto celular afetam a interpretação.
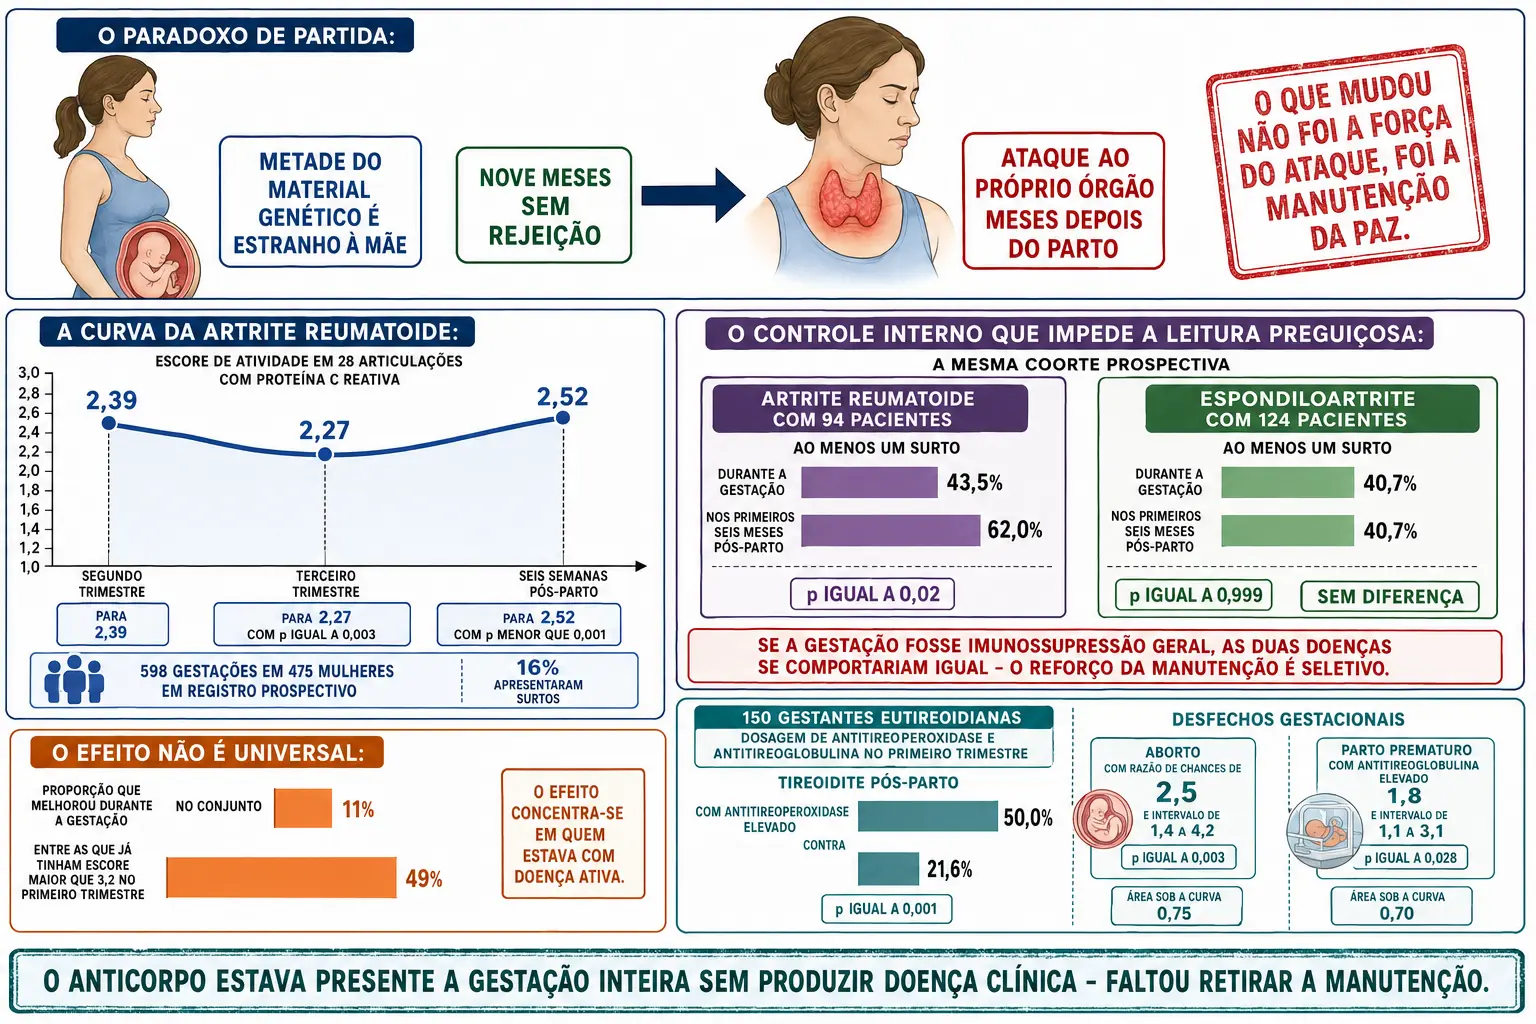
Doenças autoimunes comuns raramente dependem de uma única falha. Alelos HLA modificam quais peptídeos são apresentados; variantes em PTPN22, CTLA4, IL2RA e outras vias deslocam limiares; sexo, idade e estados hormonais mudam o terreno. A maioria dos portadores de um alelo de risco não adoece, e pessoas sem o alelo também podem adoecer. Associação genética informa mecanismo e probabilidade populacional, não confirma diagnóstico individual.
Infecção e dano podem romper equilíbrio sem serem a única causa. Receptores inatos induzem coestimulação e citocinas; morte celular libera antígenos e DAMPs; inflamação recruta clones que reconhecem outros alvos. Mimetismo molecular é reação cruzada entre estruturas microbianas e próprias, mas precisa ser demonstrado e não deve ser inferido apenas porque uma doença surgiu após infecção. Ativação bystander pode estimular clones vizinhos sem compartilhamento de epítopo.
Espalhamento de epítopos explica amplificação. Uma resposta inicial lesa tecido, libera novas regiões da mesma proteína ou proteínas vizinhas, e APC apresenta determinantes adicionais; o repertório autoimune se expande com o tempo. Modificações como citrulinação criam neoepítopos em contexto de inflamação, tabagismo ou barreiras alteradas. Antígenos sequestrados podem tornar-se acessíveis após trauma. Esses mecanismos acrescentam degraus verificáveis à palavra gatilho.
Depois da quebra de tolerância, o efetor precisa ser nomeado. Autoanticorpos podem opsonizar células, ativar complemento ou modular receptores, como nos mecanismos tipo II. Imunocomplexos com antígenos solúveis depositam-se em vasos e glomérulos, como no tipo III. Linfócitos T e macrófagos produzem lesão tipo IV, incluindo destruição de células beta. A mesma doença sistêmica pode combinar braços, e o tratamento pode afetá-los de maneira desigual.
Morfologia mostra qual braço alcançou o órgão. Tireoidite linfocítica produz destruição folicular, infiltrado mononuclear e, em contextos crônicos, centros germinativos e fibrose. Diabetes tipo 1 pode mostrar insulite durante atividade, mas ilhotas pobres em células beta quando a inflamação já cedeu. Nefrite lúpica combina padrões de depósito, proliferação e cicatriz. Uma sorologia ativa não recria parênquima perdido, e ausência de infiltrado tardio não apaga a história imune.
Autoanticorpo pode ser patogênico, amplificador, marcador de quebra de tolerância ou achado incidental. ANA por imunofluorescência detecta famílias de padrões e possui sensibilidade útil em contextos definidos, mas positividade ocorre em pessoas saudáveis, com infecções, fármacos e outras condições. Título, padrão, plataforma e probabilidade pré-teste alteram valor. Repetir ANA positivo para acompanhar atividade geralmente não responde à pergunta clínica; testes específicos e dano do órgão são mais informativos.
Na paciente do checkpoint, bloquear CTLA-4 e PD-1 aumenta priming e atividade periférica antitumoral, mas também reduz tolerância em órgãos. Eventos imunorrelacionados podem aparecer durante ou depois da terapia e não reproduzem perfeitamente doenças autoimunes espontâneas. Anticorpos preexistentes podem indicar terreno, porém a lesão intestinal é demonstrada pela clínica e biópsia. Antes de corticoide ou outro imunossupressor, fezes e contexto epidemiológico ajudam a não tratar uma infecção como autoimunidade.
Perguntas que localizam a trava e o executor
Uma quebra de tolerância só explica doença quando chega a um mecanismo efetor e a uma lesão demonstrável.
“Que autoantígenos foram apresentados no centro e quais podem ter escapado?”
Distingue imperfeição fisiológica de falhas como AIRE.
“O clone periférico recebeu coestimulação, perdeu checkpoint ou escapou da regulação?”
Localiza o ponto em que reconhecimento se converteu em ativação.
“A associação genética altera apresentação ou apenas acompanha a população estudada?”
Evita transformar alelo de risco em diagnóstico determinista.
“O efetor é anticorpo, complexo ou célula T?”
Conecta tolerância à morfologia, ao biomarcador e ao tratamento.
“Há inflamação reversível ou tecido já destruído e fibrosado?”
Separa atividade atual de sequela que imunossupressão não reconstrói.
Antes de pedir um painel autoimune
- Defina o fenótipo
- Nomeie órgão, sintomas objetivos, tempo, medicamentos, câncer, infecção e história familiar.
- Estime a probabilidade
- Use clínica e exames básicos antes de transformar ANA amplo em rastreamento de queixas inespecíficas.
- Conheça o método
- Registre plataforma, título, padrão, antígeno específico e limitações analíticas.
- Procure o efetor
- Combine complemento, função de receptor, imunocomplexo, célula T ou biópsia conforme a hipótese.
- Meça o órgão
- Urina, hormônios, enzimas, imagem e histologia demonstram repercussão que o autoanticorpo não mede.
- Exclua o imitador
- Antes de imunossuprimir, investigue infecção, fármaco, tumor e causas metabólicas proporcionais ao risco.
Reconstrua da diversidade à cicatriz
Passe por todos os filtros antes de atribuir dano a um resultado positivo.
- 1
Gere o repertório
Explique como recombinação cria especificidades protetoras e autorreativas.
Erro comum: Supor que receptores já nascem tolerantes.
- 2
Selecione no centro
Integre intensidade de sinal, AIRE, APC tímica e edição do receptor B.
Erro comum: Dizer que o timo apresenta todo antígeno possível.
- 3
Controle na periferia
Use anergia, apoptose, CTLA-4, PD-1 e falta de ajuda.
Erro comum: Tratar reconhecimento como ativação inevitável.
- 4
Acione Treg
Combine FOXP3, CTLA-4, IL-2, citocinas e metabolismo.
Erro comum: Reduzir regulação a IL-10.
- 5
Some predisposição
Coloque HLA e variantes regulatórias como modificadores de risco.
Erro comum: Usar genética como destino.
- 6
Demonstre o gatilho
Separe mimetismo, bystander, neoepítopo e espalhamento.
Erro comum: Inferir causalidade de simples sequência temporal.
- 7
Nomeie o efetor
Escolha tipo II, III, IV ou combinação e preveja a morfologia.
Erro comum: Usar autoimunidade como mecanismo final.
- 8
Separe atividade
Meça inflamação presente, perda celular e fibrose acumulada.
Erro comum: Prometer restauração do órgão pela queda do autoanticorpo.
A trava que falha não é necessariamente o efetor que lesa
- Timo reduz clones T de alta autorreatividade e gera parte das células reguladoras sem tornar o repertório estéril.
- Medula óssea edita ou remove parte das células B autorreativas; controles periféricos limitam as restantes.
- APCs em repouso, checkpoints e Treg mantêm reconhecimento próprio abaixo do limiar inflamatório.
- Tecidos preservam arquitetura e função mesmo quando autoanticorpos de baixa relevância são detectáveis.
- AIRE deficiente com autoimunidade endócrina
- Amostragem tímica reduzida permite escape de clones; autoanticorpos anticitocina também ajudam a explicar candidíase.
- FOXP3 deficiente com enteropatia e endocrinopatia
- Falha reguladora sistêmica demonstra a necessidade contínua de Treg.
- Evento após bloqueio de checkpoint
- A retirada farmacológica de freios pode liberar clones efetores, mas infecção e outros imitadores devem ser excluídos.
- ANA positivo sem lesão de órgão
- Autorreatividade foi detectada; doença clínica e mecanismo patogênico não estão demonstrados.
- Depósito granular com consumo de complemento
- Imunocomplexos alcançaram tecido e ativaram efetores, como em determinados fenótipos de lúpus.
- Perda de célula beta com pouca insulite tardia
- A sequela funcional pode persistir depois de a fase inflamatória mais visível diminuir.
O teste encontra autorreatividade; o órgão demonstra doença
Um ANA positivo amplia hipóteses apenas quando o fenótipo já torna doença autoimune plausível. Em população de baixa probabilidade, resultados positivos incidentais superam casos verdadeiros e geram cascatas de exames. Título e padrão mudam a informação, mas nenhum substitui sintomas objetivos, hemograma, urina, função do órgão, complemento e anticorpos específicos escolhidos pela hipótese.
Autoanticorpos específicos ocupam lugares causais diferentes. Anti-AChR pode executar disfunção de receptor; anti-dsDNA participa de uma rede de imunocomplexos e biomarcadores; anti-TPO marca autoimunidade tireoidiana sem medir sozinho destruição atual. Para cada teste, é preciso perguntar se o resultado diagnostica exposição imune, prediz risco, acompanha atividade ou demonstra o efetor.
Doenças monogênicas ensinam princípios, mas não devem ser usadas como molde para toda autoimunidade. AIRE expõe o papel da seleção central; FOXP3 expõe regulação periférica; defeitos precoces de complemento expõem depuração de restos. Lúpus, artrite reumatoide e tireoidites comuns resultam de muitas variantes de pequeno efeito, ambiente e história imune. O mesmo fenótipo pode surgir por combinações diferentes.
Checkpoints tornam a tolerância observável em tempo real. Bloquear CTLA-4 amplia priming, enquanto bloquear PD-1 restaura funções em células ativadas no microambiente; a combinação pode aumentar resposta antitumoral e toxicidade. Eventos imunorrelacionados são classificados por órgão e gravidade. Interromper fármaco, repor hormônio ou imunossuprimir depende da síndrome, e não apenas de um autoanticorpo encontrado depois.
A anatomia patológica separa atividade de perda. Criptite e apoptose na colite demonstram agressão epitelial atual; atrofia glandular ou fibrose registra dano acumulado. Na tireoide, função pode ser perdida de forma duradoura mesmo quando a inflamação cede. O objetivo terapêutico muda de apagar efetor a substituir função quando o parênquima não pode ser recuperado.
Na paciente, a resposta tumoral e a toxicidade derivam do mesmo deslocamento de limiar, mas não precisam usar clones idênticos. Culturas e testes de fezes excluem infecção conforme o quadro; biópsia confirma padrão de colite; TSH e hormônio livre medem a tireoide. O diagnóstico seguro permite conter lesão sem afirmar que qualquer positividade sorológica explica todos os órgãos.
| Sinal | Medida | Valor | Fonte |
|---|---|---|---|
Travas diferentes, consequências diferentes
Compare o nível de controle, a evidência de falha e o que ainda precisa ser demonstrado.
Arquitetura da autotolerância
| Nível | Mecanismo | Lição clínica |
|---|---|---|
| Central T | Seleção por sinal, AIRE/FEZF2, deleção e Treg | APECED mostra amostragem incompleta e autoimunidade multiorgânica |
| Central B | Edição de receptor, deleção e anergia | Escape B ainda depende de sobrevivência e ajuda T periférica |
| Periférica | Falta de coestímulo, CTLA-4, PD-1 e apoptose | Checkpoint terapêutico desloca o equilíbrio entre tumor e tecido |
| Regulatória | FOXP3, CD25, CTLA-4, citocinas e metabolismo | IPEX demonstra falha sistêmica precoce |
| Efetora | Anticorpo, imunocomplexo ou célula T | Morfologia e função do órgão definem doença e reversibilidade |
- Redundância permite que uma trava compense parcialmente outra; doença aparece quando o conjunto cruza um limiar.
- Predisposição explica probabilidade de quebra, enquanto o efetor explica a lesão que precisa ser tratada.
Atalhos que confundem predisposição, marcador e dano
- O timo elimina todos
- Nem todo autoantígeno é mostrado, e clones de baixa afinidade ou novas especificidades permanecem.
- AIRE é o único filtro
- Outros programas tímicos, APCs, seleção B e mecanismos periféricos cooperam.
- Treg só secreta IL-10
- CTLA-4, consumo de IL-2, contato, metabolismo e funções teciduais também participam.
- HLA confirma doença
- Alelo modifica risco com penetrância incompleta e não substitui fenótipo.
- Infecção prova mimetismo
- Adjuvância, bystander e liberação de antígeno são alternativas; reação cruzada precisa ser demonstrada.
- Autoanticorpo é executor
- Pode ser patogênico, amplificador, marcador ou incidental conforme alvo e tecido.
- Imunossuprimir restaura órgão
- Apagar atividade não repõe células beta, folículos ou matriz já perdidos.
Feche do receptor ao órgão
Explique a paz normal antes de explicar como ela foi rompida.
- 01Gere diversidade e reconheça a autorreatividade inevitável.
- 02Aplique seleção T no timo e edição/deleção B na medula.
- 03Mostre anergia, apoptose, checkpoints e Treg na periferia.
- 04Some HLA, variantes regulatórias, sexo e exposições sem determinismo.
- 05Diferencie mimetismo, bystander, neoepítopo e espalhamento.
- 06Nomeie anticorpo, complexo ou célula T como efetor.
- 07Demonstre o compartimento e a lesão no órgão.
- 08Separe atividade tratável de perda funcional e fibrose.
Questões
Ponte para o atendimento
Mulher de 48 anos chega ao ambulatório e a primeira coisa que você ouve é: "Doutor, ando muito cansada e engordei sem motivo." Agora é sua vez: conduza a anamnese, examine e monte o seu raciocínio.
Revisão espaçada
Compare AIRE, edição de receptor B, CTLA-4, PD-1 e FOXP3 pelo local e pela consequência de sua falha.
Receba três autoanticorpos positivos e decida qual é patogênico, qual acompanha atividade e qual pode ser incidental usando tecido e função.