
Clínica Médica › Hematologia e Hemoterapia
Distúrbios da coagulação no adulto: o país compra o fator e nunca lê o coagulograma
Distúrbios da coagulação e uso de anticoagulantes: hemofilias, doença de von Willebrand e o coagulograma alargado no adulto
Partir do padrão de sangramento e do coagulograma, usar o teste de mistura para separar deficiência de inibidor e reconhecer hemofilia, doença de von Willebrand, hemofilia adquirida e reversão urgente da anticoagulação.
Responda antes de ler
Escolha uma alternativa agora, mesmo sem certeza. Errar aqui faz parte — é o que faz a resposta certa grudar depois.
Homem de 70 anos internado com sepse de foco abdominal evolui com sangramento em locais de punção, equimoses e sangramento gengival. Exames: plaquetas 45.000/mm³, TP e TTPa alargados, fibrinogênio baixo, D-dímero muito elevado e presença de esquizócitos no esfregaço. Qual é o diagnóstico e a conduta central?
Como esse tema cai
O recorte é o coagulograma alargado no adulto e o que se decide a partir dele: hemofilias A e B, doença de von Willebrand, hemofilia adquirida, o inibidor e sua unidade de medida, e a reversão de anticoagulante no sangramento maior. É a coagulação que se lê em segundos e em unidades de fator, não a que se lê em contagem de plaquetas.
Ficam de fora as plaquetopenias, que já têm dono no capítulo de púrpuras desta mesma apostila, e a trombofilia com o seu anticoagulante lúpico, que pertence ao eixo trombótico. Ficam de fora a coagulação intravascular disseminada da obstetrícia e o choque hemorrágico do trauma, que têm capítulos próprios em outras áreas — mas o teste de mistura e a leitura das duas vias, que aqueles capítulos usam e não ensinam, ficam aqui.
A unidade de trabalho é a questão de prova. Cada seção termina onde uma alternativa se decide, e as contas que aparecem foram refeitas a partir dos números publicados nos documentos, não copiadas dos resumos deles.
O que muda decisão
Coagulograma: localizar a via antes de pedir fatores
A leitura útil do coagulograma na prova não é o valor absoluto de nada. É o cruzamento de dois tempos com a contagem de plaquetas, e cada quadrante tem poucos donos. O tempo de protrombina lê a via extrínseca e a comum; o de tromboplastina parcial ativada lê a intrínseca e a comum. Quem estiver só na intrínseca alarga um e poupa o outro.
Protrombina normal com tromboplastina alargada, plaquetas normais, é o quadrante dos fatores VIII, IX e XI, do fator de von Willebrand quando arrasta o VIII para baixo, do anticoagulante lúpico e da heparina não fracionada. Protrombina alargada com tromboplastina normal é o quadrante do fator VII — o de meia-vida mais curta, primeiro a cair na deficiência de vitamina K e no começo da varfarinização. Os dois alargados apontam para a via comum, o consumo, a hepatopatia estabelecida ou o excesso de anticoagulante oral.
A questão de prova quase nunca pergunta a via. Ela monta um adulto jovem com hemartrose e história materna de sangramento, entrega protrombina normal e tromboplastina alargada, e cobra o diagnóstico. Ou entrega um idoso séptico com plaquetas em 45 mil, os dois tempos alargados, fibrinogênio baixo e esquizócitos, e cobra o consumo. O quadrante é a pergunta inteira.
Há um detalhe de vocabulário que muda como se estuda. A palavra hemofilia não aparece em nenhum dos 11.290 enunciados de trilha de prova do banco. Ela mora sempre na alternativa, nunca no caso. O que está no enunciado é o laboratório. Não é acaso de amostra, é o desenho da pergunta: a banca entrega o coagulograma e cobra o nome. Quem estuda o nome sem estudar o coagulograma responde a uma pergunta que não foi feita.
O tempo de trombina e o fibrinogênio entram quando os dois tempos estão alargados e é preciso separar consumo de falha de produção. O tempo de sangramento, que sobrevive em provas antigas, não separa nada com confiabilidade e foi substituído por dosagens específicas — mas segue como distrator, e é distrator justamente porque ainda tem nome conhecido.
Teste de mistura: deficiência de fator ou inibidor circulante
Encontrada a tromboplastina alargada, a segunda pergunta é sempre a mesma: falta fator ou sobra anticorpo. Quem responde é a mistura do plasma do doente com plasma normal em partes iguais. Se falta fator, o plasma normal repõe o que faltava e o tempo corrige. Se há inibidor circulando, o anticorpo neutraliza também o fator vindo do plasma normal e o tempo não corrige.
É por isso que as questões de trombofilia com anticoagulante lúpico dizem, literalmente, tromboplastina alargada que não corrige com plasma normal — e por isso a resposta ali é anticorpo. O mesmo raciocínio, invertido, fecha hemofilia nas vinhetas de sangramento hereditário.
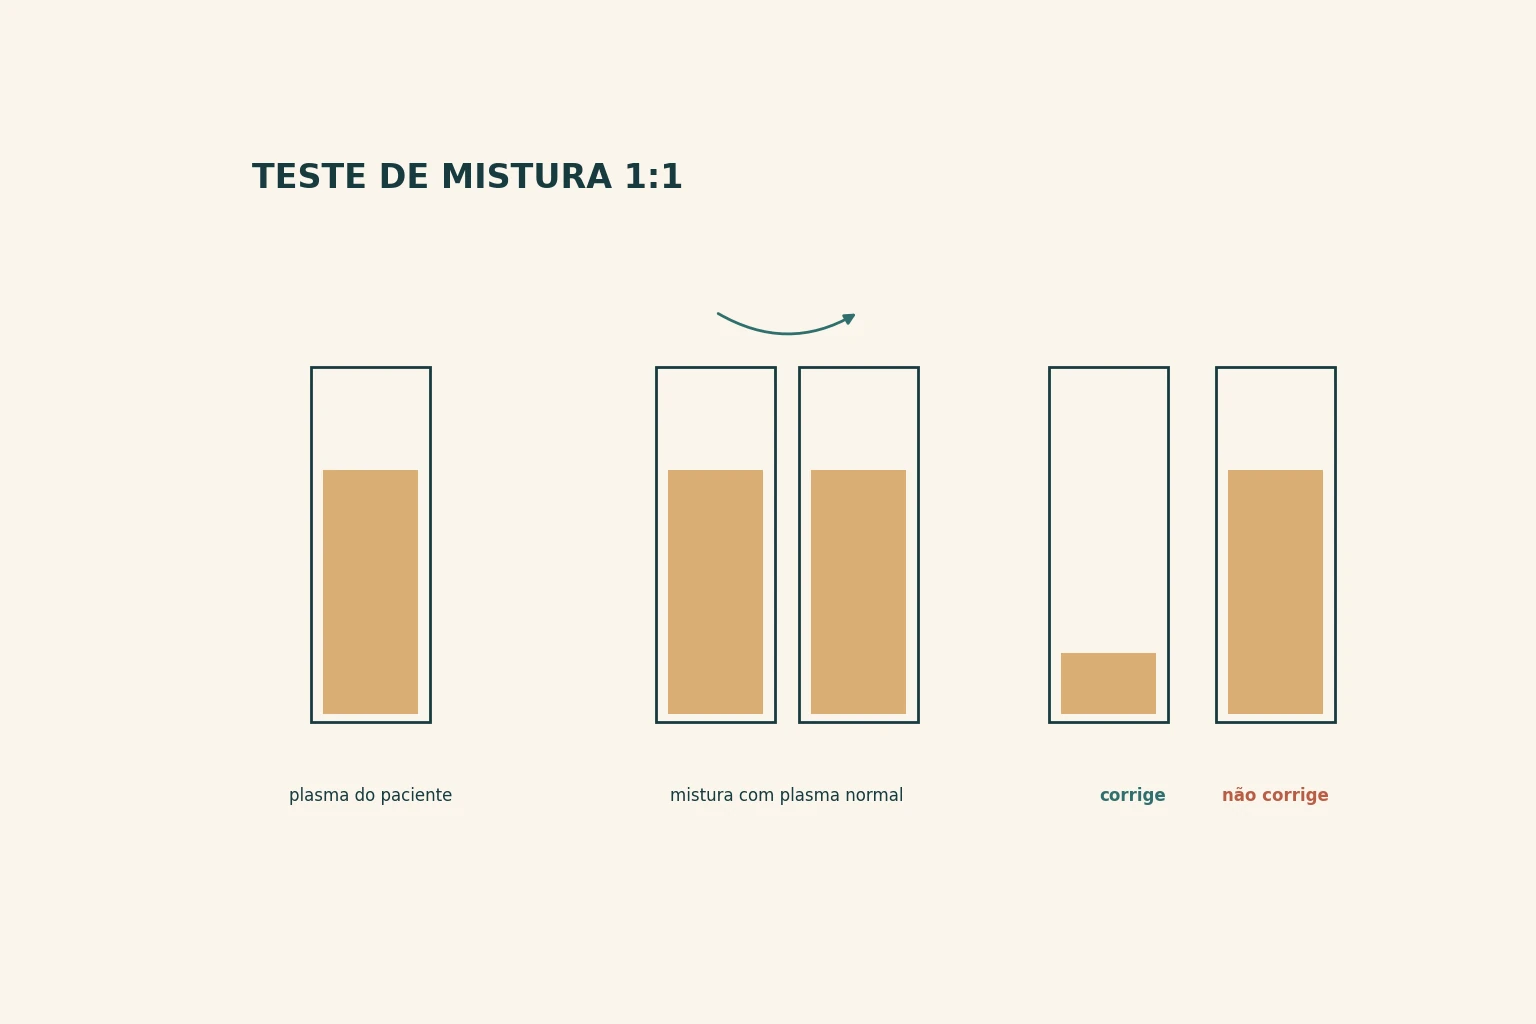
O guia da federação mundial imprime a exceção que desmonta o atalho: “in acquired hemophilia there may initially be a full correction of APTT even in the presence of a potent specific anti-FVIII antibody”. Na hemofilia adquirida, a mistura pode corrigir por completo na leitura imediata, mesmo havendo anticorpo potente contra o fator VIII. O que denuncia o inibidor é a incubação: repetida a leitura depois de uma a duas horas a trinta e sete graus, o tempo volta a se alargar.
É um inibidor tempo-dependente, e a consequência é dura. O discriminador que as vinhetas brasileiras usam — corrigiu, logo falta fator — tem exceção documentada exatamente no cenário adulto mais provável de todos. Quem lê só a primeira mistura, num idoso com equimoses novas, fecha deficiência congênita numa doença autoimune que apareceu no mês passado.
Quantificado o inibidor, a unidade é a de Bethesda, na modificação de Nijmegen. E aqui o guia imprime duas frases seguidas que, lidas juntas, dizem algo que nenhuma diz sozinha: um título de 0,6 unidades por mililitro é clinicamente significativo, e o limite de quantificação do próprio ensaio fica em torno de 0,6 unidades por mililitro. O corte de significância clínica é o piso de detecção do aparelho: clinicamente relevante é o menor valor que a máquina enxerga.
Hemofilias A e B: herança, gravidade e sangramento profundo
Hemofilia A é deficiência de fator VIII e responde por cerca de quatro em cada cinco casos; hemofilia B é deficiência de fator IX. As duas têm herança ligada ao cromossomo X, o que produz o padrão da vinheta: homem afetado, mulher transmissora, tio materno com o mesmo problema. Um terço dos casos, porém, é mutação nova — e a ausência de familiar afetado não afasta o diagnóstico. É um distrator recorrente.
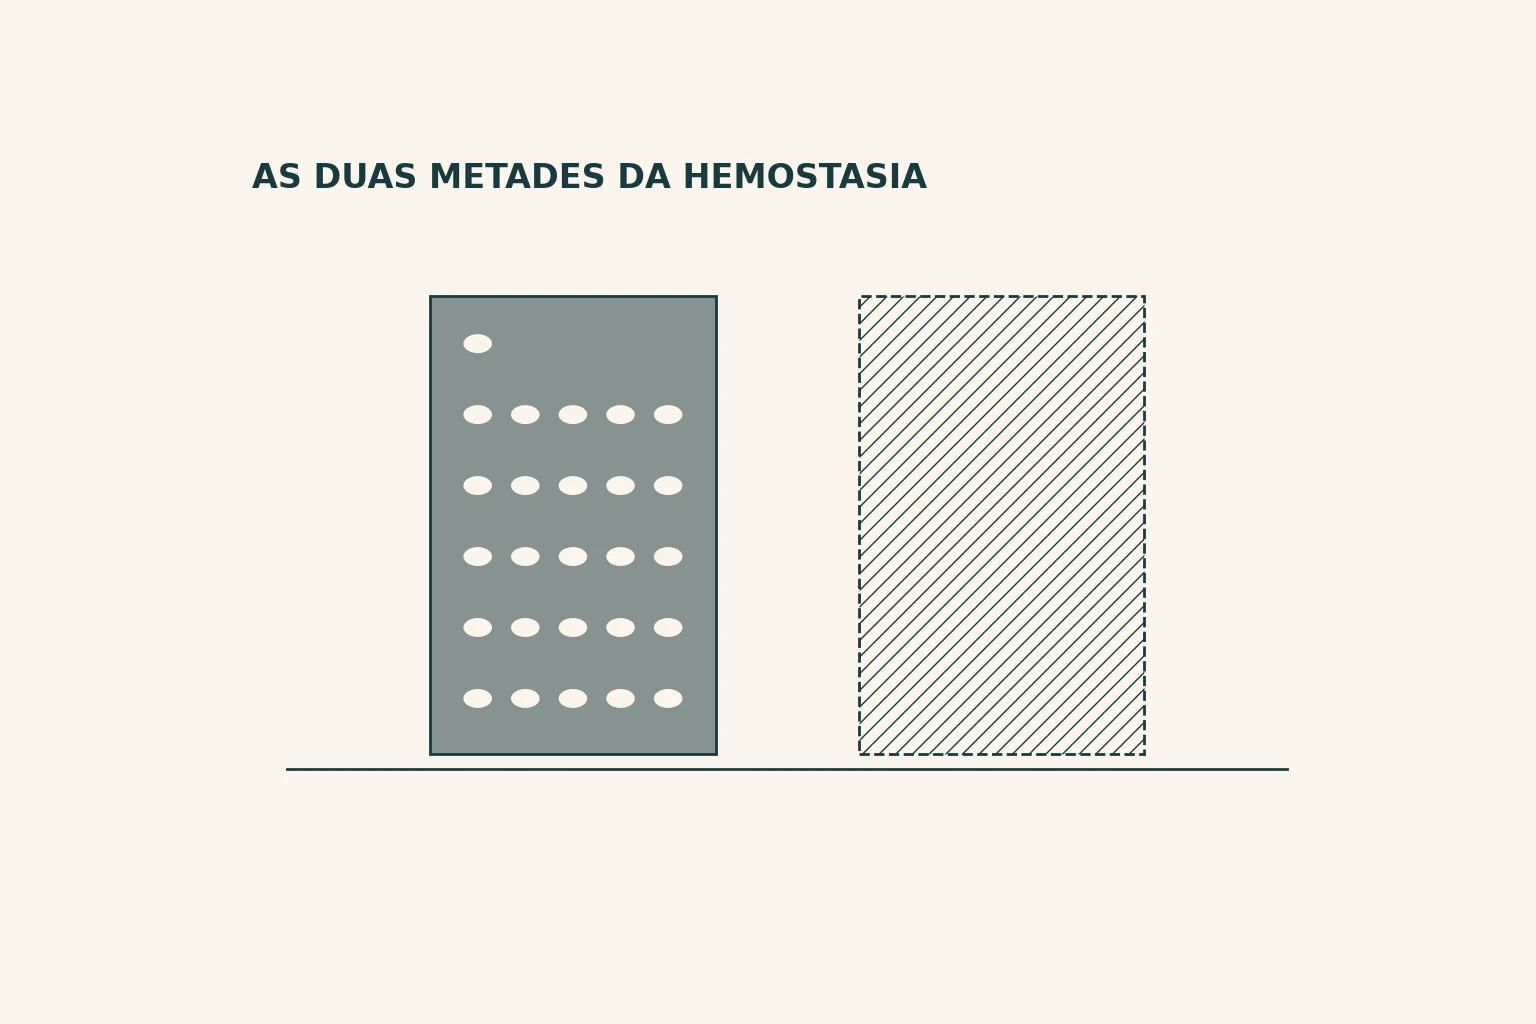
O sítio do sangramento separa as duas metades da hemostasia no exame físico. Falta de fator sangra dentro: articulação, músculo, retroperitônio, sistema nervoso central, e sangra tarde, horas depois do trauma, porque o tampão plaquetário se forma e depois se desfaz. Falta de plaqueta sangra fora e cedo: petéquia, púrpura, epistaxe, gengivorragia, sangramento imediato ao corte. Hemartrose de repetição no mesmo joelho, em homem jovem, é hemostasia secundária até prova em contrário.
A gravidade é onde os documentos brasileiros deixam de concordar, e a divergência tem consequência de acesso. O consenso internacional é explícito: grave é menos de 1 unidade por decilitro, ou 1% do normal, com sangramento espontâneo em articulação ou músculo; moderada de 1 a 5%; leve de 5 a menos de 40%. A linha de cuidado do Espírito Santo copia essa tabela sem alterar nada.
O protocolo do Distrito Federal escreve outra coisa, e escreve como critério de inclusão: “será considerada hemofilia grave se dosagem de fator VIII ou IX for inferior a 2%”. O número dobrou. Um paciente com fator em 1,5% é moderado pelo consenso mundial e pela régua capixaba, e grave pela brasiliense — e, como o rótulo grave é a porta de entrada da profilaxia naquele protocolo, o mesmo doente recebe ou não recebe reposição regular conforme o documento sobre a mesa.
Para a prova, o corte de 1% é o que se cobra. A divergência importa porque mostra que o rótulo de gravidade, na hemofilia, não é descrição: é autorização.
Doença de von Willebrand: sangramento mucocutâneo com plaquetas normais
A doença de von Willebrand é a coagulopatia hereditária mais frequente da população geral, e a única que aparece com a mesma cara em homens e mulheres. O fator de von Willebrand faz duas coisas: cola a plaqueta ao subendotélio e carrega o fator VIII na circulação, protegendo-o da degradação. Por isso a doença dá fenótipo misto — sangramento mucocutâneo, que parece plaquetário, com tromboplastina às vezes alargada, que parece de fator.
O diagnóstico exige três dosagens, e as questões de ginecologia do banco pedem exatamente essas: atividade de cofator de ristocetina, antígeno do fator de von Willebrand e fator VIII coagulante. A razão entre atividade e antígeno separa os tipos qualitativos dos quantitativos, e um valor abaixo de 30 unidades internacionais por decilitro é nível de diagnóstico definitivo.
O quadro que a prova mais usa é a adolescente com fluxo menstrual intenso desde a menarca, coágulos, troca horária de absorvente, mais epistaxe de repetição e equimoses fáceis. As bancas classificam isso na letra que corresponde a coagulopatia dentro do sistema de sangramento uterino anormal, e esperam investigação com as três dosagens, mantendo antifibrinolítico e hormonioterapia enquanto se investiga. É a apresentação adulta mais comum da doença, e ela chega pela ginecologia.
Agora a medida que dói. A doença não aparece nenhuma vez nos relatórios federais de 2023 — nem no de recomendação, com 94 páginas, nem na consulta pública, com 77. Nos de 2019 aparecia três vezes em cada. Na linha de cuidado do Espírito Santo aparece 102 vezes pela sigla local, e no consenso internacional 33 vezes pela sigla inglesa, dentro de um guia que nem é sobre ela.
E aí aparece a busca que devolve zero: a sigla brasileira não existe uma única vez no consenso internacional, e a sigla inglesa não existe uma única vez na linha de cuidado brasileira. Para nomear a mesma doença, nenhum compartilha o vocabulário do outro, e somando as formas em uso a mesma molécula responde por cinco chamados diferentes.
O documento federal que decide o que o país compra para coagulopatia hereditária nunca nomeia a hereditária mais comum. Não é omissão de conteúdo — aquele relatório é sobre hemofilia A com inibidor. É omissão de endereço: não existe, no acervo federal de decisão, o documento equivalente para a doença que aparece mais.
A diretriz conjunta ASH/ISTH/NHF/WFH de 2021 acrescenta uma nuance indispensável: nível de VWF menor que 0,30 UI/mL confirma doença de von Willebrand tipo 1 independentemente do sangramento; em pessoa com sangramento anormal, nível menor que 0,50 UI/mL também sustenta o diagnóstico. A avaliação inicial combina antígeno, atividade plaquetodependente do VWF — por ensaio de ligação à GPIb ou, conforme disponibilidade, cofator de ristocetina — e fator VIII. Razão atividade/antígeno reduzida favorece defeito qualitativo, mas subtipo exige testes adicionais e interpretação por especialista.
Inibidor na hemofilia: quando Bethesda muda a estratégia
Cerca de um em cada oito pacientes com hemofilia A desenvolve anticorpo neutralizante contra o fator infundido. O relatório federal de 2023 estima essa proporção em 11,7%, e em 1,44% a fração em indução de tolerância imunológica. Quando o inibidor aparece, o fator deixa de funcionar e o tratamento muda de natureza: passa a agentes de desvio, ou a um anticorpo que substitui a função do fator VIII sem se parecer com ele.
O que faz o tema render em prova é que a mesma unidade governa duas decisões opostas, com o mesmo número. No protocolo do Distrito Federal, entra em profilaxia com fator quem tem pesquisa de inibidor negativa ou quantificação inferior a 0,6 unidades Bethesda por mililitro, e sai por exclusão quem apresentou pico histórico superior a 5 unidades. No ensaio que fundamentou a incorporação do anticorpo biespecífico, o critério de elegibilidade era ter histórico de altos títulos, maior ou igual a 5 unidades.
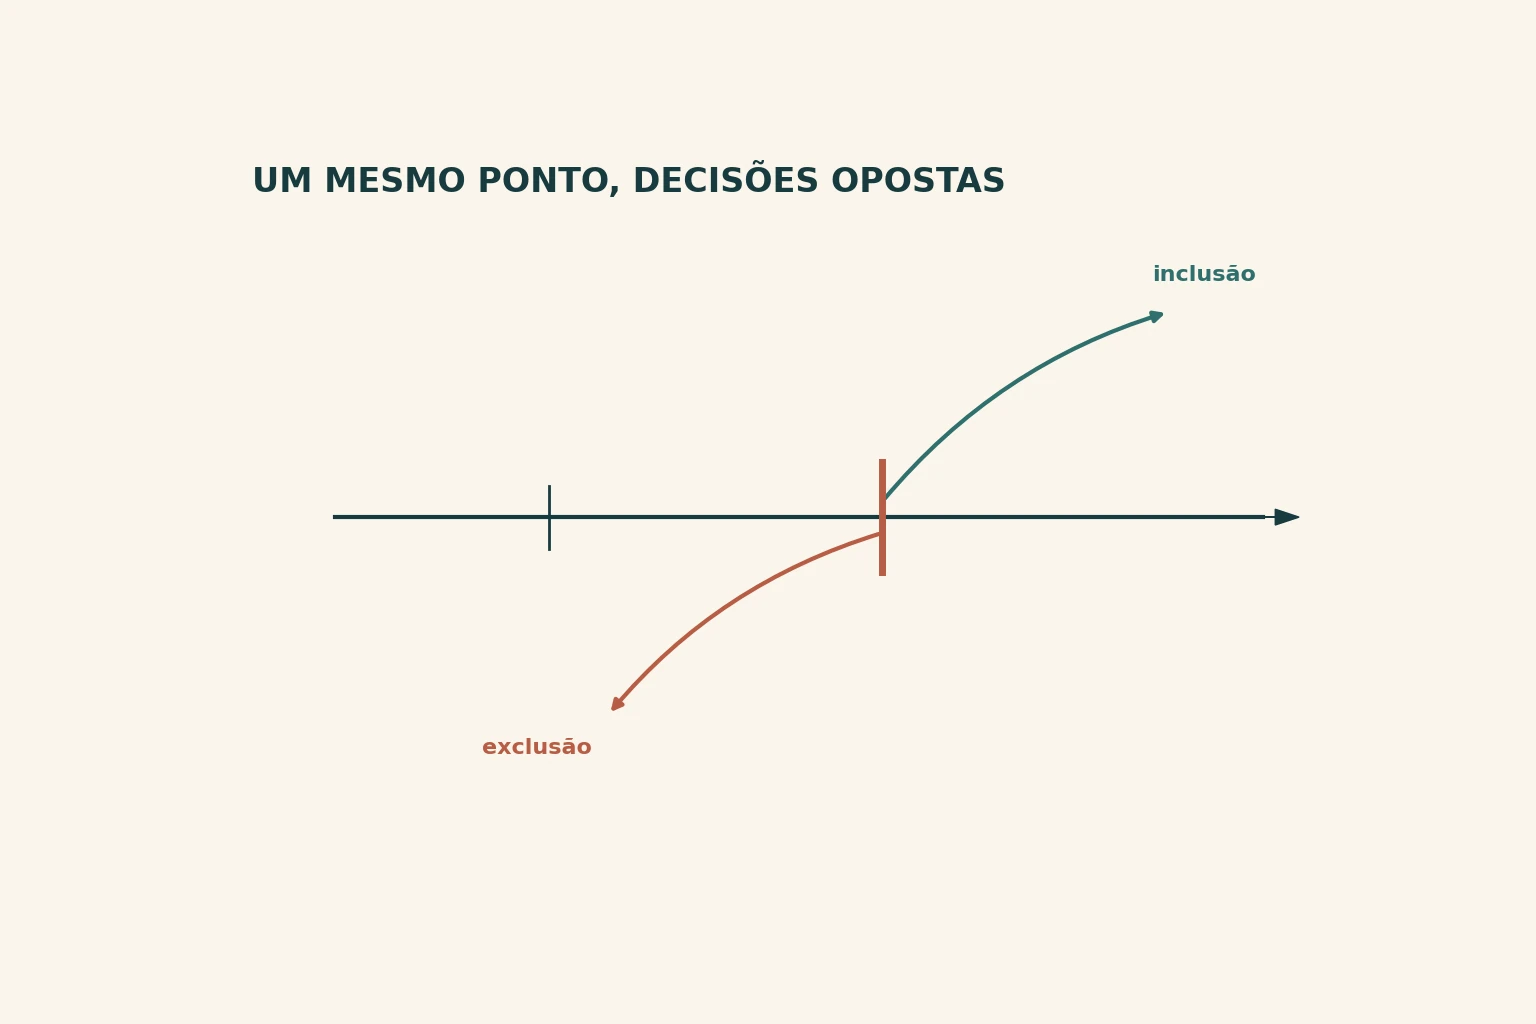
As cinco unidades são, ao mesmo tempo, o valor que fecha a porta do concentrado de fator num documento e o que abre a porta do medicamento novo no outro. Não há contradição lógica: são réguas com finalidades diferentes. Há consequência clínica — o mesmo resultado, no mesmo paciente, na mesma semana, dispara duas decisões contrárias conforme quem estiver lendo, e nenhum documento brasileiro põe as duas na mesma página.
Vale ainda uma nota de vocabulário que é forense. Nos dois relatórios de 2019, a sigla da indução de tolerância é escrita de um jeito 52 e 57 vezes, e do outro jeito zero. Nos dois de 2023, do primeiro jeito 2 e 6 vezes, e do segundo jeito 21 e 22. A sigla trocou de ordem entre as edições, com autor e linha de produção diferentes, e o consenso internacional usa só a forma de 2019. A sigla nova nasceu na reescrita brasileira e não existe fora dela. No mesmo espírito, o agente de desvio que o consenso chama pela sigla inglesa aparece setenta vezes lá e zero vezes nos quatro relatórios federais, que usam a sigla portuguesa — tradução legítima, e ainda assim o mecanismo que faz uma busca honesta devolver nada.
Hemofilia adquirida: sangramento novo no adulto
A forma congênita é doença de menino. A que um clínico de adulto encontra é a adquirida: um autoanticorpo contra o fator VIII que aparece de novo, sobretudo depois dos sessenta anos, às vezes ligado a doença autoimune, neoplasia, gravidez recente ou medicamento, e frequentemente sem causa identificável.
O quadro não se parece com o do menino hemofílico. Não há história familiar nem hemartrose de repetição desde a infância, e o sangramento é predominantemente mucocutâneo, urogenital e gastrointestinal, além de hematomas musculares extensos — padrão que o consenso descreve ao falar dos pacientes com inibidor, observando que a mortalidade por sangramento grave permanece significativa. O laboratório é o de sempre: plaquetas normais, protrombina normal, tromboplastina isoladamente alargada.
É aqui que o vão fica mais nítido, e a medida é simples de refazer. Procurando hemofilia adquirida nos onze documentos baixados, o resultado é: zero nos dois relatórios federais de 2023, zero na consulta pública de 2019, zero no relatório para a sociedade, zero no protocolo do Distrito Federal, zero na linha de cuidado do Espírito Santo, zero nas três edições do censo nacional de coagulopatias, zero no manual odontológico. Uma única ocorrência no relatório federal de 2019, e duas no consenso internacional.
Ou seja: a forma que o médico de adulto vai encontrar no pronto-socorro — idoso, equimose nova, tromboplastina alargada isolada, nenhuma história — é nomeada uma vez em todo o corpo de documentos brasileiros consultado, e nenhuma vez nos que decidem o que o país compra. O sistema comprou o fator para quem nasce sem ele e não escreveu o parágrafo sobre quem passa a produzir anticorpo contra ele.
Para a prova, o gatilho é a tríade: idade avançada, sangramento novo sem antecedente, alargamento isolado da tromboplastina. A confirmação é a mistura com incubação. O tratamento tem dois eixos que não se substituem: agente de desvio para o sangramento e imunossupressão para erradicar o anticorpo. Repor fator VIII comum diante de inibidor de título alto é o distrator elegante do tema.
Reversão de anticoagulante conforme o fármaco e a gravidade
A outra metade deste capítulo é a coagulopatia que o próprio serviço causou. É a mais frequente das duas, e é onde a camada de decisão do banco mais rende: das 43 questões cuja alternativa correta contém o eixo do anticoagulante, a maioria pede a conduta, não o diagnóstico.
O caso-padrão é um idoso em uso crônico de antagonista da vitamina K por fibrilação atrial, que chega com cefaleia súbita e rebaixamento de consciência e tem hematoma intraparenquimatoso na tomografia. A resposta esperada é complexo protrombínico de quatro fatores mais vitamina K endovenosa. Os dois juntos, não um ou outro: o concentrado repõe os fatores em minutos e tem meia-vida curta; a vitamina K refaz a síntese hepática e sustenta a reversão por horas. Plasma fresco congelado é o distrator de volume — reverte devagar, exige litros e sobrecarrega o idoso.
A regra que organiza todas as variantes é olhar o desfecho que a pergunta escolheu. Sangramento menor com razão internacional normalizada acima do alvo pede suspender e observar. Sangramento maior sem risco imediato de vida pede vitamina K e reposição conforme o sítio. Sangramento em sítio crítico — cabeça, canal medular, retroperitônio, compartimento — pede o concentrado agora, porque o que decide não é o número do exame, é onde o sangue está.
Para heparina não fracionada, a monitorização é feita pelo tempo de tromboplastina parcial ativada, e o antídoto é a protamina. Isso reaparece numa vinheta de tromboembolismo pulmonar submaciço em bomba de infusão contínua, pedindo qual exame titula a dose — e é o único cenário em que o alargamento é o objetivo do tratamento, não o problema. Heparina de baixo peso não se monitoriza por esse exame na rotina. E com os inibidores diretos orais o exame de rotina não mede efeito: coagulograma normal não exclui anticoagulação em curso, e a decisão de reverter se toma pelo sítio do sangramento e pelo horário da última dose.
Antifibrinolítico: quando usar e quando evitar
O ácido tranexâmico é o medicamento mais usado do tema e o que carrega a armadilha mais bem escondida, porque ela é uma proibição escrita depois da autorização, dentro do mesmo documento.
O protocolo do Distrito Federal lista o ácido tranexâmico entre os medicamentos disponíveis, com concentração e apresentação. Recomenda-o na epistaxe, com dose e duração. E, três páginas adiante, na seção de hematúria, escreve: “Não se deve administrar antifibrinolíticos”. O mesmo documento estoca, prescreve e proíbe o mesmo fármaco, e a proibição vem sem justificativa.
O consenso internacional chega à mesma proibição por outro caminho e imprime o mecanismo: o uso é contraindicado na hematúria porque pode impedir a dissolução dos coágulos no ureter, levando a uropatia obstrutiva e perda permanente de função renal. Duas fontes, escritas independentes, mesma conclusão — uma por regra, outra por fisiopatologia.
E é no subgrupo que elas divergem. O consenso acrescenta duas contraindicações que o documento brasileiro não menciona: cirurgia torácica, pelo risco de hematomas insolúveis, e — a mais grave — pacientes com hemofilia B recebendo complexo protrombínico, pelo aumento do risco de tromboembolismo. O protocolo do Distrito Federal estoca os dois produtos e nunca escreve que eles não devem se encontrar.
O contraponto honesto fecha o tema: o fármaco mais brando do capítulo é o que carrega a consequência mais pesada quando prescrito no sítio errado, porque a obstrução ureteral por coágulo não avisa e não dói como sangramento.
Emicizumabe: interpretar benefício absoluto e comparador
O relatório federal de 2019 tem 77 páginas e publica todos os números de que precisa. Publica taxa anualizada de sangramentos tratados de 2,9 com o anticorpo biespecífico contra 23,3 com agentes de desvio sob demanda, redução que arredonda para 87%. Publica preço de R$ 162,99 por miligrama sem impostos, ataque de 3 mg por quilo por quatro semanas e manutenção de 1,5 mg por quilo por semana. Publica população elegível de 244 pacientes no primeiro ano, crescendo 32 por ano; gasto de R$ 222 milhões no ano da incorporação e R$ 1,3 bilhão em cinco anos; e custo-efetividade incremental de R$ 4.841 por sangramento evitado.
O que ele não publica é nenhum quociente entre esses números. Nenhuma linha divide o orçamento pela população. A conta se refaz sozinha: 222 milhões divididos por 244 pacientes dão R$ 909.836 por paciente no primeiro ano, número que não aparece em página nenhuma.
E esse quociente carrega um dado que o relatório também não escreve. No primeiro ano cada paciente recebe quatro semanas de ataque a 3 mg por quilo mais quarenta e oito de manutenção a 1,5, o que dá 84 mg por quilo no ano, ou R$ 13.691,16 por quilo de peso ao preço publicado. Dividindo os R$ 909.836 por esse valor, o peso médio assumido no modelo é de 66,4 quilos — parâmetro que decide o custo inteiro do programa e não está impresso nas 77 páginas. Com ele a projeção fecha: 244 pacientes no ano de ataque e 32 novos por ano depois somam R$ 1,325 bilhão, exatamente o que o relatório arredonda. O documento está correto; ele só nunca mostra a passagem.
O inverso que o relatório escolhe não publicar é mais interessante que o ganho que ele publica. A queda de 23,3 para 2,9 são 20,4 sangramentos evitados por paciente-ano. Dividindo o custo anual de R$ 909.836 por 20,4, o custo bruto por sangramento evitado é R$ 44.594. O número impresso em destaque, no resumo e na conclusão, é R$ 4.841 — porque aquele é o custo incremental sobre um comparador que já era caríssimo. O bruto é 9,2 vezes maior e não aparece uma única vez.
Em 2023 a escala muda e o quociente continua ausente. O preço sobe para R$ 174,05 por miligrama sem impostos e R$ 245,14 com impostos — cunha tributária de 40,8%. Contra os R$ 162,99 de 2019, o nominal subiu 6,8% em quatro anos, o que é queda real relevante, e nenhum dos dois relatórios faz a comparação. E o mesmo relatório registra que são tratados 100 pacientes ao custo de cerca de 100 milhões por ano, “ou seja, 1 milhão de reais por ano por paciente”. Esse milhão só fecha com o preço sem impostos e um paciente de cerca de 74 quilos; ao preço com impostos, compra doses para um de 52 quilos — dois pacientes diferentes para a mesma cifra redonda.
E a população, denominador de tudo, aparece com valores demais para uma só pergunta. Só em 2019, o mesmo quadro traz 870, 748, 626 e 503 como total de pacientes com inibidores de 2016 a 2019; a elegível depois do recorte vira 244; e a empresa concorrente sustenta que seriam 68. Em 2023, o cálculo parte de 10.821 pessoas com hemofilia A e 11,7% de inibidores, o que dá 1.266, enquanto a área técnica relata 100 tratados e projeta 400 novos. Nove valores para a mesma pergunta, e nenhum documento pondo dois deles lado a lado.
Erros documentais não podem se transformar em erro clínico
O relatório nº 841 tem 94 páginas e decide a compra de um anticorpo cujo alvo é o inibidor do fator VIII. O título interno do arquivo grafa Fator VIII corretamente, e a deliberação final também. Mas o texto da recomendação preliminar, reproduzido no sumário da página 10 e de novo na seção 12 da página 55, escreve: “anticorpos inibidores do fator XVIII sem restrição de faixa etária”.
Não existe fator XVIII na cascata — a numeração romana vai até o XIII. O erro não é digitação isolada: aparece duas vezes no mesmo documento, no mesmo parágrafo reproduzido em dois lugares, e as mesmas duas vezes na consulta pública que o antecedeu, nas mesmas páginas. Nas duas edições de 2019, escritas por outra pessoa em outra versão do processador de texto, a grafia errada não ocorre nenhuma vez. O defeito nasceu na reescrita de 2023 e sobreviveu à consulta, à revisão e à publicação. O mesmo arquivo que erra o número da molécula no corpo acerta no próprio título.
A declaração de conflito de interesse conta história parecida, e o achado é a posição. Nos dois relatórios de 2019 — 65 e 77 páginas —, a expressão aparece zero vezes. Nos dois de 2023 aparece cinco e quatro vezes, concentradas nas páginas 7 e 8 e reaparecendo uma vez perto do fim. No relatório para a sociedade, de 8 páginas, que é a versão que circula fora do comitê, aparece zero vezes: a declaração não existia na primeira decisão, foi criada na segunda, e nunca chegou à versão que o público lê. As outras formas de procurar patrocínio dão pouco ou nada — financiamento três vezes em 2023 e nenhuma em 2019, patrocínio duas vezes em 2019 e zero em 2023, sigilo e confidencialidade zero em todos os quatro.
A densidade física dos arquivos separa os dois públicos melhor que qualquer texto. O relatório técnico de 2019 pesa 31.516 bytes por página; o relatório para a sociedade, sobre o mesmo assunto e no mesmo mês, pesa 1.098.277 bytes por página — razão de 34,8 vezes. Um foi montado em processador de texto e o outro em programa de diagramação. E, frase a frase com corte em sessenta caracteres, a versão de 8 páginas não compartilha uma única frase com nenhuma das quatro técnicas: o resumo que o cidadão lê não cita o documento que resume.
Por fim, a premissa que o próprio relatório reprova e aceita. O modelo econômico assume que paciente em profilaxia não faz nenhuma artroplastia na vida e paciente sob demanda faz duas. Em 2019 o parecerista escreve ao lado dessa linha: “Inadequado pois outros estados de transição relacionados a doença poderiam ter sido explorados”. Em 2023 o mesmo pressuposto recebe “Parcialmente adequado”. Duas notas para a mesma suposição e, nas duas vezes, o modelo construído sobre ela virou a projeção orçamentária. O relatório de 2019 registra ainda que o demandante usou “dados de parâmetros clínicos não publicados em revistas científicas” para alimentar esse modelo, enquanto 26 das 33 publicações lidas pela secretaria executiva, todas resumos de congresso sobre estudos não publicados, foram excluídas da evidência clínica. Os resumos saíram; os parâmetros ficaram.
Por que o capítulo precisava começar pelo algoritmo
Esta apostila tinha nove capítulos antes deste. O oitavo cobre os distúrbios plaquetários e as púrpuras. Nenhum dos outros oito trata da outra metade da hemostasia — a cascata, os fatores, o tempo de tromboplastina. O acervo tem o que consome a plaqueta e não tem o que falta no plasma.
Varrendo os 468 capítulos do acervo em todos os níveis e áreas, procurando hemofilia, von Willebrand, coagulograma, fator VIII, fator IX e tempo de tromboplastina no texto corrido, 51 capítulos tocam o assunto e um único declara o eixo no título: Hemofilia e doença de von Willebrand na criança, na apostila de Hematologia Pediátrica. O dono existe e está no endereço errado para o adulto.
A demanda mede em duas camadas. Nas quatro trilhas de prova do banco, que somam 11.290 questões ativas, a forma estrita do eixo — hemofilia, von Willebrand, coagulograma, fator nomeado, crioprecipitado, tempo de tromboplastina ou de protrombina — aparece em 79 enunciados e é o conteúdo da alternativa correta em 12. Somando a camada do anticoagulante, a camada de decisão sobe para 43, e a união das duas dá 51 questões cuja resposta é este assunto.
O teste inverso fecha o argumento. Das 79 portantes estritas, 68 já têm capítulo de preparatório com o mesmo rótulo de tema — e nenhum é de coagulação: são a síndrome HELLP, o descolamento prematuro de placenta, o sangramento uterino anormal, as leucemias, a doença hemorrágica do recém-nascido. Capítulos que usam o coagulograma para decidir e nunca o ensinam. As 11 restantes carregam os dois rótulos órfãos: distúrbios da coagulação e uso de anticoagulantes, e trombofilias.
As duas colunas do banco discordam. Pelo rótulo de tema, a maior fatia das 79 é a doença hemorrágica do recém-nascido, com 10, depois as púrpuras com 9 e a síndrome HELLP com 7 — espalhado por obstetrícia e pediatria. Pela subespecialidade da questão, a maior fatia é hematologia clínica, com 21, contra 17 de hematologia pediátrica e 16 de obstetrícia. O rótulo diz que o assunto é de outro; a classificação diz que é de casa.
Do coagulograma alargado à primeira conduta
A decisão treinada aqui tem quatro degraus e nenhum deles é escolher a dose. Primeiro descubra qual tempo alargou e se a plaqueta está normal. Depois separe falta de fator de sobra de anticorpo com a mistura. Depois use a idade e a história para escolher entre a forma congênita e a adquirida. Só então decida a conduta, que muda com o sítio do sangramento e não com o valor do exame.
- 1Leia os três números juntos: contagem de plaquetas, tempo de protrombina e tempo de tromboplastina parcial ativada. Plaquetas normais com tromboplastina isoladamente alargada é o quadrante da hemostasia secundária; qualquer outro arranjo aponta para outro capítulo.
- 2Peça o teste de mistura com plasma normal em partes iguais. Se corrigir, falta fator. Se não corrigir, há inibidor. Se corrigir na leitura imediata e o paciente for idoso com sangramento novo, repita depois de incubar a trinta e sete graus antes de fechar deficiência congênita.
- 3Com deficiência confirmada, dose os fatores VIII e IX. Se o VIII estiver baixo, some as três provas de von Willebrand — cofator de ristocetina, antígeno e a razão entre eles — porque o fator carreador arrasta o VIII para baixo e a doença mais comum se esconde exatamente aí.
- 4Com inibidor confirmado, quantifique em unidades Bethesda pela modificação de Nijmegen. O valor governa duas decisões contrárias em documentos diferentes: abaixo do corte mínimo autoriza reposição de fator; acima de cinco fecha a reposição e abre a discussão do agente de desvio ou do anticorpo biespecífico.
- 5Escolha a conduta pelo sítio, não pelo número. Sangramento em cabeça, canal medular, pescoço, retroperitônio ou compartimento é reposição imediata, antes de qualquer exame de imagem. Sangramento de mucosa aceita antifibrinolítico. Hematúria é hidratação e repouso, e antifibrinolítico está proibido.
- 6Se a coagulopatia foi causada por anticoagulante, reverta pelo sítio e pelo mecanismo: antagonista da vitamina K com sangramento em sítio crítico recebe complexo protrombínico de quatro fatores mais vitamina K endovenosa; heparina não fracionada recebe protamina; inibidor direto oral não se avalia pelo coagulograma normal.
O cruzamento em quatro quadrantes
Os dois tempos formam uma grade de quatro casas e cada casa tem poucos donos. A prova entrega a grade preenchida e cobra o nome. Ler o quadrante antes de pensar em diagnóstico resolve a maior parte das vinhetas do tema, porque o erro mais comum é escolher a plaqueta quando a plaqueta veio normal.
A mistura e a incubação
A leitura imediata separa a maioria dos casos e falha justamente no adulto idoso. O consenso internacional imprime que na forma adquirida pode haver correção completa mesmo com anticorpo potente. A leitura repetida depois da incubação é o degrau que a vinheta brasileira raramente escreve e que a resposta certa exige.
O sítio manda mais que o número
Nenhuma decisão de reposição neste tema se toma pelo valor do exame. Sangramento em cabeça, pescoço, canal medular, retroperitônio ou compartimento fechado dispara reposição antes da imagem. Mucosa aceita antifibrinolítico. Trato urinário proíbe. O exame diz o que falta; o mapa do corpo diz quando.
O cruzamento dos dois tempos, com plaquetas normais
| Tempo de protrombina | Tromboplastina parcial | Donos mais cobrados |
|---|---|---|
| Normal | Alargado | Fatores VIII, IX e XI; von Willebrand; anticoagulante lúpico; heparina não fracionada |
| Alargado | Normal | Fator VII: vitamina K inicial, hepatopatia inicial, começo da varfarinização |
| Alargado | Alargado | Via comum, consumo, hepatopatia estabelecida, excesso de anticoagulante oral |
| Normal | Normal | Não exclui inibidor direto oral em uso nem defeito de fator XIII |
As três leituras do teste de mistura
| Resultado da mistura | O que significa | Próximo passo |
|---|---|---|
| Corrige na leitura imediata | Deficiência de fator | Dosar fatores VIII e IX; se VIII baixo, somar as provas de von Willebrand |
| Não corrige na leitura imediata | Inibidor já presente e ativo | Quantificar em unidades Bethesda; separar inibidor específico de anticoagulante lúpico |
| Corrige e volta a alargar após incubação | Inibidor tempo-dependente | Suspeitar de hemofilia adquirida; agente de desvio mais imunossupressão |
A gravidade da hemofilia em três documentos
| Documento | Corte para grave | Para que o corte serve ali |
|---|---|---|
| Consenso internacional da especialidade | Abaixo de 1% do normal | Descrever o fenótipo hemorrágico esperado |
| Linha de cuidado estadual do Espírito Santo | Abaixo de 1% do normal | Reproduz a tabela internacional sem alteração |
| Protocolo estadual do Distrito Federal | Abaixo de 2% | Critério de inclusão na profilaxia com concentrado de fator |
A dosagem de fator deve ser colhida antes da primeira infusão sempre que a condição clínica permitir; depois de reposto, o resultado deixa de refletir a produção do paciente. Em sangramento de sítio crítico isso não atrasa a reposição.
Ausência de história familiar não afasta hemofilia congênita: cerca de um terço dos casos decorre de mutação nova. A vinheta que apaga o tio materno costuma estar testando exatamente isso.
As quatro edições do relatório federal citadas aqui não se contradizem entre si por acidente: as duas de 2019 são a mesma peça em consulta e em versão final, e as duas de 2023 idem. O que separa os dois pares é reescrita completa, com autor e ferramenta diferentes, e apenas sete frases sobreviveram de um par ao outro.
Onde as fontes divergem
Nestes pontos as fontes não dizem a mesma coisa. Cada posição vem com quem a sustenta — e com o que fazer diante de uma vinheta de prova.
Abaixo de 1% do normal
O consenso internacional da especialidade traz a tabela que relaciona gravidade e nível de fator: grave é menos de 1 unidade internacional por decilitro, com sangramento espontâneo em articulação ou músculo; moderada de 1 a 5%; leve de 5 a menos de 40%. É a régua descritiva, e serve para prever o fenótipo.
Consenso internacional da especialidade, terceira edição, tabela de relação entre gravidade e nível de fator; reproduzida sem alteração na linha de cuidado estadual do Espírito Santo.
Abaixo de 2%
O protocolo estadual do Distrito Federal escreve que será considerada hemofilia grave a dosagem de fator VIII ou IX inferior a 2%, e escreve isso dentro dos critérios de inclusão para profilaxia. Ali o corte não descreve fenótipo: autoriza acesso ao concentrado de fator.
Protocolo de Atenção Integral às Pessoas com Hemofilias A e B da Secretaria de Estado de Saúde do Distrito Federal, seção de critérios de inclusão.
Na prova
A banca cobra o corte de 1%, que é o do consenso internacional. A divergência importa por outro motivo: ela mostra que o rótulo de gravidade, neste tema, não é descrição e sim autorização — e um mesmo paciente com fator em 1,5% muda de categoria conforme o documento que rege o serviço.
Corrigiu, logo falta fator
É a regra que as vinhetas brasileiras usam como discriminador único, e a que funciona na imensa maioria dos casos pediátricos e nos adultos jovens com história hereditária. Nas questões de trombofilia, o enunciado diz literalmente que o tempo alargado não corrige com plasma normal, e é por isso que a resposta é anticorpo.
Padrão das vinhetas de trilha de prova do banco, medido nas 79 questões portantes; e a leitura clássica do teste de mistura.
Pode corrigir e ainda assim haver anticorpo
O consenso internacional imprime que na hemofilia adquirida pode haver correção completa do tempo na leitura imediata mesmo na presença de um anticorpo potente contra o fator VIII, e que o alargamento reaparece quando a mistura é incubada. O inibidor é tempo-dependente, e a leitura única não o vê.
Consenso internacional da especialidade, terceira edição, capítulo de diagnóstico laboratorial e monitorização.
Na prova
Nenhuma questão brasileira do banco cobra a incubação. Mas o cenário que a exige — idoso com sangramento novo e alargamento isolado — é o mais provável na clínica de adulto, e é o único caso em que responder pela regra curta leva ao diagnóstico errado.
Duzentos e quarenta e quatro, depois do recorte
O relatório de 2019 parte de 503 pacientes com inibidores projetados para aquele ano, aplica falha e inelegibilidade à indução de tolerância, e chega a 244 elegíveis no primeiro ano, crescendo 32 por ano até 372. É esse denominador que sustenta o orçamento de R$ 222 milhões e a projeção de cinco anos.
Relatório federal de recomendação de novembro de 2019, seção de análise de impacto orçamentário, quadros de população elegível.
Mil duzentos e sessenta e seis, pela prevalência
O relatório de 2023 refaz a conta por outro caminho: parte de 10.821 pessoas com hemofilia A registradas em 2019 e aplica a proporção de inibidores de 11,7%. O resultado é 1.266 pessoas, cinco vezes o denominador de quatro anos antes. Na mesma peça, a área técnica relata 100 pacientes efetivamente tratados e projeta 400 novos.
Relatório federal de recomendação nº 841, dezembro de 2023, seções de população elegível e de manifestação da área técnica.
Na prova
Nenhuma banca pergunta isso. Entra aqui porque é o que explica a distância entre o que a apostila ensina e o que o sistema entrega: o país registra mais de dez mil pessoas com hemofilia A, estima mais de mil com inibidor, trata cem com o medicamento incorporado, e não publicou nenhum documento que ensine a encontrar a primeira dessas pessoas no pronto-socorro.
Caso resolvido
- Passo 1
- Localize o quadrante antes de qualquer hipótese. Plaquetas em 312 mil afastam a hemostasia primária. Tempo de protrombina normal com tromboplastina muito alargada e fibrinogênio normal colocam o defeito na via intrínseca isolada, e não na via comum nem no consumo. O paciente não usa anticoagulante, o que retira heparina e antagonista da vitamina K da lista.
- Passo 2
- Resista ao atalho da mistura. A correção imediata favorece deficiência de fator, e num homem de vinte anos com tio materno afetado a conversa terminaria aqui. Aos setenta e quatro anos, sem qualquer antecedente e sem hemartrose de repetição na vida inteira, uma deficiência congênita grave é implausível: ela teria se manifestado décadas antes. A idade e a história vazia contradizem o resultado do teste.
- Passo 3
- Repita a mistura com incubação a trinta e sete graus por uma a duas horas. É o passo que o consenso internacional imprime justamente para este cenário, porque na forma adquirida o anticorpo age devagar e a leitura imediata pode corrigir por completo mesmo com inibidor potente. Se o tempo voltar a alargar depois da incubação, o inibidor é tempo-dependente e a hipótese muda de direção.
- Passo 4
- Confirme com a dosagem de fator VIII, que estará baixa, e com a quantificação do inibidor em unidades Bethesda pela modificação de Nijmegen. Repare no padrão de sangramento como evidência convergente: equimoses extensas e hematomas musculares, sem hemartrose, é o fenótipo mucocutâneo e muscular que o consenso descreve para o inibidor adquirido, e não o fenótipo articular da forma congênita grave.
- Passo 5
- Trate nos dois eixos ao mesmo tempo, porque nenhum substitui o outro. Controle o sangramento com agente de desvio, já que repor fator VIII comum diante de inibidor de título alto será neutralizado. E inicie a imunossupressão para erradicar o anticorpo, sem a qual o paciente volta a sangrar. Procure a doença de base — autoimune, neoplásica ou medicamentosa —, lembrando que boa parte dos casos permanece sem causa identificada.
Agora feche você
- Passo 1
- Diga por que a regularidade dos ciclos e o início na própria menarca empurram a hipótese para longe do eixo hormonal, e o que a associação com epistaxe e gengivorragia acrescenta que o sangramento uterino sozinho não acrescentaria.
- Passo 2
- Explique como um tempo de tromboplastina apenas discretamente alargado, com plaquetas normais, é compatível com a hipótese principal — e por que um tempo de tromboplastina inteiramente normal não a afastaria.
- Passo 3
- Nomeie as três dosagens específicas que fecham o diagnóstico e diga o que a razão entre duas delas separa. Diga também qual valor é considerado nível de diagnóstico definitivo.
- Passo 4
- Monte a conduta que se inicia antes do resultado sair: qual associação medicamentosa controla o sangramento, qual reposição a anemia exige, e por que o antifibrinolítico é adequado aqui e seria proibido se o sangramento fosse do trato urinário.
Onde a banca derruba
- 1Escolher plaquetopenia com plaquetas normais É o erro mais frequente do tema e o mais barato de evitar. A vinheta entrega contagem de plaquetas dentro da faixa, tempo de protrombina normal e tromboplastina alargada, e o candidato responde púrpura porque púrpura é o que ele estudou. Sangramento com plaqueta normal não é plaquetário. Leia os três números antes de escolher a metade da hemostasia.
- 2Descartar hemofilia por ausência de história familiar Cerca de um terço dos casos vem de mutação nova, sem nenhum parente afetado. A herança ligada ao X explica o padrão clássico de tio materno, mas a ausência dele não é argumento. A vinheta que apaga a história familiar de propósito está testando esse ponto, e o distrator preparado costuma ser um distúrbio adquirido.
- 3Fechar deficiência congênita num idoso porque a mistura corrigiu A leitura imediata da mistura pode corrigir por completo na hemofilia adquirida, com anticorpo potente presente. É o próprio consenso internacional que imprime isso. Num paciente acima de sessenta anos, com sangramento novo, sem antecedente e sem hemartrose de infância, a mistura precisa ser repetida após incubação antes de qualquer conclusão.
- 4Prescrever antifibrinolítico na hematúria É o distrator mais bem construído do capítulo porque o fármaco está certo para quase todo o resto e está estocado no mesmo protocolo. Na hematúria ele é contraindicado, porque impede a dissolução do coágulo no ureter e pode causar uropatia obstrutiva grave e perda permanente de função renal. Hidratação vigorosa e repouso vêm primeiro; reposição de fator, se necessária, vem depois.
- 5Pedir imagem antes de repor no trauma de crânio Em hemofílico com trauma craniano significativo ou suspeita clínica de hemorragia intracraniana, a reposição é imediata e não espera sintoma novo nem resultado de exame. Tanto o protocolo estadual quanto o consenso internacional escrevem isso com a mesma ordem. Qualquer alternativa que coloque a tomografia antes da infusão está errada, mesmo quando o paciente está estável.
- 6Reverter varfarina só com plasma fresco em sangramento intracraniano Plasma reverte devagar, exige volume grande e sobrecarrega o idoso cardiopata. Em sangramento de sítio crítico a resposta esperada é concentrado de complexo protrombínico de quatro fatores associado a vitamina K endovenosa — os dois juntos, porque o concentrado tem meia-vida curta e a vitamina K é quem sustenta a reversão nas horas seguintes.
- 7Achar que coagulograma normal exclui anticoagulação Com inibidores diretos orais, os tempos de rotina podem estar dentro da faixa e o paciente estar plenamente anticoagulado. A decisão de reverter se toma pelo sítio do sangramento e pelo horário da última dose, não pelo exame. A vinheta que entrega coagulograma normal num sangramento maior costuma estar exatamente aí.
- 8Tratar a adolescente com fluxo intenso desde a menarca como distúrbio hormonal Menstruação volumosa desde o primeiro ciclo, com coágulos e troca horária de absorvente, somada a epistaxe de repetição e equimoses fáceis, é coagulopatia até prova em contrário — e a mais provável é a doença de von Willebrand. A conduta esperada é investigar com as três dosagens específicas enquanto se controla o sangramento com antifibrinolítico e hormonioterapia, não trocar a hormonioterapia por outra.
- 9Confundir o alvo da heparina com o problema No paciente em heparina não fracionada contínua, o tempo de tromboplastina parcial ativada alargado é o objetivo terapêutico e o exame que titula a dose. É o único cenário do capítulo em que o alargamento é o que se procura. Heparina de baixo peso não se ajusta por esse exame na rotina, e a protamina reverte apenas parte do seu efeito.
Sangramento com plaquetopenia, TP e TTPa alargados, fibrinogênio consumido, D-dímero muito elevado e esquizócitos em paciente séptico é a apresentação clássica de coagulação intravascular disseminada (CIVD). O tratamento fundamental é corrigir a causa de base (a sepse) e dar suporte com hemocomponentes (plaquetas, plasma, crioprecipitado) guiado pelo sangramento e pelos exames. A PTI cursa com plaquetopenia isolada e coagulograma normal. A hemofilia adquirida alarga o TTPa isoladamente, sem consumo de fibrinogênio nem esquizócitos. A deficiência de vitamina K alarga o TP (e depois TTPa) mas não consome fibrinogênio nem produz esquizócitos/plaquetopenia.
Recuperação
Responda as 10 — o gabarito e o comentário de cada uma abrem a cada questão ou só no fim, como você preferir.
Homem, 26 anos, encaminhado por sangramento excessivo após extração dentária e história de hematomas fáceis desde a infância. Tio materno com quadro semelhante. Exame físico sem alterações. Exames: plaquetas 240.000/mm3 (VR 150.000-450.000), TP normal, TTPa alargado em 52 s (VR até 35 s). O TTPa corrige após mistura com plasma normal 1:1. Dosagem: fator VIII 4% (VR 50-150%). Qual o diagnóstico mais provável?
Correta: Hemofilia A. Homem jovem com sangramento desde a infancia e herança ligada ao X (tio materno afetado), TTPa alargado que CORRIGE no teste de mistura (indica deficiencia de fator, não inibidor), TP normal e fator VIII reduzido a 4% - classico de hemofilia A. Von Willebrand tipo 3 erra: embora reduza o fator VIII, cursaria tipicamente com alteração de testes de função plaquetaria/tempo de sangramento e o padrão de herança é autossomico, sendo o VIII em geral menos deprimido; a apresentação ligada ao X e o fator VIII muito baixo com plaquetas normais apontam hemofilia. Inibidor/anticoagulante lupico erra: nesse caso o TTPa NÃO corrigiria na mistura 1:1. Hemofilia B erra: teria fator IX baixo, mas o exame mostra fator VIII de 4%. Deficiencia de vitamina K erra: alargaria primeiro o TP (fatores II, VII, IX, X), e o TP esta normal.
Homem, 72 anos, em uso crônico de varfarina por fibrilação atrial, chega ao pronto-socorro com cefaleia súbita e rebaixamento do nível de consciência há 1 hora. Ao exame: PA 168/94 mmHg, FC 88 bpm, FR 16 ipm, SatO2 96%, escala de coma de Glasgow 12. TC de crânio evidencia hematoma intraparenquimatoso frontal com efeito de massa. Exames: INR 3,8; TTPa normal; plaquetas 210.000/mm³ (VR 150.000–450.000); Hb 13,2 g/dL (VR 13–17). Qual a conduta imediata mais adequada para reversão da anticoagulação?
Trata-se de sangramento maior com risco de vida (hemorragia intracraniana) em vigência de varfarina, indicação de reversão rápida e completa. O padrão recomendado pelas diretrizes é concentrado de complexo protrombínico (CCP) de 4 fatores, que corrige o INR em minutos e com pequeno volume, associado à vitamina K endovenosa para sustentar a reversão (opção correta). O plasma fresco congelado tem início lento, exige grande volume e reverte de forma incompleta, não devendo ser usado isoladamente quando o CCP está disponível. Vitamina K oral com observação é conduta para elevação assintomática do INR sem sangramento, inadequada aqui. Protamina reverte heparina, não varfarina. O antifibrinolítico é, no máximo, adjuvante e não reverte o efeito anticoagulante da varfarina.
Homem, 22 anos, procura o ambulatório por episódios recorrentes de dor e edema no joelho direito desde a infância, com novo episódio há 2 dias após esforço leve. Relata ainda sangramento prolongado após extração dentária. Nega uso de medicamentos e não há história de sangramento mucocutâneo espontâneo. Ao exame: derrame articular em joelho direito, sem petéquias ou equimoses. Exames: plaquetas 240.000/mm³, TP/INR normal, TTPA alargado (52 s; VR 25–35), fibrinogênio normal. O teste de mistura (plasma do paciente + plasma normal) corrige o TTPA. Qual é o próximo exame para confirmar o diagnóstico?
O quadro é típico de hemofilia: homem jovem, hemartroses de repetição, sangramento pós-procedimento, com TTPA alargado, TP normal e teste de mistura que CORRIGE (indica deficiência de fator, não inibidor). A confirmação se dá pela dosagem das atividades dos fatores da via intrínseca — o fator VIII, deficiente na hemofilia A, e o fator IX, deficiente na hemofilia B. A doença de von Willebrand pode alargar o TTPA por baixo fator VIII, mas o padrão clínico é sangramento mucocutâneo, não hemartrose de repetição; dosar o fator de von Willebrand e o cofator de ristocetina investiga um diferencial, não é o teste confirmatório inicial diante desse fenótipo articular. A pesquisa de anticoagulante lúpico foi praticamente excluída porque o teste de mistura corrigiu — inibidor NÃO corrige. A dosagem isolada dos fatores VII e X não explica alargamento isolado do TTPA com TP normal (VII alarga o TP; X alteraria ambos). E o estudo de agregação plaquetária avalia função plaquetária, normal aqui, e não explica o TTPA alargado.
Mulher, 78 anos, com fibrilação atrial em uso de dabigatrana 150 mg de 12/12h, chega ao pronto-socorro com hematêmese volumosa iniciada há 3 horas. PA 88/50 mmHg, FC 118 bpm, FR 24 ipm. Última dose do anticoagulante há cerca de 4 horas. Hb 7,2 g/dL (VR 12–16), plaquetas 210.000/mm³, creatinina 1,3 mg/dL. Iniciadas ressuscitação volêmica, hemotransfusão e programada endoscopia digestiva alta. Além das medidas de suporte, qual é o agente de escolha para reverter o efeito anticoagulante?
A dabigatrana é um inibidor DIRETO da trombina; diante de sangramento grave/com risco de vida, o antídoto específico é o idarucizumabe (anticorpo monoclonal que se liga à dabigatrana). O andexanet alfa reverte inibidores do fator Xa (rivaroxabana, apixabana), NÃO a dabigatrana — é a pegadinha clássica de trocar a classe do DOAC. O complexo protrombínico é a alternativa quando não há antídoto específico disponível (e é o padrão para varfarina, junto da vitamina K), mas com idarucizumabe disponível ele não é a primeira escolha para dabigatrana. Plasma fresco não reverte DOACs e traz risco de sobrecarga volêmica. A protamina reverte heparina, sem efeito sobre a dabigatrana.
Homem de 31 anos com hemofilia B grave apresenta hematúria macroscópica indolor há dois dias, sem trauma, sem febre e sem sintomas urinários irritativos. Está hemodinamicamente estável, com hemoglobina 12,8 g/dL. Qual é a conduta inicial mais adequada?
Na hemofilia B grave com hematúria macroscópica persistente há dois dias, deve-se contatar o centro de hemofilia, avaliar o sítio do sangramento e iniciar reposição de fator IX conforme o plano hemostático, associada a repouso e hidratação compatível com função renal e cardíaca. A WFH admite manejo conservador por até 48 horas em hematúria leve indolor, mas isso não sustenta adiar fator indefinidamente neste caso. Antifibrinolíticos devem ser evitados pelo risco de coágulos obstrutivos. Persistência, recorrência, dor ou retenção exigem investigação urológica. Hemoglobina preservada e estabilidade não indicam transfusão de hemácias.
Homem de 19 anos com hemofilia A grave, em profilaxia regular com concentrado de fator VIII, passa a apresentar sangramentos articulares que não cedem com as doses habituais e exigem infusões cada vez maiores. A recuperação do fator após a infusão está muito abaixo do esperado. Qual investigação deve ser solicitada e qual é a sua implicação terapêutica imediata?
Perda de resposta ao concentrado, com recuperação do fator abaixo do esperado e necessidade crescente de dose, é a apresentação típica do desenvolvimento de anticorpo neutralizante contra o fator infundido, que ocorre em torno de um em cada oito pacientes com hemofilia A. A investigação é a quantificação do inibidor em unidades Bethesda, preferencialmente pela modificação de Nijmegen, e o título muda a conduta: com valores altos, insistir na reposição de fator é neutralizado, e o controle do sangramento passa a depender de agentes que desviam da via bloqueada ou de profilaxia com anticorpo biespecífico, enquanto se discute a indução de tolerância imunológica. Genotipagem tem papel na predição de risco, não na crise. O fator de von Willebrand não explica perda de resposta em quem já tinha resposta. Imagem articular não altera a decisão hemostática, e o anticoagulante lúpico produz quadro trombótico, não hemorrágico.
Homem de 74 anos, sem antecedente hemorrágico pessoal ou familiar e sem uso de anticoagulantes, procura o pronto-socorro com equimoses espontâneas extensas há dez dias e hematoma volumoso em panturrilha após esbarrão leve. Exames: plaquetas 312.000/mm³, tempo de protrombina normal, tempo de tromboplastina parcial ativada 68 segundos (VR até 35), fibrinogênio normal. O teste de mistura com plasma normal, lido imediatamente, corrige o tempo para 34 segundos. Qual é a conduta diagnóstica mais adequada?
A idade avançada, a ausência completa de história hemorrágica prévia e o padrão de sangramento mucocutâneo e muscular sem hemartrose apontam para inibidor adquirido contra o fator VIII, e não para deficiência congênita, que teria se manifestado décadas antes. O consenso internacional da especialidade registra que, na hemofilia adquirida, pode haver correção completa do tempo de tromboplastina na leitura imediata da mistura mesmo diante de um anticorpo potente, porque esse inibidor é tempo-dependente; o alargamento reaparece quando a mistura é incubada. Repor fator VIII sem quantificar inibidor seria neutralizado se o título for alto. Tempo de trombina e fibrinogênio avaliam a via comum, já normal aqui. Deficiência de vitamina K alargaria primeiro o tempo de protrombina.
Menino de 9 anos com hemofilia A grave sofre queda da própria altura com impacto occipital, permanecendo consciente e sem déficit neurológico. Chega ao pronto-socorro trinta minutos depois, acompanhado da mãe, que traz o cartão do centro de tratamento. Qual é a conduta inicial correta?
Em pessoa com hemofilia, trauma craniano significativo ou suspeita clínica de hemorragia intracraniana exige reposição imediata de concentrado de fator, sem esperar o surgimento de sintomas novos nem o resultado de exames de imagem ou de laboratório. Tanto o protocolo estadual brasileiro quanto o consenso internacional da especialidade escrevem essa ordem do mesmo modo: infunde-se primeiro e investiga-se depois, porque o intervalo até a imagem é justamente o período em que o sangramento progride. O alvo é elevar o fator a 80% a 100% na primeira infusão. Observar sem repor, aguardar exame ou tratar com antifibrinolítico isolado atrasam a única medida que muda o desfecho neste cenário.
Mulher de 58 anos, internada por tromboembolismo pulmonar submaciço, inicia anticoagulação plena com heparina não fracionada em bomba de infusão contínua endovenosa. A equipe precisa titular a dose para manter a paciente na faixa terapêutica. Qual exame laboratorial deve ser utilizado para essa titulação?
A heparina não fracionada potencializa a antitrombina e inibe sobretudo a trombina e o fator Xa, com efeito refletido na via intrínseca; por isso o exame que mede sua intensidade e permite ajustar a bomba é o tempo de tromboplastina parcial ativada, mantido em faixa múltipla do controle. É o único cenário deste tema em que o alargamento desse tempo é o objetivo do tratamento, e não o problema a investigar. A razão internacional normalizada monitoriza antagonistas da vitamina K. O dímero-D indica formação e degradação de fibrina, não intensidade de anticoagulação. A contagem de plaquetas deve ser acompanhada pelo risco de trombocitopenia induzida por heparina, mas não titula dose. O fibrinogênio não se altera de forma útil para esse ajuste.
Homem de 72 anos em uso crônico de varfarina por fibrilação atrial chega ao pronto-socorro com cefaleia súbita e rebaixamento do nível de consciência há uma hora. Ao exame: pressão arterial 168/94 mmHg, escala de coma de Glasgow 12. A tomografia de crânio evidencia hematoma intraparenquimatoso. A razão internacional normalizada está em 3,8. Qual é a conduta hemostática de escolha?
Hemorragia intracraniana em vigência de antagonista da vitamina K é sangramento de sítio crítico e exige reversão imediata e completa, não observação. O concentrado de complexo protrombínico de quatro fatores repõe em minutos os fatores dependentes de vitamina K e corrige a coagulopatia mais rápido e com muito menos volume que o plasma, o que importa num idoso cardiopata. Como sua meia-vida é curta, precisa ser associado à vitamina K endovenosa, que restabelece a síntese hepática e sustenta a reversão nas horas seguintes; por isso os dois são administrados juntos, e não um em lugar do outro. A vitamina K isolada por via oral demora horas a agir. A plaqueta não está envolvida no mecanismo do anticoagulante cumarínico. O crioprecipitado repõe fibrinogênio, que não é o fator deficiente aqui.
Adolescente de 15 anos é levada à unidade básica de saúde por menstruações muito volumosas desde a menarca, aos 12 anos, com ciclos regulares de 8 a 10 dias, coágulos e troca de absorvente a cada hora. Relata epistaxes de repetição e sangramento gengival à escovação desde a infância. Exames: hemoglobina 9,4 g/dL microcítica, plaquetas 268.000/mm³, tempo de protrombina normal, tempo de tromboplastina parcial ativada 41 segundos (VR até 35). Qual é a investigação inicial mais apropriada?
Sangramento menstrual volumoso presente desde o primeiro ciclo, com ciclos regulares e acompanhado de sangramento mucocutâneo em outros sítios, caracteriza coagulopatia e não distúrbio ovulatório nem causa estrutural. Nessa faixa etária e com esse padrão, a hipótese principal é doença de von Willebrand, a coagulopatia hereditária mais frequente, cujo rastreio exige as três dosagens específicas: a atividade funcional medida pelo cofator de ristocetina, a quantidade da proteína medida pelo antígeno e a atividade do fator VIII, que o fator carreador arrasta para baixo. Causas hormonais não explicam epistaxe e gengivorragia. Investigação estrutural é improvável em adolescente com ciclos regulares desde a menarca. O tempo de sangramento foi abandonado por baixa reprodutibilidade e não substitui as dosagens específicas.
Homem de 26 anos é encaminhado ao ambulatório por sangramento prolongado após extração dentária e história de hematomas fáceis desde a infância. Um tio materno tem quadro semelhante. Exame físico sem alterações. Exames: plaquetas 240.000/mm³ (VR 150.000–450.000), tempo de protrombina normal com razão internacional normalizada 1,0, tempo de tromboplastina parcial ativada 52 segundos (VR até 35). O teste de mistura com plasma normal, lido imediatamente, corrige o tempo para 33 segundos. Qual é o diagnóstico mais provável e o exame que o confirma?
O conjunto de plaquetas normais, tempo de protrombina normal e tromboplastina parcial isoladamente alargada localiza o defeito na via intrínseca, e a correção do tempo pela mistura com plasma normal indica falta de fator, não presença de inibidor. Somados a sangramento de vida inteira e a um parente do lado materno, o padrão é o da herança ligada ao cromossomo X, e a deficiência mais frequente é a do fator VIII, cuja dosagem de atividade coagulante fecha o diagnóstico. A hipótese plaquetária não se sustenta com contagem de 240 mil e sem petéquias. A síndrome antifosfolípide alarga a tromboplastina, mas a mistura não corrigiria, e o quadro clínico dela é trombótico, não hemorrágico. Coagulação intravascular disseminada consome plaquetas e fibrinogênio e alarga os dois tempos. Deficiência de vitamina K atinge primeiro o fator VII e alargaria o tempo de protrombina.
Paciente internado apresenta tempo de protrombina alargado com tempo de tromboplastina parcial ativada normal e contagem de plaquetas normal. Qual a leitura correta desse quadrante do coagulograma?
O tempo de protrombina lê a via extrínseca e a via comum, e o alargamento isolado dele aponta para o fator VII, o de meia-vida mais curta e o primeiro a cair na deficiência de vitamina K e no início da varfarinização. Os fatores VIII e IX pertencem à via intrínseca e alargam o outro tempo, poupando este. Consumo com fibrinogênio baixo alarga os dois tempos e costuma vir acompanhado de plaquetopenia, ausente no caso. A doença de von Willebrand, quando altera o coagulograma, o faz por arrastar o fator VIII para baixo, o que também prolonga a tromboplastina. E a heparina não fracionada é monitorada exatamente por esse outro tempo, que aqui está normal.
Homem de 70 anos em uso de inibidor direto oral por fibrilação atrial chega ao pronto-socorro com hemorragia digestiva alta. O coagulograma de rotina vem normal. Como interpretar esse resultado?
Os inibidores diretos orais não são medidos pelos exames de rotina da coagulação, de modo que um coagulograma normal não afasta anticoagulação ativa: a decisão de reverter se toma pelo sítio do sangramento e pelo horário da última dose, não pelo número do exame. Ler o resultado como prova de ausência de efeito é o erro que atrasa a reversão. Concluir por dose insuficiente também não se sustenta, porque esse exame não titula tais fármacos, ao contrário do que ocorre com a heparina não fracionada. Vitamina K reverte antagonistas da vitamina K e não tem ação sobre inibidores diretos. E adiar a endoscopia apoiado num exame que nada mede troca a avaliação do sítio de sangramento por uma falsa segurança laboratorial.
Homem de 22 anos com hemofilia A tem atividade do fator VIII de 3% do normal e refere sangramentos após traumas moderados, sem episódios espontâneos em articulação ou músculo. Pelo consenso internacional, como se classifica a gravidade?
O consenso internacional divide a hemofilia pelo nível de atividade do fator: grave abaixo de 1% do normal, com sangramento espontâneo em articulação ou músculo; moderada de 1 a 5%; e leve de 5 até menos de 40%. Atividade de 3% cai na faixa intermediária, e o padrão descrito, de sangramento após trauma moderado sem episódios espontâneos, é justamente o que a acompanha. Puxar o corte de gravidade para 5% infla a categoria mais grave, e vale notar que um protocolo estadual brasileiro escreve 2% como limite do grave, divergência que muda quem entra em profilaxia regular. Chamar de leve contraria o número e a faixa, que só começa em 5%. E sangramento após trauma não define gravidade: define que existe deficiência, o que a dosagem já mostrou.
Paciente com hematoma de bainha do reto em uso de varfarina apresenta INR de 6,5, queda de hemoglobina e instabilidade. A conduta para reversão da anticoagulação é:
Sangramento grave exige reversão imediata e sustentada: o complexo protrombínico repõe os fatores em minutos e a vitamina K mantém o efeito depois que ele se esgota — uma sem a outra deixa o paciente sangrar de novo em algumas horas. A vitamina K isolada leva horas para agir e não serve para hemorragia com instabilidade. A protamina reverte heparina, não cumarínico, e é o distrator de quem memoriza antídotos sem ligá-los à droga certa.
Paciente em uso de rivaroxabana apresenta hematoma de parede abdominal com sangramento significativo. Sobre a reversão, é correto afirmar:
Os inibidores diretos do fator Xa não respondem à vitamina K nem à protamina — esse é o erro conceitual mais comum, por transferência do que se sabe sobre varfarina e heparina. O manejo combina suspensão, suporte e, no sangramento grave, o reversor específico onde existir, com o complexo protrombínico como alternativa. A meia-vida curta ajuda, mas aguardar passivamente não é conduta diante de hemorragia com repercussão.
Paciente com contusões cerebrais bifrontais em uso de varfarina, com INR de 3,8, apresenta rebaixamento do nível de consciência. Qual a conduta prioritária quanto à coagulação?
Sangramento intracraniano em paciente anticoagulado é emergência de reversão: a hematoma cresce enquanto o INR estiver alargado, e a estratégia mais rápida é o concentrado de complexo protrombínico, que corrige em minutos, associado à vitamina K, cujo efeito é mais lento porém necessário para sustentar a correção. Esperar a normalização espontânea leva dias e permite expansão da lesão, e vitamina K oral isolada é lenta demais para esse cenário. O defeito é de fatores de coagulação, não plaquetário. A profilaxia farmacológica de trombose é discutida depois, apenas quando a lesão estiver estável em imagem de controle.
Qual conduta deve ser adotada no pré-operatório de um cirrótico com INR alargado que será submetido a hernioplastia umbilical de urgência?
O INR do cirrótico reflete a redução dos fatores pró-coagulantes, mas a doença cursa com queda paralela dos anticoagulantes naturais, resultando em um equilíbrio instável que o exame não captura; por isso o número isolado é mau preditor de sangramento cirúrgico, e transfundir plasma apenas para corrigi-lo aumenta volume, pressão portal e risco transfusional sem benefício demonstrado. A conduta se baseia no sangramento clínico e no contexto do procedimento. Em urgência com risco de estrangulamento, a operação não pode aguardar a normalização de um valor laboratorial.
Homem de 62 anos com cirrose por álcool, Child-Pugh C, será submetido a paracentese diagnóstica. INR 1,9, plaquetas 48.000/mm3, fibrinogênio 180 mg/dL, sem sangramento ativo. Qual a conduta correta antes do procedimento?
O INR do cirrótico mede apenas os fatores pró-coagulantes hepáticos e ignora a queda paralela de proteína C, proteína S e antitrombina: o paciente está em um reequilíbrio hemostático, não anticoagulado. Paracentese é procedimento de baixo risco hemorrágico e é feita sem profilaxia mesmo com INR alargado e plaquetopenia moderada. Corrigir o INR com plasma engana quem lê o coagulograma como se fosse um paciente em uso de varfarina — além de não corrigir de fato, o volume infundido eleva a pressão portal e aumenta o risco de sangramento varicoso.
Homem de 66 anos em uso de varfarina por fibrilação atrial chega com hematoma subdural agudo e rebaixamento do nível de consciência. INR 4,8. Qual a conduta imediata mais adequada para reverter a anticoagulação?
Sangramento intracraniano em anticoagulado com antagonista da vitamina K é emergência: a reversão precisa ser em minutos, e só o concentrado de complexo protrombínico repõe os fatores II, VII, IX e X em pequeno volume e com efeito quase imediato. A vitamina K é obrigatória em conjunto, mas isolada leva de 6 a 24 horas para agir — por isso não basta. O plasma fresco engana por ser o que está à mão em muitos serviços, mas exige volume alto, demora a descongelar e raramente derruba o INR abaixo de 1,5 em tempo útil. Protamina reverte heparina, não varfarina.
Homem de 72 anos, sem antecedente hemorrágico pessoal ou familiar, é internado por hematomas extensos em coxas e sangramento pós-punção venosa. TTPa 76 s, TP normal, plaquetas normais. A mistura 1:1 com plasma normal NÃO corrige o TTPa, e o alargamento se acentua após incubação por 2 horas a 37 °C. Qual a conduta inicial mais adequada?
O quadro é de hemofilia adquirida por autoanticorpo antifator VIII: idoso sem história prévia, TTPa que não corrige na mistura e piora com incubação (comportamento tempo e temperatura-dependente do inibidor). O tratamento tem duas frentes simultâneas — erradicar o inibidor com imunossupressão e conter o sangramento com agente de bypass (complexo protrombínico ativado ou fator VII ativado recombinante). Repor fator VIII engana quem raciocina como hemofilia congênita, mas o anticorpo neutraliza o fator infundido e o sangramento continua. Plasma fresco não tem concentração suficiente de fator para vencer o inibidor.
Homem de 40 anos assintomático realiza exames pré-operatórios de herniorrafia: TTPa 70 s, TP normal, plaquetas normais. Nega sangramento em extrações dentárias prévias e em cirurgia de apendicectomia na adolescência. História familiar negativa para sangramento. Dosagens: fatores VIII, IX e XI normais; fator XII reduzido. Qual a conduta?
A deficiência de fator XII alarga muito o TTPa e não causa sangramento: o fator XII participa da ativação por contato in vitro, mas a hemostasia in vivo é deflagrada pelo fator tecidual. Paciente com desafios hemostáticos prévios superados sem incidente — extração dentária e apendicectomia — tem a melhor prova funcional possível de que não sangra. Transfundir plasma engana quem trata o número do coagulograma em vez do paciente, e expõe a reações transfusionais sem qualquer benefício.
Mulher de 24 anos com menorragia desde a menarca, epistaxes frequentes e sangramento prolongado após extração dentária. Mãe com queixa semelhante. Hemograma com hemoglobina 10,2 g/dL, VCM 72 fL, plaquetas 240.000/mm3. TP normal, TTPa 40 s (limite superior). Qual exame melhor esclarece a hipótese principal?
Sangramento mucocutâneo desde a infância, herança autossômica aparente (mãe afetada) e TTPa apenas discretamente alterado formam o retrato da doença de von Willebrand, a coagulopatia hereditária mais prevalente. O diagnóstico exige o painel específico: antígeno do fator de von Willebrand, atividade funcional (cofator de ristocetina) e fator VIII, porque o fator de von Willebrand carrega o fator VIII na circulação. Pesquisar anticoagulante lúpico engana quem vê TTPa alargado e pensa em inibidor, mas anticoagulante lúpico cursa com trombose, não com sangramento mucoso desde a menarca.
Homem de 58 anos com adenocarcinoma gastrico metastatico apresenta anemia com esquizocitos, plaquetopenia, dimero D muito elevado, fibrinogenio baixo e tempo de protrombina alargado. Qual a hipotese?
Fibrinogenio consumido, dimero D muito elevado e tempos de coagulacao alargados diferenciam a coagulacao intravascular disseminada das demais microangiopatias, e a neoplasia solida avancada, sobretudo adenocarcinomas mucinosos, e causa classica da forma cronica que pode descompensar. O tratamento e dirigido a doenca de base, com reposicao de hemocomponentes guiada por sangramento. A purpura trombocitopenica trombotica cursa com coagulograma normal, e essa e a distincao decisiva. Sindrome hemolitico-uremica tipica exige diarreia previa e acomete sobretudo criancas. Hemolise autoimune teria Coombs positivo e nao produz esquizocitos em abundancia. Purpura imune afeta apenas plaquetas, sem hemolise ou alteracao de coagulograma.
Sobre o uso do fator VIII para diferenciar coagulação intravascular disseminada de coagulopatia da doença hepática avançada, qual afirmação é correta?
Embora se ensine tradicionalmente que o fator VIII tende a permanecer normal ou alto na hepatopatia e cair na CIVD, essa regra não discrimina as condições com confiabilidade. Estudo contemporâneo encontrou níveis de fator VIII semelhantes em pacientes com doença hepática, com ou sem CIVD, e concluiu que a dosagem isolada não diferencia os diagnósticos. A interpretação deve integrar contexto clínico, evolução das plaquetas, fibrinogênio, D-dímero e demais provas de coagulação. Fonte: Allen et al., Acta Haematol. 2025; PMID 39004080.
Mulher de 45 anos com choque séptico por pneumonia apresenta sangramento em locais de punção, petéquias e equimoses. Exames mostram plaquetas 38.000 por mm3, INR 2,3, fibrinogênio 90 mg/dL e dímero D muito elevado. Qual o diagnóstico?
A combinação de plaquetopenia, alargamento dos tempos de coagulação, consumo de fibrinogênio e produtos de degradação da fibrina muito elevados em paciente séptico define a coagulação intravascular disseminada. A púrpura trombocitopênica imune engana por cursar com plaquetopenia e sangramento cutâneo, mas nela os tempos de coagulação e o fibrinogênio são normais, porque não há consumo de fatores.
Qual causa obstétrica está classicamente associada à coagulação intravascular disseminada?
Descolamento prematuro de placenta, embolia amniótica e retenção de feto morto liberam fator tecidual na circulação e desencadeiam a ativação sistêmica da coagulação. Pensar em complicações metabólicas engana quem busca associações obstétricas frequentes, mas o mecanismo do consumo exige exposição maciça de fator tecidual ou lesão endotelial extensa, que essas condições não produzem.
Qual é o pilar do tratamento da coagulação intravascular disseminada?
A coagulação intravascular disseminada é sempre secundária, e sem tratar a sepse, a neoplasia ou a complicação obstétrica que a desencadeou nenhuma reposição resolve o consumo. Transfundir profilaticamente todos engana quem trata os números do coagulograma, mas a reposição se guia por sangramento ativo ou por procedimento invasivo previsto, e não pelo valor isolado.
Qual conjunto de exames deve ser solicitado e acompanhado seriadamente na suspeita de coagulação intravascular disseminada?
O diagnóstico se apoia na combinação e na tendência desses parâmetros ao longo do tempo, já que nenhum isoladamente confirma o quadro e escores de pontuação integram esses resultados. Solicitar apenas o hemograma engana quem se guia pela plaquetopenia, mas sem os tempos de coagulação e o fibrinogênio não se distingue consumo de outras causas de plaquetopenia.
Em qual apresentação da coagulação intravascular disseminada o uso de heparina pode ser considerado?
Quando o fenótipo é trombótico, com isquemia digital, púrpura fulminante ou trombose de grandes vasos, a heparina pode interromper o ciclo de consumo. Usá-la na forma hemorrágica engana quem raciocina que bloquear a coagulação sempre resolve o consumo, mas em paciente sangrando ativamente a anticoagulação agrava a hemorragia e pode ser fatal.
Paciente com doenca de von Willebrand tipo 3 sofre trauma com sangramento importante. Qual o tratamento adequado?
No tipo 3 ha ausencia praticamente completa do fator, e a desmopressina - que age liberando o estoque endotelial - nao tem substrato para mobilizar: o tratamento e a reposicao com concentrado que contenha fator de von Willebrand e fator VIII. Insistir na desmopressina engana porque ela e a base do manejo do tipo 1, o mais prevalente, e o aluno tende a generalizar. Plasma fresco tem concentracao insuficiente para hemostasia adequada e traz risco de sobrecarga volemica.
Paciente com doenca de von Willebrand tipo 1 leve sera submetida a extracao dentaria. Qual a conduta profilatica mais apropriada?
A desmopressina libera o fator de von Willebrand estocado no endotelio e resolve a maioria dos casos de tipo 1, com o antifibrinolitico somando bastante em sangramento de mucosa oral, area de alta atividade fibrinolitica. Transfundir plaquetas engana porque o defeito e da adesao plaquetaria, mas as plaquetas do paciente sao normais e o problema e a proteina que faz a ponte - plaquetas so entram em situacoes especiais. Idealmente, testa-se a resposta a desmopressina antes de confiar nela para um procedimento.
Em qual subtipo de doenca de von Willebrand a desmopressina esta contraindicada ou deve ser usada com cautela especial?
No tipo 2B o fator anormal tem afinidade AUMENTADA pela glicoproteina plaquetaria: liberar mais dele com desmopressina agrega plaquetas e agrava a trombocitopenia, motivo classico de contraindicacao. O tipo 1 e justamente o que melhor responde a droga, e no tipo 3 nao ha estoque a liberar, exigindo concentrado de fator. Escolher o tipo 2N engana porque nele o defeito e na ligacao ao fator VIII, com quadro que imita hemofilia leve - a desmopressina pode ate ajudar, mas o efeito e curto.
Sobre a interpretacao inicial de TP e TTPa, qual associacao esta correta?
O fator VII tem a meia-vida mais curta e depende da vitamina K, o que explica o TP alargar primeiro na hepatopatia, na colestase e no inicio da varfarina; ja o TTPa isolado aponta a via intrinseca ou uso de heparina. Alargamento dos dois sugere via comum, deficiencia multipla, coagulacao intravascular disseminada ou hepatopatia avancada. Achar que exames normais excluem tudo engana porque disturbios plaquetarios e a propria doenca de von Willebrand cursam com coagulograma normal - a historia de sangramento e o melhor rastreio.
Paciente apresenta TTPa alargado isolado, sem sangramento, descoberto em exame pre-operatorio. O teste da mistura com plasma normal NAO corrige o TTPa. Qual a interpretacao?
O teste da mistura separa dois mundos: se corrige, faltava fator; se NAO corrige, ha inibidor. Em paciente assintomatico, o achado mais comum e o anticoagulante lupico, que alarga o teste in vitro mas se associa a TROMBOSE, e nao a sangramento - por isso nao contraindica cirurgia por risco hemorragico. Concluir deficiencia de fator engana quem esquece de checar a correcao, e essa distincao evita tanto a transfusao desnecessaria quanto o adiamento indevido de procedimentos.
Qual conjunto de exames e adequado para investigar a doenca de von Willebrand?
O diagnostico exige medir quantidade (antigeno), funcao (atividade de cofator de ristocetina ou ensaios equivalentes) e o fator VIII, ja que o fator de von Willebrand o transporta e protege - e repetir os exames e importante porque os niveis oscilam com estresse, inflamacao, gestacao e uso de estrogenio, alem de variarem com o tipo sanguineo. Confiar em TP e TTPa engana porque eles frequentemente estao NORMAIS na doenca, e um coagulograma normal nao exclui coagulopatia mucocutanea; o tempo de sangramento foi abandonado por baixa reprodutibilidade.
Mulher de 24 anos relata epistaxes frequentes desde a infancia, sangramento gengival, equimoses faceis e menorragia com anemia ferropriva. Mae com historia semelhante. Plaquetas normais, TP normal e TTPa discretamente alargado. Qual a hipotese principal?
Sangramento mucocutaneo desde a infancia, menorragia e historia familiar sugestiva de heranca autossomica compoem o quadro da doenca de von Willebrand, a coagulopatia hereditaria mais comum - o TTPa pode estar discretamente alargado pela reducao secundaria do fator VIII, ou ate normal. A hemofilia A engana porque tambem reduz o fator VIII e alarga o TTPa, mas e ligada ao X (praticamente restrita a homens) e cursa com hemartroses e hematomas profundos, e nao com sangramento de mucosas. Plaquetas normais afastam a purpura imune.
Qual achado laboratorial é esperado na coagulopatia associada à meningococcemia fulminante?
A coagulação intravascular disseminada da meningococcemia consome plaquetas e fatores, alargando os tempos de coagulação, derrubando o fibrinogênio e elevando os produtos de degradação da fibrina, o que explica a púrpura fulminante e a necrose de extremidades. Esperar fibrinogênio elevado é o erro que confunde a fase de resposta inflamatória aguda, na qual essa proteína sobe, com o consumo estabelecido. O tratamento da coagulopatia é o controle da infecção, com hemocomponentes reservados a sangramento ativo ou procedimentos.
Mulher de 22 anos apresenta epistaxes de repetição, sangramento gengival, menorragia desde a menarca e equimoses fáceis. Tempo de tromboplastina parcial ativada discretamente alargado, plaquetas normais. Qual o diagnóstico mais provável?
Sangramento mucocutâneo — epistaxe, gengivorragia, menorragia e equimoses — em mulher jovem, com plaquetas normais, aponta doença de von Willebrand, o distúrbio hemorrágico hereditário mais comum, cujo diagnóstico se faz pela dosagem do antígeno de von Willebrand, da atividade de cofator da ristocetina e do fator VIII. O tempo de tromboplastina parcial pode estar normal, e um coagulograma normal não afasta a doença. A hemofilia produz sangramento profundo, em articulações e músculos, e não esse padrão mucocutâneo — comparação central da questão.
Homem de 68 anos, sem antecedente hemorrágico, apresenta hematomas extensos e sangramento muscular. Tempo de tromboplastina parcial ativada alargado que não corrige no teste de mistura. Qual a hipótese?
Sangramento de início recente em idoso sem história prévia, com tempo de tromboplastina parcial alargado que não corrige na mistura com plasma normal, indica presença de inibidor — e nesse contexto a hipótese é hemofilia A adquirida, por autoanticorpo contra o fator VIII, associada a neoplasias, doenças autoimunes, gestação e uso de drogas. O tratamento combina controle do sangramento com agentes de desvio e erradicação do anticorpo com imunossupressão. Deficiência de vitamina K e uso de varfarina alargariam preferencialmente o tempo de protrombina e corrigiriam na mistura.
Homem de 55 anos internado em unidade de terapia intensiva por sepse apresenta plaquetas de 60.000/mm³, INR 1,9, TTPa alargado, fibrinogênio de 90 mg/dL e D-dímero muito elevado, com sangramento em sítios de punção. Qual o diagnóstico e o pilar do tratamento?
A combinação de plaquetopenia, alargamento dos tempos, fibrinogênio consumido, D-dímero muito elevado e sangramento em sítios de punção num paciente séptico define coagulação intravascular disseminada, e o pilar do tratamento é resolver o gatilho — no caso, a sepse —, com hemocomponentes guiados por sangramento e alvos. A trombocitopenia por heparina engana pela plaquetopenia no paciente internado, mas ela não consome fibrinogênio nem alarga tempos, e cursa com trombose, não sangramento difuso. A púrpura trombocitopênica trombótica teria esquizócitos com coagulograma normal.
Homem de 55 anos em uso de dabigatrana por fibrilação atrial sofre queda com hematoma subdural agudo e necessidade de neurocirurgia imediata. Última dose há 5 horas. Qual a conduta para reverter a anticoagulação?
A dabigatrana é inibidor direto da trombina, e seu antídoto específico é o idarucizumabe, um fragmento de anticorpo que a neutraliza em minutos, indicado exatamente no sangramento com risco de vida ou na necessidade de cirurgia de urgência. O andexanet alfa engana quem agrupa todos os anticoagulantes orais diretos numa classe só: ele reverte inibidores do fator Xa, como rivaroxabana e apixabana, não a dabigatrana. Vitamina K e plasma revertem antagonistas da vitamina K, a protamina age sobre heparina, e esperar a metabolização é inaceitável diante de hematoma com indicação cirúrgica.
Homem de 60 anos com neoplasia de pâncreas metastática apresenta plaquetopenia, esquizócitos, RNI de 2,1, fibrinogênio de 90 mg/dL e sangramento em sítios de punção. Qual o diagnóstico?
Prolongamento dos tempos de coagulação com queda de fibrinogênio e sangramento difuso, em contexto de neoplasia, aponta consumo de fatores, ou seja, coagulação intravascular disseminada; o tratamento é da doença de base, com reposição orientada pelo sangramento. A microangiopatia com esquizócitos pode ocorrer nas duas condições, e é justamente essa sobreposição que faz a púrpura trombocitopênica trombótica ser o distrator — nela, porém, o coagulograma permanece normal.
Paciente cirrótico com trombose de veia porta em uso de anticoagulante apresenta plaquetas de 42.000/mm³ e INR basal de 1,8. Sobre a monitorização e a escolha do anticoagulante nesse contexto, qual afirmativa está correta?
Na cirrose, a queda dos fatores procoagulantes é acompanhada da queda dos anticoagulantes naturais, de modo que o INR mede apenas metade da balança e não prediz nem sangramento nem proteção: usá-lo isoladamente engana e é a razão de tantos cirróticos serem considerados autoanticoagulados enquanto trombosam. Plaquetopenia é fator de cautela e pode exigir estratégias específicas, mas não é contraindicação absoluta com contagem nessa faixa. Heparina de baixo peso molecular é opção usada nesse cenário, e a varfarina tem controle particularmente difícil justamente por causa do INR basal alterado.
Qual conjunto laboratorial melhor caracteriza coagulação intravascular disseminada?
A coagulação intravascular disseminada é consumo simultâneo de plaquetas e fatores com fibrinólise secundária, o que produz plaquetopenia, alargamento dos tempos de coagulação, queda do fibrinogênio e elevação dos produtos de degradação. Plaquetopenia isolada com coagulograma normal engana quem vê apenas o sangramento e sugere causa imune ou central. Fibrinogênio elevado com dímero negativo descreve estado inflamatório sem consumo. Alargamento isolado do tempo de tromboplastina que corrige com plasma normal indica deficiência de fator, como nas hemofilias. Tempo de sangramento prolongado com contagem normal sugere disfunção plaquetária ou doença de von Willebrand.
Sobre o suporte hemostático na leucemia promielocítica aguda com coagulopatia, qual conduta é correta?
Enquanto o agente diferenciador não corrige a coagulopatia, o suporte agressivo com plaquetas em limiar mais elevado do que o usual e reposição de fibrinogênio com crioprecipitado, guiado por coagulograma frequente, é o que previne a hemorragia fatal. Aguardar correção espontânea engana quem confia na rapidez do tratamento específico, mas a janela de risco hemorrágico é justamente esses primeiros dias. Heparina plena em paciente com sangramento ativo e plaquetopenia profunda não é conduta padrão. O antifibrinolítico de rotina é controverso e não substitui a reposição. Plasmaférese não trata essa coagulopatia.
Sobre a doença de von Willebrand, assinale a alternativa correta.
A doença de von Willebrand é o distúrbio hemorrágico hereditário mais prevalente, com herança geralmente autossômica, e se manifesta por sangramento de mucosas, epistaxe, equimoses fáceis e menorragia — motivo pelo qual muitas mulheres chegam pela ginecologia. Esperar hemartrose engana quem confunde com hemofilia, que é ligada ao X e tem sangramento articular e muscular profundo como marca.
Paciente com sepse por pneumonia apresenta plaquetas de 42.000/mm3, INR de 2,1, TTPA alargado, fibrinogênio de 80 mg/dL, D-dímero muito elevado e sangramento em sítios de punção. Qual o diagnóstico e a base do tratamento?
Consumo simultâneo de plaquetas e fatores, com alargamento de INR e TTPA, fibrinogênio baixo e D-dímero alto na vigência de sepse, define coagulação intravascular disseminada; a base do tratamento é controlar o gatilho, com reposição guiada pelo sangramento e não pelo número isolado. Confundir com púrpura trombocitopênica trombótica engana quem vê plaquetopenia com anemia, mas nesta o coagulograma é normal, porque não há consumo de fatores.
Sobre a hemofilia A, assinale a alternativa correta quanto ao padrão laboratorial.
A hemofilia A é deficiência do fator VIII, da via intrínseca, e produz alargamento isolado do TTPA com TP e plaquetas normais, corrigindo no teste da mistura com plasma normal. Alargamento isolado do TP aponta deficiência de fator VII ou início de deficiência de vitamina K, o que engana quem não separa as vias. O tempo de sangramento reflete função plaquetária e vascular, e não a cascata de coagulação.
Qual exame é mais útil para avaliar a hemostasia em paciente hepatopata com INR alargado e sangramento?
Na hepatopatia caem tanto os fatores pró-coagulantes quanto os anticoagulantes naturais, de modo que o INR alargado não traduz risco proporcional de sangramento — o paciente pode até estar protrombótico. Testes viscoelásticos avaliam o equilíbrio global e orientam melhor a reposição. Tratar o INR como medida de risco engana quem transfunde plasma para corrigir um número, expandindo volume e aumentando a pressão portal sem benefício.
Mulher de 29 anos com história de epistaxes frequentes na infância, menorragia desde a menarca e sangramento prolongado após extração dentária apresenta hemorragia pós-parto tardia, no 12º dia de puerpério. TP normal, TTPa discretamente alargado, plaquetas normais. Qual o diagnóstico mais provável?
Sangramento mucocutâneo desde a infância, menorragia e sangramento após procedimentos, com TTPa discretamente alargado e plaquetas normais, compõem a doença de von Willebrand — a coagulopatia hereditária mais comum e causa reconhecida de hemorragia pós-parto tardia, porque o fator sobe na gestação e despenca no puerpério. A hemofilia A é o distrator do TTPa alargado, mas tem herança ligada ao X e raramente se manifesta assim em mulheres. A púrpura imune cursaria com plaquetopenia.
Paciente com TTPa alargado isolado, sem sangramento, é submetida ao teste da mistura com plasma normal, que NÃO corrige o alargamento. Qual a interpretação?
O teste da mistura separa duas causas de tempo alargado: se falta fator, o plasma normal repõe e o tempo corrige; se há inibidor circulante, o anticorpo age também sobre o plasma adicionado e o tempo permanece alargado. Não corrigir aponta portanto para inibidor — anticoagulante lúpico, que paradoxalmente cursa com trombose, ou inibidor específico de fator. Concluir hemofilia é o erro exatamente invertido, pois nela a correção ocorreria. A varfarina prolonga sobretudo o TP.
Homem de 60 anos em uso de varfarina por tromboembolismo venoso apresenta INR de 8,5, sem sangramento. Está estável, sem fatores adicionais de alto risco hemorrágico ou procedimento urgente, e tem acesso a reavaliação próxima. Qual é a conduta inicial mais adequada?
Para INR entre 4,5 e 10 sem sangramento clinicamente relevante, a ASH sugere suspensão temporária da varfarina sem vitamina K de rotina. Devem-se revisar doses, interações e causas da elevação, programar controle próximo e ajustar a retomada conforme o INR. A conduta pode mudar se houver alto risco de sangramento, necessidade de reversão rápida ou anticoagulação excessiva prolongada. Complexo protrombínico e plasma não são indicados pela elevação isolada descrita; iniciar heparina tampouco corrige o problema.
Qual padrão laboratorial caracteriza a coagulação intravascular disseminada?
A coagulação intravascular disseminada consome plaquetas e fatores, alarga os tempos de coagulação, reduz o fibrinogênio e eleva os produtos de degradação da fibrina, refletidos no dímero D. A plaquetopenia isolada com coagulograma normal aponta para causas imunes ou de destruição periférica, e o prolongamento isolado do tempo de tromboplastina parcial ativada sugere hemofilia ou inibidor, distinções que orientam investigações completamente diferentes.
Paciente com disfunção de múltiplos órgãos apresenta plaquetopenia de 24.000/mm3, prolongamento de tempo de protrombina e de tromboplastina parcial ativada, fibrinogênio baixo e dímero D muito elevado, com sangramento em sítios de punção. Qual é o diagnóstico?
Consumo simultâneo de plaquetas e fatores, com fibrinogênio reduzido, produtos de degradação muito elevados e sangramento difuso, em paciente com doença crítica desencadeante, caracteriza a coagulação intravascular disseminada, cujo tratamento é o da causa de base, com reposição guiada por sangramento e não apenas por valores laboratoriais. A púrpura imune cursa com plaquetopenia isolada. A trombocitopenia induzida por heparina causa trombose e não consome fibrinogênio, e a deficiência de vitamina K não reduz plaquetas nem fibrinogênio.
Homem de 55 anos com cirrose hepática apresenta epistaxe. Exames: INR 1,9, plaquetas 78.000/mm³, fibrinogênio 180 mg/dL. Qual a interpretação correta da hemostasia nesse paciente?
Na cirrose o fígado deixa de produzir tanto fatores pró-coagulantes quanto proteína C, proteína S e antitrombina, o que gera um reequilíbrio frágil: o INR mede apenas um lado dessa balança e não prediz sangramento nem protege contra trombose. Por isso não se corrige INR profilaticamente com plasma. Tratar o INR como anticoagulação plena e transfundir plasma antes do procedimento é a conduta que mais se vê e que a questão derruba. A vitamina K só ajuda quando há colestase com má absorção associada.
Mulher de 74 anos em uso de rivaroxabana por fibrilação atrial apresenta epistaxe posterior volumosa com PA 88/54 mmHg e hemoglobina 7,9 g/dL. Além das medidas locais e da reposição volêmica, qual a conduta hemostática mais adequada?
A rivaroxabana inibe diretamente o fator Xa, e em sangramento grave com instabilidade a reversão se faz com complexo protrombínico de quatro fatores ou com o antídoto específico andexanet alfa. Vitamina K é a resposta que mais engana, porque o INR do paciente costuma vir alargado e sugere antagonista da vitamina K, mas ela não tem efeito algum sobre inibidores diretos do fator Xa. Protamina reverte heparina, plasma fresco não é reversor específico e apenas sobrecarrega volume, e esperar a depuração é inaceitável diante de instabilidade hemodinâmica.
Paciente com epistaxe de repetição apresenta TTPa alargado, TP e INR normais, plaquetas normais e fibrinogênio normal. Qual o próximo passo na investigação?
TTPa alargado com TP normal aponta para a via intrínseca, e o teste de mistura é o passo que separa deficiência de fator, que corrige com plasma normal, de inibidor, que não corrige. A partir daí dosam-se os fatores VIII, IX e XI e o von Willebrand. Dosar fator VII é o erro conceitual que a questão cobra, pois esse fator pertence à via extrínseca e sua deficiência alarga o TP, não o TTPa. Coagulação intravascular disseminada cursaria com plaquetopenia e consumo de fibrinogênio, e vitamina K não corrige defeito da via intrínseca.
Mulher de 71 anos em uso de varfarina por fibrilação atrial apresenta epistaxe anterior de pequeno volume, que cessou após compressão digital. INR de 6,8, hemoglobina 12,4 g/dL, sem outros sangramentos e hemodinamicamente estável. Qual a conduta?
INR muito alargado com sangramento menor já controlado pede suspensão do anticoagulante e vitamina K por via oral, com reavaliação do INR: a correção é gradual e suficiente, sem expor a paciente ao risco trombótico de uma reversão total. O concentrado de complexo protrombínico é a alternativa tentadora para quem se assusta com o número, mas está reservado a sangramento grave, com instabilidade ou em sítio crítico. O plasma fresco corrige mal e sobrecarrega volume. Protamina reverte heparina, não antagonista da vitamina K. Manter a dose inalterada ignora o risco de novo sangramento com INR nessa faixa.
Mulher de 22 anos com epistaxes frequentes desde a infância, menorragia desde a menarca e sangramento prolongado após extração dentária. Plaquetas e TP normais, TTPa discretamente alargado. Qual o diagnóstico mais provável e o tratamento de primeira linha para sangramentos leves a moderados?
Sangramento mucocutâneo desde a infância, menorragia e sangramento pós-extração em mulher jovem, com plaquetas normais e TTPa discretamente alargado por queda secundária do fator VIII, compõem o quadro clássico da doença de von Willebrand tipo 1, cujo tratamento de primeira linha em sangramentos leves a moderados é desmopressina com antifibrinolítico. Hemofilia A é o distrator próximo, mas é ligada ao X, rara em mulheres e a forma grave produz hemartroses, não apenas sangramento de mucosa. Púrpura imune cursaria com plaquetopenia.
Homem de 27 anos com hemofilia A leve chega com epistaxe posterior volumosa. Está taquicárdico, com sangue escorrendo pela faringe. Qual a conduta terapêutica correta?
Sangramento significativo em hemofílico exige correção do defeito de coagulação: reposição de fator VIII somada às medidas locais, com desmopressina como alternativa em formas leves e sangramentos menores. Confiar apenas no tamponamento é o erro que a questão cobra, porque a hemostasia mecânica não se sustenta sem coágulo estável, e o paciente volta a sangrar assim que o tampão sai. Plaquetas estão normais na hemofilia, vitamina K não corrige deficiência congênita de fator, e o antifibrinolítico é adjuvante útil, jamais tratamento isolado.
Em uma criança com sangramento e coagulograma alterado, o teste da mistura (plasma do paciente com plasma normal, 1:1) corrige o TTPA alargado. O que essa correção indica?
O plasma normal fornece os fatores que faltam; se o tempo corrige, o problema é carência de fator e o passo seguinte é dosar fatores individualmente. Se não corrige, há um inibidor neutralizando também o fator do plasma adicionado — é justamente esse o cenário do anticoagulante lúpico e do inibidor anti-fator VIII, que enganam quem inverte a lógica do teste. Defeitos plaquetários e fibrinólise não alargam TTPA e não são avaliados por esse teste.
Criança de 3 anos internada por sepse meningocócica evolui com sangramento em sítios de punção, petéquias confluentes e livedo. Exames: plaquetas 42.000/mm3, TP e TTPA alargados, fibrinogênio 90 mg/dL, D-dímero muito elevado. Qual é o diagnóstico e o pilar do tratamento?
Consumo simultâneo de plaquetas e de fatores, com fibrinogênio baixo e D-dímero alto num paciente séptico, define a coagulação intravascular disseminada; ela é sempre secundária, e nenhum hemoderivado resolve enquanto o gatilho — aqui, a meningococcemia — não for tratado, cabendo plasma, crioprecipitado e plaquetas conforme o sangramento. A púrpura trombocitopênica trombótica engana pela plaquetopenia com microangiopatia, mas nela o TP, o TTPA e o fibrinogênio permanecem normais. A vitamina K não explica fibrinogênio baixo nem plaquetopenia.
Mulher de 62 anos em uso de varfarina por prótese valvar mecânica chega à Unidade de Pronto Atendimento com epistaxe volumosa e equimoses extensas. Iniciou sulfametoxazol-trimetoprima há cinco dias por infecção urinária. O INR é de 9,2 e a hemoglobina, de 10,8 g/dL. Está hemodinamicamente estável, com sangramento nasal ativo mas sem instabilidade. Não há sinais neurológicos. Assinale a conduta correta.
INR muito elevado com sangramento em uso de varfarina exige suspensão do anticoagulante e administração de vitamina K, reservando-se complexo protrombínico ou plasma para sangramento grave ou não controlado; a interação com sulfametoxazol-trimetoprima é causa clássica desse desequilíbrio. Manter a dose ignora a interação e o risco de sangramento maior. A protamina reverte heparina, não antagonistas da vitamina K. A transfusão de plaquetas não corrige a deficiência de fatores dependentes da vitamina K, que é o mecanismo em questão.
Mulher de 26 anos relata sangramento menstrual abundante desde a menarca, epistaxes frequentes na infância e sangramento prolongado após extração dentária. A mãe tem queixas semelhantes. Exames: plaquetas 240.000/mm³, tempo de protrombina normal, tempo de tromboplastina parcial ativada discretamente alargado, fator VIII discretamente reduzido e cofator de ristocetina reduzido. O hemograma mostra anemia microcítica. Assinale o diagnóstico mais provável.
Sangramento mucocutâneo desde a infância, herança com padrão autossômico, plaquetas normais, redução do cofator de ristocetina e queda discreta do fator VIII caracterizam a doença de von Willebrand, o distúrbio hemorrágico hereditário mais comum. Hemofilia B decorre da deficiência de fator IX, tem herança ligada ao X e predomina em homens, com sangramentos articulares. A púrpura trombocitopênica trombótica cursa com plaquetopenia, anemia hemolítica microangiopática e disfunção orgânica aguda. Coagulação intravascular disseminada crônica cursaria com consumo de fibrinogênio e produtos de degradação elevados, em contexto de doença de base.
Homem de 55 anos é internado em enfermaria com sepse de foco abdominal. Evolui com sangramento em locais de punção, petéquias e hematúria. Exames: plaquetas 42.000/mm³, tempo de protrombina e tempo de tromboplastina parcial ativada alargados, fibrinogênio de 90 mg/dL, D-dímero muito elevado e presença de esquizócitos no esfregaço. Está em uso de antibiótico e vasopressor. Assinale o diagnóstico mais provável e o pilar do tratamento.
Sepse com plaquetopenia, alargamento dos tempos de coagulação, consumo de fibrinogênio, D-dímero elevado e esquizócitos define coagulação intravascular disseminada, cujo tratamento fundamental é controlar a doença de base, com suporte transfusional guiado por sangramento e parâmetros laboratoriais. A púrpura trombocitopênica imune não altera fibrinogênio nem tempos de coagulação. A trombocitopenia induzida por heparina cursa com trombose e sem consumo de fibrinogênio. A deficiência de vitamina K não explica plaquetopenia, hipofibrinogenemia e esquizócitos.
Menina de 9 anos é internada com sepse por meningococo e evolui, em poucas horas, com piora do estado geral, sangramento em locais de punção venosa e surgimento de lesões purpúricas extensas com áreas de necrose em extremidades. Ao exame, apresenta hipotensão, extremidades frias e má perfusão periférica. Os exames mostram plaquetopenia de 32.000/mm³, alargamento do tempo de protrombina e do tempo de tromboplastina parcial, fibrinogênio reduzido e produtos de degradação da fibrina elevados. A hipótese diagnóstica mais provável é
Sangramento difuso com plaquetopenia, alargamento dos tempos de coagulação, consumo de fibrinogênio e elevação dos produtos de degradação da fibrina no contexto de sepse grave caracteriza coagulação intravascular disseminada, cujo tratamento é o controle do foco infeccioso e o suporte com hemocomponentes conforme o sangramento. A púrpura trombocitopênica imune não altera os tempos de coagulação nem consome fibrinogênio. A hemofilia adquirida alarga isoladamente o tempo de tromboplastina parcial. A deficiência hereditária de proteína C manifesta-se classicamente no período neonatal com púrpura fulminante.
Mulher de 62 anos, com fibrilação atrial em uso de varfarina, é atendida no pronto-socorro após queda com trauma craniano. Ela está lúcida e orientada, sem déficits neurológicos. Ao exame: PA 142x86 mmHg, FC 78 bpm irregular, escoriação frontal, Glasgow 15, pupilas isocóricas, sem sinais de fratura. Exames: INR de 5,8, hemoglobina 12,8 g/dL, plaquetas normais. Tomografia de crânio evidencia hematoma subdural agudo de pequeno volume, sem desvio de linha média. A conduta imediata correta quanto à anticoagulação é:
Hemorragia intracraniana em paciente anticoagulada com INR muito elevado exige reversão rápida com complexo protrombínico associado a vitamina K, pois a expansão do hematoma é a principal ameaça imediata à vida. Suspender a varfarina e aguardar a normalização espontânea leva dias e permite expansão do sangramento. Vitamina K oral isolada tem início de ação lento. Manter a anticoagulação plena diante de hemorragia intracraniana ativa é conduta potencialmente fatal.
Mulher de 33 anos é atendida em ambulatório com sangramentos menstruais volumosos desde a adolescência, epistaxes frequentes e sangramento excessivo após extração dentária. Ela tem mãe com queixas semelhantes. Ao exame: palidez discreta, sem petéquias, sem visceromegalias, sem adenomegalias, exame físico sem outras alterações. Exames: hemoglobina 10,2 g/dL, plaquetas 240.000/mm3, tempo de protrombina normal, tempo de tromboplastina parcial ativada discretamente alargado, tempo de sangramento prolongado, dosagem do fator VIII discretamente reduzida e atividade do cofator de ristocetina reduzida. A hipótese mais provável é:
Sangramento mucocutâneo hereditário com plaquetas normais, tempo de sangramento prolongado, tempo de tromboplastina parcial discretamente alargado e redução da atividade do cofator de ristocetina caracteriza doença de von Willebrand, o distúrbio hemorrágico hereditário mais frequente. Hemofilia A cursa com hemartroses e afeta predominantemente homens. Púrpura trombocitopênica imune cursa com plaquetopenia. Coagulação intravascular disseminada altera o coagulograma e consome fibrinogênio e plaquetas.
Homem de 58 anos é internado por sepse abdominal e evolui com sangramento em sítios de punção, hematúria e equimoses difusas. Ao exame: PA 88x54 mmHg com noradrenalina, FC 124 bpm, sangramento persistente em sítios de punção venosa, equimoses extensas, sem petéquias isoladas. Exames: plaquetas 42.000/mm3, tempo de protrombina e tempo de tromboplastina parcial ativada alargados, fibrinogênio 90 mg/dL, dímero D muito elevado, esfregaço com esquizócitos, hemoglobina 8,4 g/dL. A conduta correta é:
Coagulação intravascular disseminada com consumo de plaquetas e fibrinogênio, alargamento das provas de coagulação e dímero D muito elevado, em contexto de sepse, tem como tratamento essencial o controle agressivo da causa de base, associado à reposição de hemocomponentes guiada pelo sangramento e pelos parâmetros laboratoriais. Anticoagulação plena como primeira medida em paciente com sangramento ativo é perigosa. Repor apenas hemácias não corrige o consumo de fatores. Ignorar a infecção perpetua o processo.
Mulher de 25 anos é atendida em ambulatório para avaliação pré-operatória de cirurgia eletiva. Ela relata sangramentos menstruais volumosos e equimoses fáceis desde a adolescência, sem internações prévias. Ao exame: sem palidez importante, equimoses em membros inferiores, sem petéquias, sem visceromegalias. Exames: hemoglobina 11,8 g/dL, plaquetas 260.000/mm3, tempo de protrombina normal, tempo de tromboplastina parcial ativada alargado que corrige com a mistura com plasma normal, dosagem de fator VIII reduzida, atividade do fator de von Willebrand normal. A hipótese mais provável é:
Alargamento isolado do tempo de tromboplastina parcial que corrige com a mistura com plasma normal, redução isolada do fator VIII e atividade normal do fator de von Willebrand caracteriza deficiência de fator VIII, compatível com hemofilia A leve em mulher portadora sintomática. Doença de von Willebrand cursaria com atividade reduzida desse fator. Coagulação intravascular disseminada altera múltiplos parâmetros. Inibidor adquirido não corrige com a mistura com plasma normal.
Homem de 34 anos, com hemofilia A grave, é atendido no pronto-socorro após trauma craniano leve durante partida de futebol, há duas horas. Ele está lúcido, sem déficits neurológicos, com cefaleia leve. Ao exame: PA 124x76 mmHg, FC 84 bpm, Glasgow 15, pupilas isocóricas, sem sinais de fratura, escoriação frontal. Exames: hemoglobina 13,8 g/dL, plaquetas normais, tempo de tromboplastina parcial ativada alargado, tempo de protrombina normal. A tomografia de crânio ainda não foi realizada e há disponibilidade de fator de reposição no serviço. A conduta correta é:
Em hemofilia grave com trauma craniano, o fator de reposição deve ser administrado imediatamente, antes de qualquer exame de imagem, pois o sangramento intracraniano pode evoluir rapidamente e o atraso aumenta a mortalidade e a sequela neurológica. Aguardar a tomografia retarda a única medida capaz de conter o sangramento. Liberar o paciente sem exames é conduta perigosa. Plasma fresco congelado não atinge níveis adequados do fator e não substitui o concentrado específico.
Mulher de 62 anos, em uso de anticoagulante oral direto por fibrilação atrial, é atendida no pronto-socorro com sangramento digestivo alto volumoso e instabilidade hemodinâmica. Ao exame: PA 84x52 mmHg, FC 128 bpm, palidez intensa, hematêmese ativa, extremidades frias, tempo de enchimento capilar de 4 segundos. Exames: hemoglobina 6,4 g/dL, plaquetas normais, creatinina 1,2 mg/dL, função hepática normal. A última dose do anticoagulante foi tomada há oito horas e há disponibilidade do agente reversor específico no serviço de atendimento. A conduta correta é:
Sangramento maior com instabilidade hemodinâmica em uso de anticoagulante oral direto exige suporte com hemoderivados, administração do agente reversor específico quando disponível e controle endoscópico do foco. Aguardar a eliminação natural do fármaco em paciente em choque é inaceitável. Vitamina K reverte antagonistas da vitamina K, não os anticoagulantes diretos. Manter a anticoagulação plena diante de hemorragia ativa com choque prioriza equivocadamente o risco embólico sobre a ameaça imediata à vida.
Homem de 55 anos é atendido no pronto-socorro com epistaxe volumosa e equimoses há dois dias. Ele tem cirrose hepática por álcool, com abstinência recente. Ao exame: icterícia, PA 108x66 mmHg, FC 96 bpm, sangramento nasal ativo, equimoses em membros, ascite discreta, circulação colateral abdominal, sem asterixe. Exames: plaquetas 62.000/mm3, tempo de protrombina alargado com relação normalizada internacional elevada, fibrinogênio 120 mg/dL, hemoglobina 9,8 g/dL, albumina reduzida, bilirrubinas elevadas, sem sinais de infecção ativa. A conduta correta é:
Na cirrose, a hemostasia encontra-se em equilíbrio precário, com redução simultânea de fatores pró e anticoagulantes, de modo que a relação normalizada internacional não prediz bem o risco hemorrágico, sendo a conduta controlar localmente o sangramento e repor hemocomponentes guiado pelo sangramento e pelos parâmetros, considerando vitamina K. Transfusão de plasma de rotina não corrige o risco e causa sobrecarga. Anticoagulação em sangramento ativo é contraindicada. Aguardar sem intervir é inaceitável.
Gestante de 28 anos, com 34 semanas, com doença de von Willebrand tipo 1 diagnosticada na adolescência, comparece ao ambulatório de alto risco para planejamento do parto. Ela relata epistaxes frequentes na infância e sangramento aumentado após extração dentária, sem episódios graves na gestação atual. Está com pressão arterial de 114x72 mmHg, sem sangramento ativo e com crescimento fetal adequado. Os exames mostram elevação fisiológica dos níveis do fator de von Willebrand em relação ao pré-gestacional, ainda dentro de faixa limítrofe. A conduta correta inclui
Na doença de von Willebrand, os níveis do fator se elevam na gestação, mas caem rapidamente após o parto, período de maior risco de hemorragia, exigindo planejamento do parto em serviço com hemoterapia, monitorização dos níveis no terceiro trimestre e previsão de profilaxia no periparto e no puerpério. Dispensar o planejamento ignora a queda pós-parto. Cesariana eletiva universal não é indicada. Aguardar sangramento clínico para avaliar é conduta reativa e insegura.
Mulher, 27 anos, com doença de von Willebrand tipo 1, história de menorragia e sangramento prolongado após extração dentária, chega com 37 semanas para planejamento do parto. Está assintomática, PA 116/72 mmHg, plaquetas 230.000/mm³ (VR 150.000–450.000), TTPa discretamente alargado. Deseja parto vaginal e analgesia. A equipe define a conduta periparto e o manejo do risco hemorrágico no pós-parto imediato e tardio. Qual a conduta correta?
Dosar o fator de von Willebrand e o fator VIII no 3º trimestre, planejar reposição de concentrado ou uso de desmopressina conforme os níveis alcançados, evitar parto instrumentado e coleta de sangue de couro cabeludo fetal e manter vigilância para hemorragia pós-parto tardia, que ocorre quando os fatores caem após o parto, é a conduta correta. Contraindicar o parto vaginal com anestesia geral obrigatória é excessivo, pois a via se define por indicação obstétrica e o bloqueio é possível com níveis adequados de fator. Dispensar qualquer avaliação por confiar na elevação fisiológica dos fatores é arriscado, pois a elevação é variável e regride rapidamente no puerpério. Reservar plasma para perdas acima de 1.000 mL é conduta reativa e insuficiente. Iniciar heparina profilática sem avaliação hemostática pode agravar o sangramento.
Mulher, 28 anos, portadora de hemofilia A, com atividade de fator VIII de 28% fora da gestação, está com 34 semanas. O feto é do sexo masculino, com 50% de chance de ser afetado. PA 116/72 mmHg, plaquetas normais, TTPa discretamente alargado. A equipe planeja o parto e discute as medidas para reduzir riscos hemorrágicos maternos e neonatais durante o trabalho de parto e no pós-parto imediato. Qual conduta é a correta?
A conduta correta é dosar o fator VIII no 3º trimestre, planejar reposição ou uso de desmopressina se os níveis forem insuficientes, evitar parto instrumentado, sobretudo o vácuo-extrator, e a coleta de sangue de couro cabeludo fetal pelo risco de hemorragia no recém-nascido potencialmente afetado, além de vigiar a hemorragia pós-parto tardia, que ocorre quando os fatores caem após o parto. Indicar cesariana obrigatória não é necessário, pois a via se define por indicação obstétrica. O fórceps é justamente um dos procedimentos a evitar. A coleta de sangue de couro cabeludo fetal é contraindicada nesse contexto. Afirmar que a gestação normaliza o fator VIII e elimina o risco é impreciso, pois a elevação é variável e regride rapidamente no puerpério.
Mulher, 76 anos, com estenose aórtica grave, apresenta epistaxes recorrentes e equimoses fáceis há 6 meses. PA 132/78 mmHg, FC 74 bpm. Hemoglobina 10,2 g/dL (VR 12–16), plaquetas de 220.000/mm³, tempo de protrombina e tempo de tromboplastina parcial ativada normais. Não usa antiagregantes ou anticoagulantes; investigação otorrinolaringológica sem lesão local identificada. Qual a explicação mais provável para o distúrbio hemostático?
O fluxo turbulento pela valva estenótica cliva os multímeros de alto peso molecular do fator de von Willebrand, gerando doença de von Willebrand adquirida com sangramento mucocutâneo e provas de coagulação convencionais normais, quadro que costuma resolver após a troca valvar. A trombocitopenia por fármacos exigiria plaquetopenia, ausente com 220.000/mm³. A deficiência de vitamina K prolongaria o tempo de protrombina. A coagulação intravascular disseminada cursaria com consumo de fatores, plaquetopenia e alteração dos tempos. A hemofilia adquirida prolongaria o tempo de tromboplastina parcial ativada, também normal aqui.
Mulher, 55 anos, internada na UTI por sepse abdominal, apresenta sangramento em mucosas e petéquias difusas. Exame: PA 92/56 mmHg com noradrenalina, sangramento por sítios de punção. Plaquetas 42.000/mm³; INR 2,2; TTPA alargado; fibrinogênio 80 mg/dL; dímero D muito elevado; esquizócitos presentes no esfregaço. Bilirrubina 2,4 mg/dL; creatinina 2,1 mg/dL. Sem uso prévio de anticoagulantes e sem hepatopatia conhecida. Qual a hipótese diagnóstica e a conduta?
Consumo simultâneo de plaquetas e fatores, com fibrinogênio baixo, dímero D muito elevado e esquizócitos, em paciente séptica com sangramento, caracteriza coagulação intravascular disseminada, cujo tratamento fundamental é controlar a causa de base e repor hemocomponentes guiado pelo sangramento e pelos níveis laboratoriais. Trombocitopenia induzida por heparina cursa com trombose e não com consumo de fibrinogênio e prolongamento importante do INR. Púrpura trombocitopênica imune cursa com plaquetopenia isolada e coagulograma normal. Hemofilia adquirida prolonga o TTPA isoladamente, sem consumo de fibrinogênio e plaquetas. Deficiência de vitamina K prolonga o INR sem plaquetopenia, hipofibrinogenemia e esquizócitos.
Homem, 71 anos, internado na UTI, apresenta sangramento digestivo alto volumoso. Está em uso de anticoagulante oral direto inibidor do fator Xa, com última dose há 6 horas. Exame: PA 84/50 mmHg, FC 126 bpm, melena e hematêmese, palidez importante. Hemoglobina 6,4 g/dL; plaquetas 180.000/mm³; INR 1,6; creatinina 1,5 mg/dL. Endoscopia disponível. A instituição dispõe de complexo protrombínico e de agente de reversão específico. Qual a conduta correta?
Sangramento maior em uso de inibidor direto do fator Xa exige suspensão do fármaco, suporte hemodinâmico com transfusão conforme a perda, uso do agente de reversão específico quando disponível e controle endoscópico da fonte de sangramento. A vitamina K reverte antagonistas da vitamina K, não os anticoagulantes orais diretos. O plasma fresco congelado não reverte efetivamente esses fármacos e causa sobrecarga volêmica. Manter o anticoagulante em sangramento com instabilidade é inaceitável. Aguardar a depuração espontânea por 24 horas em paciente hipotenso com hemoglobina de 6,4 g/dL e função renal alterada é conduta que pode ser fatal.
Menino, 5 anos, é admitido no pronto-socorro com febre alta há 12 horas, prostração e lesões purpúricas de rápida progressão em tronco e membros. Exame: PA 70/40 mmHg, FC 170 bpm, FR 40 ipm, T 39,5 °C, tempo de enchimento capilar de 5 segundos, extremidades frias. Plaquetas 38.000/mm³; tempo de protrombina e TTPA alargados; fibrinogênio 90 mg/dL (VR 200–400); D-dímero muito elevado. Qual a alteração hematológica presente e o pilar do seu tratamento?
Plaquetopenia com alargamento das provas de coagulação, consumo de fibrinogênio e D-dímero elevado em criança com choque séptico e púrpura fulminante define coagulação intravascular disseminada, cujo tratamento essencial é controlar a infecção com antibiótico e suporte hemodinâmico, repondo plasma, crioprecipitado e plaquetas conforme o sangramento. A púrpura trombocitopênica imune não altera o coagulograma nem consome fibrinogênio. A púrpura trombocitopênica trombótica cursa com esquistócitos, febre e alteração neurológica, com coagulograma habitualmente normal. A púrpura de Henoch-Schönlein tem plaquetas normais e púrpura palpável em membros inferiores. A síndrome hemolítico-urêmica cursa com anemia microangiopática e insuficiência renal, sem consumo de fibrinogênio.
Mulher, 24 anos, refere sangramento menstrual volumoso desde a menarca, com duração de oito dias, coágulos e necessidade de troca horária de absorvente. Relata ainda epistaxes frequentes na infância e sangramento prolongado após extração dentária. Hb 9,6 g/dL (VR 12–16) e ferritina 5 ng/mL (VR 15–150). Ultrassonografia transvaginal normal, TSH normal e beta-hCG negativo. Mãe com queixas menstruais semelhantes. Qual investigação adicional é prioritária?
Sangramento volumoso desde a menarca, epistaxes recorrentes, sangramento prolongado após procedimento dentário e história familiar compõem o perfil clássico de distúrbio hemorrágico hereditário, sendo a doença de von Willebrand a mais frequente, o que torna prioritária a avaliação hemostática. A histeroscopia investiga causa estrutural, improvável em jovem com ultrassonografia normal e sangramento desde a menarca. A dosagem de hormônio antimülleriano e de androgênios avalia reserva ovariana e hiperandrogenismo, sem relação com o quadro. A ressonância para adenomiose é pouco plausível nessa idade e com útero normal. A colonoscopia investiga sangramento digestivo, não relatado pela paciente.
Mulher, 23 anos, com menorragia desde a menarca e epistaxes frequentes, além de sangramento prolongado após extração dentária. Mãe com história semelhante. PA 108x66 mmHg, FC 88 bpm, sem visceromegalias. Exames: hemoglobina 10,2 g/dL (VR 12–16); plaquetas 245.000 por milímetro cúbico; tempo de protrombina normal; tempo de tromboplastina parcial de 42 segundos (VR 25–35); antígeno de von Willebrand reduzido; atividade de cofator de ristocetina reduzida. Qual o tratamento indicado para procedimentos de pequeno porte?
Na doença de von Willebrand do tipo 1, a desmopressina promove liberação do fator armazenado no endotélio e é a terapia de escolha para procedimentos de pequeno porte, com antifibrinolítico como adjuvante em sangramento de mucosa. A transfusão de plaquetas não corrige o defeito de adesão em paciente com contagem normal. O fator IX trata hemofilia B, doença diferente, com padrão de herança e fisiopatologia distintos. A vitamina K não influencia a síntese do fator de von Willebrand. O anticoncepcional combinado ajuda no controle da menorragia crônica, mas não fornece hemostasia adequada para procedimentos.
Mulher, 74 anos, em uso de varfarina por fibrilação atrial, chega com hemorragia digestiva alta e vômitos com sangue vivo há 3 horas. PA 86x50 mmHg, FC 124 bpm, FR 24 ipm, mucosas descoradas. Exames: hemoglobina 7,2 g/dL (VR 12–16); razão normalizada internacional de 6,8; plaquetas 190.000 por milímetro cúbico; creatinina 1,2 mg/dL; ureia elevada. Assinale a conduta para reversão da anticoagulação.
O sangramento maior com razão normalizada internacional de 6,8 exige reversão imediata com complexo protrombínico, que age em minutos, associado a vitamina K endovenosa para sustentar o efeito, já que o concentrado tem meia-vida curta. A vitamina K oral isolada leva horas a fazer efeito e é insuficiente na hemorragia com instabilidade. Apenas suspender a varfarina é conduta para elevação assintomática da razão. A transfusão de plaquetas não corrige o defeito de fatores em paciente com contagem normal. A protamina reverte heparina, e não antagonista da vitamina K.
Mulher, 72 anos, sem antecedente hemorrágico pessoal ou familiar, apresenta equimoses extensas e hematomas musculares espontâneos há 3 semanas. PA 118x72 mmHg, FC 92 bpm. Exames: plaquetas 240.000 por milímetro cúbico; tempo de protrombina normal; tempo de tromboplastina parcial de 76 segundos (VR 25–35), que não corrige na mistura com plasma normal; fator VIII com atividade de 3%; fator de von Willebrand normal. Qual o diagnóstico?
A hemofilia A adquirida é o diagnóstico, definida por sangramento de início recente em paciente idosa sem história prévia, tempo de tromboplastina parcial alargado que não corrige no teste de mistura, indicando presença de inibidor, e atividade de fator VIII muito reduzida. A hemofilia congênita corrigiria na mistura com plasma normal e teria história desde a infância, além de acometer sobretudo homens. A doença de von Willebrand adquirida cursaria com fator de von Willebrand reduzido, aqui normal. A deficiência de vitamina K alarga primeiro o tempo de protrombina. A coagulação intravascular disseminada alteraria plaquetas e fibrinogênio.
Mulher, 54 anos, iniciou varfarina em dose de ataque há 4 dias por trombose venosa profunda, sem heparina concomitante. Apresenta lesões dolorosas em mamas e coxas, que evoluíram de eritema para placas violáceas com bolhas hemorrágicas. PA 122x76 mmHg, FC 94 bpm, T 37,0 °C. Razão normalizada internacional de 3,6; plaquetas 210.000 por milímetro cúbico; fibrinogênio normal; dímero D elevado. Qual o mecanismo do quadro?
A necrose cutânea por varfarina decorre da queda rápida da proteína C, anticoagulante natural de meia-vida curta, antes da redução dos fatores procoagulantes dependentes de vitamina K, gerando estado pró-trombótico transitório com trombose da microcirculação em áreas ricas em tecido adiposo. A reação alérgica mediada por imunoglobulina E produziria urticária ou anafilaxia, e não necrose. A vasculite leucocitoclástica cursaria com púrpura palpável e achados histológicos próprios. A trombocitopenia induzida por heparina é afastada pela ausência de heparina e pelas plaquetas normais. A coagulação intravascular disseminada alteraria fibrinogênio e plaquetas.
Homem, 76 anos, em uso de dabigatrana por fibrilação atrial, sofreu queda com traumatismo cranioencefálico há 2 horas. PA 158x92 mmHg, FC 78 bpm. Escala de coma de Glasgow de 13, com anisocoria incipiente. Tomografia com hematoma subdural agudo de 12 mm e desvio de linha média de 6 mm. Exames: hemoglobina 12,8 g/dL; plaquetas 210.000; creatinina 1,4 mg/dL; última dose do anticoagulante há 6 horas. Qual a conduta para reversão?
A dabigatrana tem antídoto específico, o idarucizumabe, indicado em sangramento com risco de vida como o hematoma subdural com desvio de linha média, devendo ser administrado imediatamente e acompanhado de avaliação neurocirúrgica. A vitamina K reverte antagonistas da vitamina K, sem efeito sobre inibidores diretos da trombina. A protamina reverte heparina. O plasma fresco congelado não neutraliza o inibidor direto e apenas gera sobrecarga volêmica. Aguardar a depuração espontânea em paciente com injúria expansiva e deterioração neurológica é conduta inaceitável.
Homem, 71 anos, internado há 3 semanas em terapia intensiva por pneumonia grave, em uso prolongado de antibióticos de amplo espectro e com nutrição enteral irregular. Apresenta sangramento por punções e hematúria há 2 dias. PA 118x72 mmHg, FC 92 bpm. Exames: plaquetas 190.000 por milímetro cúbico; tempo de protrombina muito alargado; tempo de tromboplastina parcial discretamente alargado; fibrinogênio normal; função hepática preservada. Qual a conduta?
A deficiência adquirida de vitamina K, favorecida por antibióticos de amplo espectro que reduzem a flora intestinal e por aporte nutricional irregular, alarga sobretudo o tempo de protrombina com fibrinogênio e função hepática normais, e o tratamento é a reposição parenteral da vitamina, com plasma se houver sangramento grave. A transfusão de plaquetas é inútil com contagem normal. A heparina agravaria o sangramento ativo. O crioprecipitado é desnecessário com fibrinogênio normal. Suspender a nutrição enteral piora o aporte de vitaminas e não corrige a coagulopatia.
Homem, 28 anos, com hemofilia A grave, apresenta apendicite aguda com indicação cirúrgica. Exame: T 38,0 °C, FC 104 bpm, PA 118x72 mmHg, dor e defesa em fossa ilíaca direita. Hemoglobina de 13,2 g/dL; plaquetas normais; tempo de tromboplastina parcial ativada prolongado com tempo de protrombina normal. Atividade do fator VIII inferior a 1%; sem inibidores conhecidos previamente documentados. Qual a conduta mais adequada?
Na hemofilia A grave, a cirurgia exige reposição de fator VIII para elevar a atividade a níveis hemostáticos antes do procedimento e mantê-la no pós-operatório por período adequado à cicatrização, com monitorização dos níveis e pesquisa de inibidores, em conjunto com o hematologista, podendo o ácido tranexâmico ser usado como adjuvante. A transfusão de plaquetas não corrige deficiência de fator de coagulação em paciente com contagem normal. A vitamina K corrige deficiência de fatores dependentes dela, e o tempo de protrombina está normal. Adiar indefinidamente a cirurgia em apendicite aguda expõe a perfuração e peritonite. O ácido tranexâmico isolado é insuficiente para hemostasia cirúrgica em deficiência grave de fator VIII.
Mulher, 27 anos, com história de epistaxes frequentes, menorragia e sangramento prolongado após extração dentária, será submetida a colecistectomia eletiva. Exame: PA 118x72 mmHg, FC 76 bpm, sem visceromegalias, sem petéquias. Plaquetas de 240.000/mm³; tempo de protrombina normal; tempo de tromboplastina parcial ativada discretamente alargado. Investigação hematológica confirma doença de von Willebrand tipo 1. Qual a conduta perioperatória mais adequada?
Na doença de von Willebrand tipo 1, a desmopressina promove liberação do fator de von Willebrand e do fator VIII armazenados no endotélio, sendo a estratégia perioperatória de escolha após teste de resposta, associada a antifibrinolítico como o ácido tranexâmico e, quando necessário, a concentrado contendo fator de von Willebrand. A transfusão de plaquetas não corrige o defeito, pois a contagem é normal e o distúrbio é qualitativo da adesão plaquetária. Não adotar medidas expõe a sangramento perioperatório significativo. A vitamina K corrige deficiência de fatores dependentes dela, o que não corresponde ao mecanismo. Adiar indefinidamente é desnecessário, pois existe profilaxia eficaz e bem estabelecida.
Recém-nascido a termo, com sepse por Escherichia coli, apresenta no terceiro dia sangramento por pontos de punção, hematúria e equimoses. FC 178 bpm, PA 42x24 mmHg com noradrenalina, T 35,4 °C. Plaquetas 32.000/mm3 (VR 150.000 a 450.000); INR 2,8 (VR até 1,2); tempo de tromboplastina parcial ativada alargado; fibrinogênio 62 mg/dL (VR 150 a 300); dímero D muito elevado. Qual a conduta hematológica mais adequada?
Tratar a causa de base e repor hemocomponentes conforme o defeito, com plasma fresco para os fatores, crioprecipitado para o fibrinogênio de 62 mg/dL e plaquetas pelo sangramento ativo, é a conduta na coagulação intravascular disseminada da sepse neonatal. A heparinização plena não é indicada na forma hemorrágica e agravaria o sangramento. A vitamina K isolada corrige a doença hemorrágica do recém-nascido, que não consome fibrinogênio nem eleva dímero D. Transfundir apenas hemácias não corrige a coagulopatia de consumo. O ácido tranexâmico isolado não substitui a reposição de fatores e não trata a causa.
Mulher, 68 anos, em uso de varfarina por fibrilação atrial, iniciou sulfametoxazol-trimetoprim há 5 dias por infecção urinária. Chega com epistaxe de pequeno volume, já cessada, e equimoses nos braços. Exame: PA 128x78 mmHg, FC 84 bpm, sem sangramento ativo, sem sinais de instabilidade e sem déficit neurológico. Laboratório: INR de 8,4 (alvo 2,0-3,0); hemoglobina 12,6 g/dL (VR 12-16). Qual a conduta mais adequada?
A conduta é suspender a varfarina e administrar vitamina K por via oral, com recontrole do INR em 24 horas: INR acima de 8 sem sangramento maior é conduzido dessa forma, e o sulfametoxazol-trimetoprim é interação clássica que potencializa a anticoagulação. O complexo protrombínico com plasma é reservado a sangramento grave ou a necessidade de reversão imediata para procedimento, situações não presentes. Manter a dose e repetir em 7 dias expõe a paciente a hemorragia maior. A protamina reverte heparina, não varfarina. Transfundir hemácias e plaquetas não corrige a coagulopatia por deficiência funcional dos fatores dependentes de vitamina K, e a hemoglobina está normal.
Mulher, 66 anos, internada por trombose venosa profunda proximal, está em uso de heparina não fracionada em infusão contínua com bolus inicial ajustado ao peso. Pesa 68 kg. Creatinina 2,8 mg/dL (VR 0,6–1,1), motivo pelo qual se optou pela heparina não fracionada. Plaquetas 210.000/mm³ (VR 150.000–450.000); hemoglobina 11,8 g/dL (VR 12–16). Não há sangramento ativo. Acerca da monitorização desse tratamento, assinale a alternativa INCORRETA.
A afirmação incorreta é a que elege o tempo de protrombina com RNI para ajustar a heparina: esse exame monitora antagonistas da vitamina K, como a varfarina, e não a heparina não fracionada. Utilizar o tempo de tromboplastina parcial ativada para ajuste da infusão está correto e é a prática habitual. Recorrer à atividade anti-Xa quando o tempo de tromboplastina é pouco confiável, como na presença de anticoagulante lúpico ou de elevação de fatores de fase aguda, também é correto. Monitorar plaquetas pelo risco de trombocitopenia induzida por heparina é conduta padrão. Preferir heparina não fracionada em insuficiência renal é adequado, pois sua depuração não é predominantemente renal.
Mulher, 67 anos, com fibrilação atrial, mantinha RNI estável entre 2,2 e 2,8 com varfarina 5 mg/dia nos últimos dois anos. Há 7 dias iniciou tratamento para infecção urinária. Retorna com equimoses em membros e gengivorragia, sem sangramento volumoso. Exame: PA 128/76 mmHg, FC 78 bpm, equimoses em antebraços e coxas. RNI atual de 7,8; hemoglobina 12,0 g/dL (VR 12–16); plaquetas 244.000/mm³ (VR 150.000–450.000). Qual o fármaco mais provavelmente responsável?
O sulfametoxazol-trimetoprima é interação clássica e potente com a varfarina, pois inibe a isoenzima CYP2C9 responsável pelo metabolismo do isômero mais ativo e ainda desloca o fármaco da ligação proteica, elevando o RNI de forma marcada, como neste caso de 7,8. A nitrofurantoína não tem essa interação e o mecanismo proposto de redução de absorção elevando o RNI é internamente contraditório. A rifampicina é indutora enzimática e reduz o efeito da varfarina, diminuindo o RNI. A fosfomicina em dose única não tem interação relevante com a varfarina. A carbamazepina é indutora enzimática, e não inibidora, portanto também reduziria o RNI.
Homem, 72 anos, em uso de varfarina por prótese valvar biológica e fibrilação atrial, comparece a consulta de rotina assintomático. Nega qualquer sangramento, incluindo gengivorragia, epistaxe, hematúria ou melena. Exame: sem equimoses, PA 132/80 mmHg, FC 72 bpm, sem sinais de sangramento ativo. RNI de 5,4; hemoglobina 13,6 g/dL (VR 13,5–17,5); plaquetas 236.000/mm³ (VR 150.000–450.000). Alvo terapêutico definido entre 2,0 e 3,0. Qual a conduta?
Com RNI entre 4,5 e 10 sem sangramento, a conduta recomendada é suspender uma a duas doses de varfarina, reavaliar o RNI e retomar em dose ajustada, sem administração rotineira de vitamina K, que aumenta o risco de resistência temporária ao reanticoagular. O complexo protrombínico é reservado a sangramento grave ou necessidade de reversão urgente para procedimento. O plasma fresco congelado tem as mesmas indicações restritas e ainda acrescenta risco de sobrecarga volêmica. Manter a dose e reavaliar apenas em trinta dias deixa o paciente exposto por semanas a um RNI perigoso. Vitamina K endovenosa em dose alta com suspensão prolongada provoca reversão excessiva e dificulta a reanticoagulação em portador de fibrilação atrial.
Homem, 33 anos, assintomático, realiza avaliação pré-operatória para hernioplastia inguinal eletiva. Nega sangramento em extrações dentárias, cirurgias prévias ou histórico familiar de sangramento. Exame físico sem petéquias, equimoses ou hemartroses. RNI 1,0; tempo de tromboplastina parcial ativada de 62 segundos (VR 25–35); plaquetas 268.000/mm³ (VR 150.000–450.000); fibrinogênio normal. O teste de mistura com plasma normal corrige integralmente o tempo prolongado. Qual a conduta?
A correção integral do tempo de tromboplastina parcial ativada no teste de mistura indica deficiência de fator, e não presença de inibidor; o passo correto é dosar os fatores da via intrínseca, lembrando que a deficiência de fator XII prolonga muito o exame sem causar sangramento, o que se ajusta a um paciente sem história hemorrágica. Cancelar definitivamente a cirurgia é precipitado antes de esclarecer a causa. Transfundir plasma profilaticamente expõe o paciente a riscos transfusionais sem indicação definida. A vitamina K corrige deficiências da via extrínseca e comum, refletidas no RNI, que está normal. Pesquisar anticoagulante lúpico seria a conduta se o teste de mistura não corrigisse, pois inibidores não são corrigidos pelo plasma normal.
Homem, 29 anos, com hemofilia A grave tratada sob demanda na infância, apresenta dor crônica e limitação progressiva do joelho esquerdo há 6 anos, com episódios repetidos de sangramento na mesma articulação. Exame: joelho esquerdo com deformidade em flexo de 20 graus, crepitação, atrofia de quadríceps e amplitude de movimento reduzida. Radiografia mostra redução do espaço articular, cistos subcondrais e irregularidade das superfícies. Fator VIII menor que 1%. Qual a conduta mais adequada?
A articulação-alvo com artropatia estabelecida exige abordagem combinada: profilaxia com concentrado de fator para interromper o ciclo de sangramentos, fisioterapia dirigida ao fortalecimento e à amplitude, e avaliação especializada para sinovectomia ou artroplastia conforme o estágio. A imobilização gessada prolongada agrava a atrofia muscular e a rigidez articular. Anti-inflamatórios não esteroidais convencionais inibem a função plaquetária e aumentam o risco de sangramento nesses pacientes. A infiltração de corticoide sem cobertura com fator expõe a hemartrose iatrogênica. Afirmar que não há tratamento eficaz é incorreto, pois profilaxia e reabilitação alteram a evolução e a artroplastia melhora função e dor.
Homem, 76 anos, em uso de varfarina por fibrilação atrial, sofre queda da própria altura e chega ao pronto-socorro com rebaixamento do nível de consciência. Exame: Glasgow 11, anisocoria à direita, PA 168/94 mmHg, FC 62 bpm. Tomografia de crânio mostra hematoma subdural agudo com desvio de linha média de 8 mm, com indicação cirúrgica imediata. RNI de 4,2; plaquetas 224.000/mm³ (VR 150.000–450.000); hemoglobina 12,8 g/dL (VR 13,5–17,5). Qual a conduta de reversão?
Sangramento intracraniano com necessidade cirúrgica imediata em paciente anticoagulado exige reversão rápida: o concentrado de complexo protrombínico repõe em minutos os fatores dependentes de vitamina K, e a vitamina K endovenosa é associada para sustentar a reversão, já que a meia-vida dos fatores repostos é curta. A vitamina K isolada leva horas para agir e é insuficiente como medida única na emergência. O plasma fresco congelado é mais lento, exige grandes volumes e não é mais rápido que o complexo protrombínico. Suspender a varfarina e aguardar é inaceitável diante de desvio de linha média. A transfusão de plaquetas não reverte antagonistas da vitamina K e não corrige o RNI.
Homem, 34 anos, de ascendência judaica asquenaze, apresentou sangramento prolongado após extração dentária e após amigdalectomia na infância, mas nunca teve hemartrose ou hematoma muscular espontâneo. Um irmão tem história semelhante. Exame físico normal, sem petéquias ou equimoses. RNI 1,0; tempo de tromboplastina parcial ativada de 52 segundos (VR 25–35), que corrige no teste de mistura; plaquetas 268.000/mm³; fator VIII e fator IX normais; fator de von Willebrand normal. Qual o diagnóstico?
Prolongamento isolado do tempo de tromboplastina parcial ativada que corrige no teste de mistura, com fator VIII, fator IX e fator de von Willebrand normais, em paciente de ascendência judaica asquenaze com sangramento após procedimentos em áreas de alta atividade fibrinolítica, como boca e orofaringe, aponta para deficiência de fator XI. A hemofilia A leve exigiria fator VIII reduzido, aqui normal. A doença de von Willebrand tipo 2 cursaria com alteração do fator de von Willebrand e da agregação à ristocetina. A deficiência de fator XII prolonga o exame, mas não causa sangramento, e este paciente sangrou em dois procedimentos. A hemofilia adquirida não corrigiria no teste de mistura e teria início na vida adulta sem padrão familiar.
Paciente usa varfarina e inicia medicamento que interfere em seu metabolismo. Dias depois apresenta equimoses e INR muito acima da meta. Qual explicação é mais provável?
A interação potencializou a anticoagulação por antagonista de vitamina K. Varfarina reduz fatores dependentes de vitamina K e prolonga principalmente TP/INR; interações e ingestão podem alterar intensidade do efeito. Referência: https://medlineplus.gov/druginfo/meds/a682277.html
Paciente séptico apresenta sangramento difuso, plaquetopenia, TP prolongado, fibrinogênio reduzido e D-dímero muito elevado. Qual explicação é mais provável?
O contexto sistêmico e o consumo de fatores e plaquetas sustentam CIVD. Ativação sistêmica da coagulação pode consumir plaquetas e fatores, elevar produtos de fibrina e causar sangramento ou trombose no contexto clínico apropriado. Referência: https://www.nhlbi.nih.gov/health/disseminated-intravascular-coagulation
Paciente com história familiar ligada ao X apresenta hematoma muscular e fator VIII reduzido, com fator IX preservado. Qual explicação é mais provável?
A dosagem diferencia hemofilia A de hemofilia B. Hemofilia A causa sangramento profundo e TTPa prolongado, com TP e plaquetas habitualmente preservados; dosagem do fator confirma. Referência: https://www.cdc.gov/hemophilia/about/index.html
Homem anticoagulado com varfarina teve baixa ingestão alimentar e INR crescente. Não há queda importante de plaquetas ou sinais de consumo sistêmico. Qual explicação é mais provável?
A alteração de disponibilidade de vitamina K pode intensificar o efeito da varfarina. Varfarina reduz fatores dependentes de vitamina K e prolonga principalmente TP/INR; interações e ingestão podem alterar intensidade do efeito. Referência: https://medlineplus.gov/druginfo/meds/a682277.html
Amostra colhida de cateter heparinizado mostra TTPa inesperadamente longo. Nova coleta periférica normaliza o resultado, indicando contaminação. Qual explicação é mais provável?
A heparina da linha alterou artificialmente o ensaio. Heparina não fracionada potencializa antitrombina e costuma prolongar TTPa; interpretação depende do ensaio e pode usar anti-Xa. Referência: https://medlineplus.gov/druginfo/meds/a682826.html
Pessoa com trauma grave desenvolve coagulopatia de consumo, com plaquetas e fibrinogênio em queda e marcadores de fibrina elevados. Qual explicação é mais provável?
A ativação sistêmica da coagulação explica o consumo. Ativação sistêmica da coagulação pode consumir plaquetas e fatores, elevar produtos de fibrina e causar sangramento ou trombose no contexto clínico apropriado. Referência: https://www.nhlbi.nih.gov/health/disseminated-intravascular-coagulation
Homem com hemartroses desde jovem apresenta TTPa prolongado, TP normal e plaquetas normais. A atividade de fator VIII é muito baixa. Qual explicação é mais provável?
A deficiência específica explica o sangramento articular e a via intrínseca alterada. Hemofilia A causa sangramento profundo e TTPa prolongado, com TP e plaquetas habitualmente preservados; dosagem do fator confirma. Referência: https://www.cdc.gov/hemophilia/about/index.html
Pessoa em infusão venosa de anticoagulante apresenta TTPa elevado e atividade anti-Xa compatível com heparina não fracionada, sem coagulopatia prévia. Qual explicação é mais provável?
A exposição e o teste direcionado explicam o prolongamento. Heparina não fracionada potencializa antitrombina e costuma prolongar TTPa; interpretação depende do ensaio e pode usar anti-Xa. Referência: https://medlineplus.gov/druginfo/meds/a682826.html
Paciente em tratamento com varfarina apresenta TP/INR prolongado como principal parâmetro de acompanhamento, sem exposição a heparina. Qual explicação é mais provável?
O exame acompanha redução dos fatores dependentes de vitamina K. Varfarina reduz fatores dependentes de vitamina K e prolonga principalmente TP/INR; interações e ingestão podem alterar intensidade do efeito. Referência: https://medlineplus.gov/druginfo/meds/a682277.html
Jovem com sangramento após extração dentária tem TTPa prolongado que corrige na mistura, TP normal e dosagem reduzida de fator VIII. Qual explicação é mais provável?
Correção na mistura favorece deficiência de fator, confirmada pela dosagem. Hemofilia A causa sangramento profundo e TTPa prolongado, com TP e plaquetas habitualmente preservados; dosagem do fator confirma. Referência: https://www.cdc.gov/hemophilia/about/index.html
Paciente com câncer avançado apresenta tromboses e sangramento simultâneos, consumo de plaquetas e fatores e elevação de produtos de degradação de fibrina. Qual explicação é mais provável?
A combinação é compatível com coagulação intravascular disseminada. Ativação sistêmica da coagulação pode consumir plaquetas e fatores, elevar produtos de fibrina e causar sangramento ou trombose no contexto clínico apropriado. Referência: https://www.nhlbi.nih.gov/health/disseminated-intravascular-coagulation
Paciente recebe heparina não fracionada; há prolongamento do TTPa que se relaciona temporalmente à infusão e desaparece após suspensão apropriada. Qual explicação é mais provável?
A relação farmacológica confirma efeito de heparina no ensaio. Heparina não fracionada potencializa antitrombina e costuma prolongar TTPa; interpretação depende do ensaio e pode usar anti-Xa. Referência: https://medlineplus.gov/druginfo/meds/a682826.html
Pessoa em varfarina toma dose duplicada por vários dias e apresenta INR excessivamente alto, sem sinais laboratoriais de hemólise ou consumo. Qual explicação é mais provável?
O erro de dose explica excesso de antagonismo da vitamina K. Varfarina reduz fatores dependentes de vitamina K e prolonga principalmente TP/INR; interações e ingestão podem alterar intensidade do efeito. Referência: https://medlineplus.gov/druginfo/meds/a682277.html
Homem com hemofilia conhecida apresenta novo sangramento articular e atividade de fator VIII abaixo do normal. TP e contagem de plaquetas seguem preservados. Qual explicação é mais provável?
A deficiência de fator VIII é a alteração hemostática central. Hemofilia A causa sangramento profundo e TTPa prolongado, com TP e plaquetas habitualmente preservados; dosagem do fator confirma. Referência: https://www.cdc.gov/hemophilia/about/index.html
Paciente com leucemia promielocítica apresenta sangramento, fibrinogênio baixo, plaquetopenia e prolongamento dos tempos de coagulação. Qual explicação é mais provável?
A doença pode desencadear coagulopatia sistêmica de consumo grave. Ativação sistêmica da coagulação pode consumir plaquetas e fatores, elevar produtos de fibrina e causar sangramento ou trombose no contexto clínico apropriado. Referência: https://www.nhlbi.nih.gov/health/disseminated-intravascular-coagulation
Durante anticoagulação com heparina venosa, um paciente tem TTPa acima da faixa terapêutica. A equipe confirma coleta adequada e avalia ajuste do protocolo. Qual explicação é mais provável?
A intensidade farmacológica explica o resultado no contexto apresentado. Heparina não fracionada potencializa antitrombina e costuma prolongar TTPa; interpretação depende do ensaio e pode usar anti-Xa. Referência: https://medlineplus.gov/druginfo/meds/a682826.html
Em B, qual mecanismo deve ser investigado diante da mudança após incubação?
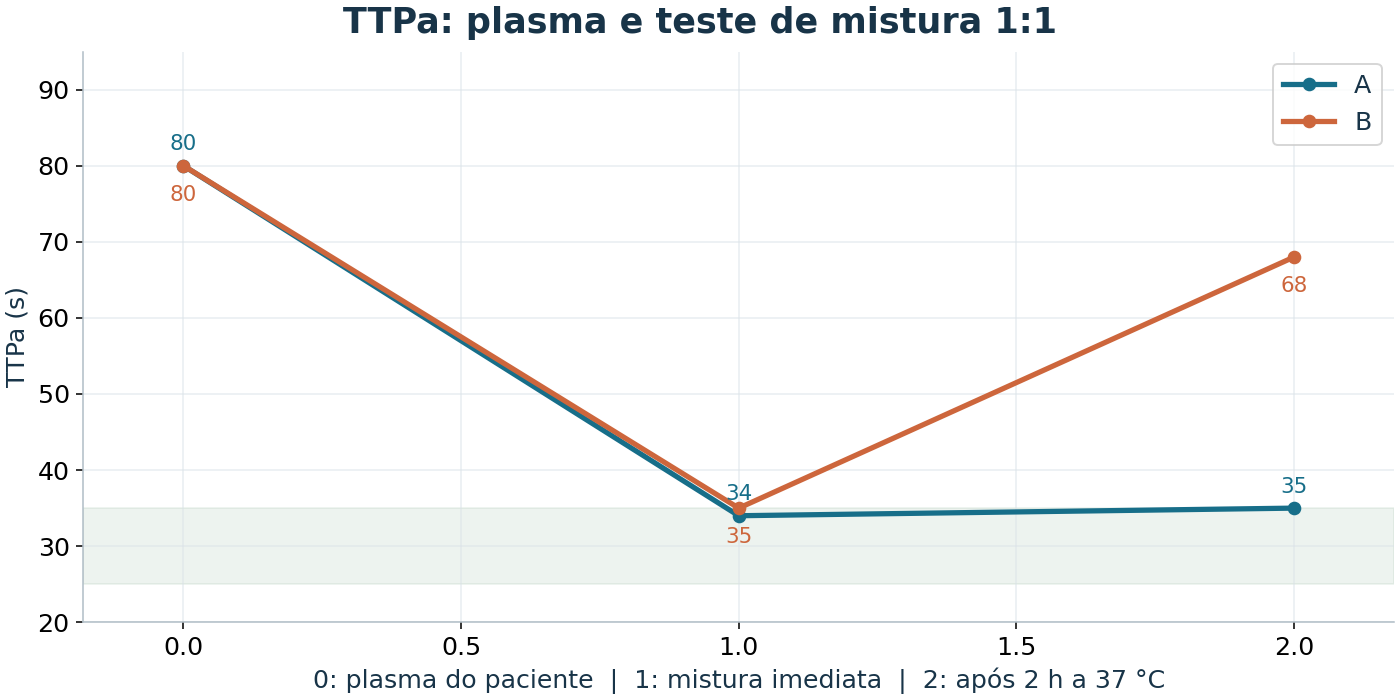
Correção inicial seguida de novo prolongamento é um padrão sugestivo; confirmação exige ensaios específicos.
Por que encerrar a interpretação apenas no resultado imediato poderia prejudicar a avaliação de B?
A incubação revela comportamento diferente do perfil A.
Qual amostra apresenta correção sustentada após mistura com plasma normal, favorecendo deficiência de fator?
O TTPa cai para 34 e permanece em 35 após incubação, dentro da faixa assinalada.
O RNI elevado e o sangramento da figura indicam qual problema relacionado à varfarina?
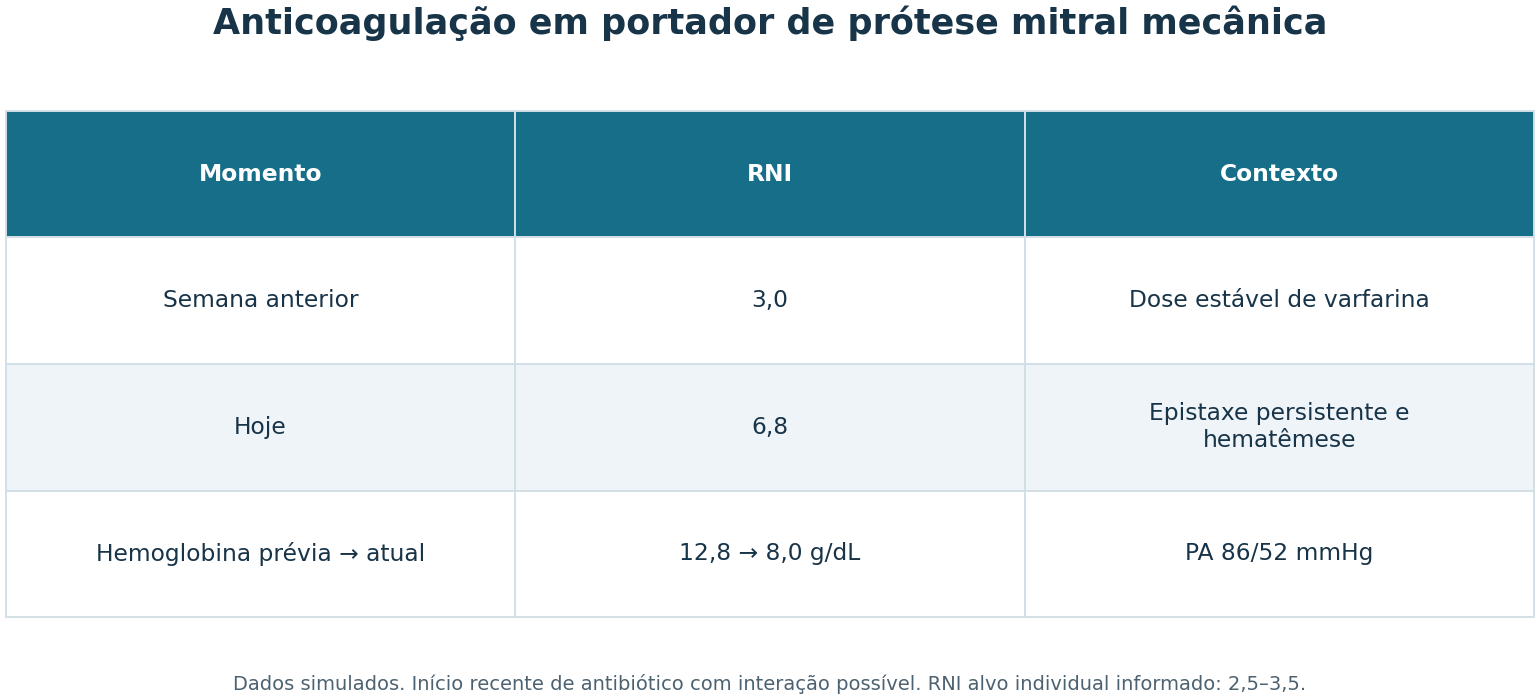
O valor está acima do alvo e há sangramento clinicamente importante.
Qual medicamento está associado ao monitoramento por RNI nesse caso?
O histórico indica uso de varfarina, antagonista da vitamina K.
A queda de hemoglobina no contexto de hematêmese é compatível com qual consequência?
A evolução e o sangramento manifesto sustentam essa interpretação.
Qual conduta melhor integra a prótese mecânica, o RNI e a gravidade do sangramento?
Hemorragia grave com instabilidade exige reversão rápida; o risco trombótico da prótese será considerado na retomada, sem impedir o tratamento imediato.
Após controle da hemorragia, qual princípio deve orientar a retomada da anticoagulação?
A prótese mitral mecânica exige proteção antitrombótica, mas a retomada depende do controle do sangramento.
Qual teste de coagulação está prolongado no plasma do paciente?
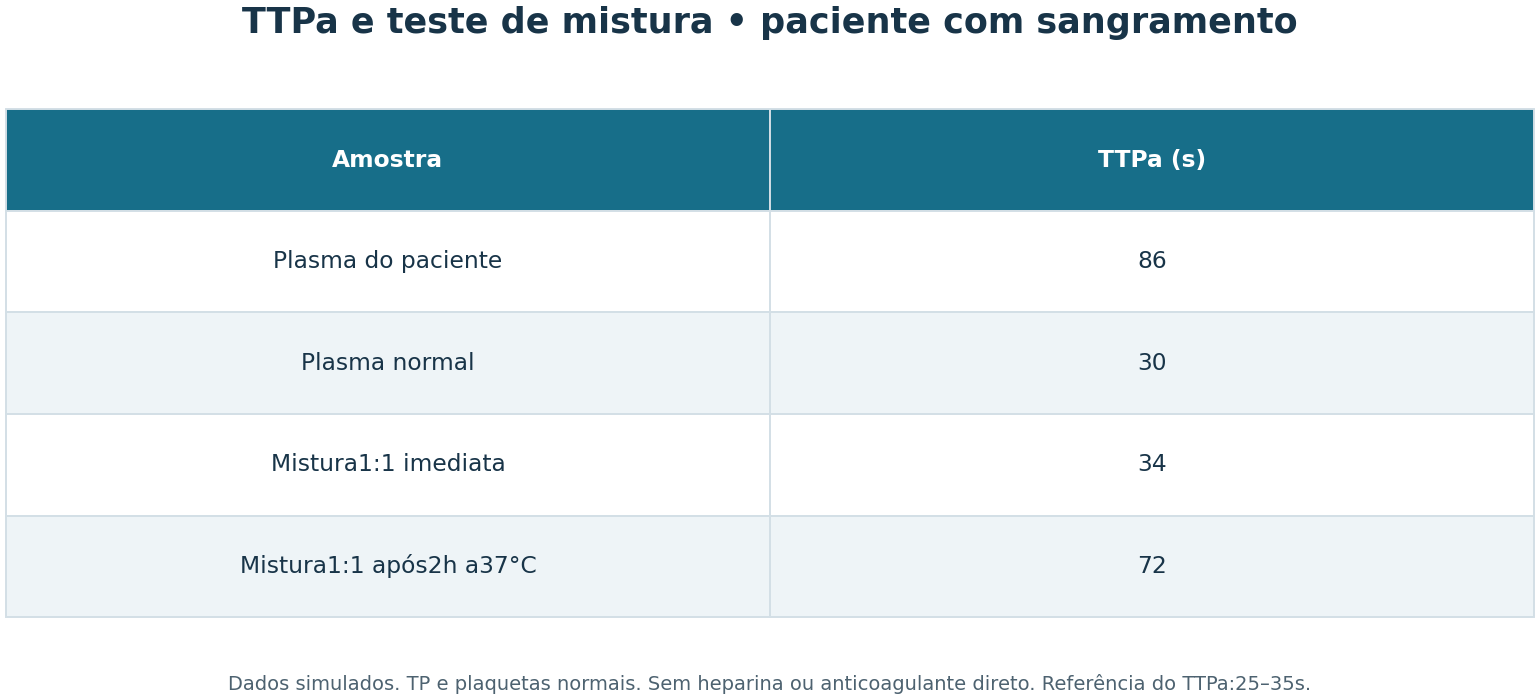
O valor de 86 s supera a referência 25–35 s.
O teste mistura o plasma do paciente a qual material?
A mistura 1:1 fornece fatores de coagulação normais.
Qual investigação confirma melhor a hipótese sugerida pelo padrão e pelo sangramento?
A hipótese de hemofilia adquirida exige caracterizar atividade do fator e inibidor, sem atrasar controle de hemorragia relevante.
A correção obtida imediatamente permaneceu após duas horas?
O TTPa da mistura subiu de 34 para 72 s.
Adulto sem história hemorrágica prévia tem hematomas extensos e o padrão da figura. Qual mecanismo é mais provável?
A mistura corrige inicialmente, mas perde correção após incubação, favorecendo inibidor tempo-dependente.
Quer treinar mais nesse tema? Estas questões vêm do nosso banco — lá tem milhares, com simulado, maratona e estatística de acerto por área.
Criar conta grátis e continuar →Plano de revisão
em 7 dias
Plaqueta normal com tromboplastina isoladamente alargada é hemostasia secundária, e a próxima pergunta é a mistura: corrigiu, falta fator; não corrigiu, sobra anticorpo. No idoso com sangramento novo, repita a mistura depois de incubar, porque a forma adquirida pode corrigir na primeira leitura. Grave é fator abaixo de 1%. Antifibrinolítico serve em mucosa e é proibido no trato urinário. Sangramento em sítio crítico repõe antes da imagem, e varfarina com hemorragia intracraniana pede complexo protrombínico de quatro fatores mais vitamina K endovenosa.
em 30 dias
A chave que os documentos não escrevem: cada régua deste tema tem uma finalidade diferente e todas usam as mesmas palavras. Grave descreve fenótipo num documento e autoriza acesso em outro, com cortes de 1% e 2%. Cinco unidades Bethesda fecham a porta do concentrado num protocolo e abrem a porta do medicamento novo num ensaio. O corte de significância clínica do inibidor é o piso de detecção do próprio aparelho. E o relatório que decide a compra publica o custo incremental por sangramento evitado, R$ 4.841, e nunca o custo bruto, que a divisão dos seus próprios números devolve como R$ 44.594 — nove vezes maior. Quando duas fontes discordam neste tema, pergunte primeiro para que serve o número em cada uma.
Agora atenda
Você sabe decidir com a tomografia na mão. A prova prática, e a vida, pedem outra coisa: chegar lá a partir de um paciente que ainda não tem exame nenhum.
Adulto com sangramento desproporcional ao trauma e coagulograma alargado. Colha a história hemorrágica de vida inteira, localize o quadrante do coagulograma, peça o teste de mistura e decida a conduta pelo sítio do sangramento. — você conduz anamnese, exame físico e conduta; o paciente responde em tempo real e o feedback vem no fim.