
Clínica Médica › Hematologia e Hemoterapia
Anemia hemolítica no adulto: o Coombs que o acervo só pede na maternidade
Anemias hemolíticas no adulto: teste da antiglobulina direta, formas quente e fria, e a hemólise sem anticorpo
Confirmar hemólise, usar o Coombs direto para separar os ramos imune e não imune, reconhecer as formas quente e fria e escolher tratamento conforme mecanismo, gravidade e doença de base.
Responda antes de ler
Escolha uma alternativa agora, mesmo sem certeza. Errar aqui faz parte — é o que faz a resposta certa grudar depois.
Menino de 7 anos, previamente hígido, iniciou palidez, urina escura (cor de coca-cola) e dor abdominal 2 dias após início de nitrofurantoína para infecção urinária. É de ascendência mediterrânea. Ao exame: ictérico, taquicárdico. Exames: Hb 7,8 g/dL, reticulócitos elevados, LDH alto, haptoglobina baixa, Coombs direto NEGATIVO; esfregaço com hemácias mordidas (bite cells) e corpúsculos de Heinz à coloração supravital. Qual das seguintes é a conduta mais adequada em relação à confirmação diagnóstica?
Como esse tema cai
O recorte é a anemia hemolítica do adulto e o que se decide a partir dela: provar hemólise, ler o teste da antiglobulina direta, separar a forma quente da fria, reconhecer a hemólise sem anticorpo e decidir transfusão com prova cruzada incompatível. É a anemia que se lê no reticulócito e na haptoglobina, não na ferritina nem na dosagem de vitamina.
Ficam de fora a doença falciforme e as demais hemoglobinopatias, que já têm capítulo próprio nesta apostila; a púrpura trombocitopênica trombótica e as demais microangiopatias, que têm o seu; e a doença hemolítica perinatal com a isoimunização Rh, que pertencem à Neonatologia e à Obstetrícia. Fica de fora o tratamento da malária, que tem capítulo em Infectologia — mas a leitura do hemograma de quem hemolisa por droga oxidante fica aqui.
A unidade de trabalho é a questão de prova. Cada seção termina onde uma alternativa se decide, e as contas que aparecem foram refeitas a partir dos números publicados nos documentos federais, não copiadas dos resumos deles.
O que muda decisão
Confirmar hemólise: reticulócitos, LDH, bilirrubina e haptoglobina
A hemólise se prova por destroços e por reposição. Os destroços são a desidrogenase láctica alta, a bilirrubina indireta alta e a haptoglobina baixa, esta última consumida ao capturar a hemoglobina livre no plasma. A reposição é a reticulocitose, a medula respondendo ao que o sangue perdeu. Anemia com reticulócito alto e sem sangramento é hemólise até prova em contrário, e essa é a frase que resolve a maior parte das vinhetas.
O protocolo nacional da anemia hemolítica autoimune escreve o critério em duas linhas que vale ler literalmente. A comprovação laboratorial de hemólise se dá por reticulocitose acima de cem mil, ou aumento da desidrogenase láctica, ou aumento de bilirrubinas acima do limite superior, ou redução da haptoglobina abaixo do limite inferior. E logo antes: pelo menos um destes testes deve estar alterado para caracterizar hemólise, sendo a haptoglobina o mais sensível, se disponível. Um exame basta — e o mais sensível vem com ressalva de disponibilidade.
Quatro páginas adiante, o mesmo documento lista achados que alguns autores associam a quadros mais graves: hemoglobina menor que 9 g/dL, bilirrubina indireta maior que 2 mg/dL, contagem de reticulócitos maior que 2% e desidrogenase láctica maior que 500 UI/L. O reticulócito, que no critério de inclusão vinha em número absoluto — acima de cem mil —, reaparece em porcentagem. É o mesmo parâmetro em duas unidades dentro da mesma peça, e o aluno que decora uma das duas não reconhece a outra.
A diferença não é retórica. Um paciente com anemia intensa e medula normal pode ter 4% de reticulócitos e ainda assim menos de cem mil em valor absoluto, porque a porcentagem se mede sobre uma massa de hemácias que encolheu. Por isso o índice reticulocitário corrigido existe: sem correção, a porcentagem superestima a resposta medular exatamente nos casos mais anêmicos, que são os que mais importam.
O quadro clínico acompanha os exames. A anemia da forma autoimune tende a ser moderada a grave, com hemoglobina entre 6 e 10 g/dL, e vem com icterícia de bilirrubina indireta, urina escura quando a hemólise é intravascular e esplenomegalia quando é extravascular e crônica. Colelitíase por cálculo de bilirrubinato em paciente jovem é pista de hemólise de longa data, e aparece em vinheta com frequência maior do que a doença justificaria.
Coombs direto: hemólise imune, falso-negativo e próximos passos
Provada a hemólise, a pergunta seguinte é se há imunoglobulina ou complemento aderido à hemácia. O teste da antiglobulina direta, ou Coombs direto, procura sobretudo imunoglobulina G e C3d: positivo, sustenta hemólise imune; negativo, torna causas não imunes mais prováveis, mas não encerra o caso, porque uma minoria das anemias hemolíticas autoimunes é negativa no reagente convencional e pode exigir método monoespecífico ou mais sensível.
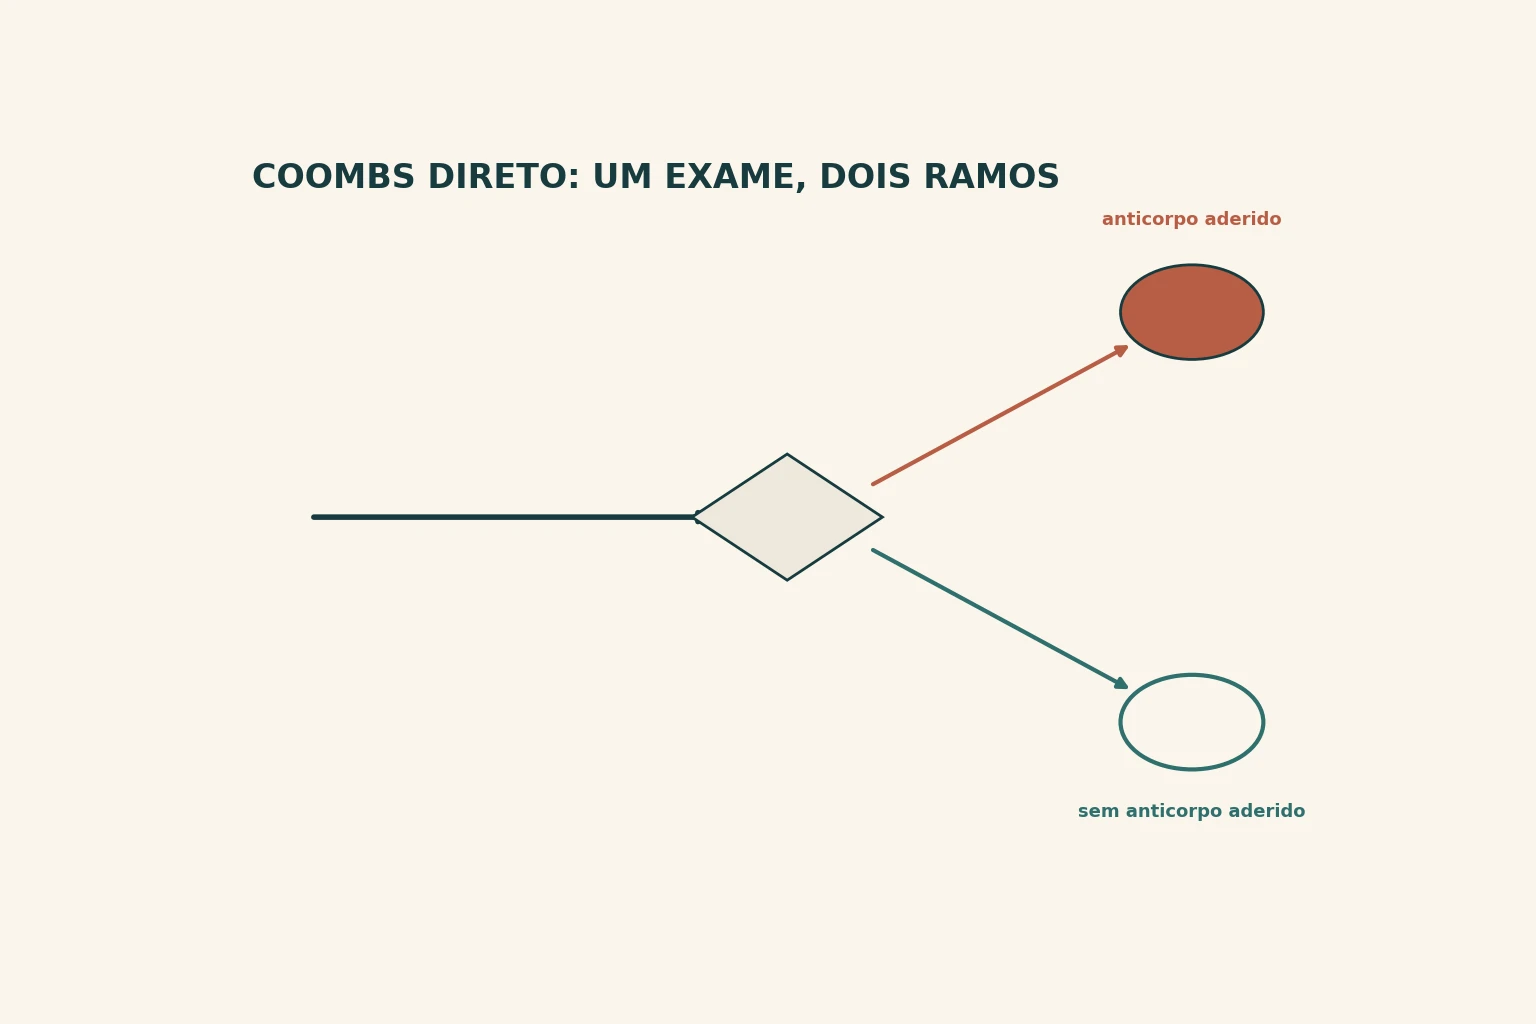
O ramo positivo se divide de novo pelo que foi detectado. Imunoglobulina G isolada, ou imunoglobulina G com C3d, define a forma quente, responsável por 70% a 80% de todos os casos e a que o adulto de ambulatório apresenta. C3d isolado, com pesquisa de crioaglutininas positiva em títulos acima de 1:40, define a doença das aglutininas a frio. A forma mista tem os dois padrões somados a imunoglobulina M.
Existe ainda a hemoglobinúria paroxística ao frio, rara e tipicamente pós-infecciosa na criança, causada por um anticorpo bifásico de Donath-Landsteiner — imunoglobulina G dirigida ao antígeno P da membrana, que se liga no frio periférico e ativa complemento ao voltar à temperatura central. O nome é dos que a banca cobra por nome, e o protocolo brasileiro o cita duas vezes.
O ponto que separa quem estudou de quem decorou é o falso-negativo. O protocolo é explícito: a forma com teste de Coombs negativo ocorre em até 10% dos pacientes, e nesses casos, com clínica sugestiva, recomenda-se complementar com soro monoespecífico anti-imunoglobulina A e com pesquisa de imunoglobulina M. Coombs negativo não afasta anemia hemolítica autoimune; afasta apenas o anticorpo que o reagente comum enxerga.
Do outro lado, a intensidade importa. O mesmo documento registra que o Coombs direto fortemente positivo, com três ou quatro cruzes, foi o único fator preditivo de resposta ao tratamento, com significância estatística. O exame que a prova trata como sim ou não carrega, no protocolo, uma informação de grau que muda prognóstico.
A palavra que define o teste quase não aparece nos próprios documentos. No protocolo nacional de 52 páginas, Coombs é escrito 13 vezes e antiglobulina uma única vez. E no relatório federal de 71 páginas que decidiu incorporar o inibidor de complemento mais recente para a hemólise intravascular adquirida, Coombs não aparece nenhuma vez — um documento inteiro sobre destruição de hemácia sem citar o exame que a classifica.
Forma quente, forma fria e hemoglobinúria paroxística ao frio
O protocolo brasileiro descreve o consenso internacional de 2019 duas vezes, em páginas diferentes, com a mesma frase de abertura e siglas diferentes. Na página 30 lê-se que o grupo avaliou os dois tipos de anemia autoimune, com anticorpos quentes — e abre parêntese com a sigla inglesa. Na página 35, a mesma frase, sobre o mesmo consenso, abre parêntese com a sigla aportuguesada. No arquivo inteiro, a primeira aparece 5 vezes e a segunda 11.
A bifurcação não é decorativa: as duas siglas convivem no mesmo parágrafo da página 35, uma no parêntese da definição e a outra no marcador que começa a lista de tratamento logo abaixo. Quem lê o documento para estudar sai com duas abreviaturas para a mesma coisa e sem saber que são a mesma coisa. Quem busca por uma delas encontra um terço do que o documento diz.
O vocabulário clínico tem o mesmo problema em escala menor. O protocolo escreve anticorpos quentes no plural seis vezes e a forma a frio doze vezes, e nunca escreve a forma singular. Uma busca por anticorpo quente, no singular, devolve zero num documento que trata exatamente disso — a concordância de número basta para esconder o assunto de quem procura.
Há também um erro de unidade que atravessou três documentos. Ao justificar a indicação de esplenectomia em casos mais graves, o protocolo escreve hemoglobina menor ou igual a 7,0 mg/dL. Hemoglobina se mede em gramas por decilitro; a grafia em miligramas erra por mil vezes. A frase aparece na página 7 do protocolo, na página 15 do relatório de recomendação e na página 12 do relatório preliminar — a mesma sentença, o mesmo erro, três vezes, e nas outras 34 ocorrências da unidade os três documentos escrevem g/dL corretamente.
O mesmo trio propaga uma grafia trocada: ciclosporina aparece 28 vezes no protocolo e ciclospoprina uma vez, sempre na mesma frase sobre segunda e terceira linhas, reproduzida nos dois relatórios. Erro de digitação é irrelevante para a clínica e valioso para o leitor: ele prova que os três arquivos são a mesma peça copiada, não três redações independentes.
Anemia hemolítica autoimune quente: gravidade, corticoide e resposta
O protocolo tem critério de inclusão, e ele é o que autoriza o paciente a receber medicamento pelo componente especializado. São três condições somadas: sintomas sugestivos da doença, hemograma com hemoglobina abaixo de 10 g/dL e teste de Coombs direto positivo, mais a comprovação laboratorial de hemólise por um dos quatro exames. Abaixo de dez, entra; acima de dez, não entra, por mais alta que esteja a desidrogenase.
O consenso internacional que o próprio protocolo cita usa outro número para outra finalidade: propõe como critério de gravidade hemoglobina inferior a 8 g/dL e necessidade de transfusão em intervalos menores que sete dias. Um documento usa dez para abrir acesso, o outro usa oito para descrever gravidade, e os dois convivem na mesma peça sem que nenhuma linha ponha os dois lado a lado.
O mesmo dez volta como definição de sucesso parcial. Resposta completa é hemoglobina acima de 12 g/dL sem suporte transfusional e sem evidência de hemólise; resposta parcial é hemoglobina maior ou igual a 10 g/dL, ou aumento de pelo menos 2 g/dL sobre o basal, sem transfusão. O valor que abre a porta do tratamento é o mesmo que, alcançado, define meia vitória — e é ainda o valor que caracteriza refratariedade quando a hemólise persiste apesar do corticoide.
A dose de primeira linha na forma quente é prednisona 1 mg/kg/dia. Com a hemoglobina acima de 10 g/dL, a dose cai para 0,5 mg/kg/dia depois de duas semanas, e a retirada é lenta, ao longo de três meses. Retirada rápida é a causa mais comum de recaída, e a vinheta que descreve melhora seguida de queda em poucas semanas costuma estar testando isso, não uma segunda doença.
Na forma a frio, o eixo terapêutico é outro. Corticoide e esplenectomia não são efetivos: a hemólise é predominantemente intravascular e as hemácias sensibilizadas são retiradas sobretudo pelo fígado, não pelo baço. O que funciona é evitar o frio — proteção térmica, aquecimento de soluções infundidas — e tratar a doença de base, quase sempre linfoproliferativa ou infecciosa. Trocar as duas condutas é o erro mais barato de evitar e um dos mais cobrados.
Segunda linha e acesso terapêutico no SUS
O termo de consentimento do protocolo enumera o que o Sistema Único de Saúde dispensa para esta doença: ácido fólico, ciclofosfamida, ciclosporina, imunoglobulina humana, metilprednisolona e prednisona, além de azatioprina discutida no texto. É a lista que responde a pergunta que a banca faz sem avisar — qual destes o paciente recebe pelo protocolo.
O rituximabe é citado 47 vezes no protocolo e não está nele. O documento registra que os medicamentos danazol e rituximabe não estão preconizados neste Protocolo, e dá dois motivos: ausência de indicação aprovada pela agência reguladora para esta doença e fragilidade das evidências. O mesmo documento havia registrado, páginas antes, que a reunião de escopo identificara o rituximabe como candidato justamente para segunda linha na forma quente e primeira linha na forma a frio — e a diretriz britânica de 2016, que o protocolo cita, recomenda rituximabe como segunda linha depois do corticoide. O protocolo lista, discute, cita a diretriz que recomenda, e não incorpora.
A esplenectomia segue caminho oposto: aparece 29 vezes e está indicada como segunda ou terceira linha, ainda que o próprio texto reconheça que sua eficácia nunca foi comparada às alternativas em ensaio randomizado. Recaídas ocorrem em cerca de um terço dos pacientes, a cirurgia deve ser evitada em crianças abaixo de cinco anos pelo risco infeccioso, e a forma secundária responde menos que a idiopática. É o procedimento entrando onde o anticorpo monoclonal não entra.
A transfusão merece um parágrafo próprio porque a prova adora a armadilha. Na anemia hemolítica autoimune, a prova cruzada costuma ser incompatível com todas as bolsas, porque o autoanticorpo reage contra antígenos presentes em praticamente todas as hemácias. Isso não contraindica transfundir o paciente com anemia sintomática ou com risco de morte: transfunde-se a unidade mais compatível disponível, em volume pequeno e sob observação, enquanto o tratamento imunossupressor faz efeito. Segurar sangue de um paciente instável esperando compatibilidade perfeita é o erro grave do tema.
Nas formas secundárias, tratar a doença de base é parte do tratamento, e a lista de causas é a lista de perguntas da anamnese: lúpus e outras colagenoses, síndrome linfoproliferativa, infecções, imunodeficiência comum variável, e medicamentos. Quando a plaquetopenia imune acompanha a anemia hemolítica, o nome é síndrome de Evans, e o protocolo prevê para ela a mesma corticoterapia inicial, com alvo de hemoglobina acima de 10 g/dL e plaquetas acima de 50.000.
A hemólise induzida por medicamento merece atenção separada porque o protocolo a coloca entre as causas que devem ser excluídas antes de fechar o diagnóstico de autoimune, ao lado da reação transfusional, da hemólise aloimune pós-transplante e da doença hemolítica do recém-nascido. Na prática isso significa reler a prescrição inteira antes de iniciar corticoide, porque a conduta muda de imunossupressão para suspensão da droga. O documento cita a expressão duas vezes e nomeia uma única classe, as cefalosporinas de segunda e terceira gerações — e o medicamento que o ensino clássico associa à indução de teste da antiglobulina positivo, a metildopa, aparece zero vezes nas 52 páginas. A vinheta que descreve hemólise nova em paciente internado há poucos dias costuma estar testando esse reflexo de reler a prescrição.
Hemólise intravascular e HPN: quando o complemento vira alvo
Há uma hemólise adquirida sem anticorpo, com Coombs negativo, em que a hemácia perde as proteínas que a protegem do próprio complemento: a hemoglobinúria paroxística noturna. Cursa com hemólise intravascular, urina escura matinal, citopenias e uma tendência trombótica desproporcional — trombose em sítio atípico, sobretudo veias hepáticas e mesentéricas, em paciente com anemia e desidrogenase láctica muito alta, é a vinheta clássica. O diagnóstico é por citometria de fluxo, não por Coombs.
É também a única anemia hemolítica que o Brasil trata com medicamento de alto custo, e por isso a mais documentada em números. O relatório federal de 2018 que avaliou o primeiro inibidor de complemento publica a posologia — fase inicial de 600 mg semanais por quatro semanas, manutenção de 900 mg a cada duas semanas — e a estimativa de consumo: 74 frascos no primeiro ano e 72 a partir do segundo.
A conta por meses e a conta por quinzenas não dão o mesmo número. Manutenção de 900 mg exige três frascos de 300 mg por infusão; a cada duas semanas são 26 infusões por ano, ou 78 frascos. O relatório conta seis frascos por mês vezes doze e chega a 72. Ao preço do frasco firmado com o governo federal em outubro de 2022, R$ 14.938,06, os 72 frascos custam R$ 1.075.540,32 e os 78 custam R$ 1.165.168,68 — uma diferença de R$ 89.628,36 por paciente-ano produzida apenas por tratar quinzena como meio mês.
O mesmo quadro traz três preços hipotéticos por frasco, e um deles não fecha. Com R$ 2.514,61 o total impresso de 74 frascos confere ao centavo; com R$ 12.899,25 também. Com R$ 4.387,10 o produto é R$ 324.645,40, e o documento imprime R$ 324.649,84. Dividindo o total impresso pelo número de frascos, nas duas colunas, sai sempre R$ 4.387,16 — o preço que fecha a conta é seis centavos maior que o preço publicado ao lado dela.
O relatório de 2018 também publica a razão de custo-efetividade em uma unidade minúscula: R$ 22.468,00 por quinzena livre de transfusão. Multiplicada pelas 26 quinzenas do ano, dá R$ 584.168,00 por ano livre de transfusão — número que o documento nunca imprime. E o impacto orçamentário aparece como faixa, de R$ 808.672.903,51 a R$ 10.262.177.574,88, um intervalo de 12,69 vezes entre o cenário mais barato e o mais caro da mesma peça.
O relatório de 2024, que incorporou o inibidor de aplicação a cada oito semanas, repete o padrão com outro rótulo. Seu compêndio econômico traz a linha custo de tratamento por paciente, R$ 317.815,72 anualmente — e a nota de rodapé do mesmo quadro esclarece que o valor é a diferença entre os dois medicamentos na análise de custo-minimização, não o custo. Refazendo pelo preço e pela posologia que o próprio relatório publica, sete infusões anuais de 3.000 mg ao preço proposto de R$ 14.778,40 por 300 mg, o custo real é R$ 1.034.488,00 por paciente-ano, 3,25 vezes o número impresso sob o rótulo de custo.
E a população da doença aparece em três tamanhos no mesmo arquivo. O sumário fala em cerca de 6 mil pessoas no Brasil; o corpo do texto cita prevalência de 1 para 237.000 na população coberta pelo sistema público; a seção de impacto orçamentário parte da projeção do instituto de estatística para 2023, de 216.284.269 pessoas, com prevalência de 0,00159%. As duas prevalências aplicadas à população impressa dão 913 e 3.439 pessoas. Entre a menor e a maior das três afirmações há 6,57 vezes, e o quadro do compêndio ainda oferece uma quarta faixa, de 310 a 1.032 pacientes no primeiro ano.
A economia projetada varia junto. O sumário estima cerca de R$ 1,47 milhão poupado por paciente ao longo da vida; a seção de novos cálculos fala em cerca de R$ 1,7 milhão por indivíduo; e o quadro do compêndio traz R$ 2.466.574,50 no mesmo horizonte. Em cinco anos, a análise do demandante aponta mais de R$ 115 milhões, a do órgão avaliador cerca de R$ 248 milhões, e o quadro registra R$ 528.511.212,06 — uma diferença de 4,60 vezes entre a menor e a maior cifra da mesma peça. O peso do paciente, que governa a dose de manutenção, é declarado como faixa de 60 a 100 quilos, e o documento não diz em que ponto dela calculou.
Duas observações fecham a leitura desses documentos. A primeira é de preço: o relatório de 2018 condicionava sua conta a um preço de aquisição de no máximo R$ 54.112,00 por frasco, e o preço efetivamente firmado com o governo federal em outubro de 2022 foi R$ 14.938,06 — 3,62 vezes abaixo do teto que o modelo assumira. A segunda é de transparência: a expressão conflito de interesse não aparece nenhuma vez no protocolo de 52 páginas, nenhuma no relatório de recomendação de 69 e nenhuma no relatório técnico de 93 páginas sobre o primeiro inibidor de complemento; aparece uma única vez, na página 9, no relatório de 2024. Sigilo e confidencialidade dão zero nos dez documentos federais examinados.
Coombs negativo: completar a rota não imune
Com Coombs negativo e hemólise confirmada, o esfregaço volta ao centro da decisão. Esquizócitos pedem investigação urgente de microangiopatia trombótica, coagulação intravascular disseminada ou hemólise mecânica; esferócitos sugerem defeito de membrana ou hemólise imune abaixo do limiar do teste; células mordidas e corpúsculos de Heinz levantam deficiência de G6PD; drepanócitos e células-alvo redirecionam para hemoglobinopatia. A história procura prótese valvar, fármacos oxidantes, infecção, episódio familiar e relação com exercício.
Se a morfologia não fecha o mecanismo, os próximos exames respondem a hipóteses, não formam um pacote cego: atividade de G6PD fora da crise, eletroforese ou cromatografia de hemoglobina, teste de ligação da eosina-5-maleimida para esferocitose e citometria de fluxo para clones deficientes em CD55/CD59 na suspeita de hemoglobinúria paroxística noturna. Trombocitopenia, lesão renal ou alteração neurológica com esquizócitos é emergência e não espera esse painel.
Na doença por aglutininas frias clinicamente relevante, aquecer o paciente, as amostras, soluções e hemocomponentes é suporte, não tratamento definitivo. Corticoide e esplenectomia costumam responder mal porque a hemácia opsonizada por complemento é removida sobretudo no fígado. Doença secundária pede tratamento da causa; doença primária sintomática pode receber esquema baseado em rituximabe ou inibição de C1s com sutimlimabe onde disponível. A convenção internacional geralmente exige título de aglutinina fria de pelo menos 1:64 a 4 °C, enquanto o protocolo brasileiro citado neste capítulo usa acima de 1:40; a resposta deve declarar qual régua está sendo aplicada.
Por que o algoritmo precisava ser completado
Esta apostila tinha dez capítulos antes deste. O primeiro é a anemia ferropriva, com as microcíticas; o segundo é a macrocítica megaloblástica. Entre os dois falta o terceiro braço da grade clássica: a anemia normocítica de reticulócito alto, que é a hemólise. O acervo tem a anemia que falta ferro e a que falta vitamina, e não tem a que perde hemácia.
O vão não é impressão de leitura. Varrendo os 916 capítulos do acervo, em todos os níveis e áreas, um único declara hemólise no título ou no rótulo de tema — Doença hemolítica perinatal, na apostila de Neonatologia. O único capítulo que nomeia uma anemia hemolítica específica é Esferocitose hereditária na criança, em Hematologia Pediátrica. As duas portas do assunto estão na pediatria e na maternidade; para o adulto, nenhuma.
A demanda mede em duas camadas e uma de decisão. Nas quatro trilhas de prova do banco, que somam 11.290 questões ativas, a camada estrita do eixo — teste de Coombs, antiglobulina direta, haptoglobina, esferocitose, deficiência enzimática eritrocitária, hemoglobinúria paroxística noturna e o inibidor de complemento que a trata — aparece em 127 questões. Somando a coluna vizinha, a da anemia normocítica que não é hemólise, a união chega a 183. Dessas, 90 trazem o eixo no enunciado, 93 só nas alternativas e 14 apenas dentro da alternativa correta.
As duas colunas de dono do banco discordam, e a discordância é o argumento. Pelo rótulo de tema, o topo das portantes é a anemia ferropriva, com 36, seguida da isoimunização Rh, com 28, e da doença hemolítica perinatal, com 21. Pela subespecialidade, o topo é Hematologia e Hemoterapia, com 65, seguida de Neonatologia, com 40, e Obstetrícia, com 31. O tema diz que o assunto é anemia por ferro e incompatibilidade materno-fetal; a subespecialidade diz que é hematologia de adulto.
O teste inverso fecha o raciocínio. Das 183 portantes, 168 já têm capítulo com o mesmo rótulo de tema — e nenhum deles é de hemólise no adulto: são a anemia ferropriva, a isoimunização Rh, a icterícia neonatal, a doença hemolítica perinatal. Capítulos que usam o Coombs para decidir e nunca o ensinam. As 15 restantes carregam dois rótulos órfãos: anemia hemolítica com anemia de doença crônica, e síndrome hemolítico-urêmica na infância.
Do lado do texto o resultado é o mesmo. Em toda a apostila de Clínica Médica do preparatório, o teste de Coombs aparece uma vez no capítulo de anemias megaloblásticas e duas vezes no de lúpus. É a soma completa. O exame que decide o ramo inteiro deste diagnóstico é mencionado três vezes em cento e três capítulos.
Da anemia com reticulócito alto à primeira conduta
A decisão treinada aqui tem cinco degraus e nenhum deles é escolher a dose de imunossupressor. Primeiro prove que há hemólise. Depois pergunte se há anticorpo colado na hemácia. Depois separe quente de fria, porque o tratamento das duas é diferente e quase oposto. Depois procure a doença de base. Só então trate, decidindo transfusão pela clínica e não pela prova cruzada.
- 1Confirme hemólise antes de nomear a doença. Peça reticulócitos, desidrogenase láctica, bilirrubina total e frações e haptoglobina no mesmo momento. Reticulócito alto sem sangramento, com desidrogenase alta e haptoglobina consumida, fecha o quadro; um exame alterado já basta pelo critério nacional, e a haptoglobina é o mais sensível quando existe no serviço.
- 2Peça o teste de Coombs direto e leia o que ele detectou. Imunoglobulina G isolada, ou imunoglobulina G com C3d, aponta forma quente. C3d isolado obriga a pesquisar crioaglutininas, e título acima de 1:40 caracteriza a doença das aglutininas a frio.
- 3Coombs negativo com clínica sugestiva não encerra a investigação: complemente com soro monoespecífico para imunoglobulina A e para imunoglobulina M, porque até um em cada dez casos autoimunes é negativo no reagente comum. Se seguir negativo, mude de ramo — esfregaço com esferócitos ou esquizócitos, eletroforese de hemoglobina, dosagem enzimática eritrocitária e citometria de fluxo para hemoglobinúria paroxística noturna.
- 4Procure a causa antes de rotular como idiopática. Peça fator antinuclear, sorologias virais, radiografia ou tomografia conforme a idade, e revise a lista de medicamentos em uso. Plaquetopenia imune associada define a síndrome de Evans; linfonodomegalia e linfocitose em idoso empurram para doença linfoproliferativa, que é a companhia habitual da forma a frio.
- 5Trate pela forma. Na quente, prednisona 1 mg/kg/dia, redução para 0,5 mg/kg/dia após duas semanas com hemoglobina acima de 10 g/dL e desmame ao longo de três meses; refratariedade ou recidiva abrem a segunda linha, com esplenectomia ou imunossupressor. Na fria, proteção térmica e tratamento da doença de base, porque corticoide e esplenectomia não funcionam ali.
- 6Decida transfusão pela clínica. Anemia sintomática ou com risco de morte se transfunde mesmo com prova cruzada incompatível, com a unidade mais compatível disponível, em volume pequeno e sob vigilância. Na forma a frio, aqueça o hemocomponente e o ambiente. Ácido fólico entra em toda hemólise crônica, pelo consumo aumentado.
Hemólise se prova por quatro exames
Reticulócito, desidrogenase láctica, bilirrubina indireta e haptoglobina são pedidos juntos e lidos juntos. O critério nacional aceita um só alterado para caracterizar hemólise, e aponta a haptoglobina como o mais sensível quando disponível. Reticulócito alto sem sangramento é o achado que muda o raciocínio de falta de matéria-prima para perda de produto pronto.
Um exame abre dois ramos
O teste da antiglobulina direta separa a hemólise imune da não imune, e o que ele detecta separa a forma quente da fria. É a única bifurcação do tema que muda tratamento inteiro: de um lado corticoide, de outro proteção térmica. Um em cada dez casos autoimunes vem com o teste negativo, e a clínica sugestiva obriga a completar com reagentes monoespecíficos.
A mesma régua serve a duas finalidades
Dez gramas por decilitro é o critério de inclusão que autoriza tratamento no protocolo nacional, e é também o piso da resposta parcial. Oito é o corte de gravidade do consenso internacional, e doze é o de resposta completa. Antes de comparar duas fontes deste tema, pergunte para que serve o número em cada uma: descrever fenótipo, medir sucesso ou abrir acesso.
O que o Coombs direto detectou, e o que isso decide
| Padrão do teste direto | Forma | Primeira conduta |
|---|---|---|
| Imunoglobulina G, ou imunoglobulina G com C3d | Quente — 70% a 80% dos casos | Prednisona 1 mg/kg/dia e busca de doença de base |
| C3d isolado, com crioaglutininas acima de 1:40 | Doença das aglutininas a frio | Proteção térmica e tratamento da doença de base; corticoide e baço não resolvem |
| Imunoglobulina G ou C3d somados a imunoglobulina M | Mista | Trata-se como quente, com atenção aos gatilhos térmicos |
| Negativo, com clínica sugestiva | Autoimune com teste negativo, até 10% | Soro monoespecífico para imunoglobulina A e M antes de mudar de hipótese |
| Negativo, sem sinal de autoimunidade | Hemólise não imune | Esfregaço, eletroforese, enzimas eritrocitárias e citometria de fluxo |
Os quatro números do protocolo nacional, e para que serve cada um
| Valor | Onde aparece | O que ele decide |
|---|---|---|
| Hemoglobina abaixo de 10 g/dL | Critério de inclusão do protocolo | Autoriza o acesso ao medicamento |
| Hemoglobina abaixo de 8 g/dL | Consenso internacional citado pelo protocolo | Descreve gravidade, não dá acesso |
| Hemoglobina acima de 12 g/dL | Definição de resposta | Caracteriza resposta completa, sem transfusão e sem hemólise |
| Reticulócitos acima de cem mil | Comprovação de hemólise | Um dos quatro exames aceitos; o mesmo texto usa 2% adiante |
Hemólise com Coombs negativo: por onde seguir
| Pista no sangue ou na história | Hipótese | Exame que confirma |
|---|---|---|
| Esferócitos com história familiar e esplenomegalia | Esferocitose hereditária | Fragilidade osmótica ou citometria com eosina-5-maleimida |
| Crise após droga oxidante ou infecção, corpos de Heinz | Deficiência enzimática eritrocitária | Dosagem da enzima, fora do episódio agudo |
| Urina escura matinal, trombose em sítio atípico, citopenias | Hemoglobinúria paroxística noturna | Citometria de fluxo para clone deficiente |
| Esquizócitos com plaquetopenia e lesão renal ou neurológica | Microangiopatia trombótica | Esfregaço, contagem de plaquetas e avaliação de urgência |
Ácido fólico entra em toda hemólise crônica pelo consumo aumentado da eritropoese acelerada, e sua falta produz crise megaloblástica sobreposta — anemia que piora com reticulócito que cai, em paciente hemolítico conhecido.
Prova cruzada incompatível em todas as bolsas é achado esperado na forma quente e não contraindica transfusão em anemia sintomática. O serviço de hemoterapia seleciona a unidade menos incompatível; a decisão de transfundir é clínica.
A grafia hemoglobina menor ou igual a 7,0 mg/dL, que aparece uma vez no protocolo nacional e é reproduzida nos dois relatórios de recomendação, é erro de unidade: nas outras 34 ocorrências os mesmos documentos escrevem g/dL.
Onde as fontes divergem
Nestes pontos as fontes não dizem a mesma coisa. Cada posição vem com quem a sustenta — e com o que fazer diante de uma vinheta de prova.
Segunda linha na forma quente, primeira na forma a frio
A diretriz britânica de 2016, citada dentro do próprio protocolo nacional, recomenda corticoide como primeira linha da forma quente e rituximabe como segunda. Na forma a frio, em que corticoide e esplenectomia não funcionam, o anticorpo anti-CD20 é a opção sistêmica de escolha das fontes internacionais.
Diretriz britânica de 2016 e consenso internacional de 2019, ambos reproduzidos na seção de diretrizes consultadas do Protocolo Clínico e Diretrizes Terapêuticas da Anemia Hemolítica Autoimune.
Fora do protocolo, por registro e por evidência
O protocolo brasileiro escreve que os medicamentos danazol e rituximabe não estão preconizados neste Protocolo, apoiado em dois argumentos: ausência de indicação aprovada pela agência reguladora nacional para esta doença e fragilidade das evidências nas duas questões clínicas priorizadas — segunda linha na forma quente e primeira linha na forma a frio.
Protocolo Clínico e Diretrizes Terapêuticas da Anemia Hemolítica Autoimune, seção de tecnologias avaliadas e não incorporadas.
Na prova
A banca brasileira que cobra conduta pelo protocolo espera corticoide na forma quente e proteção térmica com tratamento da doença de base na forma a frio. A divergência importa por outro motivo: mostra que a lista de medicamentos do protocolo responde à pergunta o que o sistema entrega, e não à pergunta o que funciona — o mesmo documento nomeia o rituximabe 47 vezes e não o dispensa.
Cerca de seis mil
O sumário executivo do relatório de recomendação de 2024 afirma que a análise de impacto orçamentário do demandante estimou, ao longo de cinco anos, uma população de cerca de 6 mil pessoas no Brasil com a doença.
Relatório de Recomendação nº 875, fevereiro de 2024, sumário executivo, página 10.
Entre novecentos e três mil e quatrocentos
O corpo do mesmo relatório cita prevalência de 1 para 237.000 na população coberta pelo sistema público e, na seção econômica, parte da projeção populacional de 216.284.269 pessoas com prevalência de 0,00159%. As duas prevalências aplicadas à mesma população impressa devolvem 913 e 3.439 pessoas, e o quadro do compêndio econômico estima de 310 a 1.032 pacientes no primeiro ano.
Relatório de Recomendação nº 875, fevereiro de 2024, páginas 12, 14 e 35.
Na prova
Nenhuma banca cobra a prevalência da doença. O valor do achado é outro e vale para qualquer leitura de documento de incorporação: quando o resumo e o corpo do mesmo relatório discordam por seis vezes e meia sobre quantas pessoas serão tratadas, o orçamento que sai dali herda essa incerteza inteira, e nenhuma das páginas põe os dois números lado a lado.
O que o quadro diz
A linha custo de tratamento por paciente do compêndio econômico do relatório de 2024 traz R$ 317.815,72 anualmente, num quadro que lista, logo acima, os preços por frasco da tecnologia avaliada e o desconto oferecido.
Relatório de Recomendação nº 875, compêndio econômico, página 12.
O que a nota de rodapé do mesmo quadro esclarece
A nota marcada na própria linha informa que o valor corresponde à diferença entre os dois medicamentos na análise de custo-minimização. Refeita a conta pelo preço e pela posologia publicados no mesmo relatório — sete infusões anuais de 3.000 mg, ao preço proposto de R$ 14.778,40 por 300 mg —, o custo anual por paciente é R$ 1.034.488,00, ou 3,25 vezes o número impresso sob o rótulo de custo.
Relatório de Recomendação nº 875, compêndio econômico e seção de novos cálculos econômicos, páginas 12 e 54.
Na prova
Serve como método de leitura, não como conteúdo de questão. Rótulo de linha e nota de rodapé podem dizer coisas diferentes no mesmo quadro, e quem cita o número sem ler a nota publica um custo que é uma diferença. A verificação custa uma multiplicação: preço vezes posologia, contra o valor impresso.
Abaixo de 10 g/dL
O protocolo nacional exige hemograma com anemia moderada ou grave, definida como hemoglobina abaixo de 10 g/dL, como um dos critérios de inclusão — ao lado do Coombs direto positivo e da comprovação laboratorial de hemólise. Ali o número não descreve fenótipo: autoriza o acesso ao tratamento.
Protocolo Clínico e Diretrizes Terapêuticas da Anemia Hemolítica Autoimune, seção de critérios de inclusão, página 6.
Abaixo de 8 g/dL, com transfusão em menos de sete dias
O consenso internacional reproduzido no mesmo protocolo propõe como critérios de gravidade hemoglobina inferior a 8 g/dL e necessidade de suporte transfusional em intervalos menores que sete dias — uma régua clínica, construída para prever desfecho, e não para dar acesso a medicamento.
Consenso internacional em anemia hemolítica autoimune, citado na seção de gravidade do mesmo protocolo.
Na prova
A prova brasileira cobra o corte de 10 g/dL quando pergunta por conduta pelo protocolo, e o de 8 g/dL quando pergunta por gravidade. Um paciente com hemoglobina de 9 g/dL é grave por um documento e não é pelo outro, e é elegível ao tratamento pelos dois — porque as duas réguas medem coisas diferentes com a mesma unidade.
Caso resolvido
- Passo 1
- Prove a hemólise antes de nomear a doença. Reticulócitos muito elevados sem sangramento, desidrogenase láctica alta, bilirrubina indireta alta e haptoglobina indetectável formam o conjunto completo — e o critério nacional exigiria apenas um deles. O volume corpuscular alto não indica deficiência de vitamina: o reticulócito é uma célula grande, e a reticulocitose intensa eleva a média do volume.
- Passo 2
- Leia o esfregaço antes de pedir mais exames. Esferócitos com policromasia e sem esquizócitos afastam a microangiopatia trombótica, que traria plaquetopenia e fragmentação. A ausência de esquizócitos com plaquetas normais retira do caminho a púrpura trombocitopênica trombótica e a síndrome hemolítico-urêmica, que são as urgências concorrentes.
- Passo 3
- Use o Coombs para escolher o ramo e o tratamento. Positivo forte para imunoglobulina G define a forma quente, a mais comum no adulto, responsável por 70% a 80% dos casos. A intensidade não é detalhe: o protocolo nacional registra que a positividade de três ou quatro cruzes foi o único fator preditivo de resposta ao tratamento.
- Passo 4
- Procure a doença de base na mesma consulta. Solicite fator antinuclear, sorologias virais e avaliação de doença linfoproliferativa conforme idade e exame, e revise a lista de medicamentos. Verifique a contagem de plaquetas em série: plaquetopenia imune associada configuraria síndrome de Evans e mudaria o alvo do tratamento, que passa a incluir plaquetas acima de 50.000.
- Passo 5
- Trate. Prednisona 1 mg/kg/dia é a primeira linha, com ácido fólico associado pelo consumo aumentado da eritropoese acelerada. Com hemoglobina acima de 10 g/dL, reduza para 0,5 mg/kg/dia após duas semanas e desmame ao longo de três meses — retirada rápida é a causa mais comum de recaída. A paciente está sintomática: se a hemoglobina cair ou os sintomas piorarem, transfunda a unidade menos incompatível disponível, sem esperar prova cruzada compatível, porque na forma quente a incompatibilidade com todas as bolsas é o esperado.
Agora feche você
- Passo 1
- Diga o que o padrão do Coombs direto — C3d isolado, sem imunoglobulina G — significa aqui, qual exame complementar confirma a hipótese e qual título é considerado positivo pelo protocolo nacional.
- Passo 2
- Explique por que a aglutinação da amostra à temperatura ambiente é informação diagnóstica e não apenas problema de laboratório, e o que deve ser feito com a amostra para que a contagem seja confiável.
- Passo 3
- Justifique por que prednisona e esplenectomia, que seriam a primeira e a segunda linha em outro paciente com anemia hemolítica autoimune, não são o eixo do tratamento deste — e diga onde as hemácias sensibilizadas são retiradas neste caso.
- Passo 4
- Monte a conduta: quais medidas não farmacológicas entram desde a primeira hora, qual doença de base precisa ser tratada para que a hemólise ceda, e que cuidado específico o hemocomponente exige caso a transfusão seja necessária.
Onde a banca derruba
- 1Descartar hemólise porque o Coombs veio negativo É o erro mais caro do tema. O protocolo nacional registra que até 10% dos casos autoimunes têm teste da antiglobulina direta negativo, e manda completar com soro monoespecífico para imunoglobulina A e para imunoglobulina M diante de clínica sugestiva. Coombs negativo com reticulocitose, desidrogenase alta e haptoglobina baixa não encerra nada: ou é autoimune com anticorpo que o reagente comum não vê, ou é hemólise não imune, e as duas continuam sendo hemólise.
- 2Dar corticoide e retirar o baço na doença das aglutininas a frio Corticoide e esplenectomia são o eixo da forma quente e não funcionam na forma a frio, porque ali a hemólise é predominantemente intravascular e a retirada das hemácias sensibilizadas se faz sobretudo no fígado. Na forma a frio, o tratamento começa por proteção térmica e pela doença de base — quase sempre linfoproliferativa ou infecciosa.
- 3Recusar transfusão porque a prova cruzada é incompatível Na forma quente, o autoanticorpo reage contra antígenos presentes em quase todas as hemácias, e a incompatibilidade em todas as bolsas é o achado esperado, não o sinal de perigo. Anemia sintomática ou com risco de morte se transfunde com a unidade menos incompatível disponível, em volume pequeno e sob vigilância, enquanto a imunossupressão faz efeito.
- 4Ler o reticulócito em porcentagem sem corrigir A porcentagem se mede sobre uma massa de hemácias reduzida, e por isso superestima a resposta medular justamente nos pacientes mais anêmicos. O critério de inclusão do protocolo usa o valor absoluto, acima de cem mil; a lista de gravidade do mesmo documento usa 2%. São unidades diferentes para o mesmo parâmetro, e a comparação exige converter antes.
- 5Chamar de hemólise toda icterícia com bilirrubina indireta alta Bilirrubina indireta elevada com hemograma normal, sem anemia, sem reticulocitose e com desidrogenase e haptoglobina normais, em paciente assintomático que piora com jejum, é síndrome de Gilbert. Hemólise tem destruição e reposição: sem reticulócito alto e sem marcador de destruição, a icterícia é de conjugação, não de destruição.
O quadro é hemólise aguda por deficiência de G6PD desencadeada por oxidante (nitrofurantoína): bite cells, corpúsculos de Heinz, Coombs negativo, ascendência de área de alta prevalência. A dosagem de G6PD na crise pode dar FALSO-NORMAL, porque os eritrócitos mais deficientes (mais velhos) já foram destruídos e os reticulócitos jovens têm mais enzima; deve-se dosar semanas depois. Por isso 'dosar imediatamente e excluir se normal' é errado. Eletroforese/talassemia e fragilidade osmótica/esferocitose não explicam bite cells e gatilho oxidante. Coombs negativo afasta anemia hemolítica autoimune, tornando corticoide inadequado.
Recuperação
Responda as 10 — o gabarito e o comentário de cada uma abrem a cada questão ou só no fim, como você preferir.
Homem de 32 anos chega à UPA com dor abdominal e ictéria. Refere urina escura e história de episódios semelhantes. Exame: palidez e esplenomegalia. Hemograma: Hb 8 g/dL, reticulócitos aumentados, bilirrubina indireta elevada, DHL alto, haptoglobina baixa. Teste de antiglobulina direto (Coombs direto) negativo; esfregaço com esferócitos. Qual é o próximo passo diagnóstico mais adequado?
O quadro é de anemia hemolítica (reticulocitose, BI elevada, DHL alto, haptoglobina baixa) com esferócitos e Coombs direto NEGATIVO, o que afasta hemólise autoimune e, com esplenomegalia e crises recorrentes, sugere esferocitose hereditária. O próximo passo é confirmar com teste de fragilidade osmótica (ou EMA-binding). A eletroforese investigaria hemoglobinopatia, mas não há afoiçamento nem o esfregaço típico. B12/folato investigam anemia megaloblástica, não hemólise. O mielograma não é o passo inicial diante de hemólise periférica esclarecida.
Um homem de 62 anos, tabagista, procura o pronto-socorro por fraqueza intensa, dispneia aos esforços e icterícia leve iniciados há uma semana, após quadro viral. Nega hematúria ou fezes escuras. Ao exame: mucosas descoradas e ictéricas, esplenomegalia a 3 cm do rebordo costal, sem linfonodomegalias. Exames: hemoglobina 6,8 g/dL, VCM 108 fL, reticulócitos 12%, bilirrubina indireta 4,2 mg/dL, DHL elevado, haptoglobina indetectável. Teste de Coombs direto positivo (IgG). Considerando o diagnóstico, qual é o tratamento de primeira linha mais apropriado?
Anemia com reticulocitose, hiperbilirrubinemia indireta, DHL alto, haptoglobina indetectável e Coombs direto positivo (IgG) caracteriza anemia hemolítica autoimune por anticorpos quentes; o tratamento de primeira linha é corticoide (prednisona). B12/folato tratam anemia megaloblástica, que não cursa com Coombs positivo nem hemólise autoimune. Esplenectomia é opção de segunda linha em refratários/dependentes de corticoide, não de urgência inicial. Ferro não trata hemólise e não há ferropenia.
Mulher, 24 anos, previamente hígida, procura o pronto-socorro com icterícia, urina escurecida e fadiga progressiva há 5 dias, iniciadas após quadro de infecção de vias aéreas superiores. Ao exame: palidez cutâneo-mucosa 2+/4+, icterícia de escleras 2+/4+, esplenomegalia a 3 cm do rebordo costal. Exames: Hb 7,2 g/dL (VR 12–16), VCM 104 fL (VR 80–100), reticulócitos 8% (VR 0,5–2,5), bilirrubina total 4,8 mg/dL com predomínio de indireta (BI 4,1 mg/dL), DHL 720 U/L (VR 120–246), haptoglobina indetectável. O teste da antiglobulina direto (Coombs direto) resultou positivo para IgG. Qual é o diagnóstico mais provável?
Correta: o conjunto anemia + reticulocitose (8%), hiperbilirrubinemia indireta, DHL elevado e haptoglobina indetectável define hemólise; o Coombs direto positivo para IgG confirma a natureza autoimune por anticorpos quentes (IgG, ativos a 37°C), classicamente desencadeada por infecções/idiopática, com esplenomegalia como sítio de destruição. Esferocitose hereditária cursa com hemólise, mas o Coombs é NEGATIVO e costuma haver história familiar/CHCM elevado. A deficiência de G6PD gera hemólise após oxidantes/infecção, porém com Coombs negativo e corpúsculos de Heinz, não IgG. A ferropriva é microcítica/hipocrômica e hiporregenerativa (reticulócitos baixos), incompatível com VCM 104 e reticulócitos 8%. A anemia de doença crônica é hipoproliferativa, sem hiperbilirrubinemia/DHL/haptoglobina consumida e com Coombs negativo.
Homem, 22 anos, natural da Bahia, procura o pronto atendimento com dor abdominal e icterícia 2 dias após iniciar primaquina para tratamento de malária por Plasmodium vivax. Ao exame: icterícia, colúria e leve palidez. Exames: Hb 8,0 g/dL (VR 13–17), reticulócitos 6% (VR 0,5–2,5), DHL elevado, bilirrubina indireta aumentada, haptoglobina reduzida e Coombs direto negativo. O esfregaço de sangue periférico evidencia hemácias mordidas (bite cells) e corpúsculos de Heinz à coloração supravital. A atividade enzimática dosada na fase aguda resultou dentro da faixa de referência. Qual a conduta mais adequada em relação à investigação da deficiência enzimática?
Correta: na deficiência de G6PD, durante a crise hemolítica aguda as hemácias mais deficientes (mais velhas) são destruídas e a reticulocitose (células jovens, ricas em G6PD) eleva FALSAMENTE a atividade enzimática dosada — daí o resultado normal na fase aguda. A conduta correta é repetir a dosagem quantitativa 2–3 meses depois, quando a população eritrocitária se reequilibra, evitando falso-negativo. O quadro (gatilho oxidante — primaquina, bite cells, corpúsculos de Heinz, Coombs negativo) é típico. Errado: justamente porque a dosagem na fase aguda pode ser falsamente normal. Eletroforese investiga hemoglobinopatias, não deficiência enzimática. Corticoide trata hemólise autoimune (Coombs positivo), não G6PD; o manejo aqui é suspender o oxidante e suporte. Coombs seriado é inútil: já é negativo e a hemólise não é imunomediada.
Mulher, 34 anos, previamente hígida, procura o pronto-socorro com fadiga progressiva e icterícia há duas semanas. Ao exame: palidez cutâneo-mucosa (++/4+), icterícia de escleras e esplenomegalia discreta. Exames: Hb 7,8 g/dL (VR 12–16), VCM 103 fL (VR 80–100), reticulócitos 8% (VR 0,5–1,5%), bilirrubina indireta 3,2 mg/dL (VR < 0,8), LDH 640 U/L (VR 120–246) e haptoglobina indetectável. O esfregaço mostra esferócitos e policromasia. Qual é o exame que confirma o diagnóstico mais provável?
O conjunto anemia + reticulocitose + hiperbilirrubinemia indireta + LDH alto + haptoglobina consumida define hemólise; a presença de esferócitos com esplenomegalia em jovem sugere anemia hemolítica autoimune (AHAI) por anticorpos quentes, cuja confirmação é o teste de antiglobulina direta (Coombs direto), positivo para IgG e/ou C3. A eletroforese investiga hemoglobinopatia (ex.: falciforme/talassemia), que não cursa com esferócitos adquiridos nem esplenomegalia de instalação aguda nesse contexto. Ferritina/saturação avaliam ferropenia/doença crônica, que dão anemia hipoproliferativa com reticulócitos baixos, o oposto do caso. A dosagem de G6PD seria pertinente em hemólise desencadeada por oxidantes com bite cells/corpúsculos de Heinz, ausentes aqui. O mielograma não é o passo inicial diante de hemólise periférica com medula respondendo (reticulocitose).
Homem, 22 anos, negro, iniciou há 3 dias sulfametoxazol-trimetoprima para infecção urinária. Retorna com colúria, icterícia, dor lombar e fraqueza intensa. Exame: PA 118×72 mmHg, FC 104 bpm, icterícia (++/4+). Laboratório: queda de Hb de 14,2 para 8,4 g/dL, reticulócitos 9% (VR 0,5–1,5%), bilirrubina indireta 4,0 mg/dL (VR < 0,8), LDH 900 U/L (VR 120–246), Coombs direto negativo. Esfregaço: corpúsculos de Heinz e hemácias 'mordidas' (bite cells). Além de suspender o fármaco, qual é a conduta mais adequada para confirmar o diagnóstico?
O quadro é hemólise aguda oxidativa por deficiência de G6PD, desencadeada por sulfonamida, com Heinz e bite cells e Coombs negativo (hemólise não imune). A pegadinha é temporal: durante a crise, as hemácias mais velhas e deficientes já foram lisadas e há intensa reticulocitose — e reticulócitos têm atividade de G6PD mais alta —, o que pode gerar dosagem falsamente normal. Por isso a enzima deve ser dosada 8–12 semanas após a resolução da crise. Dosar a G6PD imediatamente, na fase aguda, arrisca justamente o falso-normal, que é o erro a evitar. A corticoterapia sistêmica trata a anemia hemolítica autoimune, mas aqui o Coombs é negativo. Transfundir concentrado de hemácias com ferro oral não é a base do manejo: o essencial é retirar o oxidante, a transfusão só se justifica em anemia grave/sintomática e o ferro não tem papel (não é ferropenia). Repetir o Coombs direto em 48 horas não muda a hipótese oxidativa, pois ele já é negativo.
Mulher de 41 anos apresenta anemia com hemoglobina 8,4 g/dL, reticulócitos 290.000/mm³, desidrogenase láctica 640 UI/L, bilirrubina indireta 2,4 mg/dL e haptoglobina reduzida. Não há esquizócitos no esfregaço e as plaquetas são normais. O teste de Coombs direto resulta negativo. Segundo o protocolo brasileiro da anemia hemolítica autoimune, qual é a conduta correta diante desse resultado?
O protocolo nacional registra explicitamente que a forma com teste da antiglobulina direta negativo ocorre em até 10% dos pacientes e que, diante de sintomas sugestivos, a investigação deve prosseguir com soro monoespecífico para imunoglobulina A e com pesquisa de imunoglobulina M, porque o reagente comum detecta imunoglobulina G e a fração C3d do complemento. Resultado negativo, portanto, não exclui autoimunidade: exclui apenas os anticorpos que o reagente enxerga. Transfundir para amplificar sensibilização não é conduta diagnóstica e expõe a paciente sem necessidade. Tratar às cegas antes de completar a investigação impede reconhecer causas não imunes que exigem manejo diferente. A eletroforese de hemoglobina investiga hemoglobinopatia e é apenas um dos ramos possíveis quando a investigação imune se esgota, ao lado do esfregaço, das enzimas eritrocitárias e da citometria de fluxo.
Mulher de 34 anos, previamente hígida, apresenta há duas semanas fraqueza progressiva, icterícia e urina escura matinal. Nega sangramentos, uso de medicamentos e viagens. Exame: descorada, ictérica, baço palpável a 2 cm do rebordo costal. Exames: hemoglobina 7,6 g/dL, volume corpuscular médio 102 fL, leucócitos e plaquetas normais, reticulócitos 380.000/mm³, desidrogenase láctica 780 UI/L, bilirrubina indireta 2,9 mg/dL, haptoglobina indetectável. Esfregaço com esferócitos e policromasia, sem esquizócitos. Qual é a conduta diagnóstica que define o tratamento?
O conjunto de reticulocitose intensa sem sangramento, desidrogenase láctica elevada, bilirrubina indireta alta e haptoglobina indetectável caracteriza hemólise, e o passo seguinte é perguntar se há anticorpo ligado à hemácia — papel do teste da antiglobulina direta. O resultado não apenas confirma autoimunidade: a especificidade detectada, imunoglobulina G contra fração C3d do complemento, separa a forma quente, tratada com corticoide, da doença das aglutininas a frio, em que corticoide e esplenectomia não funcionam. O volume corpuscular acima de 100 fL não indica carência aqui, porque o reticulócito é uma célula grande e a reticulocitose eleva a média do volume. Mielograma não é o primeiro passo diante de hemólise periférica com medula respondendo. A dosagem da enzima que cliva o fator de von Willebrand se reserva à microangiopatia, que exigiria esquizócitos e plaquetopenia, ambos ausentes. Reposição de ferro não corrige hemólise e a espoliação, quando existe, é da hemólise intravascular crônica, não deste quadro.
Homem de 68 anos com linfoma indolente apresenta, no inverno, anemia com hemoglobina 8,2 g/dL, reticulócitos elevados, desidrogenase láctica alta e haptoglobina baixa, além de acrocianose que reverte com aquecimento. O laboratório relata aglutinação da amostra à temperatura ambiente. O teste de Coombs direto é positivo apenas para a fração C3d do complemento e negativo para imunoglobulina G. Qual conduta corresponde à forma diagnosticada?
A positividade isolada para C3d, com imunoglobulina G negativa, acrocianose reversível ao calor e aglutinação da amostra à temperatura ambiente caracteriza doença das aglutininas a frio, confirmada por pesquisa de crioaglutininas com título acima de 1:40. Nessa forma a hemólise é predominantemente intravascular e as hemácias sensibilizadas são retiradas sobretudo pelo fígado, de modo que corticoide e retirada do baço não são efetivos — o protocolo nacional afirma isso em texto. O tratamento começa por evitar exposição ao frio e por controlar a doença de base, quase sempre linfoproliferativa ou infecciosa, e o hemocomponente deve ser aquecido quando a transfusão for necessária. Imunoglobulina endovenosa não é o eixo desta forma nem age neutralizando crioaglutininas. O anticorpo bifásico contra o antígeno P pertence à hemoglobinúria paroxística ao frio, entidade distinta e tipicamente pós-infecciosa na criança.
Segundo o Protocolo Clínico e Diretrizes Terapêuticas brasileiro da anemia hemolítica autoimune, quais critérios devem estar presentes para que o paciente seja incluído e receba tratamento medicamentoso pelo protocolo?
O protocolo nacional exige, para inclusão, sintomas sugestivos da doença somados a hemograma com anemia moderada ou grave, definida como hemoglobina abaixo de 10 g/dL, teste de Coombs direto positivo e comprovação laboratorial de hemólise por reticulocitose acima de cem mil, ou elevação da desidrogenase láctica, ou elevação de bilirrubinas, ou redução da haptoglobina. Hemoglobina abaixo de 8 g/dL com transfusão em menos de sete dias é o critério de gravidade do consenso internacional citado no mesmo documento, e serve para descrever fenótipo, não para autorizar acesso — é a mesma unidade com duas finalidades diferentes. Esplenomegalia e hiperbilirrubinemia são achados de apoio, não critérios. Reticulocitose isolada caracteriza hemólise mas não a define como autoimune. Biópsia de medula não integra os critérios de inclusão desta doença.
Paciente de 63 anos, em uso de prednisona 1 mg/kg/dia há oito semanas por anemia hemolítica autoimune por anticorpos quentes, mantém hemoglobina de 8,6 g/dL, reticulócitos elevados e desidrogenase láctica persistentemente alta. Não tolera aumento da dose por hiperglicemia de difícil controle. Considerando o que o protocolo brasileiro preconiza, qual é o passo terapêutico seguinte?
A refratariedade se caracteriza por hemólise persistente com hemoglobina abaixo de 10 g/dL na vigência do tratamento, e nessa situação o protocolo nacional prevê segunda linha com esplenectomia ou agente imunossupressor — entre os medicamentos que o próprio documento lista como dispensados estão ciclofosfamida, ciclosporina e azatioprina. O anticorpo anti-CD20 é citado dezenas de vezes no texto, e o mesmo texto declara que ele e o danazol não estão preconizados no protocolo, por ausência de indicação aprovada pela agência reguladora nacional para esta doença e por fragilidade das evidências. O inibidor de complemento é o tratamento da hemoglobinúria paroxística noturna e não desta doença. Transplante não figura entre as linhas terapêuticas previstas para esta indicação.
Homem de 24 anos, assintomático, apresenta icterícia leve intermitente que piora após jejum prolongado e infecções. Exames: hemoglobina 14,8 g/dL, reticulócitos normais, bilirrubina total 2,6 mg/dL com predomínio de indireta, desidrogenase láctica normal, haptoglobina normal, transaminases normais e esfregaço sem alterações. Qual é o diagnóstico mais provável?
Hiperbilirrubinemia indireta isolada, sem anemia, sem reticulocitose e com desidrogenase láctica e haptoglobina normais, em paciente assintomático cuja icterícia piora com jejum, estresse ou infecção, é o quadro da síndrome de Gilbert, decorrente de redução da atividade da enzima que conjuga a bilirrubina. Hemólise exige as duas metades do fenômeno: marcador de destruição e marcador de reposição — aqui não há nem um nem outro. A forma autoimune cursaria com teste da antiglobulina positivo e com anemia. A esferocitose compensada mostraria esferócitos no esfregaço e reticulócitos aumentados. A hemólise oxidativa por deficiência enzimática produz queda aguda da hemoglobina com corpos de Heinz após exposição a droga oxidante, favas ou infecção, e não hiperbilirrubinemia isolada com hemograma normal. Hepatite cursaria com alteração de transaminases.
Mulher de 58 anos com anemia hemolítica autoimune por anticorpos quentes chega ao pronto-socorro com hemoglobina 5,4 g/dL, taquicardia, dispneia aos mínimos esforços e dor precordial. O serviço de hemoterapia informa que a prova cruzada resultou incompatível com todas as bolsas testadas e que a pesquisa de anticorpos irregulares é fortemente positiva. Qual é a conduta correta?
Na anemia hemolítica autoimune quente, a pan-reatividade do autoanticorpo pode tornar incompatíveis todas as provas cruzadas. Isso não deve atrasar transfusão em anemia grave com sinais de hipóxia ou isquemia. A prioridade do serviço de hemoterapia é investigar e excluir aloanticorpos clinicamente significativos e selecionar hemácias ABO compatíveis e antigenicamente compatíveis na extensão possível. Escolher uma bolsa apenas por parecer 'menos incompatível' na reação com o autoanticorpo não prediz segurança e é expressão desaconselhada. Plasmaférese não é pré-requisito, eritropoetina não corrige a urgência, e lavagem ou irradiação têm outras indicações. Fontes: https://b-s-h.org.uk/guidelines/guidelines/diagnosis-and-management-of-primary-autoimmune-haemolytic-anaemias ; https://pmc.ncbi.nlm.nih.gov/articles/PMC9820620/ ; https://pubmed.ncbi.nlm.nih.gov/12446436/
Homem de 29 anos investiga anemia com fadiga, episódios de urina escura pela manhã e leucopenia discreta. Há dois meses teve trombose de veia hepática sem fator de risco identificado. Exames: hemoglobina 8,9 g/dL, reticulócitos elevados, desidrogenase láctica 1.240 UI/L, haptoglobina indetectável, bilirrubina indireta discretamente elevada, teste de Coombs direto negativo, esfregaço sem esquizócitos. Qual exame confirma a hipótese principal?
Hemólise intravascular com teste da antiglobulina direta negativo, hemoglobinúria matinal, citopenia e trombose em sítio atípico como a veia hepática compõem o quadro da hemoglobinúria paroxística noturna, em que a hemácia perde as proteínas reguladoras do complemento ancoradas à membrana e é destruída pelo próprio complemento. A confirmação é por citometria de fluxo que identifica o clone deficiente, não por teste imuno-hematológico. Crioaglutininas investigam a forma a frio, que teria Coombs positivo para a fração C3d. A dosagem da enzima que cliva o fator de von Willebrand pertence à púrpura trombocitopênica trombótica, que exigiria esquizócitos e plaquetopenia. A fragilidade osmótica investiga defeito de membrana hereditário, que não explica trombose nem hemoglobinúria matinal. Vitamina B12 baixa produz anemia macrocítica com reticulócito baixo, o oposto do quadro.
Mulher de 45 anos com anemia hemolítica autoimune por anticorpos quentes iniciou prednisona 1 mg/kg/dia e atingiu hemoglobina de 11,4 g/dL em duas semanas, sem sinais de hemólise ativa. Qual a condução da dose a partir daí?
Alcançada hemoglobina acima de 10 g/dL, a dose cai para 0,5 mg/kg/dia depois de duas semanas, e a retirada é lenta, distribuída por cerca de três meses. Suspender de uma vez é a causa mais comum de recaída, e a piora que aparece poucas semanas depois costuma ser confundida com uma segunda doença. Manter a dose plena por meses acumula toxicidade sem ganho num paciente que já respondeu. Cortar pela metade a cada dois dias comprime em uma semana o que precisa de três meses e reproduz o mesmo erro de retirada abrupta. E trocar por imunossupressor, assim como indicar esplenectomia, pertence à refratariedade, caracterizada por hemólise persistente com hemoglobina abaixo de 10 g/dL, situação oposta à descrita.
Homem de 66 anos, internado há seis dias por pneumonia e em uso de ceftriaxona, desenvolve anemia com reticulocitose, desidrogenase láctica alta e haptoglobina indetectável. O teste de Coombs direto resulta positivo. Antes de iniciar corticoide, o que o protocolo nacional exige?
O protocolo coloca a hemólise induzida por medicamento entre as causas que precisam ser excluídas antes de fechar o diagnóstico de autoimune, ao lado da reação transfusional, da hemólise aloimune pós-transplante e da doença hemolítica do recém-nascido; a única classe nomeada no texto é a das cefalosporinas de segunda e terceira gerações, e o paciente usa uma delas há seis dias. A diferença é de conduta, não de rótulo: suspender o fármaco substitui a imunossupressão. Iniciar corticoide sem revisar a prescrição trata o efeito e mantém a causa. Citometria de fluxo investiga a hemólise sem anticorpo e não se aplica a um teste positivo. Esplenectomia é segunda ou terceira linha, jamais passo inicial. E transfundir sem indicação clínica não responde à pergunta nem muda o desfecho.
Mulher de 40 anos em investigação de hemólise tem hemoglobina de 6,2 g/dL e reticulócitos de 4%, o que corresponde a 78.000/mm³ em valor absoluto. Como interpretar essa aparente discrepância?
A contagem em porcentagem se mede sobre uma massa de hemácias que encolheu, de modo que superestima a resposta medular justamente nos pacientes mais anêmicos: 4% sobre uma massa reduzida resultaram em 78.000/mm³, abaixo do valor absoluto de cem mil que o critério nacional exige para caracterizar hemólise. Dizer que a porcentagem é mais fiel inverte o problema. O valor absoluto não vale apenas na ausência de anemia — é exatamente na anemia que ele corrige a distorção. As duas formas medem o mesmo parâmetro em unidades diferentes e são comparáveis depois da conversão, tanto que a lista de gravidade do mesmo documento usa 2% enquanto o critério de entrada usa cem mil. E tomar os 4% como reticulocitose suficiente sem converter faz o diagnóstico parecer fechado quando não está.
Homem de 33 anos com pancitopenia, urina escura pela manha, dor abdominal recorrente e episodio previo de trombose de veia porta. Qual investigacao esta indicada?
Pancitopenia com hemolise intravascular e trombose em sitio atipico, como o territorio esplancnico, aponta hemoglobinuria paroxistica noturna, diagnosticada por citometria de fluxo que demonstra ausencia das proteinas ancoradas por glicosilfosfatidilinositol, como CD55 e CD59, em hemacias e granulocitos; o quadro tem sobreposicao frequente com aplasia medular. Eletroforese de hemoglobina investiga hemoglobinopatias, que nao causam trombose portal nem pancitopenia. Haptoglobina apenas confirma hemolise, sem apontar a causa. Anticorpo antiplaquetario nao e usado na pratica e nao explicaria a hemolise. Fragilidade osmotica investiga esferocitose hereditaria, que cursa com hemolise extravascular e esplenomegalia, sem trombose caracteristica.
Qual conjunto de exames caracteriza laboratorialmente a presenca de hemolise, independentemente da causa?
A quadrilha classica da hemolise combina resposta medular aumentada, medida pelos reticulocitos, com marcadores de destruicao celular: desidrogenase latica liberada das hemacias, bilirrubina indireta produzida pelo catabolismo do heme e haptoglobina consumida ao se ligar a hemoglobina livre. Ferritina alta com saturacao baixa descreve anemia inflamatoria. Marcadores de fase aguda sao inespecificos. Leucocitose com plaquetose sugere infeccao ou reacao inflamatoria. Elevacao de enzimas canaliculares aponta colestase, e vale lembrar que a icterica da hemolise e as custas de bilirrubina indireta, sem colura, ao passo que a colestatica cursa com bilirrubina direta e alteracao dessas enzimas.
Qual e a principal diferenca de mecanismo entre a hemolise por anticorpos quentes e a por anticorpos frios?
A distincao mecanica explica todo o resto: a IgG dos anticorpos quentes atua a 37 graus, marca a hemacia e leva a fagocitose pelos macrofagos esplenicos, o que justifica esferocitos, esplenomegalia e resposta a corticoide e a esplenectomia; a IgM dos anticorpos frios aglutina em temperaturas baixas e ativa complemento, com depuracao das hemacias opsonizadas por C3b nas celulas de Kupffer hepaticas e hemolise intravascular, o que explica a resposta pobre a corticoide e a esplenectomia e a eficacia do rituximabe. Dizer que a forma fria dispensa complemento inverte o mecanismo central. Trocar as imunoglobulinas e o erro que leva a escolhas terapeuticas equivocadas.
Paciente com doenca da aglutinina fria necessita de cirurgia eletiva. Qual cuidado perioperatorio e essencial?
O ponto critico e evitar que a temperatura corporal ou local caia abaixo do limiar termico do anticorpo, o que desencadearia aglutinacao e hemolise: a conduta e aquecer sala, mantas, fluidos e hemocomponentes e monitorizar a temperatura de forma continua. Hipotermia induzida, usada em algumas cirurgias cardiacas, e justamente a manobra proibida nesses pacientes e exige planejamento especifico com a equipe. Suspender a hidratacao nao protege e traz risco proprio. Transfundir hemocomponentes frios e profilaticamente e duplamente errado, tanto pela temperatura quanto pela indicacao. A anestesia geral e possivel desde que a termorregulacao seja garantida.
Paciente com valvula cardiaca mecanica apresenta anemia cronica com desidrogenase latica elevada, haptoglobina baixa, esquizocitos ocasionais e Coombs negativo, sem plaquetopenia. Qual a hipotese?
Proteses valvares mecanicas, sobretudo com disfuncao ou leak paravalvar, causam hemolise por trauma fisico das hemacias contra a superficie protetica, com esquizocitos ocasionais, marcadores de hemolise alterados, Coombs negativo e plaquetas normais; a evolucao pode exigir avaliacao ecocardiografica e reabordagem cirurgica, alem de reposicao de ferro e folato pela perda urinaria cronica de ferro. Purpura trombocitopenica trombotica cursaria com plaquetopenia grave e quadro agudo. Hemolise autoimune teria Coombs positivo. Deficiencia enzimatica produz crises apos oxidantes com corpusculos de Heinz. Sindrome hemolitico-uremica atipica cursa com injuria renal e plaquetopenia, ausentes aqui.
Qual e o tratamento farmacologico de escolha na doenca da aglutinina fria sintomatica que exige terapia especifica?
A doenca da aglutinina fria e frequentemente sustentada por um clone linfoproliferativo B de baixo grau na medula, e por isso a terapia dirigida a esse clone com rituximabe, isolado ou combinado a bendamustina, e a escolha, com inibidores do complemento disponiveis em cenarios selecionados. Corticoide isolado tem baixa taxa de resposta e leva a exposicao prolongada sem beneficio. Ciclosporina com globulina antitimocitica pertence ao tratamento da aplasia medular. Hidroxicloroquina e usada em doencas autoimunes sistemicas, sem papel aqui. Danazol tem uso ocasional na hemolise por anticorpos quentes e na purpura imune, nao nessa forma. Nas formas secundarias a infeccao, como micoplasma e mononucleose, o quadro costuma ser autolimitado.
Jovem de 19 anos apresenta pneumonia atipica com tosse seca e, na segunda semana, desenvolve icterica, anemia e Coombs direto positivo para complemento. Qual agente esta classicamente associado?
A infeccao por Mycoplasma pneumoniae e a causa classica de aglutininas frias secundarias, com anticorpos anti-I que surgem na segunda semana e podem produzir hemolise transitoria, geralmente autolimitada, tratada com suporte, aquecimento e antibiotico dirigido ao agente. O vírus Epstein-Barr e a outra causa infecciosa classica, com anticorpo anti-i. Pneumococo causa pneumonia tipica com consolidacao lobar, sem esse fenomeno. Legionella cursa com hiponatremia, diarreia e alteracao de enzimas hepaticas, mas nao com aglutininas frias. Klebsiella produz pneumonia necrotizante em etilistas. Pneumocystis acomete imunossuprimidos com hipoxemia desproporcional e infiltrado intersticial difuso.
Homem de 72 anos relata que, ao sair de casa em manha fria, as maos ficam arroxeadas e ele nota urina escura. Exames: hemoglobina 8,6 g/dL, reticulocitos 9 por cento, desidrogenase latica elevada, Coombs direto positivo para C3d e negativo para IgG. Qual o diagnostico?
Sintomas desencadeados pelo frio, acrocianose, hemoglobinuria e Coombs direto positivo apenas para complemento configuram doenca da aglutinina fria: o anticorpo e habitualmente IgM, liga-se as hemacias nas extremidades resfriadas, fixa complemento e se desprende ao retornar a temperatura central, deixando apenas o C3d detectavel. A forma por anticorpos quentes teria Coombs positivo para IgG e nao se relaciona ao frio. Raynaud primario cursa com palidez, cianose e rubor sequenciais, sem hemolise. Crioglobulinemia produz purpura palpavel, artralgia e glomerulonefrite, com fator reumatoide positivo e complemento consumido. A hemoglobinuria paroxistica noturna tem Coombs negativo e diagnostico por citometria de fluxo.
Um hemograma automatizado de paciente idoso mostra hemoglobina 9,0 g/dL, VCM de 130 fL e CHCM de 42 g/dL, valores fisiologicamente improvaveis. O tecnico relata dificuldade na leitura da amostra. Qual a explicacao?
As aglutininas frias fazem as hemacias se agruparem na amostra em temperatura ambiente, e o contador automatizado le cada aglomerado como uma unica celula muito grande: o resultado e VCM falsamente elevado e CHCM impossivelmente alto, alem de contagem de hemacias falsamente baixa. A pista pratica e reprocessar a amostra a 37 graus, o que normaliza os indices. Deficiencia de B12 eleva o VCM, mas nao produz CHCM acima do limite fisiologico, e essa combinacao improvavel e justamente o que denuncia o artefato. Hemolise in vitro reduz a contagem de hemacias sem elevar CHCM dessa forma. Leucocitose extrema pode interferir, mas nao gera esse padrao caracteristico.
Qual achado do esfregaco de sangue periferico e caracteristico da hemolise autoimune por anticorpos quentes?
A opsonizacao por IgG leva os macrofagos esplenicos a retirarem fragmentos de membrana, transformando as hemacias em esferocitos, que somados a policromasia e aos eritroblastos circulantes refletem a intensa resposta medular. Esquizocitos definem microangiopatia, e sua presenca deve deslocar o raciocinio para purpura trombocitopenica trombotica ou sindrome hemolitico-uremica. Hemacias em alvo com microcitose apontam talassemia e hepatopatia. Corpusculos de Heinz com hemacias mordidas caracterizam hemolise oxidativa, tipica da deficiencia de glicose-6-fosfato desidrogenase apos exposicao a oxidante. Hemacias em lagrima com leucoeritroblastose sugerem mieloftise ou mielofibrose.
Crianca de 5 anos apresenta, uma semana apos infeccao viral, hemoglobinuria intensa e anemia grave. O teste de Donath-Landsteiner e positivo. Qual o diagnostico?
O teste de Donath-Landsteiner detecta o anticorpo bifasico IgG anti-P, que se liga as hemacias no frio e provoca hemolise mediada por complemento ao reaquecimento, quadro tipico da hemoglobinuria paroxistica ao frio pos-infecciosa em criancas, geralmente autolimitado e tratado com suporte e aquecimento. A doenca da aglutinina fria classica envolve IgM, acomete adultos idosos e nao positiva esse teste. A hemoglobinuria paroxistica noturna e clonal, ocorre em adultos e se diagnostica por citometria de fluxo. Sindrome hemolitico-uremica traria diarreia sanguinolenta, plaquetopenia, esquizocitos e injuria renal. Deficiencia de glicose-6-fosfato desidrogenase cursa com hemolise apos oxidante, com corpusculos de Heinz e sem relacao com o frio.
Qual orientacao deve ser dada ao paciente com deficiencia de glicose-6-fosfato desidrogenase apos a resolucao da crise hemolitica?
O CPIC distingue risco por medicamento e, em alguns casos, por dose. Dapsona e azul de metileno são de alto risco; sulfametoxazol é classificado como baixo a nenhum risco adicional nas doses usuais, não justificando proibir todas as sulfas. Nitrofurantoína exige cautela, e o risco da primaquina varia com o esquema. Infecções e fava também podem precipitar hemólise. A prevenção requer orientação individual, não suspensão de todos os antibióticos, aspirina profilática, transfusões mensais ou esplenectomia de rotina. Fonte: https://files.cpicpgx.org/data/guideline/publication/G6PD/2022/36049896.pdf
Qual a diferenca fundamental entre hemolise intravascular e extravascular no quadro laboratorial?
Na hemolise intravascular a hemacia se rompe dentro do vaso, liberando hemoglobina livre que satura a haptoglobina, aparece no plasma e na urina e, dias depois, gera hemossiderinuria pela descamacao de celulas tubulares carregadas de ferro; e o padrao da doenca da aglutinina fria com ativacao intensa de complemento, da hemoglobinuria paroxistica noturna e das microangiopatias. Na extravascular os macrofagos do baco removem hemacias opsonizadas, produzindo esferocitos e esplenomegalia sem hemoglobinuria. Ambas consomem haptoglobina e elevam bilirrubina indireta, e a desidrogenase latica sobe mais na forma intravascular, o que torna as demais afirmacoes incorretas.
Homem de 29 anos com anemia hemolitica cronica desde a infancia, sem esferocitos, com Coombs negativo e sem hemoglobinopatia a eletroforese, apresenta reticulocitose acentuada e esplenomegalia. Qual defeito deve ser investigado?
Hemolise cronica congenita sem alteracao de membrana visivel, sem hemoglobinopatia e com Coombs negativo aponta defeito enzimatico do metabolismo eritrocitario, e a deficiencia de piruvato quinase e a mais comum das que causam hemolise cronica nao esferocitica, com diagnostico por dosagem enzimatica ou teste genetico e manejo com suporte, acido folico e esplenectomia em casos selecionados. Ferropenia e anemia inflamatoria nao cursam com reticulocitose nem hemolise. Aplasia pura da serie vermelha cursa com reticulocitopenia extrema, o oposto do quadro. Mielodisplasia de baixo risco produz citopenias com displasia e nao explica hemolise desde a infancia com esplenomegalia.
Paciente com anemia hemolitica autoimune por anticorpos quentes recidiva apos desmame de corticoide, com dependencia de dose acima de 15 mg de prednisona ao dia. Qual a conduta?
Dependencia de corticoide em dose elevada define falha de primeira linha e obriga a mudar de estrategia, com rituximabe e esplenectomia como principais opcoes de segunda linha, alem de imunossupressores como azatioprina, ciclofosfamida e micofenolato em casos selecionados. Manter dose alta de corticoide de forma cronica acumula osteoporose, diabetes, infeccao e sindrome de Cushing, sendo o erro mais comum na pratica. Retirar toda a imunossupressao e transfundir apenas expoe o paciente a hemolise continua e aloimunizacao. Imunoglobulina tem eficacia limitada nessa doenca. Transplante e desproporcional e reservado a situacoes excepcionais.
Qual condicao deve ser lembrada em paciente com hemolise intravascular e trombose venosa de repeticao apos episodio de aplasia medular tratada com imunossupressao?
Pacientes com aplasia medular tratados com imunossupressao mantem risco de evolucao clonal ao longo dos anos, com surgimento de hemoglobinuria paroxistica noturna e de sindrome mielodisplasica, o que justifica seguimento prolongado com hemograma e monitoramento por citometria de fluxo quando ha sinais de hemolise ou trombose. Ferropenia nao decorre de transfusoes, que ao contrario levam a sobrecarga de ferro. Talassemia e hereditaria e nao se adquire. Esferocitose hereditaria se manifesta ao longo da vida e nao surge apos imunossupressao. Deficiencia de folato pode ocorrer em hemolise cronica, mas nao explica hemolise intravascular com trombose venosa recorrente.
Mulher de 29 anos com lupus eritematoso sistemico apresenta anemia hemolitica autoimune e plaquetopenia de 22000/mm3, sem esquizocitos e com Coombs direto positivo. Qual o diagnostico dessa associacao?
A associacao de anemia hemolitica autoimune com purpura trombocitopenica imune, ambas de mecanismo imunomediado, define a sindrome de Evans, frequentemente secundaria a lupus, imunodeficiencia comum variavel ou doenca linfoproliferativa. A ausencia de esquizocitos e o Coombs positivo sao os dados que afastam as microangiopatias, e essa distincao e decisiva porque a purpura trombocitopenica trombotica exige plasmaferese emergencial, enquanto a sindrome de Evans se trata com imunossupressao. Sindrome antifosfolipide catastrofica cursa com tromboses multiplas em orgaos. Sindrome hemolitico-uremica atipica traz injuria renal e microangiopatia. Coagulacao intravascular disseminada altera o coagulograma com consumo de fibrinogenio e elevacao de dimero D.
Mulher de 38 anos apresenta fadiga intensa, icterica e urina escura ha uma semana. Exames: hemoglobina 7,2 g/dL, reticulocitos 12 por cento, bilirrubina indireta 3,8 mg/dL, desidrogenase latica 780 U/L, haptoglobina indetectavel e Coombs direto positivo com IgG. Qual o diagnostico?
Hemolise com reticulocitose, hiperbilirrubinemia indireta, desidrogenase latica elevada, haptoglobina consumida e Coombs direto positivo para IgG caracteriza hemolise autoimune por anticorpos quentes, mediada por IgG que opsoniza as hemacias e leva a destruicao extravascular no baco. A forma por anticorpos frios teria Coombs positivo para complemento C3d, com aglutininas frias e sintomas desencadeados pelo frio. A hemoglobinuria paroxistica noturna tem Coombs negativo e se diagnostica por citometria de fluxo. Purpura trombocitopenica trombotica e sindrome hemolitico-uremica sao microangiopatias, com esquizocitos, plaquetopenia e Coombs negativo, distincao que muda completamente a conduta.
Paciente com anemia hemolitica autoimune grave precisa de transfusao urgente, mas a prova cruzada e incompativel com todas as bolsas testadas por conta do autoanticorpo. Qual a conduta?
Na hemolise autoimune o autoanticorpo reage contra antigenos presentes em praticamente todas as hemacias, tornando impossivel encontrar bolsa plenamente compativel; diante de anemia com risco de vida, transfunde-se a unidade menos incompativel, em volume reduzido e com monitorizacao estreita, enquanto o servico de hemoterapia procura aloanticorpos subjacentes. Recusar a transfusao por incompatibilidade e o erro que mata, e a incompatibilidade nesse contexto e esperada, nao proibitiva. Plasma nao corrige anemia. Plasmaferese nao remove anticorpo ligado a hemacia e atrasa o tratamento. Eritropoetina leva semanas e nao serve na emergencia. O tratamento imunossupressor deve ser iniciado em paralelo.
Qual e o tratamento de primeira linha da anemia hemolitica autoimune por anticorpos quentes em adulto sem contraindicacoes?
A primeira linha e o corticoide em dose plena, com resposta na maioria dos pacientes em uma a tres semanas, seguido de desmame lento por meses para reduzir recidiva, associado a acido folico pelo consumo aumentado e a profilaxias conforme o risco. A esplenectomia e opcao de segunda linha para refratarios ou dependentes de corticoide, com necessidade de vacinacao previa. O rituximabe tambem e segunda linha, embora venha ganhando espaco precoce em casos selecionados e seja de escolha na forma por anticorpos frios. Imunoglobulina tem eficacia limitada nessa doenca, ao contrario do que ocorre na purpura trombocitopenica imune, e essa transposicao e o erro mais comum. Plasmaferese nao remove anticorpos ligados a hemacia.
Alem do tratamento imunossupressor, qual suplementacao deve ser rotineiramente prescrita ao paciente com hemolise cronica?
A hiperplasia eritroide compensatoria consome folato de forma acelerada, e a carencia pode precipitar crise megaloblastica sobreposta, com queda abrupta da hemoglobina; por isso a suplementacao de acido folico e rotina nas hemolises cronicas. Ferro em dose plena e o erro conceitual mais comum: na hemolise extravascular o ferro e reciclado e a reposicao indiscriminada leva a sobrecarga, sendo indicada apenas quando ha hemolise intravascular com hemoglobinuria e perda urinaria documentada. Vitamina K corrige coagulopatia por deficiencia ou anticoagulante oral. Calcio e vitamina D sao importantes durante o corticoide, mas nao respondem a hemolise em si. Zinco nao tem papel definido nesse contexto.
Homem de 26 anos de origem mediterranea apresenta icterica e urina escura 48 horas apos iniciar primaquina. Hemoglobina caiu de 14 para 9 g/dL, com corpusculos de Heinz e hemacias mordidas no esfregaco. Qual o diagnostico?
Hemolise aguda desencadeada por droga oxidante, com corpusculos de Heinz representando hemoglobina desnaturada e hemacias mordidas resultantes da remocao desses precipitados pelos macrofagos esplenicos, e a assinatura da deficiencia de glicose-6-fosfato desidrogenase, ligada ao cromossomo X e frequente em populacoes mediterraneas e africanas. Esferocitose cursa com hemolise cronica, esplenomegalia e esferocitos. Hemolise autoimune por droga teria Coombs positivo e nao produz esse padrao morfologico. Talassemia menor e assintomatica e nao gera crise hemolitica aguda. Hemoglobinuria paroxistica noturna e clonal e nao se desencadeia por antimalarico. A dosagem da enzima na fase aguda pode ser falsamente normal e deve ser repetida apos semanas.
Mulher de 30 anos com lupus apresenta anemia com Coombs direto positivo, reticulocitos 11 por cento e ausencia de esquizocitos. Como diferenciar esse quadro de uma microangiopatia trombotica?
O esfregaco e o teste de Coombs sao os dois exames que separam as vias: hemolise imune se acompanha de Coombs positivo e esferocitos, enquanto a destruicao mecanica na microcirculacao produz esquizocitos com Coombs negativo. Essa distincao e critica no lupus, doenca capaz de causar ambas, alem de purpura trombocitopenica imune e sindrome antifosfolipide. Reticulocitose ocorre em qualquer hemolise com medula competente e nao exclui nada. Desidrogenase latica sobe nas duas situacoes. Plaquetopenia pode ocorrer nas duas, seja por microangiopatia, seja por sindrome de Evans, o que reforca que o dado decisivo esta na morfologia e no Coombs.
Qual a orientacao terapeutica inicial mais importante na doenca da aglutinina fria?
A medida inicial e simples e frequentemente subestimada: proteger o paciente do frio interrompe o mecanismo da doenca, e isso inclui aquecer ambientes e extremidades e usar aquecedor para hemocomponentes e solucoes endovenosas, cuidado que evita hemolise iatrogenica durante a internacao. Corticoide, altamente eficaz na forma por anticorpos quentes, tem resposta pobre aqui, e essa transposicao e o erro mais comum. A esplenectomia tambem funciona mal, porque a destruicao e mediada por complemento e ocorre sobretudo no figado, e nao no baco. Anticoagulacao nao trata hemolise. Plasmaferese remove IgM e pode ser util em situacoes agudas graves, mas nao como manutencao. O tratamento de fundo, quando necessario, e o rituximabe.
Paciente em uso de metildopa ha meses desenvolve anemia hemolitica com Coombs direto positivo. Qual a conduta inicial?
A hemolise imune induzida por droga se resolve com a retirada do agente na maioria dos casos, e a metildopa e o exemplo classico de anticorpo do tipo autoimune verdadeiro, com Coombs que pode permanecer positivo por meses apos a suspensao. Manter a droga e tratar com corticoide ignora a causa e expoe o paciente a imunossupressao desnecessaria. Esplenectomia e rituximabe pertencem a formas refratarias da doenca autoimune primaria e sao desproporcionais aqui. Trocar por droga da mesma classe reintroduz o mecanismo. Outros farmacos implicados incluem cefalosporinas, penicilinas em altas doses e antiinflamatorios, e a suspeita exige revisao completa das prescricoes.
Qual investigacao deve ser feita em paciente idoso com doenca da aglutinina fria persistente e sem causa infecciosa aparente?
Na forma cronica do idoso o anticorpo costuma ser um componente monoclonal IgM produzido por clone linfoproliferativo de baixo grau, muitas vezes uma gamopatia monoclonal ou linfoma indolente, e a investigacao inclui eletroforese com imunofixacao, imunofenotipagem de sangue periferico, imagem e avaliacao medular, com impacto direto no tratamento, ja que a terapia se dirige ao clone. Sorologia infecciosa repetida faz sentido no jovem com quadro agudo e autolimitado, nao neste contexto. Tomografia isolada e insuficiente. Dosagem de complemento apenas confirma consumo, sem apontar a causa. Anticorpo antinuclear investiga doenca autoimune sistemica, mais relevante na forma por anticorpos quentes.
Qual achado clinico-laboratorial deve levantar suspeita de hemoglobinuria paroxistica noturna em paciente com hemolise?
A hemoglobinuria paroxistica noturna resulta de mutacao somatica que impede a ancoragem de proteinas reguladoras do complemento na membrana, levando a hemolise intravascular com Coombs negativo, citopenias por falencia medular associada e trombose venosa em territorios incomuns, com destaque para a sindrome de Budd-Chiari; o diagnostico e por citometria de fluxo e o tratamento inclui inibidores do complemento. Hemolise extravascular com Coombs positivo aponta autoimunidade. Corpusculos de Heinz indicam hemolise oxidativa. Coombs positivo para complemento com aglutinacao no frio caracteriza a doenca da aglutinina fria. Esquizocitos com febre apontam microangiopatia trombotica.
Homem de 61 anos com anemia hemolitica autoimune por anticorpos quentes recem-diagnosticada. Qual investigacao etiologica e obrigatoria?
Cerca de metade dos casos e secundaria, e a investigacao deve buscar leucemia linfocitica cronica e linfomas, lupus e outras doencas autoimunes, infeccoes e drogas implicadas, o que muda o tratamento porque controlar a doenca de base costuma resolver a hemolise. Considerar sempre idiopatica e o erro que deixa passar neoplasia hematologica em idoso, situacao em que a hemolise pode ser a primeira manifestacao. Funcao tireoidiana, sorologias virais isoladas e eletroforese de hemoglobina sao exames pontuais que nao cobrem o espectro etiologico. A investigacao costuma incluir tomografia, imunofenotipagem de sangue periferico e avaliacao reumatologica dirigida.
Homem de 26 anos apresenta icterícia, colúria e fraqueza intensa 48 horas após iniciar primaquina para malária. Hemoglobina cai de 14 para 8,5 g/dL, reticulócitos elevados, desidrogenase láctica alta, haptoglobina indetectável, bilirrubina indireta elevada e teste de Coombs direto negativo. Esfregaço mostra corpúsculos de Heinz e células mordidas. Qual o diagnóstico?
Hemólise aguda desencadeada por droga oxidante, com corpúsculos de Heinz e células mordidas no esfregaço e Coombs direto negativo, é deficiência de glicose-6-fosfato desidrogenase — a enzimopatia mais prevalente no mundo, ligada ao X. A anemia hemolítica autoimune engana quem vê hemólise e pede Coombs, mas nela o teste é positivo por definição e não há relação temporal com agente oxidante nem os achados morfológicos descritos.
Sobre a dosagem da atividade enzimática na suspeita de deficiência de glicose-6-fosfato desidrogenase, qual cuidado é essencial?
Durante a crise, as hemácias mais deficientes já foram destruídas e os reticulócitos jovens liberados na circulação têm atividade enzimática maior, o que pode normalizar falsamente o resultado — a dosagem deve ser adiada para algumas semanas após a resolução. Dosar no pico engana quem quer confirmar o diagnóstico no momento do evento e é uma das causas mais frequentes de diagnóstico perdido nessa condição.
Sobre a interpretação do teste de Coombs, qual afirmação está correta?
O teste direto pesquisa o que está grudado na hemácia do paciente, e o indireto procura anticorpos circulantes no plasma — usado em triagem pré-transfusional e no pré-natal. Interpretar todo direto positivo como doença engana porque ele pode ser positivo sem hemólise relevante, inclusive em doadores saudáveis: o diagnóstico exige evidência bioquímica de hemólise associada.
Sobre os marcadores laboratoriais de hemólise, qual conjunto é característico?
A hemólise libera conteúdo intracelular, elevando a desidrogenase láctica e a bilirrubina indireta, consome a haptoglobina que se liga à hemoglobina livre e estimula a medula, produzindo reticulocitose. O padrão com bilirrubina direta e fosfatase alcalina elevadas engana quem vê icterícia e pensa em via biliar, mas esse é o perfil colestático, que aponta para obstrução ou doença hepática, e não para destruição de hemácias.
Sobre a transfusão em paciente com hemólise aguda por deficiência enzimática, qual afirmação está correta?
A conduta central é remover o agente oxidante e dar suporte, com transfusão guiada pela repercussão clínica e pelo grau de anemia, já que a maioria dos episódios cessa espontaneamente quando as hemácias mais velhas e deficientes são destruídas. Transfundir todos engana quem se guia apenas pelo valor da hemoglobina em queda, e o corticoide não tem papel nessa hemólise, que não é imunomediada.
Mulher de 34 anos apresenta anemia com hemoglobina 7,2 g/dL, icterícia, esplenomegalia, reticulocitose e teste de Coombs direto positivo para IgG. Qual o tratamento inicial?
Anemia hemolítica autoimune por anticorpos quentes tem o corticoide como primeira linha, com rituximabe e esplenectomia como opções de segunda linha nos refratários. Indicar esplenectomia de imediato engana quem lembra do baço como sítio de destruição das hemácias opsonizadas, mas a resposta ao corticoide é boa na maioria e o procedimento acarreta risco infeccioso permanente. A transfusão é suporte quando há anemia sintomática, e não tratamento da causa.
Paciente com deficiência de glicose-6-fosfato desidrogenase pergunta quais substâncias deve evitar. Qual conjunto está corretamente associado ao risco de hemólise?
Os agentes classicamente implicados são oxidantes: antimaláricos como a primaquina, sulfonas como a dapsona, nitrofurantoína, azul de metileno, naftalina e a ingestão de fava. Incluir analgésicos comuns engana quem generaliza a restrição a toda medicação, o que leva pacientes a evitarem fármacos seguros e necessários. Vale lembrar que a própria infecção aguda é um gatilho frequente, muitas vezes confundido com reação ao antibiótico prescrito.
Paciente com hemólise intravascular grave apresenta urina escurecida, dor lombar e creatinina em elevação. Qual a principal medida de proteção renal?
A hemoglobina livre filtrada é nefrotóxica, e a medida protetora essencial é manter volume e fluxo urinário adequados, diluindo o pigmento e reduzindo sua precipitação tubular, com correção dos distúrbios eletrolíticos. Restringir líquidos engana quem raciocina em reduzir a carga filtrada, mas a hipovolemia concentra o pigmento e agrava a lesão. Nefrotóxicos adicionais devem ser evitados nesse cenário.
Mulher de 70 anos com leucemia linfocítica crônica apresenta queda de Hb de 12,5 para 7,8 g/dL em 3 semanas, com icterícia leve. Reticulócitos elevados, LDH elevada, haptoglobina indetectável e teste de Coombs direto positivo. Qual a explicação da anemia?
Reticulocitose com LDH alta, haptoglobina consumida e Coombs direto positivo definem hemólise autoimune, complicação característica da leucemia linfocítica crônica pela desregulação imune que a doença provoca. Atribuir a queda de hemoglobina à infiltração medular é o raciocínio automático em neoplasia hematológica, mas infiltração produz anemia hipoproliferativa, com reticulócitos baixos e sem sinais de hemólise. A distinção importa porque a hemólise autoimune responde a corticoide, enquanto a citopenia por infiltração é que indica tratamento antineoplásico. Parvovírus causa aplasia pura de série vermelha, com reticulócitos próximos de zero.
Paciente com macroglobulinemia apresenta acrocianose, dor e alterações cutâneas nas extremidades que pioram no frio, com hemólise e teste de Coombs positivo para complemento. Qual a complicação?
A IgM monoclonal pode funcionar como crioaglutinina, aglutinando hemácias em temperaturas baixas e causando acrocianose e hemólise mediada por complemento, com Coombs positivo para a fração C3. O fenômeno de Raynaud primário é o distrator, pois também piora no frio, mas cursa com a sequência trifásica de cor nos dedos, sem hemólise nem alteração sorológica. A distinção muda a conduta: aqui a base do tratamento é evitar a exposição ao frio e reduzir o clone produtor, e não vasodilatador.
Paciente com prótese valvar apresenta anemia com desidrogenase láctica elevada, haptoglobina baixa, reticulocitose e esquizócitos no sangue periférico, sem febre e com hemoculturas negativas. Qual a hipótese?
Esquizócitos com desidrogenase láctica alta, haptoglobina baixa e reticulocitose caracterizam hemólise intravascular, e em portador de prótese a causa mecânica é a primeira hipótese - especialmente por vazamento periprotético ou disfunção, o que justifica ecocardiograma, preferencialmente transesofágico. A ausência de febre e as hemoculturas negativas afastam a endocardite como explicação principal. Anemia ferropriva e megaloblástica não produzem esquizócitos, e a anemia de doença crônica cursa com reticulócitos baixos - os índices hematológicos, aqui, são o que dirige toda a investigação.
Paciente com anemia hemolítica autoimune por anticorpos FRIOS (crioaglutininas) apresenta acrocianose ao frio e hemólise. Qual conduta é a mais apropriada?
Na doença por crioaglutininas, mediada por IgM que fixa complemento e promove hemólise sobretudo hepática, corticoide e esplenectomia funcionam mal - ao contrário do que ocorre na forma por anticorpos quentes -, e a abordagem é proteção térmica, tratamento da causa (infecção por Mycoplasma, Epstein-Barr, linfoproliferação) e rituximabe nos casos que exigem terapia. Transfundir sangue não aquecido pode desencadear hemólise, e por isso o aquecimento do hemocomponente e do ambiente é cuidado prático essencial nesses pacientes.
Homem de 30 anos apresenta hemólise intravascular com hemoglobinúria matinal, pancitopenia leve e trombose de veia porta. Qual a hipótese diagnóstica e o exame indicado?
A tríade de hemólise intravascular, citopenias e trombose em sítios atípicos - como veias hepáticas e portal - caracteriza a hemoglobinúria paroxística noturna, doença clonal por perda das proteínas ancoradas por glicosilfosfatidilinositol, que deixa a célula desprotegida contra o complemento; o diagnóstico é por citometria de fluxo, e o tratamento envolve inibidores do complemento. A trombose é a principal causa de morte e é o achado que deve disparar a suspeita, já que hemólise isolada tem muitos diferenciais, mas hemólise com trombose venosa atípica tem poucos.
Qual conjunto laboratorial caracteriza hemólise, independentemente da causa?
A tétrade laboratorial da hemólise é reticulocitose (resposta medular), desidrogenase láctica alta e bilirrubina indireta elevada (liberação e metabolismo do conteúdo eritrocitário) e haptoglobina baixa (consumo pela ligação à hemoglobina livre) - a haptoglobina é o marcador mais específico, e sua queda acentuada sugere componente intravascular. Reticulocitopenia com ferro baixo descreve anemia carencial, padrão oposto. Reconhecer esse conjunto é o primeiro passo antes de investigar o mecanismo, que se define pelo Coombs e pelo esfregaço.
Mulher de 45 anos apresenta anemia de instalação rápida, icterícia, esplenomegalia discreta e esfregaço com esferócitos. Teste de Coombs direto POSITIVO para IgG. Qual o diagnóstico e o tratamento inicial?
Coombs direto positivo para IgG define hemólise autoimune por anticorpos quentes, cujo tratamento inicial é corticoide, com rituximabe e esplenectomia como opções seguintes e busca ativa de causa secundária - linfoproliferativa, autoimune, infecciosa ou medicamentosa. Esferócitos aparecem nas duas doenças, porque o macrófago esplênico remove fragmentos de membrana opsonizada, e é exatamente por isso que o Coombs é o divisor: sem ele, um paciente com doença autoimune tratável pode ser rotulado como portador de defeito hereditário.
Homem de 34 anos com hemoglobinúria paroxística noturna em uso de inibidor do complemento mantém anemia leve com reticulocitose e Coombs direto positivo apenas para C3d. Qual a explicação mais provável?
Ao bloquear o complemento terminal, o inibidor impede a lise intravascular, mas as hemácias passam a acumular fragmentos de C3 na superfície e são retiradas da circulação pelo baço e pelo fígado — surge então uma hemólise extravascular residual, com anemia persistente, reticulocitose e Coombs positivo apenas para C3d, e não para IgG. Reconhecer esse mecanismo evita interpretar como falha terapêutica e abre a discussão de inibidores proximais do complemento, desenvolvidos justamente para tratar esse componente residual.
Qual exame é o padrão atual para o diagnóstico da hemoglobinúria paroxística noturna?
O diagnóstico é feito por citometria de fluxo demonstrando populações celulares deficientes em proteínas ancoradas por glicosilfosfatidilinositol, com o reagente FLAER aumentando a sensibilidade especialmente em granulócitos e monócitos — o método também quantifica o tamanho do clone, que orienta o prognóstico e a decisão terapêutica. Os testes de Ham e da sacarose são históricos, pouco sensíveis e abandonados na prática. Eletroforese de hemoglobina investiga hemoglobinopatias, e o mielograma isolado não faz o diagnóstico, embora seja necessário quando há suspeita de falência medular associada.
Qual deficiência nutricional é esperada na hemoglobinúria paroxística noturna de longa evolução?
A hemólise intravascular crônica leva à perda contínua de ferro pela urina, na forma de hemoglobina e de hemossiderina liberada pelas células tubulares descamadas, e a ferropenia acaba se somando à anemia hemolítica — situação em que a reposição de ferro pode paradoxalmente intensificar a hemólise ao estimular a produção de novas hemácias suscetíveis. A sobrecarga de ferro é possível em pacientes muito transfundidos, o que torna necessário avaliar o balanço individualmente em vez de presumir uma das duas direções.
Qual complicação é a principal causa de morte na hemoglobinúria paroxística noturna não tratada?
A trombose é a principal causa de morte na doença não tratada e tem predileção por sítios atípicos: veias hepáticas, produzindo síndrome de Budd-Chiari, veias mesentéricas, cerebrais e cutâneas. O mecanismo envolve ativação plaquetária pelo complemento, liberação de hemoglobina livre que consome óxido nítrico e formação de micropartículas. Por isso, trombose em local incomum em paciente jovem deve levantar a suspeita de hemoglobinúria paroxística noturna, entre outras trombofilias — associação que a questão cobra e que muda completamente a investigação.
Mulher de 27 anos apresenta anemia com Coombs direto positivo para IgG, esferócitos no esfregaço e esplenomegalia. Qual o diagnóstico e o tratamento inicial?
Coombs direto positivo para IgG com esferócitos e esplenomegalia define anemia hemolítica autoimune por anticorpos quentes, e o tratamento inicial é corticoide, com rituximabe e esplenectomia como opções de segunda linha. A positividade do Coombs é justamente o que separa esse quadro da hemoglobinúria paroxística noturna e da esferocitose hereditária, em que o teste é negativo — na esferocitose o diagnóstico se apoia na história familiar e em testes de fragilidade osmótica ou citometria com eosina-5-maleimida. É obrigatório procurar causa secundária, como lúpus, linfoma e drogas.
Homem de 31 anos apresenta episódios de urina escura pela manhã, astenia, desidrogenase lática de 1.850 U/L, haptoglobina indetectável, reticulocitose e teste de Coombs direto negativo. Qual a hipótese?
Hemólise intravascular — desidrogenase lática muito elevada, haptoglobina indetectável e hemoglobinúria — com Coombs direto negativo aponta hemoglobinúria paroxística noturna, doença clonal em que a falta das proteínas ancoradas por glicosilfosfatidilinositol, entre elas CD55 e CD59, deixa a hemácia desprotegida contra o complemento. O Coombs negativo é o dado que afasta a anemia hemolítica autoimune, o diferencial mais próximo. Esferocitose cursa com hemólise predominantemente extravascular e esplenomegalia, e a deficiência de ferro não causa hemólise.
Antes de iniciar inibidor do complemento, como eculizumabe ou ravulizumabe, qual medida é obrigatória?
O bloqueio do complemento terminal impede a formação do complexo de ataque à membrana, defesa essencial contra bactérias encapsuladas — em especial Neisseria meningitidis —, e por isso a vacinação antimeningocócica é obrigatória antes do início, complementada por antibioticoprofilaxia até que a resposta vacinal se estabeleça, além de vacinas contra pneumococo e Haemophilus. O paciente deve portar cartão de alerta e procurar atendimento imediatamente diante de febre. Profilaxia para pneumocistose e rastreio de tuberculose pertencem a outros contextos de imunossupressão.
Qual achado laboratorial diferencia hemólise intravascular de extravascular?
A hemólise intravascular libera hemoglobina diretamente na circulação, saturando a haptoglobina, que se torna indetectável, e permitindo o aparecimento de hemoglobinemia e hemoglobinúria, com desidrogenase lática muito elevada. Na extravascular, a destruição ocorre no baço e no fígado, com esplenomegalia, elevação de bilirrubina indireta e haptoglobina reduzida porém habitualmente detectável. Reticulocitose e bilirrubina indireta elevada ocorrem em ambas — apostar nelas para diferenciar é o erro que a questão testa. A deficiência de ferro por perda urinária é peculiar da forma intravascular crônica.
Mulher de 30 anos apresenta icterícia, fadiga, hemoglobina 6,8 g/dL, reticulócitos elevados, LDH alto, haptoglobina indetectável e teste de Coombs direto positivo para IgG. Qual o diagnóstico e o tratamento inicial?
Coombs direto positivo para imunoglobulina G caracteriza a hemólise autoimune por anticorpos quentes, e a primeira linha é corticoide em dose alta, com rituximabe e esplenectomia como opções subsequentes. A doença por anticorpos frios apresenta Coombs positivo para complemento, acrocianose ao frio e responde mal ao corticoide — é o distrator que a questão contrasta. O Coombs positivo, por si, afasta as causas corpusculares hereditárias.
Em uma paciente com anemia hemolítica, qual conjunto de exames confirma a hemólise, independentemente da causa?
A hemólise se documenta pela destruição eritrocitária — LDH e bilirrubina indireta elevadas, haptoglobina consumida — e pela resposta medular, com reticulocitose. O perfil de ferro baixo com capacidade de ligação alta descreve anemia ferropriva e é o distrator para quem responde por 'anemia' em vez de por 'hemólise'. Alterações do coagulograma sugerem consumo, e não hemólise em si.
Paciente com leucemia linfocítica crônica evolui com queda da hemoglobina de 12,5 para 7,8 g/dL em 3 semanas, icterícia leve, reticulócitos elevados, desidrogenase láctica alta, haptoglobina baixa e teste de antiglobulina direta positivo. Qual a interpretação?
A leucemia linfocítica crônica cursa com desregulação imune e a anemia hemolítica autoimune é sua complicação clássica, identificada por reticulocitose, elevação de desidrogenase láctica, queda de haptoglobina e antiglobulina direta positiva, tratada com corticoide e não necessariamente com quimioterapia. Interpretar como infiltração medular engana porque a anemia é o critério de estádio avançado, mas a origem imune não conta para esse fim, e confundir muda o tratamento. Anemia ferropriva cursa com reticulócitos baixos e microcitose. Aplasia por parvovírus produz reticulocitopenia intensa. Deficiência de vitamina B12 gera macrocitose com hipersegmentação e reticulócitos baixos.
Homem de 40 anos com anemia, icterícia e teste de Coombs direto positivo, sem história de picada ou uso de medicamentos, apresenta esplenomegalia. Qual é a hipótese?
A positividade do teste de antiglobulina direta indica hemólise mediada por anticorpos ligados à superfície eritrocitária, caracterizando anemia hemolítica autoimune, que pode ser primária ou secundária a linfoproliferações, doenças autoimunes, infecções e fármacos, com tratamento inicial baseado em corticoide. No loxoscelismo a hemólise é tóxica e o Coombs costuma ser negativo, além de haver a lesão cutânea característica e o antecedente de picada. Ferropriva e talassemia menor não cursam com icterícia hemolítica, e a carência de vitamina B12 produz anemia megaloblástica com hemólise intramedular.
Paciente com loxoscelismo cutâneo-visceral apresenta hemoglobina de 6,4 g/dL, reticulócitos elevados, bilirrubina indireta alta, desidrogenase lática elevada e haptoglobina baixa. Qual é o mecanismo da anemia?
Reticulocitose com bilirrubina indireta elevada, desidrogenase lática alta e haptoglobina consumida caracteriza hemólise, e no loxoscelismo ela é intravascular, o que explica a hemoglobinúria com urina escura e o risco de lesão renal aguda. A aplasia medular cursaria com reticulócitos baixos, exatamente o oposto, e é o distrator que se desfaz com um único parâmetro. Sangramento oculto não elevaria bilirrubina nem consumiria haptoglobina, e nem carência de ferro nem hemodiluição produzem esse conjunto laboratorial em quadro agudo de dois dias.
Adolescente de 14 anos com pancitopenia, hemoglobinúria matinal e trombose de veia porta. A investigação deve incluir:
A tríade hemólise intravascular, citopenias e trombose em sítio atípico, como veias abdominais, caracteriza a hemoglobinúria paroxística noturna, que pode coexistir com anemia aplástica e é detectada por citometria de fluxo. Haptoglobina baixa apenas confirma hemólise, sem apontar mecanismo. Fragilidade osmótica investiga esferocitose, que não causa trombose venosa nem pancitopenia. Leishmaniose visceral é diferencial de pancitopenia, mas cursa com febre e esplenomegalia volumosa, sem hemoglobinúria.
Qual orientação é essencial na alta de criança com diagnóstico de deficiência de G6PD?
O tratamento é essencialmente preventivo: identificar e evitar os desencadeantes oxidativos, entre eles sulfas, nitrofurantoína, naftalina, primaquina e favas, além de reconhecer que as próprias infecções podem precipitar hemólise. Transfusão profilática, corticoide e esplenectomia não fazem parte do manejo dessa condição e expõem a criança sem benefício.
Criança com deficiência de G6PD apresenta hemólise grave com hemoglobina de 5,5 g/dL, taquicardia e prostração. Qual a conduta?
Retirar o desencadeante é o passo essencial, e a transfusão se justifica pela repercussão hemodinâmica, com hidratação para proteger os rins da hemoglobinúria. Corticoide e imunoglobulina tratam hemólise autoimune e não têm papel na enzimopatia, e esplenectomia não é conduta nessa condição — transportar o tratamento da hemólise imune é o erro central.
Menino de 6 anos, previamente hígido, apresenta palidez súbita, icterícia e urina escura 2 dias após iniciar sulfametoxazol com trimetoprima por infecção urinária. Hemoglobina de 7,2 g/dL, reticulócitos elevados, bilirrubina indireta aumentada e teste de Coombs direto negativo. Qual a hipótese?
Hemólise aguda desencadeada por droga oxidante, com Coombs direto negativo e reticulocitose, em menino, aponta para deficiência de glicose-6-fosfato desidrogenase, de herança ligada ao cromossomo X. O Coombs negativo é o dado que separa da hemólise autoimune, em que o teste é positivo — e essa distinção muda completamente o tratamento.
Qual achado no esfregaço de sangue periférico é característico da crise hemolítica por deficiência de G6PD?
A hemoglobina oxidada precipita formando corpúsculos de Heinz, e o baço remove esses agregados deixando hemácias com aspecto mordido. Esferócitos apontam para esferocitose ou hemólise autoimune, e esquizócitos com plaquetopenia sugerem microangiopatia — cada morfologia direciona uma investigação distinta, e confundi-las leva a tratamentos errados.
Sobre o teste de Coombs direto na investigação das anemias hemolíticas, assinale a alternativa correta.
O Coombs direto é o divisor de águas da investigação: positivo aponta para anticorpos ligados à hemácia, negativo direciona para causas corpusculares como defeitos de membrana, enzimopatias e hemoglobinopatias. Ler o teste negativo como ausência de hemólise inverte o raciocínio, já que ele avalia o mecanismo e não a existência da hemólise.
Sobre o momento adequado para dosar a atividade da G6PD, assinale a alternativa correta.
Durante a hemólise sobram as hemácias mais jovens, e os reticulócitos têm atividade enzimática maior, o que pode mascarar a deficiência — por isso a dosagem deve ser repetida algumas semanas após o episódio. Concluir pela normalidade a partir de um exame colhido na crise é o erro que deixa a criança sem diagnóstico e sem as orientações preventivas.
Sobre o padrão de herança da deficiência de G6PD, assinale a alternativa correta.
A herança ligada ao X explica o predomínio em meninos, e a inativação aleatória de um dos cromossomos X faz com que meninas heterozigotas apresentem expressão variável, podendo eventualmente ter crises. Classificar como autossômica recessiva é o erro que leva a aconselhamento genético incorreto para a família.
Criança de 10 anos com pneumonia atípica evolui com palidez, icterícia leve e queda da hemoglobina. Teste de Coombs direto positivo e presença de crioaglutininas. Qual a explicação para o quadro hematológico?
O Mycoplasma induz a produção de anticorpos que reagem contra o antígeno I das hemácias em temperaturas baixas, o que produz hemólise autoimune por crioaglutininas, geralmente autolimitada, mas ocasionalmente intensa. Reconhecer a associação evita investigações extensas e explica o Coombs positivo. A deficiência enzimática é o distrator que atrai porque também causa hemólise em contexto infeccioso, mas nela o Coombs é negativo.
Homem de 28 anos procura a Unidade de Pronto Atendimento com icterícia, urina escura e fraqueza iniciadas dois dias após iniciar tratamento com primaquina para malária. Ao exame: ictérico, taquicárdico, sem hepatoesplenomegalia. Exames: hemoglobina 8,2 g/dL, reticulócitos elevados, bilirrubina indireta aumentada, desidrogenase láctica elevada e haptoglobina reduzida. O teste de Coombs direto é negativo. Assinale a hipótese diagnóstica mais provável.
Hemólise aguda desencadeada por fármaco oxidante, como a primaquina, em homem jovem, com Coombs direto negativo, é o quadro típico da deficiência de glicose-6-fosfato desidrogenase, ligada ao cromossomo X. A anemia hemolítica autoimune por anticorpos quentes cursaria com Coombs direto positivo. Hepatite viral produz predomínio de bilirrubina direta e elevação importante de transaminases, sem reticulocitose e queda de haptoglobina. A púrpura trombocitopênica trombótica associa plaquetopenia, esquizócitos e manifestações neurológicas ou renais, ausentes no caso.
Menino de 6 anos é levado ao pronto-atendimento com icterícia, urina escura e palidez de instalação rápida, iniciadas 48 horas após ter ingerido um medicamento antimalárico prescrito para um familiar. Ele nunca teve episódios semelhantes. Ao exame, está ictérico, pálido, com taquicardia e sem visceromegalias importantes. Os exames mostram anemia com reticulocitose, bilirrubina indireta elevada, desidrogenase láctica alta, haptoglobina reduzida e corpúsculos de Heinz no esfregaço, com teste de Coombs direto negativo. A hipótese diagnóstica mais provável é
Hemólise aguda após exposição a fármaco oxidante, com corpúsculos de Heinz e Coombs direto negativo, caracteriza a deficiência de glicose-6-fosfato desidrogenase, cuja conduta é suspender o agente desencadeante e oferecer suporte, com transfusão nos casos graves. A anemia hemolítica autoimune cursa com Coombs direto positivo. A esferocitose cursa com esferócitos no esfregaço, esplenomegalia e história familiar. A hepatite viral cursa com elevação acentuada de transaminases e bilirrubina direta, sem reticulocitose e sem queda da haptoglobina.
Menina de 15 anos é levada ao pronto-atendimento com palidez, icterícia e fadiga de instalação em duas semanas, sem uso de medicamentos e sem história familiar de anemia. Ao exame, há icterícia de escleras, palidez importante, taquicardia e esplenomegalia discreta. Os exames mostram hemoglobina de 6,0 g/dL, reticulócitos elevados, bilirrubina indireta aumentada, desidrogenase láctica elevada, haptoglobina indetectável e teste de Coombs direto fortemente positivo para imunoglobulina G. A conduta terapêutica inicial correta é
Anemia hemolítica com Coombs direto fortemente positivo para imunoglobulina G caracteriza anemia hemolítica autoimune por anticorpos quentes, cujo tratamento de primeira linha é a corticoterapia sistêmica, com transfusão se houver instabilidade e escalonamento terapêutico nos casos refratários. Quelação de ferro trata sobrecarga em pacientes politransfundidos, situação inexistente aqui. Esplenectomia é opção de segunda ou terceira linha após falha do tratamento clínico. Ferro não trata hemólise e pode ser desnecessário nesse contexto.
Menina de 4 anos é levada ao pronto-atendimento com palidez e icterícia de instalação em poucos dias, após quadro respiratório com tosse seca e febre baixa há duas semanas. Ao exame, está pálida, ictérica, taquicárdica, com esplenomegalia discreta e sem linfadenomegalia. Os exames mostram hemoglobina de 6,4 g/dL, reticulocitose intensa, bilirrubina indireta elevada, desidrogenase láctica alta e aglutinação de hemácias no esfregaço em temperatura ambiente, com Coombs direto positivo para complemento. A hipótese diagnóstica mais provável é
Hemólise com aglutinação de hemácias em temperatura ambiente e Coombs direto positivo para complemento, após infecção respiratória, sugere anemia hemolítica autoimune por anticorpos frios, classicamente associada a Mycoplasma pneumoniae, cujo manejo inclui aquecimento, suporte e tratamento da infecção. Os anticorpos quentes cursam com Coombs positivo para imunoglobulina G, sem aglutinação a frio. A esferocitose apresenta esferócitos e história familiar. A deficiência de glicose-6-fosfato desidrogenase cursa com corpúsculos de Heinz e Coombs negativo, desencadeada por oxidantes.
Mulher de 45 anos é atendida em ambulatório com fadiga, dispneia e icterícia há dois meses. Ela nega uso de medicamentos novos e não tem antecedentes hematológicos. Ao exame: palidez, icterícia de escleras, esplenomegalia a 3 cm do rebordo costal, sem adenomegalias, sem petéquias. Exames: hemoglobina 7,8 g/dL, reticulócitos elevados, bilirrubina indireta elevada, desidrogenase láctica elevada, haptoglobina reduzida, teste de antiglobulina direta positivo para imunoglobulina G, esfregaço com esferócitos, sem esquizócitos, plaquetas e leucócitos normais. A hipótese e a conduta corretas são:
Anemia hemolítica com reticulocitose, bilirrubina indireta elevada, haptoglobina reduzida, esferócitos e teste de antiglobulina direta positivo para imunoglobulina G caracteriza anemia hemolítica autoimune por anticorpos quentes, tratada com corticoide sistêmico e investigação de causas secundárias, como doenças autoimunes e linfoproliferativas. Esferocitose hereditária tem teste de antiglobulina negativo. Púrpura trombocitopênica trombótica cursa com esquizócitos e plaquetopenia. Anemia ferropriva cursa com reticulócitos baixos.
Mulher de 28 anos é atendida no pronto-socorro com icterícia, urina escura e fadiga intensa há dois dias. Ela iniciou tratamento para infecção urinária com sulfametoxazol-trimetoprima há três dias. Ao exame: icterícia de escleras, palidez, PA 112x70 mmHg, FC 108 bpm, sem esplenomegalia importante, sem petéquias. Exames: hemoglobina 7,6 g/dL, reticulócitos elevados, bilirrubina indireta elevada, desidrogenase láctica elevada, haptoglobina reduzida, teste de antiglobulina direta negativo, esfregaço com corpos de Heinz e hemácias mordidas, atividade da glicose-6-fosfato desidrogenase reduzida. A conduta correta é:
Hemólise aguda com corpos de Heinz, hemácias mordidas e atividade reduzida da glicose-6-fosfato desidrogenase, desencadeada por fármaco oxidante, exige suspensão imediata do agente, suporte, hidratação e orientação detalhada sobre substâncias a evitar. Manter o antibiótico perpetua a hemólise. Corticoide trata hemólise autoimune, com teste de antiglobulina positivo, o que não é o caso. Ferro não corrige hemólise e pode acrescentar sobrecarga em episódios repetidos de destruição eritrocitária.
Homem de 29 anos é atendido em ambulatório com episódios recorrentes de urina escura ao acordar, fadiga e dor abdominal há um ano. Ele teve trombose de veia porta há seis meses, sem causa identificada. Ao exame: palidez, icterícia discreta, sem esplenomegalia importante, sem adenomegalias, sem petéquias. Exames: hemoglobina 8,4 g/dL, reticulócitos elevados, desidrogenase láctica muito elevada, haptoglobina indetectável, bilirrubina indireta elevada, teste de antiglobulina direta negativo, esfregaço sem esquizócitos, citometria de fluxo com deficiência de proteínas ancoradas à membrana. A hipótese mais provável é:
Hemólise intravascular com hemoglobinúria, trombose em sítio atípico como a veia porta e deficiência de proteínas ancoradas à membrana à citometria de fluxo caracteriza hemoglobinúria paroxística noturna, doença clonal com risco trombótico elevado. Anemia hemolítica autoimune cursa com teste de antiglobulina positivo. Púrpura trombocitopênica trombótica cursa com esquizócitos e plaquetopenia. Esferocitose hereditária cursa com esferócitos e não com deficiência dessas proteínas de membrana.
Mulher de 55 anos é atendida em ambulatório com fadiga e achado de anemia com esfregaço alterado. Ela tem prótese valvar mecânica aórtica implantada há oito anos e usa varfarina. Ao exame: palidez, icterícia discreta, ruídos metálicos da prótese audíveis, sopro sistólico em foco aórtico, sem esplenomegalia, sem petéquias. Exames: hemoglobina 9,0 g/dL, reticulócitos elevados, desidrogenase láctica muito elevada, bilirrubina indireta elevada, haptoglobina reduzida, teste de antiglobulina direta negativo, esfregaço com esquizócitos, plaquetas normais, coagulograma normal. A hipótese mais provável é:
Hemólise com esquizócitos, teste de antiglobulina direta negativo, plaquetas e coagulograma normais em portadora de prótese valvar mecânica caracteriza hemólise macroangiopática por trauma mecânico das hemácias, que pode indicar disfunção da prótese. Púrpura trombocitopênica trombótica cursa com plaquetopenia importante. Anemia hemolítica autoimune apresenta teste de antiglobulina positivo e esferócitos. Coagulação intravascular disseminada altera o coagulograma e consome plaquetas e fibrinogênio.
Homem de 23 anos é atendido na Unidade Básica de Saúde com icterícia e cansaço há duas semanas. Nega colúria e acolia fecal, e refere que a urina permanece de coloração normal. Ao exame, apresenta icterícia de escleras, palidez e esplenomegalia discreta. Os exames mostram bilirrubina total de 4,6 mg/dL com predomínio indireto, hemoglobina de 8,9 g/dL, reticulócitos elevados, desidrogenase láctica aumentada e haptoglobina reduzida; as transaminases e a fosfatase alcalina são normais. Qual é o mecanismo da icterícia?
Bilirrubina indireta elevada com anemia, reticulocitose, desidrogenase láctica alta e haptoglobina baixa, sem colúria e com enzimas hepáticas normais, indica hemólise como causa da icterícia, pois a bilirrubina não conjugada não é filtrada pelo rim. A obstrução biliar cursa com predomínio direto, colúria e acolia, além de elevação de enzimas canaliculares. A hepatite viral eleva as transaminases de forma marcante. A colestase medicamentosa também produz predomínio direto com fosfatase alcalina elevada, o que não ocorre neste caso.
Mulher, 26 anos, G1P0, com 22 semanas, com deficiência de glicose-6-fosfato desidrogenase conhecida, apresenta infecção urinária baixa com urocultura mostrando Escherichia coli sensível a nitrofurantoína, sulfametoxazol-trimetoprima, cefalexina e fosfomicina. Está afebril, PA 112/70 mmHg, sem dor lombar. Hb 11,2 g/dL (VR 12–16), bilirrubinas normais, sem sinais de hemólise no momento da avaliação. Qual a conduta correta?
A conduta correta é prescrever cefalexina ou fosfomicina, evitando a nitrofurantoína e o sulfametoxazol-trimetoprima, que são agentes oxidantes capazes de precipitar crise hemolítica em portadoras de deficiência de glicose-6-fosfato desidrogenase. Prescrever nitrofurantoína como primeira escolha em qualquer gestante ignora essa contraindicação específica, além de ela também ser evitada próximo ao termo. O sulfametoxazol-trimetoprima é igualmente oxidante e não é seguro nessa condição, além de ser evitado no 1º e no 3º trimestres por outros motivos. Não tratar é inaceitável, pois a infecção urinária na gestação evolui para pielonefrite e parto prematuro. A primaquina é fortemente hemolítica nessa deficiência e contraindicada na gestação.
Mulher, 30 anos, com 26 semanas, apresenta astenia progressiva, icterícia e urina escura há 2 semanas. PA 108/66 mmHg, FC 112 bpm, palidez e icterícia de escleras, baço palpável a 3 cm do rebordo costal. Hb 6,9 g/dL (VR 12–16); reticulócitos muito elevados; LDH elevada; haptoglobina indetectável; bilirrubina indireta aumentada; teste de Coombs direto fortemente positivo para IgG; sem esquizócitos. Qual o diagnóstico e a conduta inicial?
O diagnóstico é anemia hemolítica autoimune por anticorpos quentes, sustentado por hemólise com reticulocitose, LDH elevada, haptoglobina indetectável, bilirrubina indireta aumentada, esplenomegalia e teste de Coombs direto fortemente positivo para IgG, e a conduta inicial é corticoterapia, com suporte transfusional se necessário, atenção às dificuldades de prova cruzada e vigilância fetal pela possibilidade de passagem transplacentária dos anticorpos. A anemia ferropriva não cursa com hemólise nem Coombs positivo. A síndrome HELLP exigiria hipertensão, plaquetopenia e elevação de transaminases, além de hemólise microangiopática com esquizócitos. A púrpura trombocitopênica trombótica cursaria com esquizócitos e plaquetopenia. A anemia dilucional fisiológica não produz icterícia nem hemólise laboratorial.
Menino, 5 anos, é levado ao pronto-socorro com palidez súbita, icterícia e urina escura iniciadas 2 dias após ingestão de alimento à base de fava. Exame: palidez intensa, icterícia de escleras, taquicardia, baço não palpável. Hemoglobina 6,4 g/dL; reticulócitos elevados; bilirrubina indireta elevada; desidrogenase lática elevada; haptoglobina reduzida; corpos de Heinz no esfregaço; teste de Coombs direto negativo. Qual a hipótese diagnóstica e a conduta?
Hemólise aguda após exposição a favas, com corpos de Heinz e Coombs direto negativo, é característica da deficiência de glicose-6-fosfato desidrogenase, cujo manejo é de suporte, com transfusão quando a anemia é grave, e orientação rigorosa sobre alimentos e fármacos oxidantes a evitar. Anemia hemolítica autoimune cursaria com Coombs direto positivo. Esferocitose cursa com esferócitos, esplenomegalia e história familiar, e a esplenectomia não é conduta aguda. Anemia ferropriva não cursa com hemólise, icterícia e reticulocitose. Talassemia maior manifesta-se no primeiro ano de vida com anemia crônica e alterações ósseas, sem esse gatilho agudo.
Menina, 6 anos, é levada ao pronto-socorro com palidez intensa e icterícia há 4 dias, precedidas de infecção respiratória. Exame: PA 95/55 mmHg, FC 148 bpm, T 37,2 °C, icterícia de escleras, baço a 3 cm do rebordo costal. Hb 5,2 g/dL (VR 11,5–15,5); reticulócitos 12% (VR 0,5–1,5); bilirrubina indireta 4,2 mg/dL (VR até 0,8); LDH 890 U/L (VR 120–300); teste de Coombs direto positivo. Qual o tratamento inicial indicado?
Anemia hemolítica com reticulocitose, hiperbilirrubinemia indireta, LDH elevada e Coombs direto positivo após quadro viral caracteriza anemia hemolítica autoimune por anticorpos quentes, cujo tratamento de primeira linha é a corticoterapia, com transfusão apenas se houver repercussão hemodinâmica. A esplenectomia é reservada a casos refratários e não é conduta inicial. A quelação de ferro trata sobrecarga por transfusões repetidas, situação inexistente aqui. A exsanguineotransfusão parcial é medida de doença falciforme ou policitemia neonatal, não de hemólise autoimune. A imunoglobulina anti-D é opção em púrpura trombocitopênica imune em pacientes Rh positivos, sem papel na hemólise autoimune.
Menino, 4 anos, tem icterícia e anemia desde o período neonatal, quando necessitou de fototerapia prolongada. Mantém hemoglobina entre 7 e 9 g/dL, com esplenomegalia e colelitíase documentada. Exame: icterícia, baço a 5 cm do rebordo costal. Hb 7,8 g/dL (VR 11,0–14,0); reticulócitos 14%; Coombs direto negativo; fragilidade osmótica normal; eletroforese de hemoglobina normal; esfregaço sem esferócitos. Qual a principal hipótese diagnóstica?
Hemólise crônica não imune desde o período neonatal, com Coombs negativo, fragilidade osmótica normal, eletroforese normal e ausência de esferócitos, aponta enzimopatia da via glicolítica, sendo a deficiência de piruvato quinase a causa mais frequente desse padrão, confirmada pela dosagem enzimática. A deficiência de glicose-6-fosfato desidrogenase produz crises hemolíticas episódicas desencadeadas por agentes oxidantes, não hemólise crônica contínua. A esferocitose hereditária exigiria esferócitos no esfregaço e fragilidade osmótica aumentada. A beta-talassemia intermediária cursaria com microcitose e eletroforese alterada. A anemia hemolítica por anticorpos frios teria Coombs direto positivo e aglutinação no esfregaço.
Menina, 9 anos, apresenta palidez e icterícia há 2 semanas, seguidas de petéquias e equimoses nos últimos 4 dias. Exame: icterícia de escleras, petéquias em membros, baço a 2 cm do rebordo costal, T 36,7 °C, FC 118 bpm. Hemoglobina 6,6 g/dL; reticulócitos 11%; plaquetas 15.000/mm³; bilirrubina indireta 3,8 mg/dL; LDH elevada; Coombs direto positivo; esfregaço sem esquistócitos; ureia e creatinina normais. Qual o diagnóstico?
A associação de anemia hemolítica autoimune com Coombs direto positivo e trombocitopenia imune, sem esquistócitos e com função renal normal, define a síndrome de Evans, que exige corticoide e frequentemente imunoglobulina, além de rastreio de doenças autoimunes e imunodeficiências. A púrpura trombocitopênica trombótica cursa com esquistócitos e Coombs negativo. A síndrome hemolítico-urêmica típica apresenta diarreia sanguinolenta prévia, esquistócitos e insuficiência renal. A coagulação intravascular disseminada alteraria o coagulograma e consumiria fibrinogênio. O lúpus com nefrite exigiria alterações urinárias e sorológicas, e a função renal está normal, embora a doença deva ser pesquisada no seguimento.
Menino, 10 anos, teve pneumonia atípica tratada com macrolídeo há 3 semanas e agora apresenta palidez, icterícia e acrocianose que piora ao frio. Exame: icterícia leve, extremidades cianóticas que melhoram com aquecimento, T 36,6 °C, FC 110 bpm. Hemoglobina 7,8 g/dL; reticulócitos 9%; LDH elevada; haptoglobina indetectável; teste de Coombs direto positivo para complemento; esfregaço com aglutinação de hemácias à temperatura ambiente. Qual a principal hipótese diagnóstica?
Hemólise com acrocianose ao frio, aglutinação in vitro e Coombs direto positivo apenas para complemento após infecção por Mycoplasma caracteriza anemia hemolítica por anticorpos frios, cujo manejo prioriza aquecimento e suporte, geralmente com resolução espontânea. A hemólise por anticorpos quentes tem Coombs positivo para IgG e não piora com o frio. A hemoglobinúria paroxística noturna cursa com hemólise intravascular, trombose e Coombs negativo. A deficiência de glicose-6-fosfato desidrogenase produz crises após oxidantes, com corpos de Heinz e Coombs negativo. A esferocitose hereditária apresenta esferócitos, história familiar e Coombs negativo.
Adolescente de 16 anos apresenta episódios de urina escura pela manhã há 8 meses, fadiga intensa e um episódio de dor abdominal por trombose de veia porta confirmada por tomografia. Exame: palidez, icterícia leve, sem esplenomegalia, PA 112/70 mmHg. Hemoglobina 8,0 g/dL; reticulócitos 7%; LDH 1.400 U/L (VR 120–300); haptoglobina indetectável; Coombs direto negativo; citometria de fluxo com deficiência de CD55 e CD59 em hemácias e granulócitos. Qual o diagnóstico?
Hemólise intravascular com hemoglobinúria matinal, Coombs negativo e ausência das proteínas CD55 e CD59 ancoradas por glicosilfosfatidilinositol, somada à trombose em sítio atípico, define hemoglobinúria paroxística noturna, tratada com inibidores do complemento. A hemólise por anticorpos frios teria Coombs positivo para complemento e piora ao frio. A deficiência de glicose-6-fosfato desidrogenase produz crises após exposição a oxidantes, com citometria normal. A púrpura trombocitopênica trombótica cursa com esquistócitos, plaquetopenia e sintomas neurológicos. A síndrome hemolítico-urêmica atípica cursa com insuficiência renal e microangiopatia, sem o defeito de ancoragem detectado na citometria.
Homem, 24 anos, com icterícia e urina escura há 2 dias, iniciadas 3 dias após uso de primaquina para malária. PA 116x70 mmHg, FC 106 bpm, T 37,0 °C, icterícia de escleras. Baço não palpável. Exames: hemoglobina 7,6 g/dL (VR 13–17); reticulócitos 9%; bilirrubina indireta 4,2 mg/dL (VR até 0,8); desidrogenase láctica elevada; haptoglobina indetectável; esfregaço com corpúsculos de Heinz e hemácias mordidas. Qual o diagnóstico?
A deficiência de glicose-6-fosfato desidrogenase é o diagnóstico, sustentado por hemólise aguda desencadeada por fármaco oxidante em homem jovem, com corpúsculos de Heinz e hemácias mordidas no esfregaço. A anemia hemolítica autoimune por anticorpos quentes cursaria com teste de Coombs direto positivo e esferócitos, sem relação temporal com oxidante. A esferocitose hereditária apresenta esplenomegalia e história familiar, além de esferócitos como achado dominante. A hemoglobinúria paroxística noturna produz hemólise crônica com trombose e citopenias, sem gatilho farmacológico típico. A microangiopatia trombótica exibiria esquizócitos e plaquetopenia, ausentes na descrição.
Mulher, 47 anos, com fadiga progressiva e icterícia há 3 semanas. Nega uso de medicamentos novos. PA 108x66 mmHg, FC 110 bpm, T 37,0 °C, escleras ictéricas, baço palpável a 3 cm do rebordo costal. Exames: hemoglobina 6,8 g/dL (VR 12–16); reticulócitos 12%; bilirrubina indireta 3,8 mg/dL; desidrogenase láctica elevada; haptoglobina indetectável; teste de Coombs direto positivo para imunoglobulina G. Qual o tratamento inicial?
A anemia hemolítica autoimune por anticorpos quentes, com Coombs direto positivo para imunoglobulina G, tem a corticoterapia sistêmica como tratamento inicial, obtendo resposta na maioria dos casos. A esplenectomia é terapia de segunda linha, indicada após falha ou dependência de corticoide. A plasmaférese é ineficaz porque os anticorpos quentes se ligam avidamente às hemácias e ao tecido, sendo pouco removidos do plasma. A imunoglobulina endovenosa tem resposta limitada e transitória nessa doença. O ácido fólico é suplementação adjuvante obrigatória na hemólise crônica, mas não trata o mecanismo imune.
Homem, 29 anos, com urina escura pela manhã há 6 meses, fadiga e episódio recente de trombose de veia porta. PA 118x72 mmHg, FC 96 bpm, sem esplenomegalia. Exames: hemoglobina 8,4 g/dL (VR 13–17); reticulócitos 6%; desidrogenase láctica muito elevada; haptoglobina indetectável; Coombs direto negativo; leucócitos 3.200 e plaquetas 110.000 por milímetro cúbico; ferritina 18 ng/mL. Qual o exame diagnóstico de escolha?
A hemoglobinúria paroxística noturna, sugerida por hemólise intravascular com Coombs negativo, trombose em sítio atípico e citopenias, é diagnosticada por citometria de fluxo que identifica o clone deficiente em proteínas ancoradas por glicosilfosfatidilinositol. O teste de Ham foi abandonado por baixa sensibilidade e padronização precária. A eletroforese de hemoglobina investiga hemoglobinopatias estruturais, que não cursam com trombose portal e pancitopenia. A dosagem de glicose-6-fosfato desidrogenase avalia hemólise episódica por oxidantes, sem relação com o quadro crônico descrito. O teste de fragilidade osmótica é usado na esferocitose hereditária.
Homem, 68 anos, com fadiga e escurecimento das extremidades ao frio há 3 meses, além de icterícia leve. PA 128x78 mmHg, FC 88 bpm, acrocianose em mãos ao exame. Exames: hemoglobina 8,6 g/dL; reticulócitos 8%; bilirrubina indireta elevada; haptoglobina indetectável; Coombs direto positivo apenas para complemento; aglutinação de hemácias visível no tubo à temperatura ambiente. Qual a conduta?
A doença por aglutininas frias, sugerida por hemólise com Coombs direto positivo apenas para complemento, acrocianose ao frio e aglutinação à temperatura ambiente, é manejada com proteção térmica e investigação de doença linfoproliferativa subjacente, usando-se rituximabe nos casos que exigem tratamento. O corticoide, eficaz em anticorpos quentes, tem resposta ruim nessa forma. A esplenectomia é pouco eficaz porque a hemólise é sobretudo intravascular e hepática. A plasmaférese pode ser ponte em casos graves, mas não é terapia definitiva. Transfundir sangue não aquecido rapidamente agrava a aglutinação e a hemólise.
Homem, 62 anos, com prótese valvar aórtica mecânica implantada há 4 anos, apresenta fadiga progressiva e urina escura há 2 meses. PA 124x70 mmHg, FC 88 bpm, com sopro protético audível e novo sopro diastólico. Exames: hemoglobina 9,4 g/dL; reticulócitos 7%; desidrogenase láctica muito elevada; haptoglobina indetectável; bilirrubina indireta elevada; Coombs direto negativo; esfregaço com esquizócitos. Qual a conduta?
A hemólise intravascular com esquizócitos e Coombs negativo em portador de prótese mecânica, associada a novo sopro diastólico, sugere disfunção protética ou leak paravalvar, e a investigação com ecocardiograma, muitas vezes transesofágico, é a conduta indicada. O corticoide trata hemólise autoimune, afastada pelo Coombs negativo. A plasmaférese trata a púrpura trombocitopênica trombótica, que cursaria com plaquetopenia e disfunção orgânica. Suspender a anticoagulação em portador de prótese mecânica é perigoso e não reduz a hemólise mecânica. A eritropoietina isolada não corrige a causa estrutural.
Mulher, 22 anos, com lúpus eritematoso sistêmico, refere fadiga progressiva e icterícia há 10 dias. PA 108x66 mmHg, FC 108 bpm, T 36,8 °C, com palidez cutâneo-mucosa e escleras ictéricas. Exames: hemoglobina 6,8 g/dL (VR 12–16); reticulócitos 9% (VR 0,5–2,0); bilirrubina indireta 3,2 mg/dL (VR até 0,8); desidrogenase láctica 720 U/L (VR 120–246); haptoglobina indetectável; teste de Coombs direto positivo para IgG e C3d; esfregaço com esferócitos, sem esquizócitos. Qual o tratamento inicial de escolha?
A anemia hemolítica autoimune por anticorpo quente associada ao lúpus, definida por Coombs direto positivo para IgG e C3d com esferócitos, reticulocitose e haptoglobina indetectável, é tratada em primeira linha com prednisona em dose de 1 mg por quilo ao dia, reservando transfusão para repercussão hemodinâmica. A esplenectomia é opção de segunda ou terceira linha, após falha do corticoide, e não se indica de urgência. A plasmaférese é ineficaz na hemólise por anticorpo quente, pois o IgG é predominantemente extravascular e tecidual. A reposição de ferro e a eritropoetina tratam anemias carenciais e da doença renal crônica, não hemólise imune, na qual as reservas estão preservadas. O rituximabe é alternativa útil em casos refratários, mas não substitui o corticoide como terapia inicial.
Homem, 34 anos, chega ao pronto-socorro com icterícia e fadiga iniciadas há 5 dias. Exame: escleras ictéricas, baço a 3 cm do rebordo costal, FC 104 bpm, PA 116/70 mmHg, T 36,8 °C. Hemoglobina 7,8 g/dL (VR 13,5–17,5); VCM 104 fL (VR 80–100); reticulócitos 12% (VR 0,5–2,0); bilirrubina indireta 4,2 mg/dL (VR < 0,8); LDH 820 U/L (VR até 250); haptoglobina indetectável (VR 30–200). Qual a interpretação?
Reticulocitose de 12% com hiperbilirrubinemia indireta, LDH elevada e haptoglobina indetectável indica anemia hiperproliferativa por hemólise, na qual a medula responde adequadamente e as hemácias são destruídas na periferia; a macrocitose é apenas reflexo da reticulocitose. A anemia hipoproliferativa por falência medular cursa com reticulócitos baixos, o oposto do encontrado. A deficiência de vitamina B12 produz macrocitose com reticulócitos baixos e não consome haptoglobina desse modo, embora possa cursar com hemólise intramedular. A anemia de doença crônica é normocítica ou microcítica, com reticulócitos baixos. O sangramento digestivo oculto não eleva bilirrubina indireta nem consome haptoglobina.
Mulher, 62 anos, com linfoma não Hodgkin em acompanhamento, apresenta fadiga e icterícia há 10 dias. Exame: palidez, escleras ictéricas, baço a 2 cm do rebordo costal, FC 106 bpm, PA 118/72 mmHg. Hemoglobina 7,2 g/dL (VR 12–16); reticulócitos 9% (VR 0,5–2,0); LDH 780 U/L (VR até 250); bilirrubina indireta 3,6 mg/dL (VR < 0,8); haptoglobina indetectável. Teste de antiglobulina direta positivo para IgG e negativo para complemento. Qual o diagnóstico?
Teste de antiglobulina direta positivo para IgG isoladamente, com hemólise extravascular, esplenomegalia e reticulocitose em portadora de linfoma, caracteriza anemia hemolítica autoimune por anticorpos quentes secundária à doença linfoproliferativa. A anemia hemolítica microangiopática cursa com esquizócitos e teste de antiglobulina negativo. A hemoglobinúria paroxística noturna também tem teste de antiglobulina negativo e se diagnostica por citometria de fluxo com pesquisa de clone deficiente em proteínas ancoradas. A anemia por anticorpos frios mostra positividade para complemento, e não para IgG isolada. A esferocitose hereditária é doença de membrana com teste de antiglobulina negativo e história familiar, sem relação com o linfoma.
Homem, 38 anos, apresenta urina escura e dor lombar após uso de primaquina para tratamento de malária. Exame: icterícia, FC 108 bpm, PA 112/68 mmHg, T 37,2 °C, sem esplenomegalia significativa. Hemoglobina 8,4 g/dL (VR 13,5–17,5); reticulócitos 7% (VR 0,5–2,0); LDH 1.240 U/L (VR até 250); haptoglobina indetectável; hemoglobinúria presente; esfregaço com corpúsculos de Heinz e hemácias mordidas. Acerca desse quadro, assinale a alternativa INCORRETA.
A afirmação incorreta é a que usa a ausência de esplenomegalia para excluir hemólise: na hemólise intravascular a destruição ocorre na circulação, e não no baço, de modo que o baço pode estar normal; além disso, hemoglobinúria e hematúria se distinguem pela ausência de hemácias no sedimento urinário. Interpretar a hemoglobinúria como marcador de hemólise intravascular está correto. Reconhecer a haptoglobina indetectável como compatível com hemólise intravascular também é adequado, pois ela se consome ao ligar hemoglobina livre. Associar corpúsculos de Heinz a dano oxidativo é correto. Apontar deficiência de glicose-6-fosfato desidrogenase diante de hemólise após primaquina, com hemácias mordidas, é a hipótese esperada.
Menina de 6 anos apresenta icterícia desde o período neonatal, quando necessitou de fototerapia prolongada, e anemia crônica com necessidade transfusional ocasional. Pais são primos em primeiro grau. Exame: icterícia, baço a 5 cm do rebordo costal. Hemoglobina 8,0 g/dL (VR 11,5–15,5); reticulócitos 11% (VR 0,5–2,0); bilirrubina indireta 4,0 mg/dL (VR < 0,8). Teste de antiglobulina direta negativo; eletroforese de hemoglobina normal; teste de fragilidade osmótica normal; esfregaço sem esferócitos. Qual a hipótese?
Hemólise crônica não esferocítica desde o período neonatal, com consanguinidade parental, teste de antiglobulina negativo, eletroforese normal, fragilidade osmótica normal e ausência de esferócitos, aponta para deficiência de piruvato-quinase, a enzimopatia glicolítica mais comum, de herança autossômica recessiva. A esferocitose hereditária exigiria esferócitos no esfregaço e fragilidade osmótica aumentada, além de herança habitualmente dominante. A beta-talassemia intermédia cursaria com microcitose marcante e alteração eletroforética. A anemia hemolítica autoimune crônica é rara nessa idade e não explica o início neonatal com consanguinidade. A deficiência de glicose-6-fosfato desidrogenase causa hemólise episódica desencadeada por oxidantes, e não anemia crônica contínua, sendo ainda ligada ao X e rara em meninas.
Mulher, 44 anos, em uso de ceftriaxona há 6 dias para pielonefrite, apresenta queda súbita de hemoglobina de 12,2 para 7,4 g/dL (VR 12–16), com icterícia e urina escura. Exame: icterícia, FC 116 bpm, PA 104/62 mmHg, T 37,2 °C, sem esplenomegalia significativa. Reticulócitos 8% (VR 0,5–2,0); LDH 980 U/L (VR até 250); bilirrubina indireta 3,8 mg/dL (VR < 0,8); haptoglobina indetectável; teste de antiglobulina direta positivo para complemento. Qual a conduta?
Hemólise aguda com teste de antiglobulina direta positivo para complemento surgindo dias após o início de ceftriaxona caracteriza anemia hemolítica imune induzida por fármaco, e a medida essencial é suspender imediatamente o agente causador, com suporte transfusional se necessário e corticoide reservado a casos graves ou de resposta insuficiente. Manter o fármaco e apenas acrescentar corticoide perpetua o estímulo antigênico. A plasmaférese não é tratamento de primeira linha nesse quadro. A esplenectomia de urgência não tem papel na hemólise medicamentosa aguda. Manter o antibiótico transfundindo diariamente expõe a paciente a hemólise contínua e a riscos transfusionais evitáveis.
Mulher, 29 anos, apresenta há 3 semanas fadiga, icterícia e, na última semana, petéquias e gengivorragia. Exame: palidez, icterícia, petéquias em membros inferiores, baço a 2 cm do rebordo costal. Hemoglobina 6,8 g/dL (VR 12–16); reticulócitos 9,4% (VR 0,5–2,0); plaquetas 9.000/mm³ (VR 150.000–450.000); leucócitos normais; LDH 720 U/L (VR até 250); bilirrubina indireta 3,4 mg/dL (VR < 0,8); teste de antiglobulina direta positivo para IgG; esfregaço sem esquizócitos. Qual o diagnóstico?
A associação de anemia hemolítica autoimune, comprovada pelo teste de antiglobulina direta positivo para IgG, com trombocitopenia imune concomitante, na ausência de esquizócitos, define a síndrome de Evans. A púrpura trombocitopênica trombótica cursaria com esquizócitos e teste de antiglobulina negativo, pois a hemólise é mecânica. A síndrome hemolítico-urêmica atípica também é microangiopática, com esquizócitos e comprometimento renal proeminente. A coagulação intravascular disseminada alteraria os testes de coagulação e o fibrinogênio, além de cursar com esquizócitos. O hiperesplenismo exigiria esplenomegalia volumosa e não produziria teste de antiglobulina direta positivo nem plaquetas de 9.000/mm³.
Homem, 25 anos, corredor de longa distância, refere urina escura após provas de maratona, que clareia em 24 horas, sem dor muscular importante e sem redução do volume urinário. O quadro se repete há 2 anos apenas após corridas longas em piso duro com tênis desgastado. Exame físico normal entre os episódios. Após uma prova: hemoglobina 13,6 g/dL (VR 13,5–17,5); haptoglobina reduzida; LDH discretamente elevada; creatinoquinase 420 U/L (VR até 190); urina com fita positiva para sangue e sedimento sem hemácias. Qual a hipótese?
Urina escura após corridas longas, com haptoglobina reduzida, LDH pouco elevada, creatinoquinase apenas discretamente aumentada e fita positiva para sangue sem hemácias no sedimento, caracteriza hemoglobinúria da marcha, hemólise mecânica intravascular pelo impacto repetido nos capilares plantares, tratada com ajuste de calçado e superfície. A rabdomiólise cursaria com creatinoquinase muito elevada e dor muscular intensa. A glomerulonefrite apresentaria hemácias dismórficas no sedimento e proteinúria. A hemoglobinúria paroxística noturna causa hemólise persistente com citopenias e trombose, sem essa relação exclusiva com corridas. A deficiência de glicose-6-fosfato desidrogenase é desencadeada por oxidantes e infecções, com corpúsculos de Heinz, não por impacto mecânico.
Mulher, 67 anos, com anemia hemolítica autoimune por anticorpos quentes, apresenta queda rápida da hemoglobina para 5,2 g/dL (VR 12–16), com dispneia em repouso, taquicardia de 124 bpm e dor precordial. O laboratório informa que o autoanticorpo é panreativo e que não foi possível encontrar unidade compatível na prova cruzada. Está em uso de corticoide iniciado há 2 dias. Exame: palidez intensa, PA 100/60 mmHg, sem sangramento ativo. Qual a conduta?
Na anemia hemolítica autoimune com autoanticorpo panreativo, dificilmente se encontra unidade plenamente compatível, e diante de anemia sintomática com sinais de isquemia miocárdica a transfusão não deve ser negada: transfunde-se a unidade menos incompatível, em infusão lenta e sob monitorização, com o serviço de hemoterapia excluindo aloanticorpos subjacentes. Recusar a transfusão em definitivo pode custar a vida da paciente. Aguardar a resposta ao corticoite por mais uma semana é incompatível com dor precordial e hemoglobina de 5,2 g/dL. A plasmaférese tem papel limitado e não substitui a transfusão nessa situação. A eritropoetina leva semanas para agir e não resolve emergência anêmica.
Menina de 4 anos, duas semanas após quadro de infecção de vias aéreas superiores, apresenta palidez de instalação rápida, icterícia e urina escura há 3 dias. Exame: palidez importante, icterícia, baço a 2 cm do rebordo costal, FC 138 bpm, T 36,8 °C, sem petéquias. Hemoglobina 6,4 g/dL (VR 11,5–15,5); reticulócitos 10% (VR 0,5–2,0); plaquetas 320.000/mm³; LDH elevada; bilirrubina indireta 3,8 mg/dL; teste de antiglobulina direta positivo para IgG. Qual a conduta?
Anemia hemolítica com teste de antiglobulina direta positivo para IgG surgindo após quadro infeccioso em criança caracteriza anemia hemolítica autoimune por anticorpos quentes, frequentemente pós-infecciosa e de bom prognóstico; o tratamento inicial é corticoide, com suporte transfusional quando a anemia é sintomática, além de investigação de causas secundárias. Antibiótico de amplo espectro não trata hemólise imune e não há sinais de infecção bacteriana ativa. A esplenectomia é reservada a casos refratários e é evitada em crianças pequenas pelo risco de sepse por germes encapsulados. A quelação de ferro se aplica à sobrecarga crônica em politransfundidos, não a episódio agudo. Apenas observar com hemoglobina de 6,4 g/dL e taquicardia é conduta insuficiente.
Mulher de 37 anos apresenta icterícia, urina escura e anemia de instalação recente. Há reticulocitose, DHL elevada, haptoglobina baixa e esferócitos; o teste direto da antiglobulina é positivo para IgG a 37 °C. Qual achado complementar favorece especificamente essa hipótese?
A destruição eritrocitária aumenta a bilirrubina e estimula a produção medular quando preservada. Referência: https://www.nhlbi.nih.gov/health/anemia/hemolytic-anemia
Mulher de 37 anos apresenta icterícia, urina escura e anemia de instalação recente. Há reticulocitose, DHL elevada, haptoglobina baixa e esferócitos; o teste direto da antiglobulina é positivo para IgG a 37 °C. Qual intervenção dirigida à causa é a mais adequada entre as opções?
Na hemólise quente, o tratamento inicial costuma reduzir o ataque imune; suporte transfusional depende da gravidade. Referência: https://www.nhlbi.nih.gov/health/anemia/hemolytic-anemia
Mulher de 37 anos apresenta icterícia, urina escura e anemia de instalação recente. Há reticulocitose, DHL elevada, haptoglobina baixa e esferócitos; o teste direto da antiglobulina é positivo para IgG a 37 °C. Qual mecanismo explica melhor o quadro?
Hemácias revestidas por IgG são reconhecidas por macrófagos, sobretudo esplênicos. Referência: https://www.nhlbi.nih.gov/health/anemia/hemolytic-anemia
Mulher de 37 anos apresenta icterícia, urina escura e anemia de instalação recente. Há reticulocitose, DHL elevada, haptoglobina baixa e esferócitos; o teste direto da antiglobulina é positivo para IgG a 37 °C. Qual é o diagnóstico mais provável?
A demonstração de IgG ligada às hemácias em contexto de hemólise sustenta essa hipótese. Referência: https://www.nhlbi.nih.gov/health/anemia/hemolytic-anemia
Paciente em medicamento associado a autoanticorpos apresenta anemia com sinais de hemólise e teste direto de antiglobulina positivo; outras causas foram avaliadas. Qual tipo de anemia é mais compatível?
O conjunto sugere hemólise imune associada ao contexto farmacológico. Hemólise com reticulocitose e teste direto de antiglobulina compatível sugere destruição imune de hemácias. Referência: https://www.nhlbi.nih.gov/health/anemia/hemolytic-anemia
Paciente com doença linfoproliferativa apresenta hemólise e teste de antiglobulina direto compatível com anticorpo quente. Qual tipo de anemia é mais compatível?
A destruição imune pode ocorrer secundariamente à doença linfoproliferativa. Hemólise com reticulocitose e teste direto de antiglobulina compatível sugere destruição imune de hemácias. Referência: https://www.nhlbi.nih.gov/health/anemia/hemolytic-anemia
Adulto tem esferócitos, reticulocitose, bilirrubina indireta alta e teste direto de antiglobulina positivo em avaliação de anemia recente. Qual tipo de anemia é mais compatível?
A positividade imune diferencia o quadro de causas hereditárias de esferócitos. Hemólise com reticulocitose e teste direto de antiglobulina compatível sugere destruição imune de hemácias. Referência: https://www.nhlbi.nih.gov/health/anemia/hemolytic-anemia
Pessoa com lúpus apresenta anemia rápida, icterícia indireta, haptoglobina baixa, reticulócitos elevados e teste direto de antiglobulina positivo para IgG. Qual tipo de anemia é mais compatível?
Os achados demonstram hemólise imune em contexto autoimune. Hemólise com reticulocitose e teste direto de antiglobulina compatível sugere destruição imune de hemácias. Referência: https://www.nhlbi.nih.gov/health/anemia/hemolytic-anemia
Quer treinar mais nesse tema? Estas questões vêm do nosso banco — lá tem milhares, com simulado, maratona e estatística de acerto por área.
Criar conta grátis e continuar →Plano de revisão
em 7 dias
Anemia com reticulócito alto e sem sangramento é hemólise: peça desidrogenase láctica, bilirrubina indireta e haptoglobina junto. O passo seguinte é o Coombs direto — imunoglobulina G ou imunoglobulina G com C3d indicam forma quente, tratada com prednisona 1 mg/kg/dia; C3d isolado com crioaglutininas acima de 1:40 indica forma a frio, tratada com proteção térmica e doença de base, porque corticoide e esplenectomia não funcionam ali. Coombs negativo em até 10% dos autoimunes não afasta o diagnóstico. Prova cruzada incompatível não impede transfundir quem precisa.
em 30 dias
A chave que os documentos não escrevem: cada número deste tema tem uma finalidade diferente e todos usam a mesma unidade. Dez gramas por decilitro autoriza acesso no protocolo nacional e define resposta parcial; oito descreve gravidade no consenso internacional; doze define resposta completa. O reticulócito é absoluto num critério e percentual no outro, quatro páginas adiante. O protocolo nomeia o rituximabe 47 vezes, cita a diretriz que o recomenda, e não o entrega. E o relatório que decide a compra do inibidor de complemento imprime como custo por paciente um valor que a própria nota de rodapé chama de diferença — R$ 317.815,72 contra os R$ 1.034.488,00 que o preço e a posologia do mesmo documento devolvem. Quando duas fontes deste tema discordam, pergunte primeiro para que serve o número em cada uma.
Agora atenda
Você sabe decidir com a tomografia na mão. A prova prática, e a vida, pedem outra coisa: chegar lá a partir de um paciente que ainda não tem exame nenhum.
Adulta jovem com icterícia, urina escura e anemia de instalação rápida. Colha a história, procure sinais de hemólise no exame, peça os exames que provam destruição de hemácia e decida o ramo pelo teste da antiglobulina direta antes de propor tratamento. — você conduz anamnese, exame físico e conduta; o paciente responde em tempo real e o feedback vem no fim.