
Clínica Médica › Hematologia e Hemoterapia
Púrpura trombocitopênica trombótica: a plaquetopenia que não espera o exame
Distúrbios plaquetários e púrpuras (PTI, PTT)
Separar, no primeiro hemograma, a púrpura que vai para troca plasmática hoje daquela que espera o ambulatório
Responda antes de ler
Escolha uma alternativa agora, mesmo sem certeza. Errar aqui faz parte — é o que faz a resposta certa grudar depois.
Mulher de 34 anos apresenta petéquias em membros inferiores e sangramento gengival há 1 semana, após quadro viral. Nega uso de medicamentos. Ao exame: sem hepatoesplenomegalia, sem adenomegalias. Hemograma: Hb 13,2 g/dL, leucócitos 6.800/mm³ (diferencial normal), plaquetas 12.000/mm³. Esfregaço: plaquetas escassas, sem esquizócitos, séries branca e vermelha normais. Qual o diagnóstico mais provável?
Como esse tema cai
O recorte é a plaquetopenia do adulto que chega ao pronto-socorro com anemia junto: reconhecer a microangiopatia, calcular a probabilidade de deficiência grave da enzima que corta o fator de von Willebrand, decidir troca plasmática antes do resultado, e separar esse quadro das outras quatro plaquetopenias que competem na mesma vinheta — a púrpura imune, a síndrome hemolítico-urêmica, a coagulação intravascular disseminada e a plaquetopenia da gestação.
Entram também a régua brasileira: o que o protocolo clínico do país cobre, o que ele deixou de fora e com que nome cada ato oficial chama a doença. Ficam fora o manejo obstétrico da síndrome de hemólise com enzimas hepáticas elevadas, a púrpura imune da criança e o detalhamento da forma congênita da doença trombótica, que têm capítulos próprios.
O que muda decisão
Duas púrpuras, um hemograma parecido
As duas doenças que a prova mistura têm nomes quase iguais e mecanismos opostos. Na púrpura trombocitopênica imune, autoanticorpos destroem plaquetas e o paciente sangra: petéquias, gengivorragia, epistaxe. A série vermelha é normal, o esfregaço não tem fragmento, e o resto do hemograma não colabora com nenhuma outra explicação. Na púrpura trombocitopênica trombótica, multímeros gigantes do fator de von Willebrand grudam plaquetas dentro da microcirculação: o paciente consome plaqueta formando trombo e, ao mesmo tempo, tritura hemácia contra esses trombos. Por isso a anemia vem junto, com esquizócitos no esfregaço.
A consequência prática é que a microangiopatia trombótica tem dois achados na mesma lâmina — plaqueta baixa e hemácia partida — e a primeira tem apenas um. Sempre que a vinheta oferece anemia com fragmentação ao lado da plaquetopenia, a pergunta deixou de ser "por que ele sangra" e passou a ser "onde estão os trombos".
A pêntade clássica — febre, alteração neurológica, insuficiência renal, anemia hemolítica e plaquetopenia — descreve a doença tarde demais. Exigi-la é esperar que o dano de órgão já tenha acontecido. O registro brasileiro da doença, com 85 pacientes acompanhados entre 2018 e 2024, mostra que a manifestação neurológica esteve presente em 75,3% dos casos, o sangramento em 58,8% e a dor abdominal em 32,9%: nem a alteração neurológica, que é a mais comum, aparece em todos. A mediana de idade foi de 37 anos, com intervalo interquartil de 27 a 45, e 76% eram mulheres.
Guarde esse perfil, porque ele contradiz o reflexo de procurar doença grave em idoso. A microangiopatia trombótica imune do adulto é doença de mulher jovem, e a mesma coorte brasileira mostra que a idade avançada não é o que faz a doença aparecer: é o que faz ela matar.
A enzima que define, e o calendário que ela não respeita
O diagnóstico de certeza é bioquímico. A protease ADAMTS13 existe para cortar os multímeros ultragrandes do fator de von Willebrand assim que eles são liberados pelo endotélio. Quando autoanticorpos a neutralizam, os multímeros permanecem inteiros, capturam plaquetas em regime de alto fluxo e produzem a trombose microvascular. Medir a atividade dessa protease é medir a própria doença.
O problema é operacional. A diretriz da sociedade internacional de trombose e hemostasia de 2020 é explícita ao colocar a dosagem da enzima como peça central do diagnóstico e, no mesmo movimento, ao recomendar que a probabilidade pré-teste seja estimada clinicamente — porque o resultado demora. No Brasil o gargalo é anterior ao prazo: no registro nacional, a atividade da enzima foi dosada em apenas 62,4% dos 85 pacientes. Em todos os que foram testados, o valor estava abaixo de 10%.
Leia esse número duas vezes. Ele não diz que o exame confirmou o diagnóstico em 62,4% dos casos do registro brasileiro; diz que um em cada três pacientes tratados nunca teve o exame feito. O tratamento aconteceu de qualquer modo, e a coorte foi publicada como coorte da doença. Isso só é defensável porque a decisão de tratar legitimamente não depende do exame.
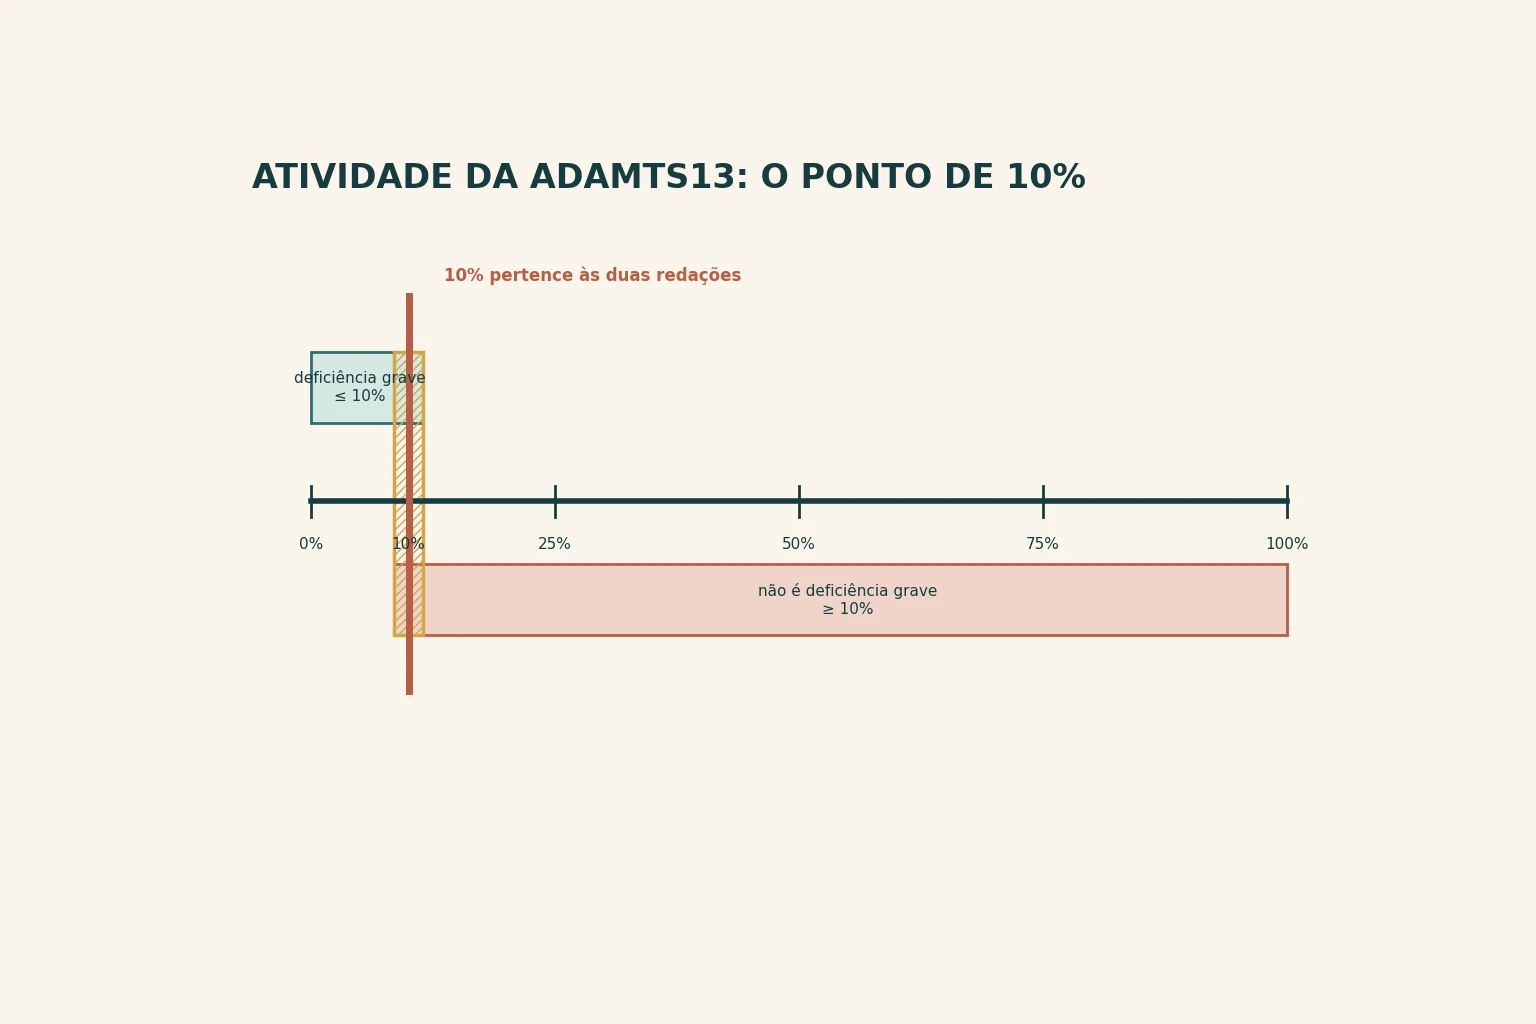
A fronteira merece atenção porque ela não é a mesma em todos os documentos. O estudo que derivou o escore construiu o modelo para prever atividade de 10% ou menos. A validação canadense e a coorte brasileira escrevem atividade abaixo de 10%. Um paciente com resultado de exatamente 10,0% é deficiência grave num texto e não é no outro. A diferença nunca aparece na prova como pergunta, mas explica por que dois artigos sobre a mesma doença podem discordar em poucos pacientes de fronteira — e por que a decisão nunca deveria ficar pendurada num decimal.
Sete perguntas que cabem no primeiro hemograma
Como o exame demora, o campo construiu um substituto. O escore PLASMIC nasceu em Boston, de uma coorte de 214 adultos com microangiopatia trombótica atendidos entre 2004 e 2015, e foi publicado com derivação e validação externa em 2017. São sete itens, cada um valendo um ponto, e todos disponíveis no primeiro conjunto de exames: plaquetas abaixo de 30.000 por milímetro cúbico; sinal de hemólise; ausência de câncer ativo; ausência de transplante de órgão sólido ou de células-tronco; volume corpuscular médio abaixo de 90 femtolitros; razão normalizada internacional abaixo de 1,5; e creatinina abaixo de 2,0 miligramas por decilitro.
A lógica dos sete itens é elegante e vale entender, porque ela é o próprio diagnóstico diferencial disfarçado de conta. Quatro dos sete itens não descrevem a doença: descrevem a ausência das concorrentes. Câncer ativo e transplante recente apontam para outras microangiopatias; creatinina alta empurra para a síndrome hemolítico-urêmica, onde o rim domina; razão de coagulação alargada empurra para a coagulação intravascular disseminada, onde a via da coagulação foi consumida. Sobram três itens que descrevem o quadro: plaqueta muito baixa, hemólise presente e hemácia pequena.
Os três itens positivos do escore derivado em 2017 merecem um comentário à parte. Plaqueta abaixo de 30.000 parece contraintuitiva como marcador de trombose, e é justamente o ponto: o consumo aqui é tão intenso que a contagem cai mais do que cairia na destruição imune típica de emergência. E o volume corpuscular baixo entra porque a hemólise da microangiopatia é aguda, sem tempo para a resposta reticulocitária engordar o volume médio — enquanto anemias com fragmentação de outras causas costumam vir com o volume mais alto.
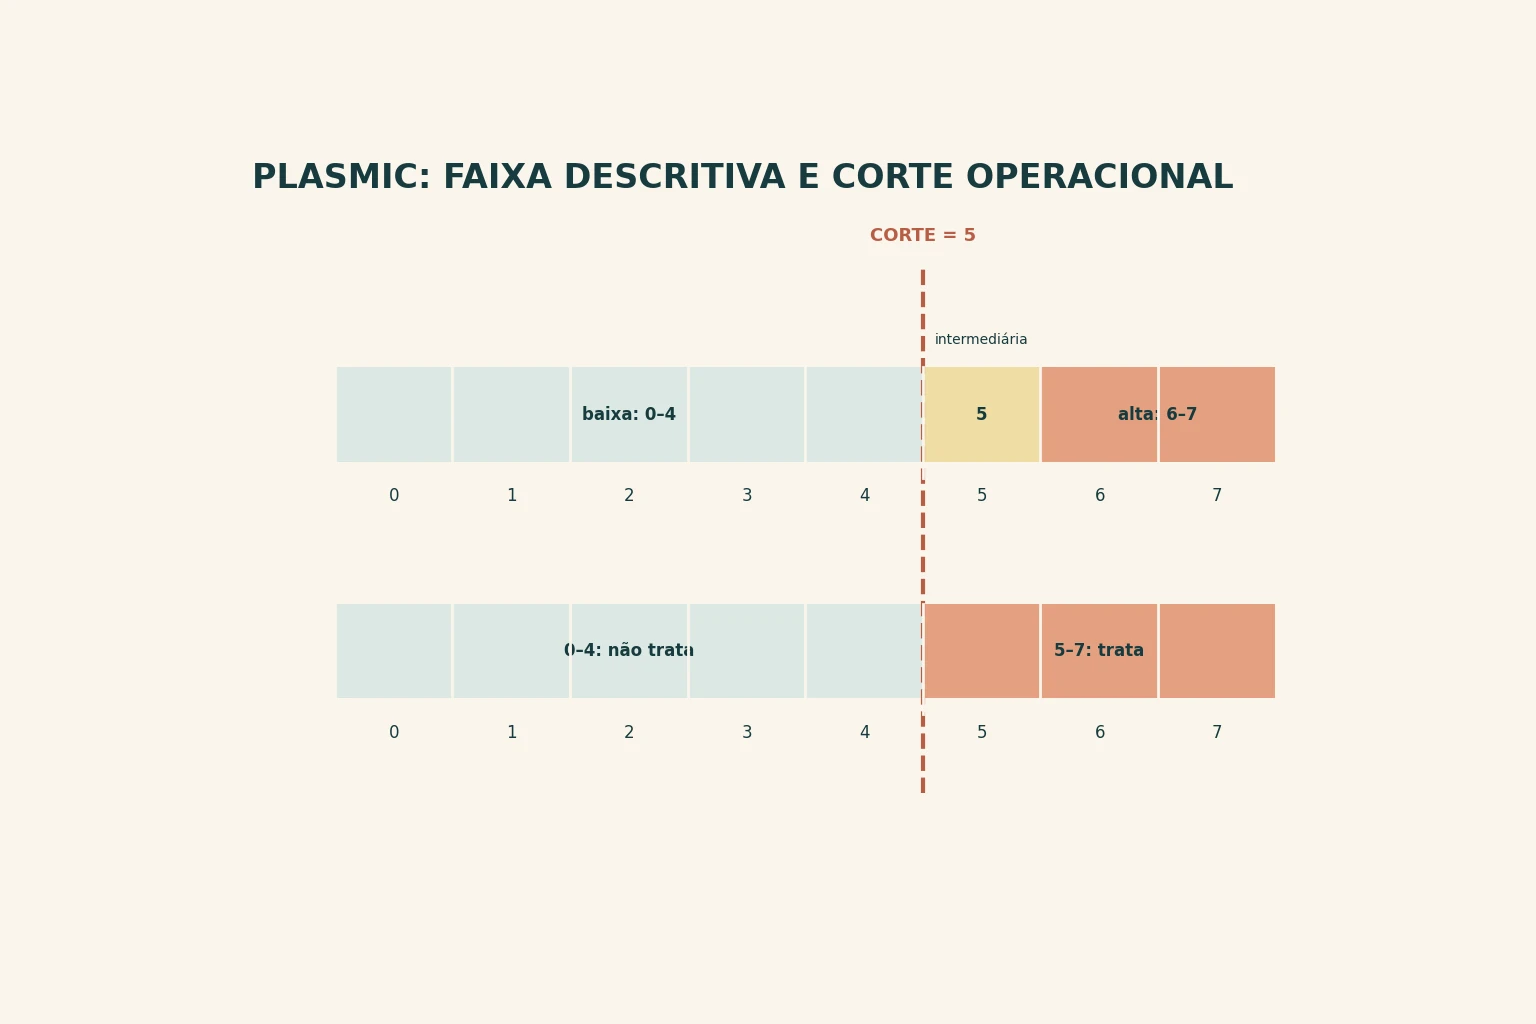
A leitura do resultado tem uma armadilha de fronteira. A literatura descreve três faixas de risco — de zero a quatro é probabilidade baixa, cinco é intermediária, e seis ou sete é alta — e ao mesmo tempo avalia dois cortes operacionais, o de cinco ou mais e o de seis ou mais. O valor 5, portanto, é intermediário pela faixa e positivo pelo corte mais baixo, tudo no mesmo corpo de evidência. Quem lê a faixa e conclui "intermediário, então espero" está aplicando uma régua descritiva a uma decisão que a outra régua já tomou.
No registro brasileiro, a mediana do escore foi 6, com intervalo interquartil de 6,0 a 7,0. Ou seja: a metade inferior dos pacientes brasileiros diagnosticados já entrava com pontuação de alta probabilidade. Isso é bom para a confiança no escore e péssimo como retrato do sistema — significa que o paciente com pontuação intermediária, aquele que o escore existe para resgatar cedo, provavelmente não estava chegando.
O mesmo corte, dois desempenhos opostos
A meta-análise de 2020 reuniu 13 estudos e 970 pacientes, com prevalência mediana da doença de 35% entre os avaliados. No corte de cinco ou mais, a sensibilidade foi de 0,99, com intervalo de confiança de 95% de 0,91 a 1,00, e a especificidade de 0,57, com intervalo de 0,41 a 0,72. No corte de seis ou mais, a sensibilidade caiu para 0,85, com intervalo de 0,67 a 0,94, e a especificidade subiu para 0,89, com intervalo de 0,81 a 0,94. O valor preditivo negativo, naquela prevalência, foi de 0,99 no corte mais baixo e de 0,92 no mais alto.
Esse par de linhas da meta-análise é a tese do escore inteira. O corte de cinco não serve para dizer quem tem a doença — com especificidade de 0,57, quase metade de quem não tem também pontua. Ele serve para dizer quem não tem: com sensibilidade de 0,99, pontuação abaixo de cinco praticamente exclui a deficiência grave. O corte de seis é o inverso: erra um em cada sete doentes, mas quase não acusa quem está livre. Um escore, duas ferramentas, e a escolha entre elas é a escolha entre tratar demais e tratar tarde.
A validação canadense, com 163 pacientes suspeitos e resultado de enzima disponível em 117 deles, encontrou prevalência de deficiência grave de 53% e, no corte de seis ou mais, sensibilidade de 81,7% e especificidade de 71,4%, com estatística de concordância de 0,80. Compare com a meta-análise: o mesmo corte, num grupo com quase o dobro da prevalência, perdeu quase 18 pontos de especificidade. O escore não mudou. Mudou quem estava do outro lado da comparação.
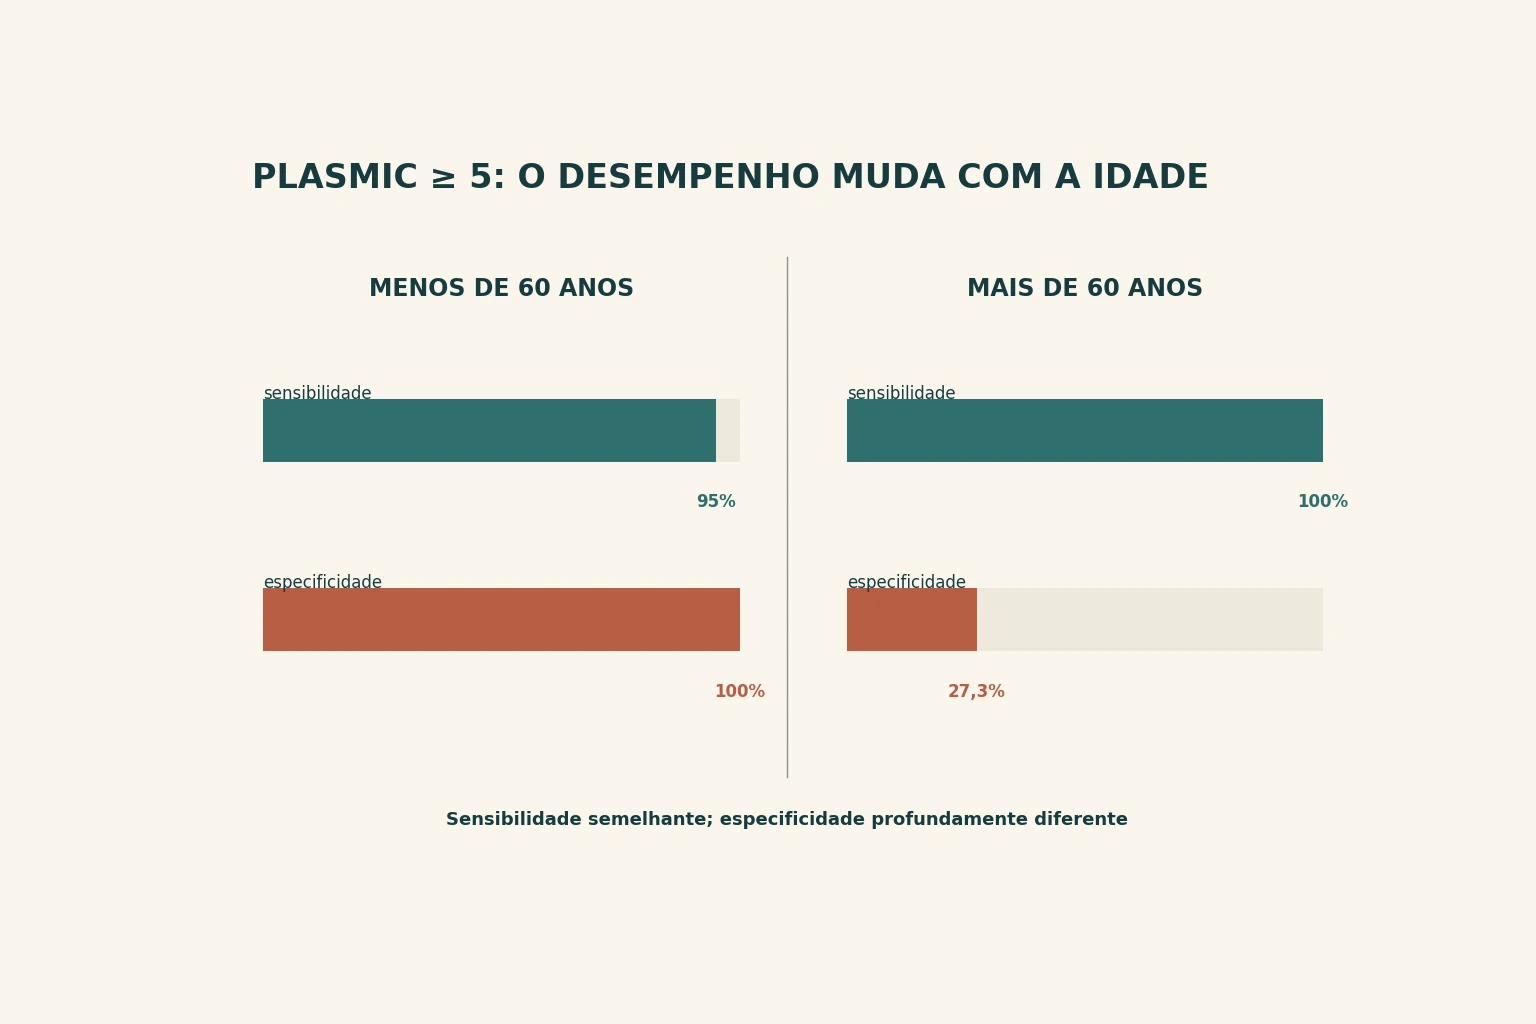
O caso extremo veio de um estudo turco de 2023 que aplicou o escore em 30 pacientes acima de 60 anos e comparou com 28 abaixo dessa idade. No corte de cinco ou mais, a sensibilidade foi de 100% nos idosos contra 95% nos mais jovens — praticamente igual. A especificidade foi de 27,3% nos idosos contra 100% nos mais jovens. O escore de sete pontos, no paciente acima de 60 anos, deixou de discriminar quase por completo. O escore francês, testado no mesmo trabalho com corte de um ou mais, também caiu: sensibilidade de 78,9% contra 100%, e especificidade de 18,2% contra 57,1%.
Vale nomear o mecanismo, porque ele se repete em toda ferramenta de triagem. Quatro dos sete itens pontuam pela ausência de câncer, de transplante, de creatinina alta e de coagulação alargada. Idoso acumula justamente essas coisas por motivos que nada têm a ver com microangiopatia. O escore não ficou pior; a população de comparação ficou mais parecida com a doença. É o mesmo fenômeno que faz um exame reduzir a probabilidade contra um comparador e aumentá-la contra outro: quem inverte o sinal é o grupo de comparação, não o teste.
O que se faz antes do resultado
A conduta na suspeita firme é troca plasmática diária, corticoide e — quando disponível — rituximabe. A diretriz internacional de tratamento de 2020 fechou 11 recomendações e classificou a adição de corticoide à troca plasmática como recomendação forte, tanto no primeiro episódio quanto nas recaídas; o caplacizumabe, anticorpo contra o fator de von Willebrand, entrou como recomendação condicional. A certeza da evidência que sustenta o conjunto varia de muito baixa a moderada, o que é honesto para uma doença que mata rápido demais para grandes ensaios.
A troca plasmática faz duas coisas ao mesmo tempo: retira o autoanticorpo que neutraliza a protease e repõe a protease em falta pelo plasma do doador. É por isso que ela é insubstituível e é por isso que ela não pode esperar. Antes de existir, a mortalidade materna da doença na gestação passava de 90%, segundo série de casos publicada em 2026; nos anos 1990, já com corticoide e troca plasmática em uso, a letalidade permanecia acima de 20%, conforme revisão histórica publicada em 2024 no centenário da primeira descrição.
No registro brasileiro, 74 dos 85 pacientes — 87,1% — receberam troca plasmática, iniciada em mediana no primeiro dia de internação, com intervalo interquartil de 1 a 2 dias. Corticoide foi administrado em 95,3% e rituximabe em 56,5%. Vinte e três pacientes, 27,1%, precisaram de suporte avançado de vida, e 13 pacientes, 15,3%, morreram durante a internação. A mortalidade hospitalar associou-se a idade mais avançada e a instabilidade hemodinâmica já na admissão. Entre os que sobreviveram, 26% tiveram exacerbação ou recaída e 22,4% desenvolveram sequela crônica, em geral neurológica ou psiquiátrica; o uso de rituximabe foi protetor contra recaída.
A camada mais nova do tratamento tem números grandes e desenho frágil. O estudo internacional que reuniu 1.015 pacientes tratados com caplacizumabe somado à troca plasmática e à imunossupressão comparou-os a 510 controles históricos tratados sem o anticorpo. A sobrevida em três meses foi de 98,5% no grupo tratado contra 94% nos controles, e a mortalidade em três meses foi 4,2 vezes maior nos controles, com intervalo de confiança de 95% de 2,22 a 7,7. O início precoce, dentro de três dias, ocorreu em 76% dos casos e associou-se a resposta mais rápida. Eventos adversos ligados à droga apareceram em 21%, com sangramento maior em 2,4% — mais frequente justamente nos idosos.
Duas ressalvas, ambas escritas pelos próprios autores. O grupo de comparação é histórico, não randomizado, e a idade avançada permaneceu o fator mais associado à morte nos dois braços. Traduzindo para a beira do leito: o anticorpo encurta o tempo até a resposta e reduz recidiva e refratariedade, mas quem morre continua sendo o paciente idoso que chegou tarde.
Onde o tempo se perde de verdade
O desfecho que o aluno mais teme é a morte, e ele não se lê da tabela que existiria para descrevê-lo: não há coorte brasileira de caplacizumabe, porque o medicamento não integra a lista do Sistema Único de Saúde para essa doença. A pergunta "o Brasil morre mais por falta do anticorpo?" não tem tabela.
O que ainda dá para dizer com a mesma régua dos dois lados é isto: a mortalidade hospitalar do registro brasileiro foi de 15,3%, enquanto a mortalidade em três meses do braço de controles históricos do estudo internacional — pacientes que também não receberam o anticorpo — foi de 6%. Os dois números são observacionais, ambos contam mortes, e o brasileiro é pior do que o grupo que serve de referência ruim no estudo estrangeiro. A distância, portanto, não pode ser atribuída inteira ao medicamento que falta, porque o comparador também não o tinha.
O número que explica a distância está em outra linha do mesmo registro brasileiro. A mediana de tempo entre o início dos sintomas e a admissão hospitalar foi de 8 dias; a troca plasmática começou em mediana no primeiro dia depois da admissão. Ou seja: o hospital brasileiro reage rápido, e o caminho até ele é lento. Os próprios autores concluem que o diagnóstico e o tratamento no país chegam atrasados e desatualizados, e apontam garantia de diagnóstico rápido e disponibilidade de troca plasmática e rituximabe como a estratégia custo-efetiva.
Isso reposiciona o capítulo inteiro. A pergunta de prova costuma ser sobre qual conduta iniciar; a pergunta de sistema é sobre quantos dias o paciente passou sendo tratado como virose, anemia ou plaquetopenia benigna antes de alguém pedir um esfregaço. O escore de sete pontos existe exatamente para encurtar esses oito dias, e ele só funciona se for calculado por quem vê o paciente primeiro.
A outra púrpura, e o nome que o país trocou
A púrpura imune tem, no Brasil, protocolo clínico próprio; a trombótica não tem. Isso muda o que se cobra de cada uma. A edição vigente do protocolo da púrpura imune foi aprovada pela Portaria Conjunta nº 41, de 25 de fevereiro de 2026, e trocou o título da doença para Trombocitopenia Imune Primária. A edição anterior, de julho de 2019, chamava-se Púrpura Trombocitopênica Idiopática. O relatório que sustentou a mudança registra o motivo em uma linha: o processo de atualização considerou a necessidade de alterar o título para descrever melhor a doença.
A troca de nome não desceu por igual em todos os atos oficiais, e isso importa para quem lê enunciado. Dentro do protocolo de 2026, a seção de classificação estatística de doenças continua trazendo o código D69.3 com o rótulo antigo, púrpura trombocitopênica idiopática, porque o código internacional não mudou. E as portarias que efetivamente pagam os medicamentos — a de 2024 para adultos e a de 2025 para crianças e adolescentes — também usam o nome antigo. A mesma doença tem três nomes vigentes ao mesmo tempo, e o rótulo que autoriza a dispensação é o que a diretriz acabou de aposentar.
A troca também não foi apenas de capa. Comparando as duas edições frase a frase, das cerca de 490 sentenças longas do protocolo de 2019 apenas 16 reaparecem palavra por palavra em 2026 — e essas 16 são bula: listas de efeitos adversos, regras de ajuste de dose e a cláusula que manda começar com 25 miligramas em pacientes de ascendência asiática. Nenhuma frase conceitual sobre a doença sobreviveu intacta. É reescrita, não atualização de fachada.
O que nasceu no texto do protocolo confirma a leitura. Rituximabe aparece 44 vezes na edição de 2026 e nenhuma na de 2019; romiplostim salta de 4 para 34 menções; a expressão trombocitopenia imune primária, ausente antes, aparece 11 vezes. Do outro lado, imunoglobulina encolhe de 83 para 20 menções e esplenectomia de 24 para 8. A leitura clínica é direta: a segunda linha do tratamento migrou de retirar o baço e infundir imunoglobulina para modular o sistema imune e estimular a produção de plaqueta.
Uma tecnologia foi avaliada e recusada nas duas populações: a dapsona. Ela aparece nas perguntas de pesquisa do protocolo, na mesma frase que rituximabe e romiplostim, e o texto registra que a comissão nacional deliberou por não incorporá-la, tanto em adultos quanto em crianças e adolescentes. No relatório pediátrico o motivo está escrito: ausência de evidência comparativa nessa população e instabilidade no fornecimento no território nacional. Ver o nome de um medicamento no protocolo não significa que ele esteja disponível.
O comparador decide o sinal
Vale terminar com um exemplo de que a inversão pelo comparador não é peculiaridade de escore diagnóstico. O relatório de recomendação pediátrico de 2025 traz, no mesmo documento e com o mesmo horizonte de cinco anos, duas análises de impacto orçamentário do mesmo medicamento. Na faixa de 1 a 5 anos, o romiplostim acrescenta R$ 1.598.802,71 ao orçamento. Na faixa de 6 a 17 anos, o mesmo romiplostim reduz R$ 270.803,08.
O sinal se inverte porque o comparador muda: na faixa mais nova a alternativa é o melhor cuidado de suporte, e na faixa mais velha a alternativa é outro medicamento já disponível, o eltrombopague. Nenhum dado econômico mudou entre as duas contas; o que mudou foi uma suposição clínica sobre o que estaria disponível para aquela idade. O resultado não vive na tecnologia avaliada — vive na escolha de contra quem ela foi medida.
Uma diferença aparente no mesmo relatório não é contradição, e reconhecê-la é parte da leitura. A análise de custo-utilidade calcula um acréscimo de R$ 178 por paciente com ganho de 0,012 anos de vida ajustados por qualidade, enquanto a análise de impacto orçamentário mostra redução de custo nos três cenários alternativos. São duas réguas com finalidades diferentes: uma mede o custo por paciente contra a sequência atual do protocolo, a outra mede o gasto agregado do sistema contra a dispensação real. Números de sinais opostos, perguntas diferentes.
Feche o raciocínio voltando à clínica. Especificidade de 100% ou de 27,3% para o mesmo corte no estudo turco, orçamento positivo ou negativo para o mesmo medicamento no relatório pediátrico: nos dois casos, a pergunta que o leitor precisa fazer primeiro não é "quanto deu", e sim "comparado com quem". Enunciado que informa o resultado sem informar o comparador está pedindo uma resposta que ele mesmo não sustenta.
Do hemograma à troca plasmática: a régua de sete pontos
A decisão que este capítulo treina é única: diante de plaquetopenia com anemia, iniciar ou não troca plasmática antes do resultado da enzima. O fluxo abaixo é a sequência que a diretriz internacional desenha ao pedir probabilidade pré-teste antes do exame. As tabelas trazem os sete itens do escore, o desempenho medido de cada corte e o quadro que separa as cinco plaquetopenias que competem na mesma vinheta.
- 1Plaquetopenia no hemograma: confirmar que não é agregação por anticoagulante do tubo, repetindo a coleta em tubo com anticoagulante diferente do usual quando o serviço dispuser.
- 2Há anemia junto? Sem anemia e sem fragmentação, a rota é a da púrpura imune: história, medicamentos, sorologias e pesquisa de infecção crônica.
- 3Com anemia, pedir esfregaço de sangue periférico, reticulócitos, bilirrubina indireta, haptoglobina, desidrogenase láctica, coagulograma e creatinina — todos no mesmo momento.
- 4Fragmentação presente com sinal de hemólise: está caracterizada a microangiopatia trombótica. A partir daqui a pergunta é qual delas.
- 5Calcular o escore de sete pontos com os exames já colhidos e as três perguntas de história (câncer ativo, transplante prévio, uso de anticoagulante).
- 6Pontuação de seis ou sete: probabilidade alta. Acionar hematologia e serviço de aférese e iniciar troca plasmática com corticoide, sem esperar a dosagem da enzima.
- 7Pontuação de cinco: faixa intermediária pela descrição e já positiva pelo corte mais sensível. Tratar como alta probabilidade enquanto a dosagem não volta, e reavaliar com o resultado.
- 8Pontuação de quatro ou menos: probabilidade baixa. Investigar as concorrentes, começando pela que a própria pontuação denunciou — creatinina alta puxa para a síndrome hemolítico-urêmica, coagulograma alargado para a coagulação intravascular disseminada, câncer ou transplante para microangiopatia secundária.
- 9Colher a dosagem da enzima antes da primeira troca plasmática sempre que possível, porque a reposição de plasma altera o resultado.
Os sete itens do escore, cada um valendo um ponto
| Item | Vale o ponto quando | O que ele está descartando |
|---|---|---|
| Contagem de plaquetas | Abaixo de 30.000 por milímetro cúbico | Consumo modesto, típico de outras causas de plaquetopenia |
| Hemólise | Reticulocitose, haptoglobina indetectável ou bilirrubina indireta elevada | Plaquetopenia isolada, sem destruição de hemácia |
| Câncer ativo | Ausente | Microangiopatia paraneoplásica ou por quimioterapia |
| Transplante | Sem transplante de órgão sólido ou de células-tronco | Microangiopatia associada ao transplante e a imunossupressores |
| Volume corpuscular médio | Abaixo de 90 femtolitros | Hemólise arrastada, com resposta reticulocitária já instalada |
| Razão normalizada internacional | Abaixo de 1,5 | Coagulação intravascular disseminada e hepatopatia |
| Creatinina | Abaixo de 2,0 miligramas por decilitro | Síndrome hemolítico-urêmica, em que o rim domina |
O mesmo escore, quatro medidas de desempenho
| Fonte | Corte | Sensibilidade | Especificidade |
|---|---|---|---|
| Meta-análise de 13 estudos, 970 pacientes, prevalência mediana de 35% | Cinco ou mais | 0,99 (0,91 a 1,00) | 0,57 (0,41 a 0,72) |
| Meta-análise de 13 estudos, 970 pacientes, prevalência mediana de 35% | Seis ou mais | 0,85 (0,67 a 0,94) | 0,89 (0,81 a 0,94) |
| Validação canadense, 117 pacientes com enzima dosada, prevalência de 53% | Seis ou mais | 81,7% | 71,4% |
| Estudo turco, 30 pacientes acima de 60 anos | Cinco ou mais | 100% | 27,3% |
| Estudo turco, 28 pacientes abaixo de 60 anos | Cinco ou mais | 95% | 100% |
As cinco plaquetopenias que competem na vinheta
| Quadro | O que abre | O que decide | Para onde vai |
|---|---|---|---|
| Púrpura trombocitopênica imune | Sangramento cutâneo-mucoso, hemograma com plaqueta baixa isolada | Ausência de anemia, de fragmentação e de qualquer outra explicação | Corticoide e acompanhamento; protocolo clínico próprio no país |
| Púrpura trombocitopênica trombótica | Neurológico flutuante, febre, palidez, petéquias | Fragmentação com hemólise, creatinina e coagulograma preservados, escore alto | Troca plasmática e corticoide no mesmo dia |
| Síndrome hemolítico-urêmica | Diarreia com sangue precedendo, ou puerpério que não melhora | Lesão renal domina e progride; a creatinina alta derruba o escore | Suporte renal e terapia dirigida ao complemento |
| Coagulação intravascular disseminada | Doença de base evidente: sepse, trauma, neoplasia, obstetrícia | Coagulograma alargado, fibrinogênio caindo, dímero elevado | Tratar o gatilho; hemocomponentes conforme sangramento |
| Plaquetopenia da gestação e síndrome de hemólise com enzimas hepáticas elevadas | Terceiro trimestre, hipertensão, dor em hipocôndrio direito | Contexto obstétrico e transaminases elevadas | Manejo obstétrico; o parto resolve a segunda, não a trombótica |
Colher a dosagem da enzima antes de repor plasma. Depois da primeira troca plasmática, o resultado deixa de refletir o estado do paciente e passa a refletir o plasma do doador.
O escore foi derivado e validado em adultos. Aplicá-lo à criança extrapola: dois dos itens, o volume corpuscular médio e a creatinina, têm faixas de normalidade que variam com a idade.
A ausência de febre não afasta nada. A febre é o item menos frequente da pêntade clássica e não entra em nenhum dos sete itens do escore.
Onde as fontes divergem
Nestes pontos as fontes não dizem a mesma coisa. Cada posição vem com quem a sustenta — e com o que fazer diante de uma vinheta de prova.
Cinco ou mais, priorizando não perder doente
A meta-análise de 13 estudos e 970 pacientes encontrou sensibilidade de 0,99 e valor preditivo negativo de 0,99 nesse corte, e conclui que o limiar de cinco ou mais é o adequado para excluir a doença. A contrapartida assumida é especificidade de 0,57.
Paydary K et al. Diagnostic accuracy of the PLASMIC score. Transfusion. 2020;60(9):2047-2057
Seis ou mais, priorizando não tratar quem não tem
A validação canadense trabalha o corte de seis ou mais como o operacional, com sensibilidade de 81,7% e especificidade de 71,4% numa população com prevalência de 53%. A troca plasmática exige cateter central e tem complicações próprias, o que sustenta um limiar mais específico.
Wynick C et al. Validation of the PLASMIC score, Alberta, Canada. Thromb Res. 2020;196:335-339
Na prova
O enunciado quase sempre entrega uma vinheta de pontuação alta, seis ou sete, para tornar a divergência irrelevante. Quando ele constrói um caso de exatamente cinco pontos, o avaliador está testando se você trata mesmo assim: identifique isso pelo fato de a vinheta oferecer creatinina levemente alterada ou coagulograma no limite, os dois itens que costumam derrubar a pontuação de sete para cinco.
Mantém, e o corte é o mesmo
A derivação e a validação externa foram feitas em coortes de adultos sem estratificação por idade, e a meta-análise agregou os estudos sem ajuste etário, tratando o escore como ferramenta única para adultos com microangiopatia.
Bendapudi PK et al. Lancet Haematol. 2017;4(4):e157-e164; Paydary K et al. Transfusion. 2020;60(9):2047-2057
Não mantém: acima de 60 anos o escore quase não discrimina
Estudo com 30 pacientes acima de 60 anos e 28 abaixo mediu, no corte de cinco ou mais, especificidade de 27,3% nos idosos contra 100% nos mais jovens, com sensibilidade praticamente igual. O escore francês teve queda semelhante na mesma amostra.
Baysal M et al. Immune thrombotic thrombocytopenic purpura in elderly patients. Turk J Haematol. 2023;40(4):251-257
Na prova
Prova de residência raramente monta vinheta de microangiopatia em idoso, porque a doença é de mulher jovem — quando monta, o alvo costuma ser outra microangiopatia. Se o enunciado insiste num paciente acima de 60 anos com pontuação alta, procure na vinheta o câncer, o transplante ou o medicamento que explicaria o quadro por outra via.
Trombocitopenia imune primária
É o título da diretriz vigente, aprovada em fevereiro de 2026. O relatório de recomendação registra que o grupo elaborador discutiu a mudança já nas reuniões de escopo, realizadas entre julho e agosto de 2023, para descrever melhor a doença.
Portaria Conjunta SAES/SCTIE nº 41/2026; Conitec, Relatório de Recomendação nº 1049, seção de apresentação
Púrpura trombocitopênica idiopática
É o rótulo do código D69.3 reproduzido dentro do próprio protocolo de 2026, e é também o nome usado nas portarias de incorporação de rituximabe e romiplostim, que são os atos que autorizam a dispensação.
Portaria Conjunta SAES/SCTIE nº 41/2026, seção de classificação estatística; Portarias SECTICS/MS nº 63/2024 e nº 21/2025
Na prova
Os três nomes valem a mesma doença, e o enunciado pode usar qualquer um. Identifique o recorte pelo que vem depois do nome: se a vinheta fala em refratariedade e segunda linha, o avaliador quer a sequência terapêutica; se fala em plaqueta baixa isolada em paciente novo, quer o diagnóstico de exclusão.
Caso resolvido
- Nomear o achado antes da doença
- Anemia com fragmentação no esfregaço somada a plaquetopenia, com marcadores de hemólise positivos, caracteriza microangiopatia trombótica. Esse é o rótulo que a vinheta autoriza neste ponto. Ainda não é diagnóstico de doença específica, mas já é o suficiente para acionar a rota de urgência.
- Calcular os sete pontos
- Plaquetas 18.000, abaixo de 30.000: um ponto. Hemólise documentada por bilirrubina indireta e haptoglobina: um ponto. Sem câncer ativo: um ponto. Sem transplante: um ponto. Volume corpuscular de 84, abaixo de 90: um ponto. Razão de 1,1, abaixo de 1,5: um ponto. Creatinina 1,1, abaixo de 2,0: um ponto. Total de sete pontos.
- Ler a pontuação contra o desempenho medido
- Sete pontos é faixa de alta probabilidade. Nessa faixa, o corte de seis ou mais tem especificidade de 0,89 na meta-análise de 970 pacientes — a chance de estar tratando quem não tem a doença é baixa. Não há razão para aguardar a dosagem da enzima antes de agir, e a febre de 37,8 não muda nada: ela não é item do escore.
- Colher antes de repor
- A dosagem de atividade da protease deve ser colhida agora, antes da primeira troca plasmática. Depois da reposição de plasma, o resultado mede o doador. Perder essa amostra não impede o tratamento, mas apaga a informação que orienta duração, uso de rituximabe e vigilância de recaída.
- Acionar a conduta e recusar a errada
- Troca plasmática diária somada a corticoide, com acionamento de hematologia e do serviço de aférese no mesmo turno, e rituximabe conforme disponibilidade e avaliação do especialista. A conduta a recusar explicitamente é a transfusão de concentrado de plaquetas pela contagem de 18.000: não há sangramento com risco de vida, e a plaqueta transfundida alimenta os mesmos trombos.
Agora feche você
- Passo 1
- Percorra os sete itens do escore com os dados que a vinheta entrega e some a pontuação, item a item, dizendo quais itens este paciente perde e por quê.
- Passo 2
- Classifique a pontuação obtida na faixa correspondente e diga, com a especificidade medida naquele corte, o que ela permite concluir.
- Passo 3
- Explique por que os itens perdidos, além de baixarem o total, apontam para diagnósticos concorrentes específicos — e nomeie quais.
- Passo 4
- Defina a conduta imediata e diga o que ainda precisa ser colhido antes de qualquer reposição de plasma, caso a suspeita seja mantida.
Onde a banca derruba
- 1Esperar a dosagem da enzima para começar a tratar A dosagem confirma, não autoriza. A diretriz internacional de diagnóstico pede explicitamente que a probabilidade pré-teste seja estimada por avaliação clínica e escore antes do resultado. No Brasil o exame nem sempre é feito: no registro nacional, apenas 62,4% dos 85 pacientes tiveram a atividade dosada, e todos os testados estavam abaixo de 10%. Quem espera o resultado troca uma confirmação por dias de trombose microvascular.
- 2Exigir a pêntade completa Febre, alteração neurológica, insuficiência renal, anemia hemolítica e plaquetopenia juntas descrevem a doença já instalada. No registro brasileiro, o achado mais frequente foi o neurológico, presente em 75,3% — ou seja, um em cada quatro pacientes nem isso tinha na apresentação. Anemia com fragmentação somada a plaquetopenia, sem outra causa, já basta para acionar a rota.
- 3Transfundir plaqueta pela contagem baixa A plaqueta aqui não está faltando por falta de produção: está sendo consumida dentro de trombos que já ocluem a microcirculação. Repor concentrado sem sangramento com risco de vida oferece substrato ao mesmo processo. A contagem baixa é consequência, não indicação — e é exatamente o tipo de conduta que o enunciado coloca entre as alternativas para separar quem entendeu o mecanismo.
- 4Ler pontuação cinco como resultado negativo A literatura descreve cinco como faixa intermediária e, ao mesmo tempo, avalia o corte de cinco ou mais como positivo, com sensibilidade de 0,99. O aluno que aplica a faixa descritiva a uma decisão terapêutica conclui que pode esperar. Pode não: a faixa serve para comunicar risco, o corte serve para agir, e diante de pontuação cinco o intervalo até a dosagem se trata como probabilidade alta.
- 5Confiar no valor de p e ignorar o intervalo O relatório pediátrico da comissão nacional descreve um ensaio de rituximabe contra vincristina com resposta plaquetária de 69,2% contra 37,5%, risco relativo de 1,85 e intervalo de confiança de 95% de 1,04 a 3,29 — um intervalo que mal exclui a unidade. O p impresso ao lado não é compatível com um intervalo tão largo. Quando os dois discordam, o intervalo é que carrega a informação: aqui, efeito real, mas frágil.
- 6Chamar de púrpura trombótica o quadro em que o rim domina Creatinina alta é um dos sete itens do escore justamente porque puxa o diagnóstico para a síndrome hemolítico-urêmica. O quadro de diagnóstico diferencial do protocolo brasileiro de 2026 agrupa as duas sob consumo periférico de plaquetas, mas o tratamento diverge: uma vai para troca plasmática, a outra para suporte renal e terapia dirigida ao complemento.
Trombocitopenia isolada (demais séries normais), sem esquizócitos, sem organomegalia, pós-viral, é o quadro típico de PTI. A PTT cursa com anemia hemolítica microangiopática (esquizócitos presentes) e alterações neurológicas/renais. CIVD tem consumo de fatores com alteração de coagulograma e esquizócitos. Leucemia aguda costuma acometer outras séries (anemia, alteração leucocitária/blastos) e organomegalia. Anemia aplásica cursa com pancitopenia (aqui Hb e leucócitos normais).
Recuperação
Responda as 10 — o gabarito e o comentário de cada uma abrem a cada questão ou só no fim, como você preferir.
Mulher de 60 anos, em pós-operatório de artroplastia de quadril, evolui no 5º dia com dor e edema assimétrico em panturrilha direita. Estava em profilaxia com heparina não fracionada. Exames: plaquetas caíram de 240.000 para 70.000/mm³ (queda de 70%). USG Doppler confirma trombose venosa profunda. Qual a conduta mais adequada?
Queda de plaquetas > 50% entre o 5º–10º dia de heparina com trombose (paradoxal) caracteriza trombocitopenia induzida por heparina (HIT tipo II). A conduta é SUSPENDER toda heparina e iniciar anticoagulante não heparínico (fondaparinux, argatroban ou inibidor direto de trombina/fator Xa). Aumentar heparina piora o quadro. Manter heparina é contraindicado. Transfundir plaquetas pode agravar a trombose (evitar salvo sangramento grave); varfarina isolada na fase aguda é contraindicada (risco de necrose cutânea/gangrena venosa). Só observar deixa o paciente sob risco trombótico grave.
Menino de 4 anos, previamente hígido, apresenta há 1 semana surgimento de petéquias e equimoses em membros e algumas gengivorragias leves, sem febre. Iniciou 2 semanas após quadro viral de vias aéreas superiores. Exame: bom estado geral, petéquias difusas, SEM hepatoesplenomegalia ou linfonodomegalia. Hemograma: Hb 12,5 g/dL, leucócitos 7.800/mm³ com diferencial normal, plaquetas 12.000/mm³. Qual o diagnóstico mais provável?
Plaquetopenia isolada e grave em criança previamente hígida, com bom estado geral, após infecção viral e SEM outras citopenias, organomegalia ou linfonodomegalia é o quadro clássico de púrpura trombocitopênica imune (correta). Leucemia cursa com outras citopenias, blastos, adeno/hepatoesplenomegalia e sintomas sistêmicos. Anemia aplásica tem pancitopenia. Henoch-Schönlein é púrpura palpável com contagem plaquetária NORMAL. CIVD tem coagulopatia de consumo com alteração de TAP/TTPA e contexto de doença grave/sepse, ausente aqui.
Homem de 30 anos, previamente hígido, apresenta petéquias em membros inferiores e sangramento gengival há 3 dias, sem febre. Nega uso de medicamentos. Exame físico sem hepatoesplenomegalia ou linfonodomegalias. Hemograma: Hb 13,8 g/dL, leucócitos 7.200/mm³ (diferencial normal), plaquetas 12.000/mm³. Esfregaço sem esquizócitos ou blastos. Qual é o diagnóstico mais provável?
Trombocitopenia isolada e grave, com demais séries normais, sem esplenomegalia, esquizócitos ou blastos, em jovem hígido, é o quadro típico de PTI. Leucemia aguda cursaria com blastos e outras citopenias. PTT teria esquizócitos e anemia hemolítica microangiopática. CIVD teria alteração de coagulação e consumo (esquizócitos, sangramento difuso com plaquetopenia e coagulopatia). Aplasia teria pancitopenia, não trombocitopenia isolada.
Mulher de 40 anos, em pós-operatório de artroplastia de quadril, no 6º dia de profilaxia com heparina não fracionada, evolui com queda plaquetária de 240.000 para 70.000/mm³ e trombose venosa profunda em membro inferior contralateral. Sem sangramento. Qual é a conduta imediata mais apropriada diante da principal hipótese?
Queda plaquetária >50% após 5–10 dias de heparina com evento trombótico novo é o quadro clássico de trombocitopenia induzida por heparina (HIT), estado protrombótico. A conduta é suspender TODA heparina e anticoagular com agente alternativo não heparínico (ex.: argatroban/inibidor direto da trombina). Transfusão de plaquetas pode agravar a trombose e é evitada. Reduzir dose ou trocar por HBPM mantém a exposição ao antígeno (reação cruzada). Suspender sem anticoagular deixa o paciente sob alto risco trombótico.
Mulher de 35 anos apresenta há 2 dias confusão mental, febre baixa e petéquias. Exame: PA 130/80 mmHg, FC 104 bpm, T 37,9 °C, sonolenta. Hemograma: Hb 8,0 g/dL, plaquetas 18.000/mm³, com numerosos esquizócitos no esfregaço. LDH muito elevado, bilirrubina indireta aumentada, haptoglobina indetectável, Coombs direto negativo. Creatinina 1,3 mg/dL, TP e TTPa normais. Qual é a conduta terapêutica de MAIOR impacto na sobrevida?
A pêntade/tríade (anemia hemolítica microangiopática com esquizócitos, trombocitopenia, alteração neurológica, febre, disfunção renal leve), Coombs negativo e coagulação normal definem PTT; a troca plasmática de urgência é a intervenção que reduz drasticamente a mortalidade. Transfusão de plaquetas é geralmente contraindicada/evitada (pode piorar a microtrombose). Corticoide é adjuvante, não substitui a plasmaférese. Coagulação normal afasta CIVD, tornando heparina inadequada. Antibiótico não trata a microangiopatia.
Menino de 4 anos apresenta, após quadro de infecção de vias aéreas superiores há 10 dias, surgimento súbito de petéquias em membros inferiores e algumas equimoses, além de sangramento gengival leve. Está em ótimo estado geral, afebril, sem hepatoesplenomegalia ou linfonodomegalia. Exames: Hb 12,8 g/dL, leucócitos 7.200/mm³ com diferencial normal, plaquetas 12.000/mm³. Qual o diagnóstico mais provável?
PTI é a causa mais comum de plaquetopenia isolada em criança previamente hígida, tipicamente pós-viral, com bom estado geral, plaquetopenia isolada (demais séries normais) e sem organomegalias. Leucemia cursa com alterações em outras linhagens (anemia, leucócitos anormais, blastos), hepatoesplenomegalia/adenomegalia. Anemia aplásica tem pancitopenia. Henoch-Schönlein é púrpura palpável com contagem plaquetária NORMAL. CIVD tem alteração de coagulação (TP/TTPa alargados, fibrinogênio baixo) e contexto de doença grave.
Mulher de 40 anos é internada na enfermaria com trombose venosa profunda extensa em membro inferior. Iniciada heparina não fracionada. No 6º dia, as plaquetas caem de 250.000 para 80.000/mm³ e surge nova trombose arterial em outro membro. Qual é a conduta mais adequada?
Queda de plaquetas >50% entre o 5º-10º dia de heparina associada a novo evento trombótico é o quadro clássico de trombocitopenia induzida por heparina (HIT), um estado protrombótico paradoxal. A conduta é suspender imediatamente toda heparina e iniciar anticoagulante não heparínico (ex.: inibidores diretos da trombina/fator Xa apropriados). Aumentar a heparina agrava a HIT. Transfundir plaquetas profilaticamente é evitado (pode piorar a trombose) e manter heparina é contraindicado. Suspender toda anticoagulação deixaria a paciente sem proteção num estado altamente trombótico — é preciso trocar, não parar.
Mulher de 62 anos chega à UPA com quadro subagudo de confusão mental flutuante, febre, palidez e petéquias. Exames: hemoglobina 8,5 g/dL, plaquetas 20.000/mm³, LDH muito elevado, bilirrubina indireta aumentada, creatinina 1,7 mg/dL, coagulograma normal, e esfregaço com numerosos esquizócitos. Qual é a conduta que mais impacta o prognóstico?
A pêntade/tríade de anemia hemolítica microangiopática (esquizócitos, LDH alto, BI elevada), plaquetopenia de consumo, alterações neurológicas, febre e disfunção renal com coagulograma normal caracteriza púrpura trombocitopênica trombótica (PTT). A plasmaférese (troca plasmática) é a intervenção que mais reduz a mortalidade e deve ser iniciada com urgência. Transfusão de plaquetas é geralmente contraindicada/evitada na PTT (pode agravar a trombose microvascular). Não é CIVD (coagulograma normal, fibrinogênio preservado), portanto heparina plena não se aplica. Esperar mielografia atrasaria um tratamento tempo-dependente e potencialmente salvador.
Menina de 4 anos, previamente hígida, é levada à UPA com aparecimento de petéquias em membros inferiores e algumas equimoses há 3 dias, precedidas por quadro viral de vias aéreas superiores há 2 semanas. Está em bom estado geral, afebril, sem hepatoesplenomegalia ou linfonodomegalias. Hemograma: hemoglobina 12,5 g/dL, leucócitos 7.200/mm³ com diferencial normal, plaquetas 12.000/mm³. Qual é a hipótese diagnóstica mais provável?
PTI é o diagnóstico mais provável: criança pré-escolar, em bom estado, com plaquetopenia isolada (demais séries normais) e sangramento cutâneo após infecção viral recente. Leucemia tipicamente cursa com alteração de mais de uma série (anemia, leucocitose/leucopenia com blastos), além de organomegalias/adenomegalias e sintomas sistêmicos, ausentes aqui. A púrpura de Henoch-Schönlein é uma vasculite com púrpura PALPÁVEL de predomínio em nádegas/membros inferiores, com contagem plaquetária NORMAL. Anemia aplásica cursa com pancitopenia, e não plaquetopenia isolada com hemoglobina e leucócitos normais.
Mulher de 24 anos, previamente hígida, procura a UPA por surgimento de petéquias em membros inferiores e sangramento gengival há 2 dias, sem febre. Exame sem visceromegalias ou adenomegalias. Hemograma: hemoglobina 13 g/dL, leucócitos normais, plaquetas 12.000/mm³. Esfregaço normal, exceto plaquetopenia. Qual é o diagnóstico mais provável?
Plaquetopenia grave isolada (12.000) com hemoglobina e leucócitos normais, esfregaço sem blastos e sem visceromegalia/adenomegalia, em jovem com sangramento mucocutâneo, é o quadro típico de púrpura trombocitopênica imune. Na leucemia aguda haveria blastos e citopenias em outras linhagens. A CIVD ocorre em contexto de doença grave (sepse), com consumo de fibrinogênio e alteração de coagulograma. A púrpura de Henoch-Schönlein cursa com púrpura palpável, mas plaquetas NORMAIS.
Mulher de 40 anos é admitida na UPA com quadro neurológico flutuante, febre, palidez e petéquias. Exames: anemia com esquizócitos no esfregaço, plaquetopenia grave, DHL muito elevado, bilirrubina indireta alta, haptoglobina baixa e Coombs direto negativo; creatinina discretamente elevada e coagulograma (TP/TTPa) normais. Qual é o diagnóstico mais provável e a conduta prioritária?
Anemia hemolítica microangiopática (esquizócitos, DHL alto, BI alta, haptoglobina baixa, Coombs negativo) com plaquetopenia, sintomas neurológicos, febre e comprometimento renal compõe a pêntade da púrpura trombocitopênica trombótica, por deficiência de ADAMTS13. Com coagulograma NORMAL, afasta-se CIVD (que consome fibrinogênio e altera TP/TTPa). A conduta é emergencial: plasmaférese (troca plasmática), que reduz a mortalidade. Transfusão de plaquetas é contraindicada de rotina. A PTI não causa hemólise microangiopática nem sintomas neurológicos. A SHU típica predomina em crianças com diarreia e cursa com IRA proeminente, sendo a plasmaférese o tratamento-chave da PTT.
Menina de 4 anos, previamente hígida, é levada à UPA por surgimento de petéquias e equimoses difusas há 3 dias, iniciadas cerca de 2 semanas após um quadro viral de vias aéreas superiores. Encontra-se em bom estado geral, afebril, sem hepatoesplenomegalia nem adenomegalias. Hemograma: plaquetas 12.000/mm³, com série vermelha e branca normais. Qual é a hipótese diagnóstica mais provável?
Plaquetopenia isolada e grave, em criança em bom estado geral, após infecção viral, sem hepatoesplenomegalia/adenomegalias e com demais séries normais, é o quadro clássico de PTI aguda da infância. Leucemia costuma cursar com alteração de outras séries (anemia, leucocitose/leucopenia com blastos), organomegalias e adenomegalias. A púrpura de Henoch-Schönlein é vasculite com púrpura palpável, dor abdominal e artrite, mas com plaquetas NORMAIS. CIVD ocorre em contexto de doença grave (sepse), com consumo de fatores e alteração global da coagulação, não em criança hígida.
Uma mulher de 28 anos comparece à UBS relatando aparecimento de manchas roxas nas pernas e sangramento gengival há dez dias, sem febre, perda de peso ou dor óssea. Nega uso de medicamentos e refere estado geral bom. Ao exame: petéquias em membros inferiores e equimoses dispersas, sem hepatoesplenomegalia nem linfonodomegalias. Hemograma: hemoglobina 13,2 g/dL, leucócitos 6.800/mm³ com diferencial normal, plaquetas 9.000/mm³. Esfregaço sem blastos ou esquizócitos; coagulograma normal. Considerando a hipótese diagnóstica mais provável e a conduta, assinale a alternativa correta.
Plaquetopenia isolada grave em jovem hígida, com hemograma restante e esfregaço normais, coagulograma normal e sem organomegalia, define púrpura trombocitopênica imune; a conduta é corticoide, reservando transfusão de plaquetas apenas para sangramento grave/emergência (não profilática). Leucemia aguda cursaria com citopenias em outras linhagens ou blastos. PTT teria anemia hemolítica microangiopática com esquizócitos e DHL alto. CIVD alteraria o coagulograma (TP/TTPa prolongados, D-dímero, fibrinogênio baixo).
Menino de 3 anos é trazido ao ambulatório porque a mãe notou 'manchas roxas' pelas pernas e petéquias há três dias, além de sangramento gengival ao escovar os dentes. Cerca de duas semanas antes teve um quadro de infecção de vias aéreas superiores autolimitado. A criança está em ótimo estado geral, ativa, afebril, sem palidez, sem hepatoesplenomegalia e sem adenomegalias. Hemograma: hemoglobina 12,5 g/dL, leucócitos 7.800/mm³ com diferencial normal, plaquetas 12.000/mm³. Esfregaço sem blastos, com plaquetas grandes e escassas. Qual é o diagnóstico mais provável?
Plaquetopenia isolada e grave (12.000) com sangramento cutaneomucoso, após infecção viral, em criança em bom estado geral, sem alteração de outras séries, sem visceromegalias/adenomegalias e esfregaço sem blastos, é o quadro típico da púrpura trombocitopênica imune. A leucemia linfoblástica cursaria com outras citopenias, blastos e organomegalias. A púrpura de Henoch-Schönlein é vasculite com púrpura palpável, artralgia e dor abdominal, mas com plaquetas NORMAIS. A CIVD ocorre em contexto de doença grave (sepse), com consumo de fatores e alargamento de TP/TTPa, ausente aqui.
Mulher, 34 anos, sem comorbidades, procura o pronto-socorro por epistaxe recorrente e petéquias em membros inferiores há 5 dias. Nega uso de medicamentos, febre ou perda ponderal. Ao exame: corada, sem hepatoesplenomegalia ou adenomegalias; petéquias e equimoses esparsas. Hemograma: Hb 13,2 g/dL (VR 12-16), leucócitos 7.200/mm3 com diferencial normal, plaquetas 8.000/mm3 (VR 150.000-450.000). Coagulograma: TP e TTPa normais. Esfregaço de sangue periférico sem esquizócitos, blastos ou agregados plaquetários. Qual o diagnóstico mais provável?
Correta: PTI. Trombocitopenia isolada e grave (8.000/mm3) em paciente jovem, sem anemia, sem alteração de leucócitos, com TP/TTPa normais, sem esquizócitos e sem outra causa evidente configura PTI primaria, que é diagnóstico de exclusão. PTT erra: exigiria anemia hemolitica microangiopatica com esquizocitos no esfregaço, ausentes aqui. CIVD erra: cursa com alargamento de TP/TTPa e consumo de fibrinogenio, mas o coagulograma esta normal. Leucemia aguda erra: não ha blastos no esfregaço, e o restante do hemograma esta preservado. Pseudotrombocitopenia erra: haveria agregados plaquetarios no esfregaço e ausencia de sangramento clinico, o oposto do quadro apresentado.
Mulher, 34 anos, previamente hígida, procura o pronto-socorro com quadro de confusão mental flutuante iniciado há 2 dias, associado a icterícia e petéquias em membros inferiores. Ao exame: PA 128/78 mmHg, FC 98 bpm, T 37,9 °C, descorada +2/4+, ictérica +2/4+, sem hepatoesplenomegalia. Exames: Hb 7,2 g/dL (VR 12–16), plaquetas 18.000/mm³ (VR 150.000–450.000), leucócitos 9.100/mm³, reticulócitos 8% (VR 0,5–2,5), bilirrubina indireta 4,2 mg/dL (VR <0,8), LDH 1.480 U/L (VR 120–246), haptoglobina indetectável, Coombs direto negativo, esfregaço com esquizócitos abundantes, creatinina 1,3 mg/dL (VR 0,6–1,1), TP e TTPa normais. Assinale a conduta INICIAL de escolha:
O quadro é PTT (púrpura trombocitopênica trombótica): anemia hemolítica microangiopática (esquizócitos, LDH muito elevado, haptoglobina indetectável, Coombs negativo, reticulocitose, BI aumentada) + plaquetopenia grave de consumo + alteração neurológica, com TP/TTPa normais e disfunção renal leve. O tratamento salvador é a plasmaférese (troca plasmática) iniciada em urgência — repõe ADAMTS13 e remove os multímeros de vWF e o autoanticorpo — associada a corticoide; sem ela a mortalidade beira 90%. Transfusão de plaquetas é contraindicada/reservada a sangramento com risco de vida, pois pode agravar a microtrombose ("fuel to the fire"). Corticoide isolado não substitui a plasmaférese na PTT. TP/TTPa normais e ausência de fibrinogênio baixo afastam CIVD; não há indicação de heparina. IGIV é primeira linha de PTI, não de PTT.
Homem, 28 anos, procura atendimento por epistaxe e petéquias em membros inferiores surgidas há 5 dias, precedidas de infecção de vias aéreas superiores há 2 semanas. Nega uso de medicamentos, febre ou perda ponderal. Exame físico sem visceromegalias ou linfonodomegalias, apenas petéquias e algumas equimoses. Hemograma: Hb 14,1 g/dL (VR 13,5–17,5), leucócitos 7.200/mm³ com diferencial normal, plaquetas 9.000/mm³ (VR 150.000–450.000). Esfregaço de sangue periférico: plaquetas raras, de tamanho aumentado, sem esquizócitos, sem blastos; séries vermelha e branca normais. TP, TTPa e fibrinogênio normais. Qual o próximo passo mais adequado na investigação/conduta?
Trata-se de PTI (púrpura trombocitopênica imune) aguda, provavelmente pós-viral: plaquetopenia isolada, sem anemia nem leucopenia, esfregaço com plaquetas grandes e sem esquizócitos/blastos, coagulograma normal e ausência de visceromegalias — é um diagnóstico de exclusão essencialmente clínico. Em adulto jovem com apresentação típica, a corticoterapia (prednisona 1 mg/kg/dia) é a primeira linha. Mielograma não é obrigatório na apresentação típica de PTI em jovem; reserva-se para achados atípicos (citopenias adicionais, blastos, idade avançada, refratariedade). Transfusão de plaquetas na PTI só se indica em sangramento grave/com risco de vida, não profilaticamente. Ausência de anemia hemolítica microangiopática afasta PTT. Rituximabe é segunda/terceira linha, não terapia inicial.
Menino de 5 anos é levado ao pediatra por surgimento de petéquias generalizadas e algumas equimoses há 3 dias. A mãe relata quadro de virose (resfriado) há cerca de 2 semanas, com resolução espontânea. A criança está em bom estado geral, ativa, afebril, sem sangramento mucoso ativo, sem hepatoesplenomegalia ou linfonodomegalias. Hemograma: Hb 12,8 g/dL, leucócitos 6.800/mm³ com diferencial normal, plaquetas 22.000/mm³ (VR 150.000–450.000); esfregaço com plaquetas grandes e demais séries normais. Qual é o diagnóstico mais provável?
O caso é o protótipo de PTI da infância: criança pré-escolar, em bom estado geral, com plaquetopenia isolada e petéquias tipicamente 1–3 semanas após uma virose, hemograma sem anemia ou alterações leucocitárias, esfregaço com plaquetas grandes e sem blastos. É a causa mais comum de plaquetopenia adquirida na criança e geralmente autolimitada. Leucemia cursaria com outras citopenias, blastos no esfregaço, visceromegalia/adenomegalia ou sintomas sistêmicos. PTT exige anemia hemolítica microangiopática (esquizócitos, LDH alto) e é rara na infância. Henoch-Schönlein cursa com púrpura palpável e plaquetas NORMAIS. SHU associa anemia hemolítica microangiopática, plaquetopenia e injúria renal, geralmente após diarreia sanguinolenta — ausentes aqui.
Menino, 4 anos, previamente hígido, é levado ao pronto-socorro por surgimento súbito, há 2 dias, de petéquias e equimoses disseminadas em tronco e membros. A mãe relata quadro de infecção de vias aéreas superiores há cerca de 2 semanas, já resolvido. Ao exame: bom estado geral, afebril, sem hepatoesplenomegalia ou linfonodomegalias, presença de petéquias em mucosa oral e equimoses em membros inferiores. Hemograma: Hb 12,8 g/dL (VR 11,5–15,5), leucócitos 7.200/mm³ com diferencial normal, plaquetas 8.000/mm³ (VR 150.000–450.000). Esfregaço de sangue periférico mostra plaquetas escassas, algumas de tamanho aumentado, sem blastos ou formas atípicas; séries vermelha e branca normais. Qual é o próximo passo mais adequado na condução deste caso?
Correta: a PTI na criança é um diagnóstico de exclusão clínico-laboratorial. Em criança previamente hígida, com trombocitopenia isolada (demais séries normais no hemograma e esfregaço), sem hepatoesplenomegalia, linfonodomegalia ou achados atípicos, e frequentemente após quadro viral, o diagnóstico é firmado sem necessidade de exames adicionais obrigatórios — segue-se para a decisão de manejo. Mielograma NÃO é obrigatório na apresentação típica; indica-se apenas se houver achados atípicos (organomegalia, alteração de outras séries, blastos, falha ao tratamento) — realizá-lo de rotina é conduta excessiva. Anticorpos antiplaquetários têm baixa sensibilidade/especificidade e não são recomendados para confirmar PTI. Transfusão de plaquetas não está indicada na ausência de sangramento grave/com risco de vida — o consumo autoimune destrói as plaquetas transfundidas, reservando-a apenas para hemorragias ameaçadoras. Sorologias podem compor a investigação em casos selecionados, mas não se deve postergar o diagnóstico da apresentação clássica aguardando-as.
Menina, 6 anos, com diagnóstico de púrpura trombocitopênica imune firmado há poucas horas. Apresenta petéquias difusas, equimoses e, ao exame da cavidade oral, bolhas hemorrágicas ('púrpura úmida') e epistaxe de pequena monta com sangramento ativo intermitente. Sem sinais neurológicos, sem hematúria macroscópica, hemodinamicamente estável. Plaquetas 4.000/mm³ (VR 150.000–450.000); demais séries normais. A família não tem restrições ao tratamento. Considerando a necessidade de elevar rapidamente a contagem plaquetária, qual é a conduta terapêutica de primeira linha mais apropriada?
Correta: Há indicação de tratamento farmacológico por sangramento em mucosa ('púrpura úmida') com epistaxe ativa e plaquetas muito baixas. Entre as opções de primeira linha (corticoide, IgIV, anti-D), a IgIV 0,8–1 g/kg é a que eleva a contagem plaquetária mais rapidamente, sendo apropriada quando se deseja resposta rápida em sangramento significativo. Corticoide é primeira linha válida, porém a dose de 0,25 mg/kg/dia é subterapêutica (esquemas usuais são 1–2 mg/kg/dia ou pulsos com dexametasona/altas doses); a dose e a lentidão da resposta oral a tornam inadequada aqui — pegadinha de dose/passo insuficiente. Transfusão isolada não é primeira linha na PTI: as plaquetas transfundidas são rapidamente destruídas; só se usa (associada a IgIV/corticoide) em hemorragia com risco de vida. Rituximabe é terapia de 2ª/3ª linha, não inicial. Esplenectomia é reservada para casos crônicos refratários, jamais de urgência na apresentação aguda.
Menino, 3 anos, é trazido à consulta com história de petéquias e equimoses de aparecimento fácil há cerca de 14 meses. Já havia recebido diagnóstico de PTI aos 20 meses de vida. Ao exame atual: bom estado geral, sem hepatoesplenomegalia ou linfonodomegalia. Hemograma: Hb 12,1 g/dL (VR 11,5–15,5), leucócitos 6.800/mm³ com diferencial normal, plaquetas 38.000/mm³ (VR 150.000–450.000), mantidas persistentemente baixas ao longo do acompanhamento. Não há sangramento mucoso ativo no momento. Com base na duração e na evolução do quadro, como se classifica corretamente esta apresentação da doença?
Correta: a classificação temporal da PTI segue a duração desde o diagnóstico: recém-diagnosticada (até 3 meses), persistente (3 a 12 meses) e crônica (mais de 12 meses). Como a trombocitopenia persiste há cerca de 14 meses (diagnóstico aos 20 meses, atualmente com 3 anos), o quadro é classificado como PTI crônica. (B) 'Aguda/recém-diagnosticada' aplica-se apenas aos primeiros 3 meses. (C) 'Persistente' cobre a faixa de 3 a 12 meses — aqui já ultrapassada. PTT é microangiopatia trombótica com anemia hemolítica microangiopática, esquizócitos e frequentemente alterações neurológicas/renais, ausentes neste caso (Hb normal, sem hemólise). Trombocitopenia aloimune é entidade neonatal por incompatibilidade plaquetária materno-fetal, incompatível com a idade e a evolução crônica descritas.
Homem, 65 anos, no 6º dia de pós-operatório de artroplastia total de quadril, em profilaxia com heparina não fracionada subcutânea. Evolui assintomático do ponto de vista hemorrágico, porém com queda da contagem plaquetária de 240.000 para 88.000/mm³ (VR 150.000–450.000) e surgimento de edema doloroso assimétrico em membro inferior direito. Ultrassonografia com Doppler confirma trombose venosa profunda proximal. Qual a conduta mais adequada?
O quadro é típico de trombocitopenia induzida por heparina (HIT tipo II): queda de plaquetas superior a 50% entre o 5º e o 10º dia de heparina, associada a evento trombótico. A conduta é suspender imediatamente toda forma de heparina e iniciar um anticoagulante não heparínico, como argatrobana ou fondaparinux (opção correta). A transfusão de plaquetas é contraindicada na ausência de sangramento, pois pode agravar a trombose. Manter qualquer heparina, mesmo em dose reduzida, perpetua a reação imune. Iniciar varfarina isolada na fase aguda, com plaquetopenia, pode causar gangrena venosa/necrose cutânea por queda rápida da proteína C, devendo aguardar recuperação plaquetária. A heparina de baixo peso molecular apresenta reação cruzada com os anticorpos anti-PF4 e está contraindicada.
Mulher, 34 anos, previamente hígida, é admitida com quadro de 3 dias de confusão mental flutuante, cefaleia e surgimento de petéquias em membros inferiores. Ao exame: PA 130/80 mmHg, FC 98 bpm, FR 18 ipm, T 37,8°C, descorada (++/4+), sem esplenomegalia ou adenomegalias. Laboratório: Hb 7,8 g/dL (VR 12–16), plaquetas 18.000/mm³ (VR 150.000–450.000), reticulócitos elevados, LDH 1.240 U/L (VR 120–246), bilirrubina indireta 3,2 mg/dL, creatinina 1,3 mg/dL (VR 0,6–1,1), TP e TTPa normais, Coombs direto negativo e esfregaço de sangue periférico com numerosos esquizócitos. Qual a conduta imediata mais apropriada?
Gabarito: a tríade anemia hemolítica microangiopática (Coombs negativo, esquizócitos, LDH e BI elevadas), plaquetopenia grave e sintomas neurológicos, com TP/TTPa normais e função renal apenas discretamente alterada, define púrpura trombocitopênica trombótica (PTT). É emergência hematológica: a troca plasmática deve ser iniciada de imediato (mortalidade cai de ~90% para ~10-20%), sem aguardar a atividade de ADAMTS13, geralmente com corticoide adjuvante. Correta: Errada: e perigosa: transfusão de plaquetas na PTT fornece substrato para novos trombos microvasculares e pode agravar o quadro — está contraindicada salvo sangramento com risco de vida. Errada: não há indicação de anticoagulação plena; a plaquetopenia grave inclusive aumenta o risco hemorrágico. Errada: retardar a plasmaférese aguardando o ADAMTS13 (que confirma, mas não é pré-requisito para tratar) custa vidas — trata-se pela suspeita clínica. Errada: conduta expectante em PTT é inaceitável pela alta mortalidade sem tratamento específico.
Mulher, 28 anos, procura o pronto-atendimento por equimoses espontâneas e sangramento gengival há 1 semana. Nega febre, perda de peso, artralgias ou uso de medicamentos. Ao exame: bom estado geral, petéquias em membros inferiores e mucosa oral, sem adenomegalias ou visceromegalias. Hemograma: Hb 13,2 g/dL (VR 12–16), leucócitos 6.800/mm³ com diferencial normal, plaquetas 8.000/mm³ (VR 150.000–450.000). Esfregaço de sangue periférico sem esquizócitos, com raras plaquetas de tamanho aumentado. TP, TTPa e função renal normais. Considerando o diagnóstico mais provável, qual a conduta inicial mais apropriada?
Gabarito: Plaquetopenia isolada e grave, com hemograma restante normal, sem esquizócitos, sem visceromegalias e sem outra causa aparente, em adulta jovem com sangramento mucocutâneo, caracteriza púrpura trombocitopênica imune (PTI), um diagnóstico de exclusão. Com plaquetas < 20.000-30.000/mm³ e/ou sangramento, há indicação de tratamento, e a primeira linha é a corticoterapia (prednisona 1 mg/kg/dia), podendo-se associar imunoglobulina IV se necessidade de resposta rápida. Errada: esplenectomia é opção de segunda/terceira linha, para casos refratários ou córtico-dependentes, nunca inicial. Errada: na PTI não há indicação de transfusão profilática de plaquetas (destruição imune rápida), reservada apenas a sangramento grave/ameaçador; alta sem tratar plaquetas de 8.000 é inadequada. Erradas: rituximabe e agonistas de trombopoetina (eltrombopague, romiplostim) são terapias de segunda linha, empregadas na falha ou dependência do corticoide.
Menino, 4 anos, previamente hígido, é levado ao pediatra por surgimento súbito de petéquias e equimoses difusas há 2 dias. A mãe relata quadro de infecção de vias aéreas superiores há cerca de 2 semanas. A criança encontra-se ativa, afebril e em bom estado geral. Ao exame: petéquias e equimoses em tronco e membros, sem hepatoesplenomegalia ou linfonodomegalias. Hemograma: Hb 12,5 g/dL (VR 11,5–15,5), leucócitos 7.200/mm³ com diferencial normal, plaquetas 15.000/mm³ (VR 150.000–450.000); esfregaço de sangue periférico normal, exceto pela plaquetopenia. Qual o diagnóstico mais provável?
Gabarito: o cenário é clássico de PTI aguda da infância: criança previamente hígida, em bom estado geral, com plaquetopenia isolada e grave surgindo dias a semanas após infecção viral, sem visceromegalias, adenomegalias ou alteração das demais séries. É a causa mais comum de plaquetopenia adquirida na infância e costuma ser autolimitada. Errada: na leucemia esperam-se sintomas sistêmicos (febre, dor óssea, palidez), visceromegalia/adenomegalia e alterações em outras séries (anemia, leucocitose/leucopenia, blastos no esfregaço), ausentes aqui. Errada: a púrpura de Henoch-Schönlein cursa com púrpura palpável (tipicamente em membros inferiores/nádegas), artralgia, dor abdominal e acometimento renal, com contagem plaquetária NORMAL. Errada: a PTT associa plaquetopenia a anemia hemolítica microangiopática com esquizócitos e sintomas neurológicos, ausentes; é rara nessa faixa etária. Errada: a CIVD ocorre em contexto de doença grave (sepse, trauma) e cursa com consumo de fatores (TP/TTPa alargados), incompatível com a criança hígida deste caso.
Homem, 65 anos, no 7º dia de pós-operatório de artroplastia de quadril, em profilaxia com heparina não fracionada subcutânea. Evolui com dor e edema em panturrilha esquerda; ultrassom Doppler confirma trombose venosa profunda proximal. Exames mostram queda das plaquetas de 260.000 para 95.000/mm³ (redução > 50%), sem sangramento ativo. O escore 4T é calculado como alto e o teste para anticorpos anti-PF4 foi solicitado. Enquanto se aguarda o resultado, qual é a conduta mais apropriada?
O quadro é altamente sugestivo de trombocitopenia induzida por heparina (HIT): queda > 50% das plaquetas entre o 5º–10º dia de heparina, associada a evento trombótico (TVP), com escore 4T alto. A conduta é suspender TODA heparina e iniciar de imediato um anticoagulante não-heparínico, como fondaparinux ou argatroban, sem esperar o anti-PF4. A HBPM apresenta reação cruzada com os anticorpos da HIT e é contraindicada. Transfusão de plaquetas é contraindicada na HIT (estado protrombótico; reservada apenas a sangramento grave). A varfarina na fase aguda, com plaquetopenia, aumenta o risco de gangrena venosa/necrose cutânea — só deve ser iniciada após recuperação das plaquetas e com sobreposição a anticoagulante não-heparínico. Manter/aumentar a heparina perpetua o mecanismo da doença e a trombose.
Menino, 3 anos, previamente hígido, é levado ao pronto-socorro por surgimento súbito de petéquias e equimoses há 2 dias. A mãe relata quadro de infecção de vias aéreas superiores autolimitada há cerca de 2 semanas. Nega febre, perda de peso, dor óssea ou sangramentos prévios. Ao exame: bom estado geral, petéquias em membros inferiores e tronco, sem palidez, sem hepatoesplenomegalia e sem linfadenomegalia. Hemograma: Hb 12,5 g/dL (VR 11,5-13,5), leucócitos 7.800/mm³ (diferencial normal), plaquetas 12.000/mm³ (VR 150.000-450.000). Qual o diagnóstico mais provável?
Correta: o quadro é o clássico da PTI aguda da infância: criança previamente hígida, 1-4 anos, sangramento cutâneo de início súbito 1-3 semanas após infecção viral, com plaquetopenia ISOLADA (Hb, leucócitos e diferencial normais) e ausência de organomegalia/adenomegalia. É um diagnóstico de exclusão sustentado exatamente por esse conjunto. Leucemia cursaria com outras citopenias (anemia/leucopenia ou leucocitose), blastos, dor óssea, hepatoesplenomegalia ou adenomegalia — ausentes aqui. A Henoch-Schönlein cursa com púrpura palpável em membros inferiores e nádegas COM plaquetas normais, além de dor abdominal e artralgia. Anemia aplásica cursaria com pancitopenia (anemia e leucopenia associadas), não plaquetopenia isolada. A SHU associa anemia hemolítica microangiopática, plaquetopenia e injúria renal, geralmente após diarreia sanguinolenta — ausentes.
Menina, 5 anos, com diagnóstico recém-estabelecido de púrpura trombocitopênica imune. Apresenta apenas petéquias e equimoses cutâneas esparsas, sem qualquer sangramento mucoso (sem epistaxe, sangramento gengival, hematúria ou sangramento digestivo). Encontra-se ativa, em bom estado geral e sem outras queixas. Hemograma confirma plaquetopenia isolada de 6.000/mm³, com Hb e série branca normais. De acordo com as diretrizes atuais, qual a conduta mais adequada?
Correta: a decisão terapêutica na PTI pediátrica baseia-se na GRAVIDADE DO SANGRAMENTO, e NÃO na contagem plaquetária isolada. As diretrizes atuais (ASH 2019 e consensos brasileiros) recomendam observação/conduta expectante para crianças com sangramento ausente ou apenas cutâneo (leve), independentemente de a plaqueta estar abaixo de 10.000/mm³ — justamente a pegadinha deste caso. Corticoide é reservado para sangramento mucoso significativo ou risco elevado, não para púrpura cutânea isolada. A IVIG é opção de primeira linha quando há indicação de tratamento (sangramento mais importante ou necessidade de elevação rápida), o que não é o caso. Transfusão de plaquetas só se sangramento grave/ameaçador à vida, pois as plaquetas transfundidas são rapidamente consumidas. Esplenectomia é medida de PTI crônica refratária, jamais no manejo inicial.
Menino de 4 anos, previamente hígido, é levado pela mãe à Unidade Básica de Saúde por surgimento súbito de petéquias e equimoses em membros inferiores e tronco, iniciadas há 2 dias. Há relato de infecção de vias aéreas superiores autolimitada cerca de 2 semanas antes. Ao exame, encontra-se ativo, afebril, sem palidez, hepatoesplenomegalia ou linfonodomegalia. Hemograma: hemoglobina 12,5 g/dL; leucócitos 7.800/mm³ com diferencial normal; plaquetas 18.000/mm³. Qual é o diagnóstico mais provável?
O quadro é típico de PTI: criança prévia hígida com trombocitopenia isolada de início súbito, frequentemente após infecção viral, com exame físico e demais linhagens normais. Leucemia cursaria com alteração de outras linhagens (anemia, blastos, leucometria anormal) e/ou visceromegalias/adenomegalias. A púrpura de Henoch-Schönlein tem púrpura palpável em membros inferiores COM plaquetas normais. A anemia aplásica compromete as três linhagens (pancitopenia), o que não ocorre aqui.
Menina de 6 anos com diagnóstico recente de púrpura trombocitopênica imune é atendida em serviço de referência após encaminhamento da UBS. Apresenta apenas petéquias e equimoses cutâneas, sem sangramento mucoso, mantém-se ativa e em bom estado geral. Plaquetas de 15.000/mm³, sem outras alterações no hemograma. Considerando as recomendações atuais para a criança, qual é a conduta mais adequada?
Na PTI da criança com sangramento apenas cutâneo (púrpura 'seca') e bom estado geral, a conduta preferencial é a observação com acompanhamento, independentemente da contagem plaquetária, pois a maioria dos casos é autolimitada. A transfusão de plaquetas só se justifica em sangramento grave/ameaçador à vida (as plaquetas transfundidas são rapidamente destruídas). A esplenectomia é reservada a casos crônicos e refratários. A corticoterapia prolongada não é indicada de rotina e expõe a efeitos adversos desnecessários nesse cenário.
Menino de 5 anos com púrpura trombocitopênica imune procura a UPA por epistaxe volumosa de difícil controle e gengivorragia (sangramento mucoso ativo) iniciadas há algumas horas. Encontra-se hemodinamicamente estável, sem sinais neurológicos. Hemograma com plaquetas de 6.000/mm³ e demais linhagens normais. Diante do sangramento mucoso significativo, qual é a conduta inicial mais adequada?
A presença de sangramento mucoso ativo ('púrpura úmida') muda a conduta em relação ao sangramento apenas cutâneo: indica-se tratamento farmacológico de primeira linha para elevar rapidamente as plaquetas, sendo o corticosteroide sistêmico (ou imunoglobulina intravenosa) a opção inicial. A transfusão de plaquetas isolada é ineficaz e reservada apenas a sangramento com risco de vida, sempre associada ao tratamento farmacológico. A observação isolada é inadequada frente a sangramento mucoso significativo. A esplenectomia de urgência não é conduta inicial e fica restrita a casos refratários/emergências hemorrágicas incontroláveis.
Menino de 8 anos com diagnóstico de PTI há 3 semanas (plaquetas 6.000/mm³ na admissão, sem outras alterações no hemograma) recebeu imunoglobulina intravenosa com resposta transitória. Retorna ao pronto-socorro trazido pelos pais após queda da própria altura, com cefaleia holocraniana intensa iniciada há 1 hora, dois episódios de vômito e sonolência. Ao exame: Glasgow 13, anisocoria, petéquias difusas e sangramento gengival ativo. Plaquetas 4.000/mm³; grupo sanguíneo A, Rh positivo; sem esplenectomia prévia. Qual a conduta imediata mais adequada?
Correta: hemorragia intracraniana é a complicação temida da PTI (<1%) e configura emergência — o tratamento é MULTIMODAL e simultâneo: transfusão de plaquetas (mesmo com destruição imune acelerada, eleva transitoriamente a contagem e é indicada em sangramento com risco de vida), IGIV 1 g/kg, corticoide em pulso, TC de crânio imediata e avaliação neurocirúrgica; ácido tranexâmico e esplenectomia de resgate entram se refratário. A pegadinha é o dogma de 'não transfundir plaqueta na PTI' — verdadeiro na rotina, FALSO no sangramento ameaçador à vida. IGIV isolada: início de ação em 24–48 h, insuficiente para um sangramento em curso no SNC. Pulso de corticoide isolado: mesma limitação de tempo; é adjuvante, não a medida única. Anti-D: exige Rh positivo, teste de Coombs direto negativo e baço presente, mas causa hemólise, tem resposta lenta e está formalmente contraindicada em sangramento grave/com anemia.
Mulher de 34 anos, previamente hígida, é admitida com confusão mental flutuante há 2 dias, febre de 37,8 °C e petéquias em membros inferiores. Nega neoplasia, transplante ou uso de medicamentos. Hemograma: hemoglobina 7,9 g/dL, volume corpuscular médio 84 fL, plaquetas 18.000/mm³. Esfregaço com hemácias fragmentadas. Bilirrubina indireta elevada, haptoglobina indetectável, desidrogenase láctica alta. Creatinina 1,1 mg/dL e razão normalizada internacional 1,1. Qual é a conduta imediata?
A vinheta preenche os sete itens do escore de sete pontos: plaquetas abaixo de 30.000, hemólise documentada, sem câncer ativo, sem transplante, volume corpuscular abaixo de 90 fL, razão de coagulação abaixo de 1,5 e creatinina abaixo de 2,0. Pontuação máxima é faixa de alta probabilidade, e nela o tratamento começa antes do resultado enzimático — a amostra é colhida primeiro apenas porque a reposição de plasma inutiliza a dosagem. Transfundir plaqueta sem sangramento com risco de vida oferece substrato aos trombos que já ocluem a microcirculação. Corticoide isolado não substitui a troca plasmática, que remove o autoanticorpo e repõe a protease. Mielograma não tem lugar diante de esfregaço já diagnóstico de fragmentação.
O protocolo clínico brasileiro da púrpura imune foi reeditado em fevereiro de 2026 com novo título. Qual afirmação descreve corretamente a situação de nomenclatura e de cobertura resultante?
O protocolo vigente adotou o título de trombocitopenia imune primária, e o relatório de recomendação registra que a mudança foi discutida nas reuniões de escopo para descrever melhor a doença. O código estatístico reproduzido no próprio texto continua sendo o D69.3 com o rótulo de púrpura trombocitopênica idiopática, e as portarias que incorporaram rituximabe e romiplostim também mantêm o nome antigo. A dapsona foi avaliada e teve recomendação de não incorporação nas duas populações. E a púrpura trombótica não é objeto desse protocolo, que trata da doença imune.
Meta-análise com 13 estudos e 970 pacientes mediu, para o escore de sete pontos, sensibilidade de 0,99 e especificidade de 0,57 no corte de cinco ou mais, e sensibilidade de 0,85 e especificidade de 0,89 no corte de seis ou mais. Qual é a consequência prática correta desse par de resultados?
Sensibilidade alta com especificidade baixa é o perfil de uma ferramenta de exclusão: pontuação abaixo de cinco torna a deficiência grave muito improvável, e é isso que o valor preditivo negativo de 0,99 traduz naquela prevalência. Especificidade alta com sensibilidade menor é o perfil oposto, de confirmação. Dizer que o corte alto exclui melhor inverte a lógica das duas medidas. Somar sensibilidade e especificidade apaga a assimetria que justifica ter dois cortes. E abandonar o corte baixo por causa da especificidade descarta justamente a propriedade que o torna útil na triagem inicial.
Homem de 62 anos em quimioterapia por adenocarcinoma gástrico apresenta hemoglobina 8,2 g/dL, volume corpuscular médio 96 fL, plaquetas 41.000/mm³, esfregaço com poucas hemácias fragmentadas, desidrogenase láctica elevada, haptoglobina indetectável, creatinina 2,4 mg/dL e razão normalizada internacional 1,3. Qual é a pontuação no escore de sete pontos e o que ela indica?
Ele ganha ponto por hemólise, por ausência de transplante e por razão de coagulação abaixo de 1,5. Perde quatro: plaquetas acima de 30.000, câncer ativo presente, volume corpuscular acima de 90 fL e creatinina acima de 2,0. O total de três pontos cai na faixa de baixa probabilidade, e com sensibilidade de 0,99 no corte de cinco ou mais essa pontuação praticamente afasta a deficiência grave da protease. Os próprios itens perdidos indicam para onde investigar: neoplasia em tratamento e lesão renal em ascensão apontam microangiopatia secundária à doença de base ou ao agente citotóxico. Nenhuma das faixas descritas para o escore chama quatro pontos de intermediária.
Em um exercício hipotético de impacto orçamentário de um medicamento, com horizonte de cinco anos, há acréscimo de R$ 1.598.802,71 na faixa de 1 a 5 anos e redução de R$ 270.803,08 na faixa de 6 a 17 anos. Sem outras informações sobre o modelo, qual conclusão é possível?
Os totais mostram aumento de gasto em um grupo e economia no outro. Não identificam, sozinhos, a causa. Comparadores distintos são uma explicação possível, assim como diferenças nos custos e no uso de recursos, mas não podem ser inferidos como fato. Um cuidado de suporte também pode ter custos. O efeito de alterar prevalência ou preço depende da estrutura do modelo; não cabe afirmar que nenhum deles possa influenciar o resultado incremental.
Sobre o escore de sete pontos usado para estimar a probabilidade de deficiência grave de ADAMTS13, quatro dos sete itens pontuam por uma característica comum. Qual é ela?
Ausência de câncer ativo, ausência de transplante, razão normalizada internacional abaixo de 1,5 e creatinina abaixo de 2,0 pontuam por exclusão: neoplasia e transplante remetem a microangiopatias secundárias, coagulograma alargado remete à coagulação intravascular disseminada e creatinina alta remete à síndrome hemolítico-urêmica. Só três itens descrevem o quadro em si — plaqueta abaixo de 30.000, hemólise e volume corpuscular abaixo de 90 fL. A intensidade da hemólise não é graduada: o item é dicotômico, presente ou ausente. Alteração neurológica não integra o escore, apesar de ser a manifestação mais frequente na coorte brasileira. A resposta reticulocitária aparece apenas como um dos marcadores possíveis do item de hemólise, não como item próprio.
Em coorte prospectiva brasileira com 85 pacientes acompanhados entre 2018 e 2024, a mediana de tempo entre o início dos sintomas e a admissão hospitalar foi de 8 dias, enquanto a troca plasmática foi iniciada em mediana no primeiro dia de internação, em 87,1% dos pacientes. A mortalidade hospitalar foi de 15,3%. Qual leitura desses dados é a correta?
Oito dias de sintomas antes da porta do hospital contra um dia até a primeira sessão indicam que o serviço reagiu rápido e que o percurso até ele foi lento. Cobertura de 87,1% é alta, e não sustenta a leitura de acesso insuficiente ao procedimento como causa principal. Atribuir a mortalidade à demora intra-hospitalar contraria a mediana de um dia relatada. E dizer que o tempo prévio é irrelevante ignora que a trombose microvascular acumula dano de órgão durante todo esse intervalo, antes de qualquer tratamento começar.
Em um exemplo hipotético de avaliação do escore PLASMIC, 30 pacientes acima de 60 anos e 28 abaixo dessa idade apresentaram, no corte de cinco ou mais pontos, sensibilidade de 100% versus 95% e especificidade de 27,3% versus 100%, respectivamente. Qual interpretação desses resultados é correta?
Com corte fixo de cinco pontos, a perda de pontos tende a reduzir a quantidade de testes positivos; não é justificativa automática para mais falsos positivos e menor especificidade. A diferença exige avaliar a tabela de classificação, composição dos grupos e intervalos de confiança, especialmente em amostras pequenas. A sensibilidade informada é maior, não menor, nos idosos. PLASMIC foi desenvolvido em adultos. Os números deste exercício são hipotéticos e não são atribuídos ao estudo de derivação. Referência: Bendapudi et al., derivação e validação do PLASMIC (2017), PMID 28259520.
Por que a troca plasmática é insubstituível no tratamento da púrpura trombocitopênica trombótica adquirida do adulto?
O procedimento age nas duas pontas do mecanismo: retira da circulação o autoanticorpo que neutraliza a protease encarregada de cortar os multímeros ultragrandes do fator de von Willebrand e, ao mesmo tempo, repõe essa protease pelo plasma do doador. Repor fator de coagulação não descreve a doença, em que o tempo de protrombina costuma vir normal — coagulograma alargado empurra o raciocínio para coagulação intravascular disseminada. Os esquizócitos são consequência da fragmentação mecânica contra os trombos, não algo que se dilua. Plasma não carrega plaqueta funcionante em quantidade terapêutica, e repor plaqueta é justamente o que se evita nessa doença. E imunocomplexo lesando endotélio glomerular descreve outro grupo de doenças. Por isso a coleta para dosar a atividade da enzima deve preceder a primeira troca, que altera o resultado.
Homem de 41 anos teve primeiro episódio de púrpura trombocitopênica trombótica adquirida, tratado com troca plasmática e corticoide, com remissão hematológica. Na coorte prospectiva brasileira, qual medida se associou a menor taxa de recaída?
Na coorte nacional de 85 pacientes o rituximabe foi usado em 56,5% e mostrou-se protetor contra recaída, num cenário em que 26% dos sobreviventes tiveram exacerbação ou recidiva e 22,4% ficaram com sequela, em geral neurológica ou psiquiátrica. Prolongar o corticoide por meses não tem esse papel e soma toxicidade: o corticoide entra somado à troca plasmática na fase aguda, onde a recomendação é forte, tanto no primeiro episódio quanto nas recaídas. Retirar o baço migrou para as últimas linhas do arsenal das plaquetopenias imunes e não é estratégia de manutenção nesta doença. Antiagregação não atua sobre o autoanticorpo nem sobre a protease e acrescenta risco hemorrágico a quem já tem plaqueta baixa. E manter trocas plasmáticas mensais expõe o paciente ao acesso venoso e às reações do procedimento sem base que sustente a profilaxia.
Mulher de 29 anos com microangiopatia trombótica e plaquetas de 12.000/µL, sem sangramento ativo, aguarda vaga no serviço de aférese. A equipe cogita transfundir concentrado de plaquetas enquanto isso. Qual a conduta correta?
A contagem baixa aqui é consequência do consumo dentro de trombos que já ocluem a microcirculação, e não de falência de produção: repor plaqueta oferece substrato ao mesmo processo, de modo que a transfusão fica restrita a sangramento com risco de vida. Os limiares profiláticos de 10.000 e 20.000/µL foram escritos para plaquetopenia por falência medular, contexto oposto ao desta paciente. Transfundir uma unidade por precaução não muda a natureza do risco, que aqui é trombótico e não hemorrágico. Mesmo antes de punção venosa central a recomendação é evitar a transfusão profilática nessa microangiopatia. E adiar a troca plasmática é o erro mais caro de todos: ela retira o autoanticorpo e repõe a protease em falta, e cada dia de espera significa mais trombose microvascular.
Paciente em uso de heparina não fracionada há 7 dias apresenta queda de plaquetas de 240.000 para 80.000/mm³, com trombose arterial de membro inferior. A conduta correta é:
Queda plaquetária com trombose paradoxal em uso de heparina caracteriza a trombocitopenia induzida por heparina, mediada por anticorpos, e o risco é trombótico, não hemorrágico — por isso a suspensão precisa vir acompanhada de outro anticoagulante. Trocar por heparina de baixo peso molecular engana porque existe reatividade cruzada. Transfundir plaquetas pode alimentar a trombose e é evitada.
Qual e o papel do caplacizumabe no tratamento da purpura trombocitopenica trombotica adquirida?
O caplacizumabe e um nanoanticorpo dirigido ao dominio A1 do fator de von Willebrand, impedindo sua ligacao a glicoproteina Ib das plaquetas: interrompe a formacao de microtrombos e acelera a recuperacao plaquetaria, reduzindo eventos e recidivas quando somado a plasmaferese e a imunossupressao. A reposicao de ADAMTS13 recombinante corresponde a outra estrategia, voltada sobretudo a forma congenita. A inibicao do complemento terminal descreve o eculizumabe, usado na sindrome hemolitico-uremica atipica e na hemoglobinuria paroxistica noturna. A deplecao de linfocitos B corresponde ao rituximabe, que tambem integra o tratamento mas com mecanismo distinto. Agonistas do receptor de trombopoetina estimulam a producao plaquetaria em outras doencas.
Qual escore ou parametro auxilia na estimativa da probabilidade de purpura trombocitopenica trombotica antes do resultado da atividade de ADAMTS13?
O escore PLASMIC foi desenvolvido para estimar, a beira do leito, a probabilidade de deficiencia grave de ADAMTS13 em paciente com microangiopatia, permitindo decidir pela plasmaferese antes do resultado do exame, que costuma demorar; valores altos indicam alta probabilidade e sustentam o inicio imediato do tratamento. O escore de Wells estima probabilidade de trombose venosa profunda e embolia pulmonar. O CHA2DS2-VASc avalia risco embolico na fibrilacao atrial. O Child-Pugh classifica gravidade da cirrose. O escore de Ranson estima gravidade da pancreatite aguda. Confundir escores e comum, e o ponto pratico e que na suspeita de microangiopatia com alteracao neurologica a terapia nao deve esperar confirmacao laboratorial.
Qual e o mecanismo fisiopatologico central da purpura trombocitopenica trombotica adquirida?
Na forma adquirida, um autoanticorpo inibe a ADAMTS13, a protease que corta os multimeros ultragrandes do fator de von Willebrand: sem clivagem, esses multimeros capturam plaquetas e formam microtrombos ricos em plaquetas na microcirculacao, fragmentando hemacias e consumindo plaquetas. Deficiencia de fator VIII causa hemofilia, com sangramento e nao trombose. Ativacao descontrolada do complemento define a sindrome hemolitico-uremica atipica, tratada com eculizumabe, principal diferencial. Toxina Shiga caracteriza a sindrome hemolitico-uremica tipica, precedida de diarreia sanguinolenta. Consumo de fibrinogenio com alargamento de tempos define coagulacao intravascular disseminada, que difere por ter coagulograma alterado, ao contrario da purpura trombocitopenica trombotica.
Mulher de 34 anos chega com confusao mental, febre 38,2 graus, hemoglobina 7,8 g/dL, plaquetas 16000/mm3, creatinina 1,4 mg/dL, desidrogenase latica 1200 U/L, Coombs direto negativo e esquizocitos em grande quantidade no esfregaco. Qual a conduta imediata?
Anemia hemolitica microangiopatica com esquizocitos, plaquetopenia grave, Coombs negativo e alteracao neurologica configura purpura trombocitopenica trombotica, emergencia em que a plasmaferese reduz a mortalidade de mais de 90 por cento para cerca de 10 a 20 por cento e deve comecar em horas, associada a corticoide e, quando disponivel, caplacizumabe. Transfundir plaquetas e o erro classico e potencialmente fatal, porque alimenta a formacao de trombos e agrava a isquemia, ficando reservada a sangramento com risco de vida. Corticoide isolado nao substitui a remocao do autoanticorpo anti-ADAMTS13. Antibiotico nao trata a doenca. Mielograma nao e necessario e atrasa o tratamento.
Qual exame laboratorial ajuda a diferenciar purpura trombocitopenica trombotica de coagulacao intravascular disseminada?
As duas cursam com plaquetopenia e esquizocitos, mas a coagulacao intravascular disseminada consome fatores e fibrinogenio, alargando tempo de protrombina e tempo de tromboplastina parcial ativada e elevando muito o dimero D, enquanto na purpura trombocitopenica trombotica o coagulograma costuma estar normal porque os trombos sao plaquetarios e nao dependem de ativacao macica da cascata. Plaquetopenia e esquizocitos ocorrem nas duas, o que faz desses distratores especialmente tentadores. Desidrogenase latica sobe em ambas. Coombs direto e negativo nas microangiopatias, sendo positivo justamente nas hemolises autoimunes, que devem ser afastadas.
Qual conduta e adequada diante de paciente com hemolise, plaquetopenia e esquizocitos em que a suspeita de microangiopatia foi levantada, mas o servico nao dispoe de plasmaferese imediata?
Quando a plasmaferese nao esta disponivel de imediato, a infusao de plasma fresco congelado repoe ADAMTS13 e serve de ponte enquanto se organiza a transferencia urgente, medida inferior a troca plasmatica mas superior a nao fazer nada. Aguardar sem intervir desperdica a janela em que a mortalidade se decide. Transfundir plaquetas alimenta a trombose microvascular e e contraindicado fora de sangramento grave. Heparina plena nao trata microangiopatia plaquetaria e aumenta o risco hemorragico. Antifibrinolitico e potencialmente danoso em quadro trombotico. Corticoide deve ser iniciado em paralelo, e a suspeita clinica deve prevalecer sobre a espera de exames confirmatorios.
Paciente de 45 anos em uso de clopidogrel ha tres semanas apos angioplastia evolui com plaquetopenia de 22000/mm3, anemia com esquizocitos, alteracao do nivel de consciencia e desidrogenase latica de 1500 U/L. Qual a hipotese e a conduta?
As tienopiridinas, sobretudo a ticlopidina e em menor grau o clopidogrel, associam-se a microangiopatia trombotica semelhante a purpura trombocitopenica trombotica, e o manejo combina suspensao imediata da droga com plasmaferese, dada a gravidade do quadro neurologico. A trombocitopenia induzida por heparina cursa com trombose e queda de plaquetas, mas sem esquizocitos em abundancia nem hemolise microangiopatica, e depende de exposicao a heparina. Purpura trombocitopenica imune nao causa anemia hemolitica com fragmentacao nem alteracao neurologica. Anemia ferropriva por sangramento nao produz esquizocitos nem plaquetopenia grave. Nova isquemia coronariana nao explica o conjunto hematologico.
Qual e a distincao terapeutica essencial entre purpura trombocitopenica trombotica e sindrome hemolitico-uremica atipica?
A purpura trombocitopenica trombotica decorre de deficiencia grave de ADAMTS13, habitualmente por autoanticorpo, e responde a plasmaferese associada a corticoide, rituximabe e caplacizumabe; a sindrome hemolitico-uremica atipica resulta de desregulacao da via alternativa do complemento e tem no eculizumabe seu tratamento dirigido, com ADAMTS13 apenas discretamente reduzida ou normal. Inverter os tratamentos e o erro que custa funcao renal e vida. Transfusao de plaquetas e evitada nas duas, salvo sangramento grave. Nenhuma resolve espontaneamente. Antibiotico e mesmo evitado na forma tipica por toxina Shiga, mas nao trata a forma atipica.
Mulher de 41 anos apresenta anemia, plaquetopenia de 18.000/mm3, esquizócitos, febre, confusão mental e creatinina de 2,0 mg/dL, com coagulograma normal. Qual a conduta imediata?
Anemia hemolítica microangiopática com plaquetopenia, alteração neurológica, febre e comprometimento renal, com coagulograma normal, é púrpura trombocitopênica trombótica, e a plasmaférese de urgência reduz drasticamente a mortalidade, associada ao corticoide. Transfundir plaquetas engana quem se assusta com a contagem, mas nessa doença ela pode alimentar a trombose microvascular e agravar o quadro, sendo reservada a sangramento com risco de vida.
Mulher de 38 anos apresenta em 4 dias palidez, petéquias, confusão e oligúria. Laboratório: Hb 7,2 g/dL, plaquetas 22.000/mm³, LDH 1.800 U/L, haptoglobina indetectável, esquizócitos no esfregaço, teste de Coombs direto negativo e creatinina de 2,8 mg/dL. Qual o diagnóstico sindrômico?
Anemia hemolítica com esquizócitos e Coombs negativo, plaquetopenia de consumo e lesão de órgão-alvo definem microangiopatia trombótica, síndrome que agrupa entidades como a púrpura trombocitopênica trombótica e a síndrome hemolítico-urêmica. A síndrome de Evans é o distrator direto, mas nela o Coombs é positivo e não há fragmentação eritrocitária, porque o mecanismo é imune e não mecânico. A coagulação intravascular disseminada cursa com consumo de fibrinogênio e alargamento dos tempos, geralmente normais na microangiopatia.
Paciente com púrpura trombocitopênica trombótica em plasmaférese apresenta melhora das plaquetas e queda da LDH. Qual parâmetro melhor indica resposta ao tratamento?
A recuperação plaquetária sustentada com queda da LDH é o marcador prático de resposta e orienta a duração da plasmaférese, que costuma ser mantida por alguns dias após a normalização. Esperar o desaparecimento rápido dos esquizócitos é irreal, pois eles persistem por mais tempo, e a haptoglobina se normaliza tardiamente. A creatinina pode permanecer alterada mesmo com boa resposta hematológica, sobretudo se houve lesão renal estabelecida, e não serve como parâmetro isolado de decisão.
Qual exame diferencia a coagulação intravascular disseminada da púrpura trombocitopênica trombótica?
Ambas cursam com plaquetopenia, esquizócitos, LDH alta e haptoglobina baixa, de modo que esses exames não discriminam. O que separa as duas é o coagulograma: na coagulação intravascular disseminada há consumo de fatores com alargamento dos tempos e queda do fibrinogênio, enquanto na púrpura trombocitopênica trombótica o coagulograma costuma ser normal, porque o trombo é plaquetário e não fibrinoso. Confiar apenas na fragmentação eritrocitária é o erro que impede a distinção e leva a condutas equivocadas.
Qual o mecanismo fisiopatológico da púrpura trombocitopênica trombótica adquirida?
A enzima ADAMTS13 cliva os multímeros ultragrandes do fator de von Willebrand; quando um autoanticorpo a inibe, esses multímeros se acumulam e capturam plaquetas na microcirculação, gerando trombos ricos em plaquetas com hemólise mecânica. A ativação descontrolada do complemento pela via alternativa corresponde à síndrome hemolítico-urêmica atípica, e a toxina Shiga à forma típica associada à diarreia — separar esses três mecanismos é o que orienta plasmaférese, eculizumabe ou suporte, respectivamente.
Paciente com quadro de microangiopatia trombótica, plaquetas de 15.000/mm³, creatinina discretamente elevada e alteração neurológica flutuante. Qual a conduta imediata mais importante?
Na suspeita de púrpura trombocitopênica trombótica a plasmaférese deve começar imediatamente, pois a mortalidade sem tratamento é altíssima e o resultado da dosagem enzimática costuma demorar. Transfundir plaquetas é o erro potencialmente catastrófico, porque alimenta a formação de novos trombos na microcirculação e pode precipitar eventos isquêmicos — a plaquetopenia aqui é de consumo e não deve ser corrigida por transfusão na ausência de sangramento com risco de vida. O corticoide é adjuvante, não substituto da plasmaférese.
Qual fármaco é reconhecidamente associado ao desenvolvimento de microangiopatia trombótica?
Inibidores de calcineurina, quinino, gencitabina, inibidores de fator de crescimento endotelial e alguns antiplaquetários estão associados a microangiopatia trombótica induzida por fármaco, e a suspensão do agente é parte essencial do tratamento. Não considerar a lista de medicamentos é o erro que mantém a exposição ao gatilho enquanto se tratam apenas as consequências. Em transplantados, essa é uma causa frequente de microangiopatia e precisa ser diferenciada de rejeição, o que muda completamente a conduta.
Paciente em uso de heparina não fracionada apresenta queda de plaquetas de 220.000 para 160.000/mm³ no segundo dia de uso, assintomático, sem trombose, com recuperação espontânea nos dias seguintes mesmo com manutenção da droga. Qual a interpretação?
A trombocitopenia do tipo I aparece nas primeiras 48 horas, é discreta, raramente cai abaixo de 100.000, decorre de efeito direto da heparina sobre as plaquetas sem envolvimento imune e resolve espontaneamente com a droga mantida — não causa trombose e não exige suspensão. Chamar de tipo II engana quem não olha o tempo nem a magnitude: a forma imune surge tipicamente do quinto ao décimo dia, derruba mais de 50% da contagem e traz risco trombótico alto. Distinguir as duas evita tanto suspensões desnecessárias quanto a manutenção perigosa da heparina no paciente errado.
Mulher de 41 anos com forte suspeita de púrpura trombocitopênica trombótica, plaquetas de 12.000/mm³ e alteração neurológica. A dosagem de ADAMTS13 foi coletada e o resultado sai em 5 dias. Qual a conduta?
A mortalidade da púrpura trombocitopênica trombótica não tratada supera 90%, e a plasmaférese, que remove o autoanticorpo e repõe a enzima, reduz esse número drasticamente; por isso ela começa na suspeita clínica, sem esperar a confirmação laboratorial. Transfundir plaquetas é o erro mais perigoso, porque adiciona substrato à trombose microvascular — deve ser reservada a sangramento com risco de vida. Corticoide é adjuvante, nunca terapia isolada.
Paciente com suspeita de trombocitopenia induzida por heparina tem escore 4T de 6 pontos (probabilidade alta). Qual a conduta imediata?
Com probabilidade clínica intermediária ou alta pelo escore 4T, a conduta é suspender todas as fontes de heparina — inclusive lavagem de cateter — e iniciar imediatamente anticoagulante alternativo em dose plena, como argatroban, fondaparinux ou um anticoagulante oral direto conforme o cenário, porque o risco trombótico persiste e é alto nos primeiros dias. Apenas suspender e observar engana quem interpreta a plaquetopenia como risco de sangramento: o risco dominante é trombose. Trocar por heparina de baixo peso molecular mantém a reatividade cruzada dos anticorpos, e transfundir plaquetas profilaticamente pode alimentar a trombose.
Paciente com trombocitopenia induzida por heparina confirmada e trombose venosa profunda associada. Após 5 dias de argatroban, as plaquetas subiram para 145.000/mm³. Qual a conduta para a anticoagulação de manutenção?
A varfarina só pode entrar depois que as plaquetas se recuperam, tipicamente acima de 150.000, e sempre com sobreposição ao anticoagulante parenteral por pelo menos cinco dias: iniciada na fase aguda, ela derruba a proteína C antes dos fatores e pode precipitar gangrena venosa de membro e necrose cutânea. Anticoagulantes orais diretos são alternativa aceita em pacientes estáveis. Voltar a qualquer heparina engana quem considera o episódio encerrado com a normalização da plaqueta — os anticorpos podem persistir e a reexposição é perigosa. Suspender a anticoagulação precocemente deixa o paciente no período de maior risco trombótico.
Mulher de 36 anos apresenta confusão mental flutuante, febre baixa e petéquias. Exames: hemoglobina 7,2 g/dL, plaquetas 18.000/mm³, esquizócitos no esfregaço, LDH 1.800 U/L, bilirrubina indireta elevada, creatinina 1,3 mg/dL, coagulograma normal e teste de Coombs direto negativo. Qual o diagnóstico mais provável?
Anemia hemolítica microangiopática com esquizócitos, plaquetopenia grave, coagulograma normal e Coombs direto negativo, somados a alteração neurológica, compõem a púrpura trombocitopênica trombótica. A coagulação intravascular disseminada é o distrator mais forte e se separa pelo coagulograma: nela há consumo de fatores, com alargamento de tempos e queda de fibrinogênio. Coombs negativo afasta a hemólise autoimune, e a púrpura imune não produz esquizócitos nem hemólise.
Homem de 52 anos com púrpura trombocitopênica trombótica em plasmaférese diária há 5 dias mantém plaquetas baixas e LDH elevado. Qual a conduta adicional mais adequada?
Na doença refratária, associa-se rituximabe para suprimir a produção do autoanticorpo, e o caplacizumabe, que bloqueia a interação entre o fator de von Willebrand e as plaquetas, acelera a normalização plaquetária e reduz recidivas. O eculizumabe é o distrator de alto nível: trata a síndrome hemolítico-urêmica atípica, mediada por complemento, e não a púrpura trombocitopênica trombótica. Suspender a plasmaférese na refratariedade é abandonar a única terapia que remove o anticorpo.
Sobre o escore 4T na avaliação de trombocitopenia induzida por heparina, qual conjunto de itens é avaliado?
O escore 4T soma quatro domínios com 0 a 2 pontos cada: magnitude da trombocitopenia, timing da queda em relação à exposição, trombose ou sequelas como necrose cutânea no sítio de injeção, e a existência de outras causas de plaquetopenia. Pontuação de 0 a 3 torna o diagnóstico improvável e permite manter a heparina; de 4 a 8 exige suspensão e troca imediata. Confundir com exames de coagulação engana quem procura no nome uma lista laboratorial: o escore é inteiramente clínico, e é justamente isso que permite decidir antes do resultado sorológico, que demora.
Qual escore clínico é utilizado para estimar a probabilidade de deficiência grave de ADAMTS13 em paciente com microangiopatia trombótica?
O escore PLASMIC combina plaquetas, hemólise, ausência de neoplasia ativa, ausência de transplante, volume corpuscular médio, RNI e creatinina para estratificar a probabilidade de deficiência grave da enzima, orientando o início imediato da plasmaférese enquanto o exame não retorna. Os demais escores avaliam probabilidade de trombose venosa, risco hemorrágico na anticoagulação, prognóstico da hemorragia digestiva e gravidade da hepatopatia — cenários distintos.
Mulher de 58 anos, em profilaxia com heparina não fracionada há 7 dias, apresenta queda de plaquetas de 260.000 para 90.000/mm³ e trombose venosa em membro superior. Qual a conduta?
Queda de plaquetas com trombose entre o quinto e o décimo dia de heparina caracteriza trombocitopenia induzida por heparina, um estado protrombótico mediado por anticorpos: toda exposição à heparina deve cessar e um anticoagulante alternativo deve ser iniciado imediatamente, mesmo com plaquetas baixas. Trocar por heparina de baixo peso molecular é o erro mais grave, porque há reatividade cruzada. Transfundir plaquetas alimenta a trombose e não corrige o mecanismo.
Sobre a interpretação dos testes laboratoriais na trombocitopenia induzida por heparina, qual afirmativa está correta?
O imunoensaio contra o complexo heparina-fator plaquetário 4 detecta anticorpos que muitos pacientes expostos desenvolvem sem jamais adoecer, por isso é sensível e pouco específico: serve para excluir quando negativo com probabilidade baixa, mas um positivo isolado não fecha diagnóstico. A confirmação vem do teste funcional, que demonstra ativação plaquetária dependente de heparina, embora seja demorado e restrito a poucos laboratórios. Achar que o imunoensaio positivo basta engana e leva a suspender heparina e rotular alergia em quem não tem a doença. Nenhum teste substitui o escore clínico na decisão inicial.
Homem de 62 anos, no 6º dia de pós-operatório de artroplastia de quadril, em uso de heparina não fracionada profilática. Plaquetas caíram de 250.000 para 85.000/mm³. Apresenta edema doloroso em panturrilha direita. Sem sangramento. Qual a hipótese principal?
Queda de mais de 50% das plaquetas entre o quinto e o décimo dia de exposição à heparina, acompanhada de evento trombótico e sem sangramento, é o retrato da trombocitopenia induzida por heparina do tipo II, mediada por anticorpos contra o complexo heparina-fator plaquetário 4, que ativam plaquetas e geram trombina. O paradoxo é essencial: o paciente tem plaqueta baixa e trombosa, não sangra. A púrpura imune engana quem vê só o número, mas não explica a trombose nem a relação temporal com a droga. A coagulação intravascular disseminada traria consumo de fibrinogênio, D-dímero muito elevado e sangramento.
Qual das causas abaixo pode desencadear microangiopatia trombótica secundária e deve ser investigada?
A microangiopatia pode ser secundária, e mapear a causa muda o tratamento: retirar a droga responsável, tratar a infecção, conduzir a gestação, abordar a neoplasia ou a doença autoimune de base. Entre as gestacionais, é indispensável considerar a síndrome HELLP e a pré-eclâmpsia grave. As demais alternativas descrevem exposições sem qualquer associação descrita com dano endotelial microvascular.
Sobre a clássica pêntade da púrpura trombocitopênica trombótica, qual afirmação é correta?
A pêntade histórica reunia anemia microangiopática, plaquetopenia, febre, alteração neurológica e disfunção renal, mas ela aparece completa em uma minoria e descreve doença já avançada. A prática atual dispara o tratamento com os dois primeiros achados na ausência de outra explicação, porque cada hora de espera aumenta a mortalidade. Exigir a pêntade é o erro histórico que se busca desfazer.
Qual é o mecanismo fisiopatológico da púrpura trombocitopênica trombótica?
A ADAMTS13 é a protease que cliva os multímeros ultragrandes do fator de von Willebrand; sua deficiência, congênita ou por autoanticorpo, permite que esses multímeros capturem plaquetas na microcirculação, gerando trombose difusa, hemólise mecânica e consumo plaquetário. A desregulação do complemento descreve a forma atípica da síndrome hemolítico-urêmica, e a toxina Shiga descreve a forma típica — cada mecanismo tem tratamento próprio.
Mulher de 42 anos com quadro de 3 dias de confusão, febre baixa e petéquias. Exames: hemoglobina 7,8 g/dL, plaquetas 12.000/mm³, esquizócitos no esfregaço, desidrogenase láctica 1.800 U/L, bilirrubina indireta elevada, haptoglobina indetectável, Coombs direto negativo, creatinina 1,4 mg/dL, coagulograma normal. Qual a conduta imediata?
Anemia hemolítica microangiopática com Coombs negativo e plaquetopenia grave, sem coagulopatia de consumo, é púrpura trombocitopênica trombótica até prova em contrário, e a plasmaférese precoce mudou a mortalidade de cerca de 90% para menos de 20% — por isso não se espera o resultado da atividade da ADAMTS13. Transfundir plaquetas é o erro clássico: alimenta a formação de trombos e pode agravar a isquemia orgânica.
Além da plasmaférese, qual terapia complementar é usada na púrpura trombocitopênica trombótica imunomediada?
A forma adquirida é autoimune, e além da troca plasmática usa-se corticoide, com rituximabe para suprimir a produção do autoanticorpo e caplacizumabe, que bloqueia a interação entre o fator de von Willebrand e a plaqueta, acelerando a recuperação plaquetária. Transfundir plaquetas de rotina segue sendo contraindicado fora de sangramento com risco de vida, por alimentar a trombose microvascular.
Qual achado laboratorial ajuda a diferenciar microangiopatia trombótica de coagulação intravascular disseminada?
As duas cursam com plaquetopenia e esquizócitos, mas na coagulação intravascular disseminada há consumo dos fatores, com prolongamento do tempo de protrombina, queda de fibrinogênio e dímero D muito elevado, enquanto na microangiopatia o coagulograma permanece essencialmente normal. Essa checagem simples do coagulograma resolve o diferencial à beira do leito e muda inteiramente a conduta terapêutica.
Qual achado no esfregaço de sangue periférico é essencial para o diagnóstico de anemia hemolítica microangiopática?
Os esquizócitos resultam da passagem forçada das hemácias por uma rede de microtrombos e, somados a desidrogenase láctica elevada, haptoglobina baixa e Coombs negativo, definem a hemólise mecânica. Esferócitos apontam esferocitose hereditária ou hemólise autoimune, com Coombs positivo. O empilhamento em rouleaux sugere gamopatia monoclonal, e as hemácias em alvo aparecem em hemoglobinopatias e hepatopatia.
Sobre a diferenciação entre púrpura trombocitopênica trombótica e coagulação intravascular disseminada, qual dado laboratorial é mais útil?
Ambas cursam com plaquetopenia e esquizócitos, e o que separa é o coagulograma: na microangiopatia trombótica os fatores não são consumidos, então INR, TTPA e fibrinogênio permanecem normais, enquanto na coagulação intravascular disseminada eles se alteram. Guiar-se pela contagem de plaquetas ou pelos esquizócitos engana quem procura o achado mais visível, presente nas duas.
Gestante de 36 semanas apresenta plaquetas de 96.000/mm3, sem sangramento, PA de 118x72 mmHg, sem proteinúria e sem alterações hepáticas. Qual a hipótese mais provável?
A plaquetopenia gestacional é a causa mais frequente de plaquetas baixas na gravidez, costuma ser leve, aparece no terceiro trimestre, não causa sangramento e se resolve no puerpério. A síndrome HELLP engana quem vê plaquetopenia em gestante, mas ela vem com hipertensão, hemólise e elevação de enzimas hepáticas, ausentes aqui. O acompanhamento é clínico, sem necessidade de intervenção.
Sobre a pseudotrombocitopenia, assinale a alternativa correta.
A pseudotrombocitopenia é artefato laboratorial: o EDTA induz aglutinação das plaquetas, e o contador as ignora. O esfregaço mostra grumos plaquetários, e a repetição da coleta com citrato resolve a dúvida. Tratar como plaquetopenia verdadeira engana quem age sobre o número sem olhar a lâmina, e leva a investigações invasivas e transfusões desnecessárias em paciente sem qualquer sangramento.
Homem de 46 anos apresenta plaquetas de 12.000/mm3, hemoglobina de 7,8 g/dL com LDH de 1.400 U/L, haptoglobina indetectável, esquizócitos no esfregaço, creatinina de 1,8 mg/dL, febre e confusão mental. Coombs direto negativo. Qual a conduta imediata?
Anemia hemolítica microangiopática com esquizócitos e Coombs negativo, plaquetopenia, febre, alteração neurológica e disfunção renal é púrpura trombocitopênica trombótica, e a plasmaférese é a intervenção que reduz a mortalidade de cerca de 90% para menos de 20% — não se espera dosagem de ADAMTS13 para iniciar. Transfundir plaquetas é o erro clássico e perigoso, pois alimenta a formação de trombos na microcirculação e pode precipitar isquemia neurológica.
Paciente internado em uso de heparina não fracionada há 7 dias apresenta queda das plaquetas de 220.000 para 70.000/mm3 e trombose venosa profunda nova. Qual a conduta?
Queda superior a 50% da contagem entre o quinto e o décimo dia de heparina, com trombose nova, é trombocitopenia induzida por heparina: suspende-se toda heparina, inclusive a de baixo peso molecular, que tem reatividade cruzada, e inicia-se anticoagulante alternativo. Suspender a anticoagulação por completo engana quem raciocina que plaqueta baixa significa risco de sangramento, mas aqui o paciente está em estado protrombótico e o risco maior é trombosar.
Paciente com púrpura trombocitopênica trombótica adquirida apresenta atividade de ADAMTS13 inferior a 10% com inibidor presente. Qual a fisiopatologia?
Sem a ADAMTS13, os multímeros ultragrandes de fator de von Willebrand permanecem íntegros e capturam plaquetas na microcirculação, produzindo trombos plaquetários que consomem plaquetas e fragmentam hemácias — daí a plaquetopenia com esquizócitos e coagulograma normal. Descrever consumo de fibrinogênio por fator tecidual engana quem confunde com a coagulação intravascular disseminada, cuja fisiopatologia é justamente essa.
Qual medicamento é causa clássica de plaquetopenia imune induzida por droga, além da heparina?
Quinina e quinidina são causas clássicas de plaquetopenia imune por droga, ao lado de sulfas, vancomicina, linezolida, rifampicina e anticonvulsivantes; o quadro costuma surgir dias após a exposição e melhora com a suspensão. Apontar drogas de uso amplo sem essa associação engana quem procura o medicamento mais comum na prescrição em vez do de mecanismo conhecido. A revisão da lista de medicamentos é etapa obrigatória em toda plaquetopenia nova.
Sobre a transfusão de plaquetas na púrpura trombocitopênica trombótica, assinale a alternativa correta.
Na microangiopatia trombótica, as plaquetas transfundidas alimentam a formação de trombos plaquetários e podem precipitar isquemia neurológica ou cardíaca — por isso são evitadas, exceto em hemorragia com risco de vida. Transfundir para corrigir o número é o erro mais grave nessa doença, e é justamente o reflexo de quem trata a contagem em vez do mecanismo. A terapia que muda o desfecho é a plasmaférese.
Gestante de 30 semanas assintomática apresenta plaquetas de 118.000/mm³ em exame de rotina, sem sangramento, sem hipertensão e com demais exames normais. Qual a conduta?
A plaquetopenia gestacional responde pela ampla maioria das trombocitopenias da gravidez: é leve, costuma ficar acima de 100.000, surge no segundo ou terceiro trimestre, não causa sangramento e não afeta o feto — a conduta é acompanhar. Tratar como púrpura imune e iniciar corticoide é o excesso mais comum; a diferenciação leva em conta a época de início, a profundidade da queda e o antecedente de plaquetopenia fora da gestação. Transfusão profilática nesse patamar não tem indicação.
Mulher de 39 anos internada com púrpura trombocitopênica trombótica confirmada, plaquetas de 9.000/mm³, sem sangramento ativo, apresenta equimoses e cefaleia leve. O plantonista solicita transfusão de concentrado de plaquetas antes de instalar o cateter para plasmaférese. Qual a orientação correta?
Na púrpura trombocitopênica trombótica a plaquetopenia é de consumo: as plaquetas estão sendo sequestradas em trombos ricos em fator de von Willebrand por deficiência de ADAMTS13. Ofertar plaquetas é jogar substrato na fogueira, e há relato de piora neurológica e isquêmica, de modo que a transfusão fica restrita a sangramento com risco de vida. O raciocínio de corrigir para 50.000 antes de puncionar é o que mais engana, porque é a conduta correta em plaquetopenias de produção como as da quimioterapia e da aplasia. Nesta doença o acesso é obtido com técnica cuidadosa, de preferência em sítio compressível, e a plasmaférese não é postergada. Gatilhos numéricos fixos como 5.000 ou 10.000 vêm da profilaxia em plaquetopenia hipoproliferativa e não se aplicam à microangiopatia. E nada substitui a plasmaférese, intervenção que reduziu a mortalidade de mais de 90 por cento para cerca de 10 a 20 por cento, papel que a imunoglobulina não tem.
Homem de 58 anos, internado há cinco dias por pneumonia, evolui com queda de plaquetas de 240.000 para 78.000/mm³ e trombose venosa profunda em membro inferior. Está em uso de heparina não fracionada profilática desde a admissão. Não há sangramento, febre nova, esplenomegalia ou uso de outros fármacos recentes. O esfregaço não mostra esquizócitos e a coagulação está normal. Assinale a hipótese diagnóstica e a conduta corretas.
Queda plaquetária superior a 50% entre o quinto e o décimo dia de heparina, associada a evento trombótico e sem outra explicação, caracteriza trombocitopenia induzida por heparina, um estado protrombótico cuja conduta é suspender imediatamente toda heparina e iniciar anticoagulante alternativo não heparínico. Manter a heparina perpetua o mecanismo, e a transfusão profilática de plaquetas pode agravar a trombose. Púrpura trombocitopênica imune não explica a trombose e o corticoide não trata a causa. A coagulação intravascular disseminada cursaria com consumo de fibrinogênio e alargamento dos tempos de coagulação, ausentes aqui.
Homem de 40 anos é atendido na Unidade de Pronto Atendimento com febre, confusão mental, palidez e petéquias. Exames: hemoglobina 7,8 g/dL, plaquetas 18.000/mm³, esquizócitos no esfregaço, desidrogenase láctica muito elevada, haptoglobina indetectável, Coombs direto negativo, creatinina 1,9 mg/dL e coagulograma normal. Não há foco infeccioso evidente nem uso recente de medicamentos. Assinale o diagnóstico e a conduta corretos.
A tríade de anemia hemolítica microangiopática com esquizócitos, plaquetopenia e disfunção neurológica, com coagulograma normal e Coombs negativo, caracteriza púrpura trombocitopênica trombótica, cuja conduta é a plasmaférese de urgência, pois a mortalidade sem tratamento é muito alta. Tratar como púrpura imune e transfundir plaquetas pode agravar a microangiopatia trombótica. Coagulação intravascular disseminada alteraria o coagulograma e o fibrinogênio. Anemia hemolítica autoimune teria Coombs direto positivo e não cursa com esquizócitos e plaquetopenia dessa forma.
Mulher de 66 anos, com trombose venosa profunda proximal diagnosticada há dois dias e em uso de heparina de baixo peso molecular, evolui com queda das plaquetas de 240.000 para 88.000/mm³ e novo trombo em outro território venoso. Ela não apresenta sangramento e não usa outros medicamentos novos. A pressão arterial é de 128x76 mmHg e não há febre. Os exames descartam coagulação intravascular disseminada e a contagem de plaquetas vinha normal antes do início da heparina. A conduta correta é
Queda plaquetária superior a 50% após exposição à heparina, com trombose nova e sem outra causa, sugere trombocitopenia induzida por heparina, condição protrombótica em que a conduta é suspender qualquer heparina, inclusive as usadas em lavagem de cateteres, e iniciar anticoagulante alternativo não heparínico. Reduzir a dose mantém o gatilho imunológico. Transfusão de plaquetas pode agravar a trombose e não é indicada sem sangramento. Suspender toda anticoagulação deixa a paciente sob risco trombótico elevado, que é o problema central dessa síndrome.
Gestante de 33 anos, com 36 semanas, comparece ao ambulatório de alto risco com diagnóstico de trombocitopenia detectada em exames de rotina, com plaquetas de 118.000/mm³. Ela é assintomática, sem sangramentos, normotensa, sem proteinúria e sem alterações de função hepática ou renal. Ela não usa medicamentos e não tem antecedente de plaquetopenia fora da gestação. Ao exame, não há petéquias, equimoses ou visceromegalias, e o esfregaço não mostra esquizócitos nem agregados plaquetários. A hipótese diagnóstica mais provável é
Plaquetopenia leve, assintomática, detectada no terceiro trimestre, sem antecedente prévio, sem hipertensão, sem hemólise e sem alterações laboratoriais associadas, caracteriza a trombocitopenia gestacional benigna, causa mais comum de plaquetopenia na gestação, que não requer tratamento e se resolve no puerpério. A púrpura trombocitopênica imune costuma cursar com plaquetopenia mais acentuada e início mais precoce. A síndrome HELLP exige hipertensão, hemólise e elevação de transaminases. A púrpura trombocitopênica trombótica cursa com esquizócitos e disfunção orgânica.
Mulher de 26 anos, gestante de 32 semanas, é atendida em ambulatório com achado de plaquetopenia em exame de rotina. Ela é assintomática, sem sangramentos, petéquias ou equimoses. Ao exame: PA 112x70 mmHg, sem edema importante, sem hepatoesplenomegalia, altura uterina compatível, batimentos cardiofetais normais. Exames: plaquetas 118.000/mm3, hemoglobina 11,8 g/dL, leucócitos normais, esfregaço sem esquizócitos ou blastos, transaminases normais, desidrogenase láctica normal, proteinúria negativa, coagulograma normal. A hipótese mais provável é:
Plaquetopenia leve no terceiro trimestre, em gestante assintomática, sem sangramentos, com esfregaço normal, sem hemólise, transaminases e proteinúria normais, caracteriza plaquetopenia gestacional, condição benigna que exige apenas acompanhamento. Púrpura trombocitopênica trombótica cursa com esquizócitos e hemólise microangiopática. Síndrome HELLP exige hemólise, transaminases elevadas e plaquetopenia. Coagulação intravascular disseminada altera o coagulograma e consome fibrinogênio.
Mulher de 38 anos é atendida no pronto-socorro com febre, confusão mental, petéquias e oligúria há dois dias. Ao exame: temperatura 38,2 °C, PA 138x86 mmHg, FC 108 bpm, palidez, petéquias em membros, desorientada, sem déficits focais persistentes. Exames: hemoglobina 7,4 g/dL com esquizócitos abundantes no esfregaço, plaquetas 18.000/mm3, desidrogenase láctica muito elevada, bilirrubina indireta elevada, haptoglobina reduzida, creatinina 2,2 mg/dL, coagulograma normal, teste de antiglobulina direta negativo. A conduta imediata correta é:
Anemia hemolítica microangiopática com esquizócitos, plaquetopenia, febre, alteração neurológica e disfunção renal, com coagulograma normal e teste de antiglobulina negativo, caracteriza púrpura trombocitopênica trombótica, cuja conduta é plasmaférese de urgência, pois a mortalidade sem tratamento é altíssima. Transfusão de plaquetas pode agravar a microangiopatia e é evitada salvo sangramento grave. Corticoide isolado com espera é insuficiente. Antibiótico não trata a microangiopatia trombótica.
Homem de 66 anos é internado por pneumonia e recebe heparina não fracionada em profilaxia. No sétimo dia, apresenta queda das plaquetas e trombose venosa profunda em membro inferior. Ao exame: PA 128x78 mmHg, FC 92 bpm, edema e dor em panturrilha direita, sem sangramentos, sem petéquias. Exames: plaquetas 62.000/mm3, previamente 220.000/mm3, coagulograma sem alargamento significativo, fibrinogênio normal, dímero D elevado, esfregaço sem esquizócitos, teste imunológico para anticorpos antifator plaquetário positivo. A conduta correta é:
Queda das plaquetas entre o quinto e o décimo dia de exposição à heparina, associada a trombose e anticorpos antifator plaquetário positivos, caracteriza trombocitopenia induzida por heparina, exigindo suspensão imediata de toda heparina e início de anticoagulante alternativo não heparínico, pois o risco é trombótico e não hemorrágico. Transfusão de plaquetas pode agravar a trombose. Não anticoagular mantém risco trombótico elevado. Heparina de baixo peso molecular apresenta reatividade cruzada e é contraindicada.
Mulher de 60 anos é atendida em ambulatório com fadiga e achado de plaquetopenia. Ela usa múltiplos medicamentos, incluindo um antibiótico iniciado há dez dias para infecção urinária de repetição. Ao exame: petéquias em membros inferiores, sem visceromegalias, sem adenomegalias, sem palidez importante, sem sinais de infecção ativa. Exames: hemoglobina 12,4 g/dL, leucócitos 6.200/mm3 com diferencial normal, plaquetas 22.000/mm3, previamente 240.000/mm3, esfregaço sem esquizócitos ou blastos, coagulograma normal, sorologias não reagentes, sem esplenomegalia ao ultrassom. A conduta mais adequada é:
Plaquetopenia grave de instalação recente, temporalmente relacionada à introdução de fármaco, com esfregaço e coagulograma normais e sem esplenomegalia, sugere plaquetopenia induzida por medicamento, cuja conduta é suspender o agente suspeito, monitorar a recuperação plaquetária e registrar a reação de forma destacada. Manter o fármaco perpetua a destruição plaquetária. Corticoide sem retirar o agente não corrige a causa. Esplenectomia é conduta desproporcional e sem indicação nesse contexto.
Homem de 39 anos é atendido em ambulatório com fadiga e achado de plaquetopenia leve persistente. Ele é assintomático, sem sangramentos, petéquias ou equimoses, e nega uso de medicamentos ou álcool. Ao exame: sem palidez, sem visceromegalias, sem adenomegalias, sem lesões cutâneas, exame físico sem alterações. Exames: plaquetas 96.000/mm3 em contagem automatizada, hemoglobina 14,4 g/dL, leucócitos normais, coagulograma normal, sorologias não reagentes. O esfregaço revisado mostra agregados plaquetários, e a contagem em tubo com anticoagulante alternativo resulta em 210.000/mm3. A interpretação correta é:
Plaquetopenia isolada em paciente assintomático, com agregados plaquetários no esfregaço e contagem normal em tubo com anticoagulante alternativo, caracteriza pseudoplaquetopenia, artefato laboratorial sem significado clínico, que evita investigações e tratamentos desnecessários. Púrpura trombocitopênica imune não se corrige com a troca do tubo. Coagulação intravascular disseminada altera o coagulograma. Síndrome mielodisplásica cursa com displasia e citopenias verdadeiras, que não se corrigem por mudança de anticoagulante.
Puérpera de 31 anos, no segundo dia após parto vaginal de gestação complicada por pré-eclâmpsia com sinais de gravidade, evolui com queda progressiva das plaquetas para 28.000/mm³, anemia com esquizócitos no sangue periférico, elevação da desidrogenase láctica e creatinina de 3,2 mg/dL, apesar da resolução da gestação. Ela está com pressão arterial controlada em 132x84 mmHg, diurese de 20 mL por hora e sem sangramento ativo. As transaminases estão discretamente elevadas e o fibrinogênio é normal. A equipe observa que não houve a melhora esperada após o parto. A conduta correta é
A ausência de melhora hematológica e renal após 48 a 72 horas do parto em paciente com anemia microangiopática e plaquetopenia obriga a investigar microangiopatias trombóticas, como a púrpura trombocitopênica trombótica e a microangiopatia mediada por complemento, cujo tratamento é distinto e tempo-dependente. Presumir resolução espontânea da síndrome HELLP retarda o diagnóstico. O sulfato de magnésio não trata plaquetopenia. Transfusão de plaquetas de rotina pode ser deletéria nessas microangiopatias.
Gestante de 28 anos, na 34ª semana, realiza exames de rotina do pré-natal e apresenta contagem de plaquetas de 118.000/mm³. Está assintomática, sem petéquias, equimoses, sangramentos gengivais ou epistaxe. A pressão arterial é de 112x70 mmHg, não há proteinúria, e as enzimas hepáticas e a creatinina são normais. Contagens anteriores nesta gestação foram de 145.000 e 132.000/mm³. Não usa medicamentos e não há antecedente de doença hematológica ou autoimune. Qual é a conduta adequada?
Plaquetopenia leve, assintomática, de instalação no terceiro trimestre e sem sinais de pré-eclâmpsia ou doença autoimune corresponde à plaquetopenia gestacional, condição benigna que exige apenas acompanhamento com controles seriados. A corticoterapia é tratamento da púrpura trombocitopênica imune, que cursa com plaquetopenia mais acentuada e frequentemente com antecedentes. A interrupção da gestação não se justifica em contagem próxima do limite inferior e sem repercussão clínica. A transfusão profilática de plaquetas é reservada a contagens muito baixas com sangramento ou procedimento invasivo iminente.
Mulher, 30 anos, G1P0, com 34 semanas, apresenta plaquetas de 118.000/mm³ em exame de rotina, sem sangramentos, petéquias ou equimoses. PA 112/70 mmHg, sem proteinúria, transaminases e função renal normais, LDH normal, esfregaço sem esquizócitos. Plaquetas eram de 210.000/mm³ no 1º trimestre. Nega uso de medicações, doenças autoimunes ou infecções recentes. Qual o diagnóstico mais provável e a conduta?
A trombocitopenia gestacional é o diagnóstico mais provável e demanda apenas acompanhamento laboratorial seriado: corresponde a cerca de 75% das plaquetopenias da gestação, surge no 2º ou 3º trimestre, é leve — em geral acima de 100.000/mm³ —, cursa sem sangramento e resolve-se espontaneamente após o parto. A púrpura trombocitopênica imune costuma manifestar-se mais cedo, com contagens mais baixas e frequentemente com história prévia, e não exige corticoide com plaquetas nesse patamar. A síndrome HELLP requer hemólise, elevação de transaminases e hipertensão, todas ausentes. A púrpura trombocitopênica trombótica cursaria com esquizócitos, LDH elevado e disfunção orgânica. A coagulação intravascular disseminada exigiria consumo de fibrinogênio e alargamento dos tempos de coagulação, com um fator desencadeante identificável.
Homem, 68 anos, no sétimo dia de pós-operatório de revascularização miocárdica, em uso de heparina não fracionada profilática, apresenta queda plaquetária de 260.000 para 78.000/mm³ (VR 150.000–400.000) e trombose venosa profunda em membro inferior direito. PA 124/76 mmHg, FC 88 bpm, sem sangramentos. Anticorpo antifator plaquetário 4 positivo com alta densidade óptica. Qual a conduta mais adequada?
Na trombocitopenia induzida por heparina com trombose, a conduta é suspender qualquer heparina e iniciar anticoagulante alternativo não heparínico, como argatrobana ou fondaparinux, pois o estado é fortemente pró-trombótico. Manter a heparina perpetua o mecanismo imune e o risco trombótico, e a transfusão de plaquetas é evitada, por poder alimentar a trombose. A heparina de baixo peso molecular apresenta reatividade cruzada e é igualmente contraindicada. Não anticoagular expõe a novas tromboses, principal causa de morbidade nessa síndrome. Iniciar varfarina isolada na fase aguda pode precipitar gangrena venosa por queda da proteína C, devendo ser introduzida apenas após recuperação plaquetária e com anticoagulante alternativo sobreposto.
Mulher, 28 anos, no 4º dia após cesariana por pré-eclâmpsia, mantém plaquetopenia de 34.000/mm³ (VR 150.000–450.000), LDH 1.800 U/L (VR até 250), esquizócitos abundantes, creatinina que subiu de 1,0 para 3,6 mg/dL (VR 0,6–1,1) e anúria progressiva. Transaminases já normalizaram, PA 138/86 mmHg, sem cefaleia. A hemólise e a disfunção renal pioram apesar da resolução da gestação e do suporte clínico. Qual a hipótese mais provável e a conduta?
A hipótese mais provável é microangiopatia trombótica associada à desregulação do complemento, chamada síndrome hemolítico-urêmica atípica do puerpério, sugerida pela persistência e agravamento da hemólise microangiopática e da lesão renal apesar da resolução da gestação, com predomínio renal e normalização das transaminases; a conduta inclui dosar ADAMTS13 para diferenciar da púrpura trombocitopênica trombótica, considerar inibidor do complemento e oferecer suporte dialítico. Considerar HELLP em resolução é incorreto, pois esta melhora em 48 a 72 horas após o parto. A necrose tubular aguda isolada não explicaria a hemólise com esquizócitos. A púrpura trombocitopênica trombótica cursa com predomínio neurológico e atividade de ADAMTS13 muito reduzida, hipótese que ainda precisa ser testada, não assumida. A coagulação intravascular disseminada traria consumo de fibrinogênio e alargamento dos tempos, não descritos.
Homem, 64 anos, no quinto dia de internação por infarto sem supradesnivelamento de ST, em uso de heparina não fracionada, apresenta queda plaquetária de 240.000 para 62.000/mm³ (VR 150.000–400.000) e trombose de acesso venoso. PA 126/78 mmHg, FC 82 bpm, sem sangramento. Escore clínico de probabilidade alta e anticorpo antifator plaquetário 4 positivo. Qual a conduta mais adequada?
Na trombocitopenia induzida por heparina com trombose, suspende-se toda heparina e inicia-se anticoagulante alternativo não heparínico, pois o estado é intensamente pró-trombótico. Manter a heparina perpetua o mecanismo imune, e a transfusão de plaquetas é evitada por poder alimentar a trombose. A heparina de baixo peso molecular apresenta reatividade cruzada e é igualmente contraindicada. Suspender sem iniciar outro anticoagulante deixa o paciente exposto a novas tromboses. Iniciar varfarina isolada na fase aguda pode causar gangrena venosa por queda da proteína C, devendo ser introduzida apenas após recuperação plaquetária e com sobreposição adequada.
Mulher, 71 anos, internada na UTI, apresenta queda de plaquetas de 240.000 para 68.000/mm³ no sexto dia de uso de heparina não fracionada profilática. Exame: trombose venosa profunda nova em membro inferior direito confirmada por Doppler, sem sangramento. Coagulograma com INR 1,1 e TTPA discretamente alargado. Fibrinogênio normal, sem esquizócitos no esfregaço. Sem sepse nova, sem uso de outros fármacos recentemente introduzidos. Qual a hipótese diagnóstica e a conduta?
Queda superior a 50% na contagem plaquetária entre o quinto e o décimo dia de exposição à heparina, associada a evento trombótico novo e sem outra causa evidente, caracteriza trombocitopenia induzida por heparina, exigindo suspensão imediata de toda heparina e início de anticoagulante alternativo não heparínico, jamais apenas a suspensão. Púrpura trombocitopênica trombótica cursaria com anemia hemolítica microangiopática e esquizócitos, ausentes. Coagulação intravascular disseminada cursaria com prolongamento importante do INR, consumo de fibrinogênio e sangramento. Plaquetopenia dilucional não explica trombose nova, e transfundir plaquetas nessa síndrome pode agravar a trombose. Manter a heparina perpetua o mecanismo imunológico da doença.
Mulher, 60 anos, internada na UTI, apresenta plaquetopenia progressiva com 28.000 plaquetas por mm³, associada a anemia com esquizócitos, elevação de desidrogenase lática, bilirrubina indireta aumentada e haptoglobina reduzida. Exame: febre baixa, confusão flutuante, creatinina 2,2 mg/dL, sem sangramento importante. Coagulograma com INR e TTPA normais e fibrinogênio normal. Não usa heparina nem apresentou exposição a novos fármacos recentemente. Qual a hipótese diagnóstica e a conduta?
Anemia hemolítica microangiopática com esquizócitos, plaquetopenia grave, alteração neurológica, disfunção renal e febre, com coagulograma normal, caracteriza púrpura trombocitopênica trombótica, cujo tratamento é a plasmaférese com urgência, devendo-se evitar transfusão de plaquetas, que pode agravar a microtrombose. Coagulação intravascular disseminada cursaria com prolongamento do INR e consumo de fibrinogênio, ausentes. Trombocitopenia induzida por heparina exige exposição ao fármaco, negada, e cursa com trombose e não com esquizócitos. Púrpura trombocitopênica imune cursa com plaquetopenia isolada sem hemólise microangiopática. Plaquetopenia dilucional não explica hemólise e disfunção orgânica.
Recém-nascido a termo, primeiro filho de mãe hígida, apresenta petéquias generalizadas e equimoses nas primeiras 12 horas de vida. A mãe tem plaquetas de 260.000/mm³ e não usa medicamentos. Exame: recém-nascido ativo, sem visceromegalias, sem malformações, FC 142 bpm, T 36,6 °C. Plaquetas do neonato 18.000/mm³; hemoglobina 16,0 g/dL; leucograma normal; tempo de protrombina e TTPA normais; ultrassonografia transfontanelar sem hemorragia. Qual a principal hipótese diagnóstica?
Plaquetopenia grave e isolada em recém-nascido saudável cuja mãe tem contagem plaquetária normal caracteriza a trombocitopenia aloimune neonatal, decorrente de anticorpos maternos contra antígenos plaquetários paternos, situação de alto risco de hemorragia intracraniana e que se trata com plaquetas compatíveis e imunoglobulina. A púrpura trombocitopênica imune materna exigiria plaquetopenia também na mãe. A sepse neonatal precoce cursaria com instabilidade clínica e outros marcadores infecciosos. A coagulação intravascular disseminada alteraria o coagulograma e consumiria fibrinogênio. A trombocitopenia amegacariocítica com ausência de rádios apresenta malformação esquelética evidente, não descrita neste recém-nascido.
Menina, 8 anos, tem história de epistaxe frequente, sangramento gengival e equimoses desde a primeira infância, com sangramento prolongado após extração dentária. Exame: petéquias esparsas, sem visceromegalias, T 36,6 °C. Hemoglobina 11,0 g/dL (VR 11,5–15,5); plaquetas 260.000/mm³ com morfologia e tamanho normais; tempo de protrombina e TTPA normais; fator de von Willebrand normal; agregação plaquetária ausente com todos os agonistas, exceto ristocetina. Qual o diagnóstico?
Sangramento mucocutâneo com plaquetas normais em número e tamanho, coagulograma normal e ausência de agregação a todos os agonistas com preservação da resposta à ristocetina define a trombastenia de Glanzmann, defeito da glicoproteína IIb/IIIa responsável pela agregação. A síndrome de Bernard-Soulier cursa com plaquetas gigantes, plaquetopenia e falha justamente da agregação à ristocetina. A doença de von Willebrand tipo 2B teria fator de von Willebrand alterado e agregação aumentada com ristocetina em baixa dose. A púrpura trombocitopênica imune crônica exigiria plaquetopenia, ausente aqui. A deficiência de fator XI alarga o TTPA, que está normal.
Menina, 5 anos, é internada com palidez, petéquias, febre baixa e confusão mental flutuante há 3 dias. Teve dois episódios semelhantes desde o período neonatal, com necessidade de transfusão. Exame: T 37,8 °C, FC 128 bpm, sonolência intermitente, sem sinais focais. Hemoglobina 6,4 g/dL; plaquetas 18.000/mm³; esquistócitos abundantes no esfregaço; LDH 1.800 U/L (VR 120–300); creatinina 0,9 mg/dL; Coombs direto negativo. Qual a principal hipótese diagnóstica?
Anemia hemolítica microangiopática com esquistócitos, plaquetopenia grave, alterações neurológicas flutuantes, função renal preservada e episódios recorrentes desde o período neonatal caracteriza púrpura trombocitopênica trombótica congênita por deficiência de ADAMTS13, tratada com reposição por plasma. A síndrome hemolítico-urêmica típica é precedida por diarreia sanguinolenta e cursa com insuficiência renal, não com recorrência desde o nascimento. A púrpura trombocitopênica imune não produz esquistócitos nem hemólise. A coagulação intravascular disseminada alteraria o coagulograma com consumo de fibrinogênio. A associação de hemólise autoimune com plaquetopenia teria Coombs direto positivo, que aqui é negativo.
Menino, 7 anos, internado em unidade de terapia intensiva por sepse, apresenta queda progressiva da hemoglobina e das plaquetas. Exame: PA 88/50 mmHg em uso de droga vasoativa, FC 150 bpm, T 38,6 °C, sem sangramento ativo. Hemoglobina 7,2 g/dL; plaquetas 45.000/mm³; esquistócitos presentes no esfregaço; LDH elevada; haptoglobina baixa; tempo de protrombina alargado; fibrinogênio 120 mg/dL; D-dímero elevado. Qual a interpretação correta do esfregaço?
Esquistócitos são hemácias fragmentadas pela passagem por redes de fibrina na microcirculação, marcando hemólise mecânica das microangiopatias, e no contexto de sepse com consumo de fibrinogênio indicam coagulação intravascular disseminada, cujo tratamento é o da doença de base. Considerá-los artefato ignora sua correlação com hemólise laboratorialmente comprovada. Na hemólise autoimune o esfregaço mostra esferócitos e o Coombs é positivo. As hemoglobinopatias estruturais produzem drepanócitos ou células em alvo, não fragmentação. As enzimopatias cursam com corpos de Heinz e hemácias mordidas, e não com esquistócitos.
Menino, 13 anos, no sexto dia de uso de heparina não fracionada após cirurgia cardíaca, apresenta queda das plaquetas de 240.000 para 70.000/mm³ e trombose venosa profunda em membro inferior direito, sem sangramento. Exame: edema e dor em panturrilha direita, PA 110/68 mmHg, FC 92 bpm, T 36,8 °C. Fibrinogênio normal; tempo de protrombina normal; pesquisa de anticorpos contra o complexo heparina-fator plaquetário 4 positiva. Qual a conduta adequada?
A trombocitopenia induzida por heparina é reação imunomediada que paradoxalmente causa trombose, exigindo suspensão imediata de toda heparina e início de anticoagulante alternativo não heparínico, como inibidor direto da trombina. Manter a heparina e transfundir plaquetas agrava a trombose e não corrige o mecanismo imune. Reduzir a dose mantém a exposição ao antígeno responsável pela reação. Suspender sem anticoagular deixa o paciente sob altíssimo risco de novos eventos trombóticos. A heparina de baixo peso molecular apresenta reatividade cruzada com os anticorpos e é formalmente contraindicada nessa situação.
Homem, 68 anos, no sexto dia de profilaxia com heparina não fracionada após artroplastia de quadril, apresenta edema doloroso em panturrilha esquerda. Sem sangramento. PA 132x80 mmHg, FC 92 bpm. Exames: plaquetas 68.000 por milímetro cúbico, com valor de 240.000 na admissão; tempo de protrombina e de tromboplastina normais; fibrinogênio normal; ultrassom com trombose venosa profunda femoral; anticorpo antifator plaquetário 4 positivo. Assinale a conduta.
A trombocitopenia induzida por heparina, sugerida por queda superior a 50% na contagem entre o quinto e o décimo dia, trombose nova e anticorpo antifator plaquetário 4 positivo, exige suspender toda forma de heparina e iniciar anticoagulante alternativo, como argatroban ou fondaparinux. Manter a heparina perpetua a ativação plaquetária, e a transfusão de plaquetas pode agravar a trombose. O ácido acetilsalicílico não fornece anticoagulação suficiente para trombose estabelecida. Iniciar varfarina isolada na fase aguda favorece gangrena venosa por queda da proteína C. Reduzir a dose mantém a exposição ao antígeno responsável pela síndrome.
Mulher, 41 anos, com confusão mental flutuante, febre e petéquias há três dias. PA 132/84 mmHg, FC 108 bpm, T 38,3 °C. Hemoglobina de 7,8 g/dL (VR 12–16), plaquetas de 18.000/mm3 (VR 150.000–450.000), esquizócitos abundantes, desidrogenase láctica muito elevada, haptoglobina indetectável, creatinina de 1,6 mg/dL e coagulograma sem alterações significativas. Qual a conduta indicada?
Anemia hemolítica microangiopática com plaquetopenia grave, alterações neurológicas e coagulograma normal caracteriza púrpura trombocitopênica trombótica, cuja plasmaférese de urgência associada a corticoide deve ser iniciada antes mesmo do resultado da atividade da ADAMTS13, dada a alta mortalidade sem tratamento. A transfusão de plaquetas pode agravar a trombose microvascular e é evitada salvo sangramento com risco de vida. Antibiótico isolado não trata a microangiopatia. A heparina não é o tratamento dessa entidade. Corticoide oral em dose baixa é claramente insuficiente.
Homem, 58 anos, iniciou sulfametoxazol com trimetoprima há 9 dias por infecção urinária e apresenta petéquias em membros inferiores e sangramento gengival há 2 dias. Nega febre atual ou outros sintomas. PA 124x76 mmHg, FC 84 bpm, sem visceromegalias. Exames: plaquetas 12.000 por milímetro cúbico; hemoglobina 13,4 g/dL; leucócitos 6.200; esfregaço sem esquizócitos, sem blastos e sem agregados plaquetários. Qual a conduta?
A trombocitopenia induzida por fármaco, típica com sulfametoxazol e trimetoprima, surge cerca de uma a duas semanas após a exposição e o tratamento é a suspensão imediata do agente, com recuperação em poucos dias e suporte transfusional apenas se houver sangramento grave. Manter o fármaco perpetua a destruição imune das plaquetas. A plasmaférese trata a púrpura trombocitopênica trombótica, afastada pela ausência de esquizócitos e de hemólise. A heparina agravaria o risco hemorrágico e não há indicação trombótica. A esplenectomia é desproporcional a uma causa medicamentosa reversível.
Homem, 45 anos, assintomático, realiza exames admissionais e recebe resultado com plaquetopenia. Nega petéquias, equimoses, epistaxe ou qualquer sangramento. Não usa medicamentos. PA 122x78 mmHg, FC 72 bpm, sem visceromegalias ou linfonodomegalias. Exames: plaquetas 42.000 por milímetro cúbico em tubo com EDTA; hemoglobina e leucócitos normais; esfregaço com agregados plaquetários abundantes. Sobre o caso, assinale a alternativa correta.
A presença de agregados plaquetários no esfregaço em paciente assintomático caracteriza pseudotrombocitopenia, artefato dependente do anticoagulante EDTA, e a conduta é repetir a coleta em tubo com citrato ou heparina para obter a contagem verdadeira. Considerar a plaquetopenia real e investigar a medula expõe o paciente a procedimento invasivo desnecessário. A transfusão de plaquetas é injustificada, pois a contagem real é normal. A esplenectomia não tem qualquer indicação. Restringir atividade física em quem não tem plaquetopenia verdadeira gera dano e ansiedade sem benefício.
Mulher, 52 anos, em uso de quinina para cãibras, apresenta início súbito de petéquias, febre e oligúria. PA 128/80 mmHg, FC 104 bpm. Hemoglobina de 8,2 g/dL, plaquetas de 12.000/mm3 (VR 150.000–450.000), esquizócitos no esfregaço, desidrogenase láctica elevada, creatinina de 3,2 mg/dL (VR 0,6–1,1) e coagulograma sem alterações significativas. Qual a conduta inicial mais adequada?
A microangiopatia trombótica induzida por fármaco, com a quinina como agente classicamente implicado, exige suspensão imediata do medicamento, suporte e plasmaférese conforme a gravidade, com investigação diferencial das demais microangiopatias. Manter o fármaco perpetua o mecanismo imunomediado, e a transfusão de plaquetas pode agravar a trombose microvascular. A heparina não trata esse mecanismo e aumenta o risco hemorrágico. Corticoide isolado em dose baixa é insuficiente. A esplenectomia não tem papel no tratamento agudo dessa condição.
Homem, 64 anos, no sétimo dia após cirurgia cardíaca, em uso de heparina não fracionada profilática, apresenta queda das plaquetas de 240.000 para 68.000/mm³ e trombose venosa profunda em membro inferior direito. Exame: PA 128x78 mmHg, FC 88 bpm, edema e empastamento em panturrilha direita, sem sangramento ativo. Pesquisa de anticorpo antifator plaquetário 4 positiva; escore clínico de alta probabilidade. Qual a conduta mais adequada?
Queda de mais de 50% das plaquetas entre o quinto e o décimo dia de exposição à heparina, associada a trombose e anticorpo antifator plaquetário 4 positivo, caracteriza trombocitopenia induzida por heparina, síndrome protrombótica cuja conduta é suspender todas as formas de heparina e iniciar anticoagulante alternativo não heparínico, como inibidor direto da trombina ou fondaparinux. Manter a heparina perpetua a ativação plaquetária e o risco trombótico. Transfundir plaquetas pode agravar a trombose e não é indicado sem sangramento grave. Suspender a heparina sem anticoagular deixa o paciente sob altíssimo risco trombótico. Trocar por heparina de baixo peso molecular mantém reatividade cruzada. Iniciar varfarina isolada na fase aguda pode precipitar gangrena venosa de membro.
Adolescente, 16 anos, com epistaxes frequentes e menorragia desde a menarca, além de sangramento prolongado após extração dentária. Pais consanguíneos. PA 110x68 mmHg, FC 86 bpm. Exames: plaquetas 240.000 por milímetro cúbico, com morfologia e tamanho normais; tempo de protrombina e de tromboplastina parcial normais; fator de von Willebrand normal; agregometria com ausência de resposta a todos os agonistas, exceto à ristocetina. Qual o diagnóstico?
A trombastenia de Glanzmann é o diagnóstico, doença autossômica recessiva por defeito do complexo glicoproteico responsável pela agregação, caracterizada por ausência de resposta a todos os agonistas na agregometria com resposta preservada à ristocetina, plaquetas em número e tamanho normais. A síndrome de Bernard-Soulier cursa com plaquetas gigantes, plaquetopenia e ausência de resposta justamente à ristocetina. A doença de von Willebrand do tipo 2B teria fator alterado e plaquetopenia. A púrpura trombocitopênica imune cursa com plaquetopenia. A hemofilia A alarga o tempo de tromboplastina parcial.
Mulher, 58 anos, com adenocarcinoma gástrico metastático, apresenta fadiga intensa e dispneia há 3 semanas. PA 112x68 mmHg, FC 106 bpm, sem febre. Exames: hemoglobina 7,2 g/dL; plaquetas 48.000 por milímetro cúbico; desidrogenase láctica muito elevada; haptoglobina indetectável; Coombs direto negativo; esfregaço com numerosos esquizócitos; atividade de ADAMTS13 normal; coagulograma sem alterações. Qual o diagnóstico?
A microangiopatia trombótica associada à neoplasia é o diagnóstico, com hemólise, esquizócitos e plaquetopenia em paciente com câncer disseminado, atividade de ADAMTS13 normal e coagulograma sem consumo, o que afasta as principais alternativas. A púrpura trombocitopênica trombótica clássica cursaria com atividade de ADAMTS13 gravemente reduzida. A coagulação intravascular disseminada alteraria fibrinogênio, tempo de protrombina e dímero D. A anemia hemolítica autoimune teria Coombs direto positivo e esferócitos, e não esquizócitos. A síndrome hemolítico-urêmica típica ocorre após diarreia sanguinolenta, sobretudo em crianças.
Adolescente de 14 anos apresenta desde a infância epistaxes frequentes, gengivorragia e, após a menarca, menorragia intensa com necessidade de transfusão. Pais são primos em primeiro grau. Exame: palidez, petéquias em membros inferiores, sem visceromegalias. Plaquetas 268.000/mm³ (VR 150.000–450.000) com morfologia normal; RNI 1,0; tempo de tromboplastina parcial ativada normal; fibrinogênio normal. Agregometria: ausência de agregação com ADP, colágeno e epinefrina, com resposta preservada à ristocetina. Qual o diagnóstico?
Sangramento mucocutâneo desde a infância, com plaquetas normais em número e morfologia, coagulação normal e agregometria mostrando ausência de resposta a ADP, colágeno e epinefrina com preservação da resposta à ristocetina, define trombastenia de Glanzmann, defeito do complexo glicoproteína IIb-IIIa, de herança autossômica recessiva, coerente com a consanguinidade. A doença de von Willebrand tipo 3 comprometeria a agregação à ristocetina e prolongaria o tempo de tromboplastina parcial ativada pela queda do fator VIII. A síndrome de Bernard-Soulier cursa com plaquetas gigantes e ausência de resposta justamente à ristocetina, o oposto do encontrado. A púrpura trombocitopênica imune cursa com plaquetopenia, ausente aqui. A deficiência de fator XIII tem agregometria normal.
Quer treinar mais nesse tema? Estas questões vêm do nosso banco — lá tem milhares, com simulado, maratona e estatística de acerto por área.
Criar conta grátis e continuar →Plano de revisão
em 7 dias
Plaquetopenia com anemia e hemácia fragmentada no esfregaço é microangiopatia trombótica até prova em contrário, e a pêntade clássica não é requisito. O escore de sete pontos usa três itens que descrevem o quadro — plaqueta abaixo de 30.000, hemólise, volume corpuscular abaixo de 90 — e quatro que descartam concorrentes: sem câncer ativo, sem transplante, razão de coagulação abaixo de 1,5 e creatinina abaixo de 2,0. Pontuação de cinco ou mais autoriza tratar; de seis ou sete, trata sem discussão. A dosagem da enzima que corta o fator de von Willebrand confirma, mas demora e deve ser colhida antes da primeira troca plasmática. A conduta é troca plasmática diária somada a corticoide, com rituximabe quando disponível. Nunca transfundir plaqueta pela contagem.
em 30 dias
O corte de cinco ou mais tem sensibilidade de 0,99 e especificidade de 0,57; o de seis ou mais inverte para 0,85 e 0,89. O desempenho depende de quem está no grupo de comparação: em pacientes acima de 60 anos, a especificidade do corte de cinco caiu para 27,3% contra 100% nos mais jovens. No registro brasileiro de 85 pacientes, a mediana do escore foi 6, a enzima foi dosada em 62,4%, a troca plasmática ocorreu em 87,1% começando no primeiro dia de internação, e 15,3% morreram no hospital — com mediana de 8 dias entre o início dos sintomas e a admissão. A púrpura imune, doença diferente, tem protocolo próprio, rebatizado em 2026 para trombocitopenia imune primária, embora o código D69.3 e as portarias de incorporação mantenham o nome antigo; rituximabe e romiplostim foram incorporados, a dapsona foi recusada.
Agora atenda
Você sabe decidir com a tomografia na mão. A prova prática, e a vida, pedem outra coisa: chegar lá a partir de um paciente que ainda não tem exame nenhum.
Mulher de 34 anos chega ao pronto-socorro com confusão mental flutuante há dois dias e petéquias nas pernas. Colha a história dirigida aos itens que mudam a probabilidade, peça os exames que fecham a caracterização da microangiopatia, calcule a pontuação em voz alta e defenda a conduta imediata — inclusive dizendo qual conduta oferecida você recusa e por quê. — você conduz anamnese, exame físico e conduta; o paciente responde em tempo real e o feedback vem no fim.