
Clínica Médica › Hematologia e Hemoterapia
Mieloma, mielodisplasia e mieloproliferativas
Neoplasias hematológicas crônicas (mieloma múltiplo, mielodisplasia, mieloproliferativas)
Quando o número do exame vira doença — e qual documento manda no corte
Responda antes de ler
Escolha uma alternativa agora, mesmo sem certeza. Errar aqui faz parte — é o que faz a resposta certa grudar depois.
Homem de 68 anos com dor lombar progressiva há 3 meses, fadiga e infecções respiratórias de repetição. Exames: Hb 9,0 g/dL, cálcio 11,8 mg/dL (VR 8,5–10,5), creatinina 2,4 mg/dL. Eletroforese de proteínas séricas com pico monoclonal em região gama. Radiografia de crânio com lesões líticas em saca-bocado. Qual o diagnóstico mais provável?
Como esse tema cai
Este é o capítulo de três doenças que quase nunca chegam com queixa própria. Chegam como um número fora da faixa num exame pedido por outro motivo: uma hemoglobina alta demais num tabagista, uma pancitopenia num idoso, um pico monoclonal numa eletroforese solicitada por dor lombar. A pergunta que a prova faz é sempre a mesma, e é a razão de as três morarem juntas aqui: a partir de que valor aquele número deixa de ser achado e vira doença — e qual documento tem autoridade para dizer isso.
O recorte é diagnóstico e de encaminhamento, não terapêutico. Esquema de indução, transplante, uso de bortezomibe e manejo de recidiva não são cobrados neste nível. A leucemia mieloide crônica, que é uma neoplasia mieloproliferativa como as outras três, fica de fora por ter protocolo nacional próprio e capítulo próprio: quem quiser o desvio escalonado, a basofilia e o imatinibe encontra tudo no capítulo de leucemias do adulto. O que sobra aqui é o lado Filadélfia-negativo da família — policitemia vera, trombocitemia essencial e mielofibrose —, mais o mieloma múltiplo e a síndrome mielodisplásica.
A prova cobra o tema em quatro formatos. O primeiro entrega a tétrade clássica — dor óssea, anemia, insuficiência renal, cálcio alto — e pede o rótulo, testando se o candidato sabe que a lesão lítica em saca-bocado não é o único caminho. O segundo entrega um paciente assintomático com um número anormal e pergunta o que se faz: é aqui que mora a maior parte dos erros, porque a resposta certa costuma ser observar ou repetir, e a alternativa atraente é tratar. O terceiro entrega uma macrocitose com citopenias e pede o próximo exame, testando se o candidato sabe quando parar de perseguir carência vitamínica. O quarto entrega um escore e pergunta em que faixa o paciente cai — e a faixa brasileira nem sempre é a faixa do escore original.
A régua nacional deste tema é feita de quatro documentos que não cobrem o mesmo terreno, e a diferença entre eles é matéria de prova. O mieloma tem Diretrizes Diagnósticas e Terapêuticas atualizadas em dezembro de 2023. A mielodisplasia tem Protocolo Clínico, mas só para o baixo risco — o alto risco é definido no mesmo documento e depois deixado para fora dele. As mieloproliferativas Filadélfia-negativas não têm protocolo clínico nacional: o que existe sobre elas na régua oficial são dois relatórios de recomendação da Conitec sobre um único medicamento, ambos desfavoráveis. Saber onde a régua acaba é parte de saber usá-la.
Este capítulo devolve ao capítulo de leucemias tudo o que é da leucemia mieloide crônica, e devolve ao capítulo de emergências oncológicas o manejo da hipercalcemia, da compressão medular e da doença óssea do mieloma, inclusive as doses de bisfosfonato. Em troca, entrega àquele capítulo o número que faltava do outro lado da fronteira: o corte de 20% de blastos que separa leucemia aguda de mielodisplasia só é uma fronteira se o lado de baixo também tiver critério — e ele tem três.
O que muda decisão
Três doenças, um mesmo gesto de leitura
As três entidades deste capítulo compartilham uma arquitetura. Em todas, uma célula da medula adquire vantagem clonal e continua produzindo — não para de amadurecer como na leucemia aguda, e por isso o paciente passa meses ou anos sem sintoma que o leve ao médico. O que denuncia é o excesso: excesso de proteína no mieloma, excesso de célula madura defeituosa na mielodisplasia, excesso de série celular nas mieloproliferativas. E como o excesso é gradual, o diagnóstico depende de alguém decidir que um número atravessou uma linha.
O mieloma múltiplo é a doença do plasmócito. Segundo as Diretrizes nacionais, apenas 15% dos diagnósticos ocorrem abaixo dos 55 anos e mais de 60% acima dos 65; a incidência é 1,5 vez maior em homens e cerca de duas vezes maior em pessoas negras. No Brasil, o documento aponta mediana de 63 anos, com variação de 18 a 100. Ao diagnóstico, 73% têm anemia, 58% têm dor óssea e 28% relatam perda de peso.
A síndrome mielodisplásica é a doença da hematopoese ineficaz: a medula é celular, mas o que entrega ao sangue é pouco e malfeito. É doença de idoso — mediana de 75,7 anos ao diagnóstico, predomínio masculino de 2:1 — e pode evoluir para leucemia mieloide aguda. A incidência citada, do Reino Unido, é de 3,72 por 100.000 por ano. No Brasil, a produção do Datasus entre 2019 e 2021 registrou 7.648 internações e 42.994 procedimentos ambulatoriais por essa causa; as médias anuais publicadas, 2.549 e 14.331, dividem os totais em exatamente três anos, o que confirma a janela e autoriza o uso dos números.
As mieloproliferativas Filadélfia-negativas são a doença da linhagem em excesso: hemácia na policitemia vera, plaqueta na trombocitemia essencial, fibrose e hematopoese fora do lugar na mielofibrose. São raras — incidência de mielofibrose de 0,3 por 100.000 na União Europeia e nos Estados Unidos e, na falta de estudo populacional brasileiro, prevalência de 0,69 por 100.000 calculada de casuística do Hospital de Base do Distrito Federal entre 2014 e 2018.
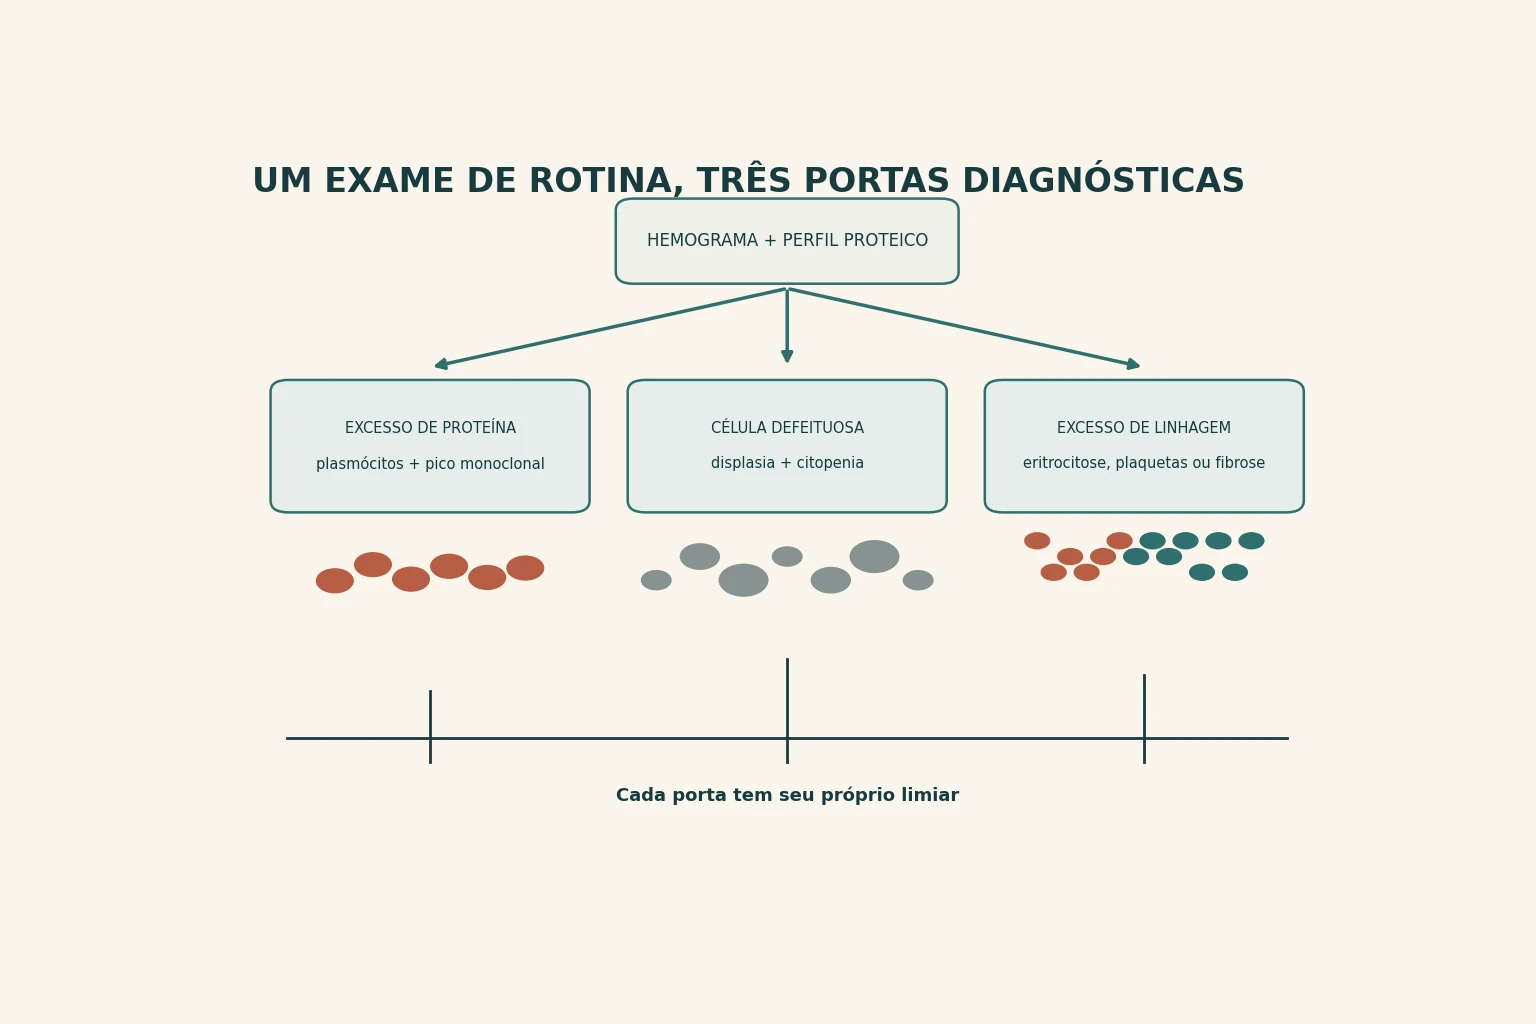
O gesto de leitura que unifica as três é o que a prova cobra: diante de um número anormal e persistente, primeiro se exclui o que é reativo e carencial, depois se procura a prova de clonalidade, e só então se aplica o corte que define a doença. Inverter essa ordem é o erro que produz a maioria dos distratores atraentes do tema.
O que a Atenção Primária tem de fazer, escrito com as mesmas palavras nos dois documentos
As Diretrizes do mieloma e o Protocolo da mielodisplasia trazem uma frase praticamente idêntica: a identificação de fatores de risco e da doença em seu estágio inicial e o encaminhamento ágil e adequado para o atendimento especializado dão à Atenção Primária um caráter essencial para um melhor resultado terapêutico e prognóstico dos casos. Não é coincidência de redação. Os dois documentos foram elaborados sob coordenação do mesmo departamento do Ministério da Saúde, e nenhum dos dois nomeia os integrantes do painel. Quando duas fontes repetem a mesma frase por virem do mesmo lugar, elas não são duas confirmações — são uma só, dita duas vezes.
Para o mieloma, a triagem está escrita com nome de exame: a avaliação inicial na unidade básica, dita ali com o propósito de dar sensibilidade e celeridade ao referenciamento, inclui hemograma e eletroforese de proteínas, para documentar anemia e pico monoclonal. Não se espera mielograma da atenção primária. Espera-se que ela peça dois exames baratos diante da tríade certa — dor óssea persistente no idoso, anemia inexplicada e creatinina que subiu — e encaminhe.
Para a mielodisplasia, a triagem é de exclusão, e a lista está escrita. Antes de suspeitar de clone, o documento manda descartar deficiências nutricionais, infecção pelo vírus da imunodeficiência humana, hepatites B e C, citomegalovírus, doenças autoimunes, doença hepática, doença renal, hipotireoidismo, neoplasias e uso de medicamentos. Essa lista é o distrator de metade das questões do assunto: a vinheta traz o idoso com macrocitose e alguém marca reposição de vitamina B12 quando o ácido metilmalônico já veio normal.
Vale medir o que essa triagem entrega em cada lugar, porque o mesmo exame não vale a mesma coisa nos dois cenários. Tome um teste com sensibilidade de 90% e especificidade de 95% — números ilustrativos, escolhidos para isolar o efeito. Num ambulatório de hematologia onde um em cada cinco encaminhados tem a doença, o valor preditivo positivo é de 81,8%. Na atenção primária não selecionada, com prevalência de 0,5%, o mesmo teste, com a mesma sensibilidade e a mesma especificidade, cai para 8,3% — e o valor preditivo negativo sobe de 97,4% para 99,9%. O teste não mudou; mudou quem entrou na sala. Um pico monoclonal achado na unidade básica é, quase sempre, gamopatia de significado indeterminado, e é por isso que o passo seguinte é estratificar, não tratar.
O corte do mieloma: CRAB, e os três biomarcadores que entraram em 2014
Até 2014, mieloma era doença de órgão lesado: só se tratava quem já tinha dano. A atualização do International Myeloma Working Group, adotada integralmente pelas Diretrizes brasileiras, acrescentou às lesões de órgão-alvo três biomarcadores de malignidade, com a justificativa explícita de permitir o início oportuno do tratamento antes que lesões potencialmente graves se estabeleçam. O diagnóstico passa a ser confirmado pela presença de lesão de órgão-alvo conforme os critérios CRAB ou por pelo menos um evento definidor.
Os quatro parâmetros do CRAB têm corte numérico, e vale decorá-los como estão escritos. Hipercalcemia: cálcio sérico 1 mg/dL ou mais acima do limite superior da normalidade, ou acima de 11 mg/dL. Insuficiência renal: depuração de creatinina menor que 40 mL/min ou creatinina sérica maior que 2 mg/dL. Anemia: hemoglobina 2 g/dL ou mais abaixo do limite da normalidade, ou hemoglobina menor que 10 g/dL. Doença óssea: uma ou mais lesões osteolíticas à radiografia, tomografia ou tomografia por emissão de pósitrons.
Duas das quatro linhas são definidas por um par — um valor absoluto e um desvio relativo ao limite do laboratório —, e a prova gosta disso. Cálcio de 10,9 mg/dL num laboratório cujo limite é 9,8 preenche pelo desvio, sem atingir os 11; hemoglobina de 10,5 g/dL num homem cujo limite é 13,0 preenche pelo desvio de 2,5, sem estar abaixo de 10.
A linha renal carrega um erro de unidade que vale como exercício, porque a habilidade de converter é o que a prova de fato cobra. O texto imprime 'creatinina sérica maior que 177 mmol/L (2 mg/dL)'. A creatinina tem massa molar de 113,12 g/mol; 2 mg/dL são 20 mg/L, e 20 dividido por 113,12 dá 1,77 x 10⁻⁴ mol/L, isto é, 177 micromol por litro. A unidade impressa erra por mil vezes. O que garante que o defeito é da linha e não do documento inteiro é a linha vizinha: 1 mg/dL de cálcio dá 0,2495 mmol/L e 11 mg/dL dão 2,7446 mmol/L, exatamente os 0,25 e os 2,75 impressos. A conversão do cálcio fecha; a da creatinina, não.
Os três biomarcadores acrescentados são o que a prova moderna cobra, e os três têm corte fechado. Aspirado de medula com 60% ou mais de células clonais. Razão entre cadeias leves livres séricas envolvidas e não envolvidas igual ou maior que 100, desde que a cadeia envolvida esteja em pelo menos 100 mg/L. E mais de uma lesão focal à ressonância magnética, de pelo menos 5 mm cada. Qualquer um dos três, sozinho, define mieloma ativo em paciente sem nenhum sintoma — e essa é a inversão que mais derruba candidato treinado na régua antiga.
Falta um número no Quadro 1 do documento, e a ausência é instrutiva. O quadro lista os eventos definidores, mas nunca enuncia o piso de 10% de plasmócitos clonais na medula (ou plasmocitoma comprovado por biópsia) que precisa acompanhá-los. Esse piso aparece apenas na nota de rodapé, e por negação: 'na presença de menos de 10% de células plasmáticas clonais em medula óssea, são necessárias duas lesões'. Quem lê só a tabela sai com metade da regra.
Gamopatia, latente, ativo: a mesma proteína em três estágios
O que separa as três entidades da linha plasmocitária não é a proteína — é a quantidade dela, a fração de plasmócitos na medula e a presença de evento definidor. A gamopatia monoclonal de significado indeterminado não-IgM exige todos os quatro critérios: proteína monoclonal sérica menor que 3 g/dL, plasmócitos clonais menores que 10%, ausência de outra doença proliferativa de células B e ausência de lesão de órgão-alvo. O mieloma latente exige dois: proteína sérica igual ou maior que 3 g/dL, ou urinária igual ou maior que 500 mg em 24 horas, ou 10 a 60% de plasmócitos monoclonais — e ausência de evento definidor. O mieloma ativo preenche o piso de plasmócitos e traz pelo menos um evento.
Repare na estrutura lógica, que é o gabarito de metade das questões: a gamopatia é uma conjunção — todos os critérios, todos negativos — e o mieloma latente é uma disjunção, basta um dos três braços. Um paciente com proteína monoclonal de 2,2 g/dL e 30% de plasmócitos medulares não é gamopatia, porque falha no critério dos 10%, e é latente pelo terceiro braço, mesmo com proteína abaixo dos 3 g/dL.
O documento deixa duas fronteiras mal fechadas, e as duas rendem questão. A primeira é a dos 60%: o Quadro 1 diz que 60% ou mais de células clonais é evento definidor de mieloma ativo, e o Quadro 3 diz que o mieloma latente vai de 10 a 60% de plasmócitos monoclonais. O valor 60% exato aparece dos dois lados da fronteira — tem dois destinos, e o documento não escolhe. Na prática e na prova, prevalece o critério mais específico: o evento definidor de doença ativa vence, porque é ele que dispara tratamento.
A segunda fronteira é a da gamopatia de cadeias leves, e ali o problema é o oposto: um valor sem destino nenhum. O primeiro critério define razão anormal como menor que 0,25 ou maior que 1,65. O segundo critério, que só diz qual cadeia está envolvida, fala em cadeia kappa aumentada quando a razão é maior que 1,65 e cadeia lambda aumentada quando a razão é menor que 0,26. A faixa entre 0,25 e 0,26 satisfaz o segundo critério e não satisfaz o primeiro; e a razão de exatamente 0,25 fica de fora dos dois cortes que a mencionam. É um vão de dois centésimos, e existe porque um dos dois números foi digitado errado — não porque haja doutrina.
Há ainda uma inversão de sentido que convém reconhecer para não decorar errado. As duas linhas de plasmocitoma do Quadro 3 exigem 'lesão óssea ou de tecido mole única documentada em biópsia sem evidência de plasmócitos clonais'. Um plasmocitoma sem plasmócitos clonais não é um plasmocitoma: a fonte internacional citada pelo próprio documento pede o contrário, e a expressão 'com evidência de' não ocorre uma única vez nas cem páginas. O que de fato separa o plasmocitoma solitário do plasmocitoma com acometimento medular mínimo é a medula — normal e sem clone no primeiro, com menos de 10% de plasmócitos clonais no segundo.
Os números de progressão que o documento traz e que se sustentam entre si valem a memória. Gamopatia monoclonal com proteína M acima de 1,5 g/dL e razão de cadeias leves alterada carrega risco de 20% a 30% em vinte anos. O plasmocitoma ósseo evolui para mieloma em 35% em dois anos, contra 7% do extramedular. É a diferença entre vigilância de décadas e vigilância de meses.
A mielodisplasia tem três portas de entrada, e só uma delas fala em blasto
O capítulo de leucemias fixa o corte de 20% de blastos como a fronteira entre leucemia mieloide aguda e mielodisplasia. Esse corte só funciona como fronteira se o lado de baixo tiver critério próprio — e tem. Segundo o Protocolo nacional, diante de citopenia persistente e inexplicável, e depois de excluídas as outras causas, o diagnóstico exige a presença de pelo menos um dos três critérios: displasia morfológica envolvendo 10% ou mais das células da medula em uma ou mais linhagens; aumento de mieloblastos, iguais ou maiores que 5% e menores que 20%; ou evidência de clonalidade por anormalidade citogenética característica.
A expressão que decide é 'pelo menos um'. O corte de 5% de blastos é suficiente, não necessário: uma medula com 3% de blastos e displasia em 18% dos eritroblastos é mielodisplasia por outra porta. E a recíproca é falsa — o próprio documento avisa que a displasia morfológica ocorre após exposição a agente tóxico, em condições reativas, em anemias de outras causas e até em pessoas saudáveis, e por isso admite que um período de observação com reavaliações pode preceder o diagnóstico.
A terceira porta é a mais contraintuitiva e aparece na classificação da Organização Mundial da Saúde reproduzida no protocolo: existe um subtipo de mielodisplasia definido por alteração citogenética específica com zero linhagens displásicas. Cariótipo convencional em banda G detecta clonalidade em aproximadamente 50% dos pacientes; algumas anormalidades recorrentes — monossomia do 5, deleção 5q, monossomia do 7, deleção 7q, isocromossomo 17q — são consideradas definidoras de mielodisplasia em paciente com citopenia. Displasia não é obrigatória; clonalidade demonstrada basta.
As citopenias que servem de porta de entrada estão definidas com número, e é aqui que o documento nacional tropeça de novo em unidade. O texto define citopenia como plaquetas abaixo de 100 x 10⁹/L e neutrófilos abaixo de 1,8 x 10⁹/L — respectivamente 100.000/mm³ e 1.800/mm³, ambos corretos — e hemoglobina abaixo de 10 g/L. Dez gramas por litro seriam 1,0 g/dL, valor incompatível com a vida; o corte é 10 g/dL, isto é, 100 g/L. O erro aparece duas vezes no mesmo documento, no corpo e na nota do quadro de subtipos, e o desempate está na própria série oficial: o relatório da Conitec sobre mielofibrose escreve o mesmo corte como 'hemoglobina < 10 g/dL'. Duas unidades certas e uma errada na mesma frase são erro de digitação; a mesma unidade escrita certa noutro documento oficial confirma qual das duas vale.
Um diferencial que a prova adora: mielodisplasia com medula hipocelular representa 10% a 20% dos casos, e nesses pacientes o documento manda fazer citometria de fluxo para hemoglobinúria paroxística noturna. Aplasia medular é o outro lado dessa fronteira, e a distinção raramente cabe na morfologia sozinha.
Sideroblasto em anel: um número, dois cortes, e um gene decide qual vale
A classificação da Organização Mundial da Saúde de 2016, reproduzida no protocolo nacional, traz um dos raros lugares da medicina em que o mesmo achado morfológico tem dois limiares, e a escolha entre eles não depende da morfologia. Os subtipos com sideroblastos em anel exigem 15% ou mais de sideroblastos em anel na medula — ou 5% ou mais, se houver mutação em SF3B1. O patologista conta a mesma coisa; o corte que ele aplica vem do laboratório de biologia molecular.
Há uma consequência de definição escondida na nota de rodapé, e ela funciona num sentido só. Casos com 15% ou mais de sideroblastos em anel, diz o documento, têm por definição displasia eritroide significante, e são classificados como mielodisplasia com sideroblastos em anel e displasia de única linhagem. Ou seja: contar 15% de sideroblastos substitui a demonstração de displasia eritroide. A recíproca não vale — displasia eritroide significante não implica sideroblasto em anel nenhum —, e o documento não diz isso em lugar algum. Quem inverte a implicação passa a exigir sideroblasto onde ele não é exigido.
O resto do quadro organiza-se por três colunas: linhagens displásicas, citopenias e percentual de blastos. O excesso de blastos abre dois degraus — 5 a 9% na medula ou 2 a 4% no sangue no primeiro, 10 a 19% na medula ou 5 a 19% no sangue no segundo —, e a presença de bastões de Auer já classifica no segundo degrau, desde que a contagem fique abaixo de 20%.
A deleção 5q isolada tem linha própria e é a única entidade da tabela definida por citogenética com permissão explícita de acompanhamento: aceita-se del(5q) isolada ou com uma anormalidade adicional, com uma exclusão nominal — perda do cromossomo 7 ou del(7q). É a mesma lógica que reaparece no tratamento: o protocolo indica lenalidomida para mielodisplasia de baixo risco com del(5q) e registra a ausência de benefício em quem tem mais de 5% de blastos, monossomia do 7 ou del(7q) associada, ou duas anormalidades adicionais. A citogenética que define o subtipo é a mesma que define quem não responde.
O escore que o Brasil corta em 3,5 — e a conjunção que muda quem entra
O prognóstico da mielodisplasia vem do Sistema Internacional de Escore Prognóstico Revisado, que soma cinco critérios e distribui os pacientes em cinco faixas. O protocolo nacional reproduz as faixas com as sobrevidas medianas: muito baixo, até 1,5 ponto, 8,8 anos; baixo, acima de 1,5 até 3, 5,3 anos; intermediário, acima de 3 até 4,5, 3,0 anos; alto, acima de 4,5 até 6, 1,6 ano; muito alto, acima de 6, 0,8 ano. Entre a primeira e a última faixa há um fator de onze na sobrevida.
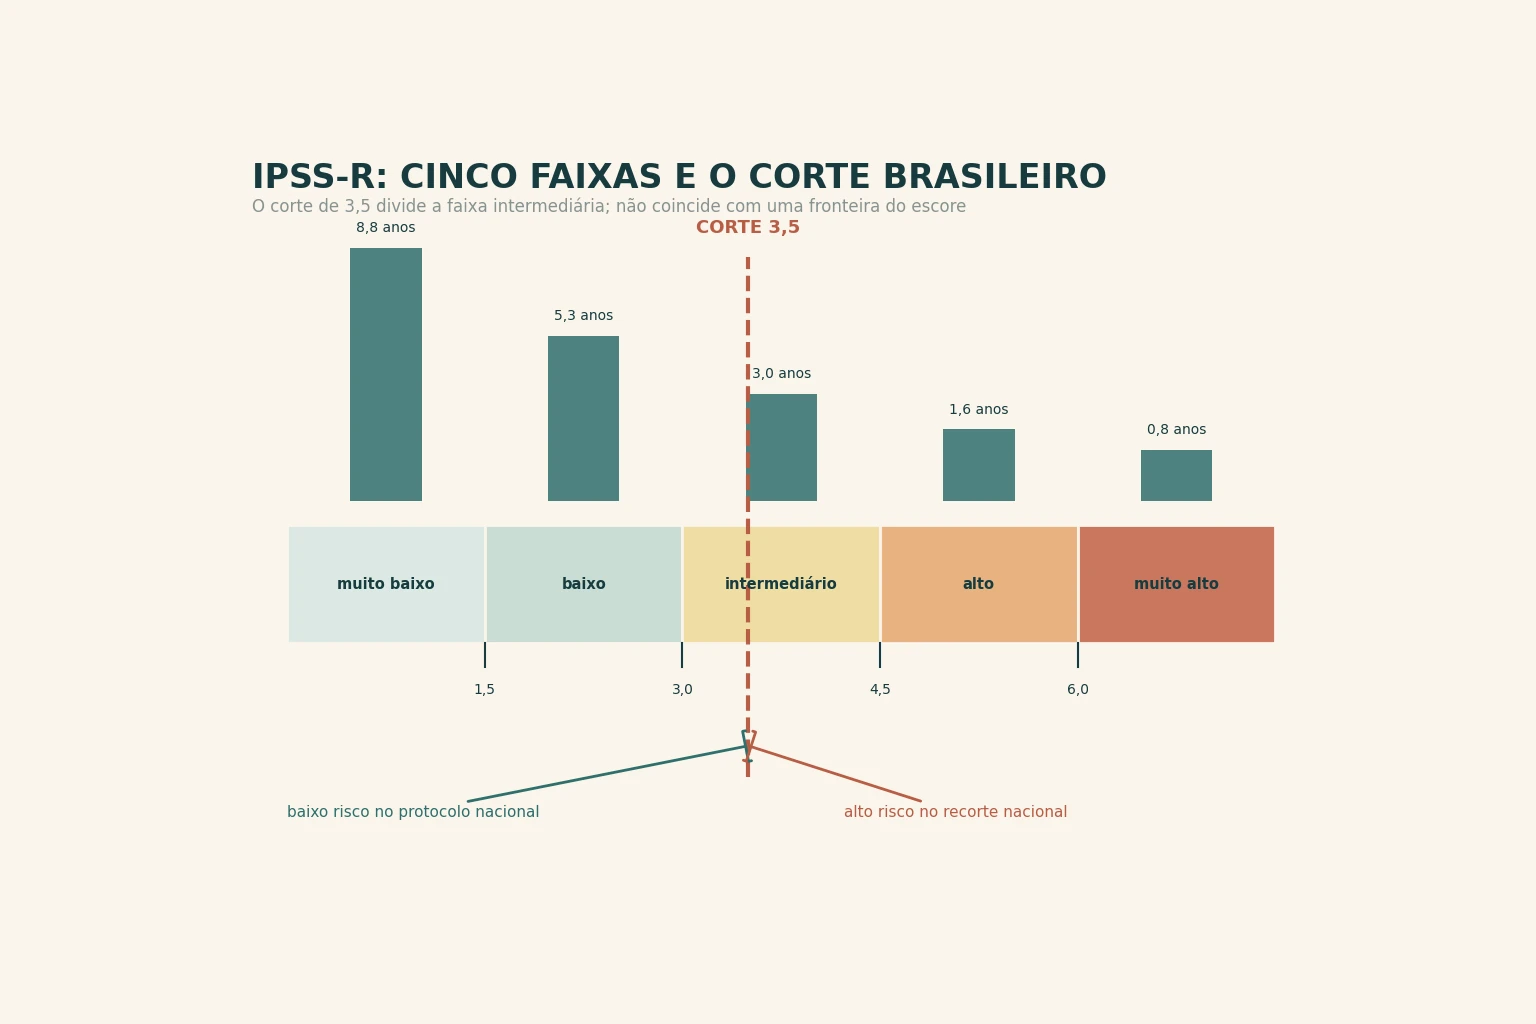
O recorte brasileiro não usa as fronteiras do escore. O protocolo define mielodisplasia de baixo risco como as faixas muito baixo e baixo mais a faixa intermediária até 3,5 pontos, e define alto risco como a faixa intermediária acima de 3,5 pontos mais alto e muito alto. O corte de 3,5 não é uma fronteira do escore original — ele parte a faixa intermediária ao meio. Um paciente com 3,4 pontos e outro com 3,6 pertencem à mesma categoria prognóstica internacional e a categorias regulatórias opostas no Brasil, com consequência prática: só o primeiro está dentro do único protocolo clínico nacional que existe para a doença.
O documento também não fecha uma conjunção, e a diferença decide inclusão. Na introdução, a mielodisplasia de baixo risco 'inclui pacientes classificados por meio do escore internacional baixo e intermediário-1 e do escore revisado como muito baixo, baixo e intermediário até 3,5 pontos'. Logo abaixo da tabela das faixas, o mesmo recorte é escrito com 'baixo ou intermediário-1 ou escore revisado muito baixo, baixo e intermediário até 3,5 pontos'. Lida com a primeira conjunção, a regra exige que as duas réguas concordem; lida com a segunda, basta uma. E as duas réguas não classificam o mesmo paciente do mesmo jeito: o escore antigo usa três variáveis, o revisado usa cinco com granularidade maior. Quem é intermediário-2 pelo escore antigo e 3,5 pelo revisado é, ao mesmo tempo, alto risco e baixo risco — ou nenhum dos dois, conforme a conjunção que se leia.
Os critérios de inclusão que dependem dessa classificação são concretos. Filgrastim entra para o paciente de baixo risco com neutrófilos abaixo de 0,5 x 10⁹/L e infecções resistentes ou de repetição, e sai quando os neutrófilos passam de 10 x 10⁹/L. Talidomida entra para quem não respondeu à alfaepoetina e é vedada na neuropatia periférica de grau II ou maior. O objetivo declarado no baixo risco não é curar: é melhorar as citopenias, reduzir transfusão e prevenir sangramento e infecção. A única terapia curativa registrada é o transplante alogênico, reservado a menores de 75 anos e ao risco intermediário e alto.
As Filadélfia-negativas: JAK2, CALR, MPL — e um país sem protocolo
As três mieloproliferativas que sobram depois de retirada a leucemia mieloide crônica são agrupadas pela Organização Mundial da Saúde, e o relatório da Conitec registra o apelido operacional que elas carregam na literatura: neoplasias mieloproliferativas JAK2. A mielofibrose pode nascer assim ou surgir depois de uma policitemia vera ou de uma trombocitemia essencial já conhecida — o documento registra que a fibrose está presente em 15% dos pacientes com essas duas doenças. O que as une geneticamente é um trio de mutações que ativa a via de sinalização JAK-STAT.
Os critérios da Organização Mundial da Saúde de 2016 para mielofibrose primária, reproduzidos no relatório, pedem três critérios principais e um menor. Os principais: proliferação e atipia megacariocítica com fibrose reticulínica ou colagênica de graus 2 ou 3 na forma fibrótica, ou sem fibrose acima do grau 1 na pré-fibrótica; mutação em JAK2, CALR ou MPL — e, na ausência das três, outro marcador clonal; e não preencher critérios de outras neoplasias mieloides. Os menores são cinco: anemia não atribuível a comorbidade, leucócitos iguais ou maiores que 11.000/mm³, esplenomegalia palpável, desidrogenase láctica acima do limite da instituição e leucoeritroblastose.
A mutação em JAK2 é a ferramenta que este capítulo entrega, e o mais instrutivo é que ela aparece com papéis opostos em dois documentos oficiais. No relatório da mielofibrose, ela é critério principal: confirma a natureza clonal e ajuda a fechar o diagnóstico. No protocolo da mielodisplasia, ela aparece uma única vez, na lista de exames complementares para diagnóstico diferencial, indicada para pacientes com características mieloproliferativas ou trombocitose — ali ela serve para afastar ou reclassificar, não para confirmar. Mesmo exame, funções invertidas, e a diferença é a doença que se está investigando.
O prognóstico da mielofibrose primária segue o escore internacional com cinco preditores independentes, todos memorizáveis: idade acima de 65 anos, hemoglobina abaixo de 10 g/dL — escrita aqui com a unidade correta —, leucócitos acima de 25.000/mm³, blastos no sangue periférico iguais ou maiores que 1% e presença de sintomas constitucionais. As sobrevidas medianas caem de forma brutal com o número de fatores: 135 meses sem nenhum, 95 meses com um, 48 meses com dois e 27 meses no grupo de alto risco.
O relatório imprime esse grupo de alto risco como '>3' fatores, o que, lido ao pé da letra, deixaria o paciente com exatamente três fatores sem grupo nenhum — os degraus de baixo são 0, 1 e 2. A aritmética resolve: as proporções de pacientes nos quatro grupos, 22%, 29%, 28% e 21%, somam exatamente 100%. Se o escore 3 não pertencesse a nenhum grupo, a soma não fecharia. O corte publicado na fonte original é 'três ou mais', e o sinal impresso é erro de digitação — quem prova isso é a soma das proporções, não a autoridade de quem escreve.
Sobre policitemia vera e trombocitemia essencial, a régua nacional é silenciosa: não há protocolo clínico do Ministério da Saúde para nenhuma das duas, e o que existe de oficial sobre a família Filadélfia-negativa são relatórios de recomendação sobre um único medicamento. Isso muda o que a prova pode cobrar: sem documento nacional, as questões ficam presas ao consensual e verificável. Eritrocitose com esplenomegalia, prurido aquagênico e as outras séries elevadas apontam clone e pedem pesquisa de mutação; eritrocitose isolada num tabagista pesado, com saturação e séries branca e plaquetária normais, aponta estímulo hipóxico e pede cessação e reavaliação.
O que o SUS decidiu, por quanto, e o que a consulta pública não moveu
A Conitec avaliou o inibidor de JAK para mielofibrose duas vezes, e o par de relatórios é uma aula sobre como uma decisão se constrói. Em 2020, o pedido cobria risco intermediário-2 ou alto com plaquetas acima de 50.000/mm³, e o plenário deliberou por unanimidade pela não incorporação. Em 2022, o mesmo demandante voltou com a indicação estreitada — plaquetas acima de 100.000/mm³ e apenas inelegíveis ao transplante —, e o plenário deliberou por maioria simples, com o mesmo resultado. Estreitar a população moveu o voto e não moveu a decisão.
O texto da recomendação final diz por quê, e a franqueza é útil: os membros declararam-se cientes de tratar-se de doença rara e satisfeitos com os dados científicos acrescentados na consulta pública, e registraram que a decisão considerou a avaliação econômica e o impacto orçamentário. A recusa não foi de eficácia; foi de preço. É a distinção entre 'não funciona' e 'não cabe', e vinheta que confunde as duas está errada por definição.
A consulta pública número 18, de 2022, correu entre 4 e 25 de abril. Das contribuições técnico-científicas, 117 de 118 discordaram da recomendação preliminar desfavorável. Entre as pessoas jurídicas, todas as cinco discordaram, incluindo a empresa detentora do registro do medicamento e uma sociedade médica. A recomendação final manteve-se desfavorável. Uma consulta em que 99% das contribuições técnicas apontam para o outro lado e o resultado não muda é dado sobre o processo, não sobre a doença: participação e influência não são a mesma coisa no desenho da comissão.
O impacto orçamentário de 2022 é reprodutível a partir dos próprios numeradores, e reproduzi-lo ensina mais do que decorá-lo. A prevalência impressa, 0,001%, aplicada à população brasileira de 2022 daria 2.148 pacientes; a tabela imprime 1.478. A taxa que reproduz 1.478 é 0,000688%, ou 0,69 por 100.000 — exatamente o número do estudo brasileiro citado três páginas antes. O arredondamento infla a prevalência em 45% e só não estraga a conta porque a conta usou o valor real. Do total, 49% têm risco intermediário-2 ou alto, e desses 80% têm plaquetas acima de 100.000/mm³ — percentual que a tabela usa e não imprime, e que sai da divisão de 579 por 724.
O passo seguinte é o que decide tudo. O demandante assumiu que 75% dos pacientes são inelegíveis ao transplante; a Secretaria-Executiva reancorou esse parâmetro na idade de 70 anos ou mais e chegou a 21%. A população elegível caiu de 434 para 122 pacientes, e o impacto incremental de cinco anos caiu de R$ 288,9 milhões para R$ 80.889.705. A razão entre os dois impactos é 3,571 e a razão entre as duas populações é 3,557: as duas batem com diferença de 0,4%, o que prova que o modelo é linear na população elegível — um único parâmetro demográfico, mudado uma vez, moveu o resultado quase quatro vezes.
Vale ainda checar o modelo por duas rotas, porque a rota errada engana. Somando ano a ano os incrementais, chega-se a R$ 80.889.705, exatamente o total publicado, e as cinco subtrações de cada ano fecham ao real. Projetando por progressão geométrica a partir da razão do primeiro para o segundo ano — 1,2585 —, chega-se a R$ 93,3 milhões, um erro de +15,4%: as razões ano a ano não são constantes (1,2585, 1,2078, 1,0900, 1,0833) porque a taxa de difusão é uma escada declarada de 40%, 50%, 60%, 65% e 70%. Reconstruindo pelo modelo linear — população vezes difusão vezes custo anual do medicamento, mais o restante ao custo do procedimento comparador —, os cinco anos fecham com erro abaixo de 0,001%. E o custo diário publicado, R$ 652,82, revela a convenção do modelo: R$ 235.014,44 divididos por 360 dão exatamente esse valor, enquanto por 365 dariam R$ 643,88. O ano do modelo tem doze meses de trinta dias.
O corte de cada entidade e o documento que manda nele
A tabela abaixo reúne, numa só vista, os limiares que transformam achado em doença nas três famílias deste capítulo, com a origem de cada um. Os cortes de mieloma e mielodisplasia vêm de documentos nacionais vigentes; os das mieloproliferativas Filadélfia-negativas chegam pela via dos relatórios de recomendação, que reproduzem a classificação internacional sem estabelecer protocolo clínico. A coluna da origem existe porque a prova costuma dar a pista no enunciado: quando a questão cita portaria, protocolo ou o Sistema Único de Saúde, ela está pedindo a régua brasileira.
- 1Número anormal e persistente num exame de rotina, com ou sem sintoma.
- 2Antes de qualquer corte: excluir causa reativa, carencial, infecciosa, endócrina, hepática, renal e medicamentosa — a lista está escrita no protocolo da mielodisplasia e vale para as três famílias.
- 3Se o excesso é de proteína: eletroforese e imunofixação de proteínas séricas e urinárias, dosagem de imunoglobulinas, cadeias leves livres, cálcio, creatinina, hemograma e desidrogenase láctica.
- 4Se o excesso é de célula defeituosa com citopenia: aspirado de medula com morfologia, contagem de sideroblastos em anel e cariótipo, mais biópsia de medula.
- 5Se o excesso é de série celular: procurar clonalidade por pesquisa de mutação em JAK2, CALR ou MPL antes de assumir causa secundária como definitiva — e vice-versa, procurar a causa secundária antes de assumir clone.
- 6Aplicar o corte da entidade suspeita e não o corte da entidade vizinha: 20% de blastos é leucemia aguda; 5 a 19% com citopenia é mielodisplasia; 60% de plasmócitos é mieloma ativo.
- 7Estratificar o risco pelo escore que o documento nacional adota, conferindo se o recorte brasileiro coincide com a faixa do escore original.
- 8Encaminhar a serviço habilitado com os exames já feitos: o valor do encaminhamento está no que ele carrega, não na sua urgência declarada.
Da gamopatia ao mieloma ativo: o que muda de uma linha para a outra
| Entidade | Proteína monoclonal | Plasmócitos clonais na medula | Evento definidor | Consequência prática |
|---|---|---|---|---|
| Gamopatia monoclonal de significado indeterminado (não-IgM) | Sérica menor que 3 g/dL | Menores que 10% | Ausente (todos os critérios negativos) | Vigilância; risco de 20% a 30% em 20 anos se proteína M acima de 1,5 g/dL e razão de cadeias leves alterada |
| Mieloma múltiplo latente | Sérica igual ou maior que 3 g/dL, ou urinária igual ou maior que 500 mg/24 h | De 10 a 60% (basta um dos três braços) | Ausente | Não trata; acompanha e reavalia |
| Mieloma múltiplo ativo | Presente (sérica ou urinária) | 10% ou mais, ou plasmocitoma em biópsia | Pelo menos um: CRAB, 60% de clone, razão de cadeias leves igual ou maior que 100 com envolvida acima de 100 mg/L, ou mais de uma lesão focal de 5 mm à ressonância | Dispara tratamento em serviço habilitado |
| Plasmocitoma solitário | Ausente ou mínima | Medula normal, sem clone | Lesão única em biópsia; esqueleto normal fora dela | Evolui para mieloma em 35% em 2 anos se ósseo, 7% se extramedular |
| Plasmocitoma solitário com acometimento medular mínimo | Ausente ou mínima | Menores que 10% | Lesão única; duas lesões focais são exigidas para o diferencial quando o clone medular é menor que 10% | Mesma vigilância, risco maior de progressão |
| Leucemia de células plasmáticas | Complementa, mas não é necessária | Circulantes acima de 2.000/µL (2 x 10⁹/L) ou 20% dos leucócitos | O próprio achado de plasmócitos circulantes | Urgência hematológica |
Mielodisplasia: as três portas de entrada e o que cada faixa de risco significa
| Elemento | Corte publicado | Origem | Armadilha de leitura |
|---|---|---|---|
| Citopenia (pré-requisito) | Hemoglobina abaixo de 10 g/dL; plaquetas abaixo de 100 x 10⁹/L; neutrófilos abaixo de 1,8 x 10⁹/L | Protocolo nacional, citando a Organização Mundial da Saúde | O documento imprime a hemoglobina como 10 g/L, mil décimos abaixo do valor real; as outras duas unidades estão corretas |
| Porta 1 — displasia morfológica | 10% ou mais das células em uma ou mais linhagens | Protocolo nacional | Displasia não é exclusiva da doença: ocorre em condição reativa, exposição tóxica e até em pessoas sadias |
| Porta 2 — mieloblastos | Iguais ou maiores que 5% e menores que 20% | Protocolo nacional | É condição suficiente, não necessária; 3% de blastos com displasia fecha o diagnóstico pela porta 1 |
| Porta 3 — citogenética | Anormalidade característica, com ou sem displasia | Protocolo nacional | Existe subtipo com zero linhagens displásicas; o cariótipo detecta clone em cerca de 50% dos casos |
| Sideroblastos em anel | 15% ou mais; ou 5% ou mais se houver mutação em SF3B1 | Classificação da Organização Mundial da Saúde de 2016 | Contar 15% substitui a demonstração de displasia eritroide, mas a recíproca é falsa |
| Baixo risco (recorte nacional) | Escore revisado muito baixo, baixo e intermediário até 3,5 pontos | Protocolo nacional | O corte de 3,5 parte a faixa intermediária ao meio e não é fronteira do escore original |
| Alto risco (recorte nacional) | Escore revisado intermediário acima de 3,5 pontos, alto e muito alto | Protocolo nacional | Não há protocolo clínico nacional para esta faixa; o documento a define e a deixa de fora |
Mielofibrose primária: os cinco preditores e o que cada grupo custa em sobrevida
| Grupo de risco | Número de fatores | Proporção de pacientes | Sobrevida mediana |
|---|---|---|---|
| Baixo | 0 | 22% | 135 meses |
| Intermediário-1 | 1 | 29% | 95 meses |
| Intermediário-2 | 2 | 28% | 48 meses |
| Alto | 3 ou mais (impresso no relatório como 'maior que 3') | 21% | 27 meses |
| Os cinco fatores | Idade acima de 65 anos; hemoglobina abaixo de 10 g/dL; leucócitos acima de 25.000/mm³; blastos periféricos iguais ou maiores que 1%; sintomas constitucionais | Somam 100% entre os quatro grupos | A soma fechar em 100% é o que prova que o escore 3 pertence ao grupo alto |
O corte de cálcio e o de hemoglobina do mieloma são pares: um valor absoluto e um desvio em relação ao limite do laboratório. Preencher qualquer um dos dois basta, e é por isso que um cálcio de 10,9 mg/dL pode ser hipercalcemia definidora.
O piso de 10% de plasmócitos clonais não está no quadro de critérios do documento nacional; ele aparece na nota de rodapé, por negação, e no quadro de diagnóstico diferencial. Quem lê só a tabela sai com metade da regra.
O valor de 60% de plasmócitos aparece dos dois lados da fronteira entre mieloma latente e mieloma ativo. Prevalece o evento definidor, porque é ele que dispara tratamento.
O corte de 5% de blastos na mielodisplasia é suficiente, não necessário. Uma medula com 3% de blastos e displasia em 18% de uma linhagem já preenche critério.
O recorte nacional de baixo risco na mielodisplasia aparece com 'e' na introdução do protocolo e com 'ou' logo abaixo da tabela das faixas. A primeira leitura exige que as duas réguas concordem; a segunda aceita qualquer uma.
A pesquisa de mutação em JAK2 confirma a neoplasia mieloproliferativa e, no roteiro da mielodisplasia, serve ao diagnóstico diferencial. O mesmo exame, papéis opostos, conforme a doença que se investiga.
A leucemia mieloide crônica é mieloproliferativa e tem protocolo nacional próprio; está no capítulo de leucemias do adulto e não se repete aqui.
A hipercalcemia da malignidade, a compressão medular e as doses de bisfosfonato para a doença óssea do mieloma estão no capítulo de emergências oncológicas, com o corte de gravidade e a ordem de tratamento.
A recusa da Conitec ao inibidor de JAK para mielofibrose foi econômica e está escrita como tal: o plenário registrou-se satisfeito com os dados científicos e decidiu pela avaliação econômica e pelo impacto orçamentário.
Onde as fontes divergem
Nestes pontos as fontes não dizem a mesma coisa. Cada posição vem com quem a sustenta — e com o que fazer diante de uma vinheta de prova.
As duas réguas precisam concordar (conjunção 'e')
A introdução do documento escreve que a doença de baixo risco 'inclui pacientes classificados por meio do Sistema Internacional de Escore Prognóstico baixo e intermediário-1 e do Sistema Internacional de Escore Prognóstico Revisado como muito baixo, baixo e intermediário até 3,5 pontos'. Lida ao pé da letra, a frase exige as duas classificações.
Brasil. Ministério da Saúde. Portaria Conjunta SAES/SECTICS nº 22, de 3 de novembro de 2022 — Protocolo Clínico e Diretrizes Terapêuticas da Síndrome Mielodisplásica de Baixo Risco, item 1 (Introdução)
Basta uma das réguas (conjunção 'ou')
Logo abaixo da tabela das faixas do escore revisado, o mesmo documento escreve que a doença de baixo risco 'inclui pacientes classificados como escore baixo ou intermediário-1 ou escore revisado muito baixo, baixo e intermediário até 3,5 pontos', e define o alto risco como 'intermediário-2 e alto ou escore revisado intermediário acima de 3,5 pontos, alto e muito alto'. Aqui qualquer uma das classificações basta.
Brasil. Ministério da Saúde. Portaria Conjunta SAES/SECTICS nº 22, de 3 de novembro de 2022 — Protocolo Clínico e Diretrizes Terapêuticas da Síndrome Mielodisplásica de Baixo Risco, item 3 (Classificação e estratificação de risco), texto que segue a Tabela 2
Na prova
Questão que cite o protocolo nacional, o componente especializado, a alfaepoetina ou a talidomida está pedindo o recorte brasileiro, e aí o que decide é o corte de 3,5 pontos na faixa intermediária. Questão que fale apenas em prognóstico, sobrevida ou tempo até evolução para leucemia está na régua internacional, em que a faixa intermediária vai de acima de 3 até 4,5 e não é partida. Quando a alternativa gira em torno de um paciente que cai em faixas diferentes nos dois escores, a questão está explorando a conjunção mal fechada, e o candidato deve responder pelo escore que o enunciado nomear — nunca supondo que os dois digam a mesma coisa. Se o enunciado não nomeia nenhum e traz um escore revisado acima de 3,5, o paciente está fora do protocolo de baixo risco.
O quadro de critérios não enuncia o piso
O Quadro 1 do documento nacional lista apenas as quatro linhas do acrônimo CRAB e os três biomarcadores, e afirma que o diagnóstico 'será confirmado com a presença de lesão de órgão-alvo conforme critérios CRAB ou pela presença de, pelo menos, um evento definidor de doença'. Em nenhum ponto da tabela aparece a exigência de fração mínima de plasmócitos clonais.
Brasil. Ministério da Saúde. Portaria Conjunta SAES/SECTICS nº 27, de 11 de dezembro de 2023 — Diretrizes Diagnósticas e Terapêuticas do Mieloma Múltiplo, item 3.3 e Quadro 1
O piso existe e aparece por negação e por contraste
A nota do mesmo quadro escreve que 'na presença de menos de 10% de células plasmáticas clonais em medula óssea, são necessárias duas lesões para o diagnóstico diferencial com plasmocitoma solitário com acometimento medular mínimo'; e o Quadro 3 fixa a fração medular como o eixo que separa gamopatia (menores que 10%), mieloma latente (10 a 60%) e plasmocitoma com acometimento mínimo (menores que 10%). O piso está no documento, fora da tabela que deveria contê-lo.
Brasil. Ministério da Saúde. Portaria Conjunta SAES/SECTICS nº 27, de 11 de dezembro de 2023 — Diretrizes Diagnósticas e Terapêuticas do Mieloma Múltiplo, nota do Quadro 1 e Quadro 3
Na prova
Questão que peça 'qual achado medular é critério definidor' quer o piso de 10% de plasmócitos clonais ou o plasmocitoma comprovado em biópsia — é a resposta que o consenso internacional sustenta e que o quadro de diagnóstico diferencial do próprio documento nacional pressupõe. Questão que peça 'qual evento define doença ativa' quer o CRAB ou um dos três biomarcadores. Se a alternativa oferecida for 'blastos iguais ou maiores que 20%', a vinheta mudou de doença e está testando a fronteira com a leucemia aguda, não o mieloma.
Literalmente, 'maior que 3' (o relatório como está impresso)
A Tabela 1 do relatório de recomendação lista os grupos como baixo com 0 fatores, intermediário-1 com 1, intermediário-2 com 2 e alto com 'maior que 3'. Lida ao pé da letra, a tabela não atribui grupo a quem tem exatamente três fatores.
Brasil. Ministério da Saúde. Conitec. Relatório de Recomendação nº 735, julho de 2022, item 4.2 e Tabela 1
Três ou mais (o corte da fonte que a tabela declara)
A mesma tabela informa que os quatro grupos reúnem 22%, 29%, 28% e 21% dos pacientes, o que soma exatamente 100% — grupos exaustivos não deixam escore órfão. A fonte declarada da tabela é o estudo que originou o escore, cujo corte de alto risco é de três ou mais fatores.
Cervantes F et al. New prognostic scoring system for primary myelofibrosis. Blood, 2009 — declarada como fonte da Tabela 1 no Relatório de Recomendação nº 735 da Conitec
Na prova
Nenhuma questão bem escrita vai cobrar o sinal de desigualdade isolado; o que ela cobra é o raciocínio de conferência. Quando o enunciado entrega um paciente com três dos cinco fatores e pede o grupo, a resposta é alto risco, com sobrevida mediana de 27 meses. Se uma alternativa afirmar que o paciente não se enquadra em nenhum grupo, ela está reproduzindo o erro de digitação do relatório, e o argumento que a derruba é que os quatro grupos somam 100% dos pacientes.
Não incorporar (posição da comissão nacional, duas vezes)
Em junho de 2020 o plenário deliberou por unanimidade pela não incorporação para pacientes com plaquetas acima de 50.000/mm³, e em junho de 2022 deliberou por maioria simples pela não incorporação na indicação estreitada, com plaquetas acima de 100.000/mm³ e inelegibilidade ao transplante, considerando os resultados da avaliação econômica e do impacto orçamentário. As duas decisões vieram da mesma comissão sobre o dossiê do mesmo demandante: são a mesma posição, dita duas vezes, e não duas confirmações independentes.
Brasil. Ministério da Saúde. Conitec. Relatórios de Recomendação nº 531 (junho de 2020) e nº 735 (julho de 2022), seções de Recomendação Final; Portarias SCTIE nº 20/2020 e SCTIE/MS nº 54/2022
Incorporar (posição do demandante e da consulta pública)
O demandante é a sociedade brasileira de hematologia, que apresentou o dossiê clínico e econômico; na consulta pública de 2022, 117 das 118 contribuições técnico-científicas discordaram da recomendação preliminar desfavorável, e todas as cinco contribuições de pessoas jurídicas — incluindo a de uma sociedade médica e a da empresa detentora do registro do medicamento — foram contrárias à recusa, com o argumento de que é o único medicamento com impacto demonstrado em sintomas e sobrevida. Convém pesar que a empresa fabricante figura entre os que se manifestaram a favor do próprio produto.
Brasil. Ministério da Saúde. Conitec. Relatório de Recomendação nº 735, julho de 2022, item 14 (Contribuições da Consulta Pública nº 18/2022)
Na prova
Questão que cite o Sistema Único de Saúde, a Conitec, a incorporação ou o componente especializado quer a régua regulatória, e a resposta é que o medicamento não foi incorporado, em 2020 e de novo em 2022, por avaliação econômica e impacto orçamentário — não por falta de eficácia. Questão que descreva o manejo clínico sem citar financiamento está fora dessa disputa. E a alternativa que atribuir a recusa a 'ausência de benefício clínico' está errada pelo texto da própria recomendação, que registra o plenário satisfeito com os dados científicos.
Caso resolvido
- Reconhecer o padrão
- Idoso com dor óssea persistente, anemia, insuficiência renal e hipercalcemia forma a tétrade que o documento nacional resume no acrônimo. O pico monoclonal em região gama converte a suspeita sindrômica em doença de células plasmáticas. Note que a triagem que produziu tudo isso é exatamente a que as Diretrizes atribuem à Atenção Primária: hemograma e eletroforese de proteínas.
- Conferir cada corte, um a um
- Cálcio de 11,8 mg/dL preenche por dois caminhos: está acima de 11 e está 1,3 mg/dL acima do limite do laboratório. Creatinina de 2,4 mg/dL preenche por estar acima de 2. Hemoglobina de 9,0 g/dL preenche por estar abaixo de 10. Lesão osteolítica preenche o quarto parâmetro. Quatro de quatro — mas basta um para configurar evento definidor.
- Não confundir o piso com o gatilho
- Falta ainda a fração medular. O diagnóstico exige plasmócitos clonais em 10% ou mais na medula, ou plasmocitoma comprovado por biópsia, além do evento definidor. Sem essa confirmação o paciente tem uma gamopatia monoclonal com quatro achados compatíveis, não um diagnóstico fechado — e é por isso que o mielograma com biópsia entra na propedêutica, não como opcional.
- Completar a avaliação que o documento manda
- A triagem completa inclui hemograma com esfregaço, ureia e creatinina, cálcio, eletroforese e imunofixação de proteínas séricas e urinárias, dosagem de imunoglobulinas, cadeias leves livres séricas, albumina e desidrogenase láctica. A avaliação esquelética é obrigatória ao diagnóstico, com tomografia de baixa dose de corpo inteiro; se ela vier negativa, a ressonância de corpo inteiro passa a ser obrigatória. Citogenética por hibridização in situ por fluorescência entra para o estadiamento.
- Estadiar e estratificar
- O estadiamento internacional revisado usa beta-2-microglobulina, albumina, desidrogenase láctica e três alterações citogenéticas de alto risco — t(4;14), t(14;16) e deleção 17p13. A diferença entre risco alto e risco padrão não é acadêmica: sobrevida global de 24,5 contra 50,5 meses, e a informação citogenética entra na decisão sobre o momento do transplante e o esquema.
- Separar o que é deste capítulo do que é do vizinho
- A hipercalcemia deste paciente precisa de correção pelo protocolo de distúrbios do cálcio, e a dor lombar exige exame neurológico dirigido à compressão medular — as duas coisas estão no capítulo de emergências oncológicas, com os cortes de gravidade e as doses do bisfosfonato para a doença óssea. O que é deste capítulo é o raciocínio que transformou quatro números num diagnóstico com nome.
- Fechar o encaminhamento
- O paciente vai para serviço habilitado em oncologia com hematologia, levando os exames já feitos. O valor do encaminhamento está no que ele carrega: eletroforese, imunofixação, cálcio, creatinina, hemograma e a avaliação esquelética. Encaminhamento sem exame apenas transfere a fila.
Agora feche você
- Passo 1
- Classifique a citopenia antes de nomear a doença. Diga quantas linhagens estão abaixo dos cortes que o protocolo nacional usa para definir citopenia — hemoglobina abaixo de 10 g/dL, neutrófilos abaixo de 1.800/mm³ e plaquetas abaixo de 100.000/mm³ — e o que a reticulocitopenia acrescenta a essa leitura.
- Passo 2
- Percorra a lista de exclusão que o protocolo obriga a considerar antes de suspeitar de clone e marque, item a item, o que a vinheta já afastou e o que ainda ficou em aberto. Diga por que o ácido metilmalônico normal encerra a discussão sobre cobalamina mesmo com dosagem sérica dentro da faixa.
- Passo 3
- Nomeie o achado morfológico do esfregaço e explique a qual das três portas de entrada do diagnóstico ele pertence. Em seguida, diga por que a ausência de informação sobre percentual de blastos não impede que a suspeita esteja bem fundamentada.
- Passo 4
- Escreva o próximo exame com todos os seus componentes, e justifique cada um deles apontando qual critério diagnóstico ou qual variável prognóstica ele resolve.
- Passo 5
- Suponha que o resultado devolva 4,0 pontos no escore prognóstico revisado. Diga em que faixa internacional isso cai, o que muda no recorte do protocolo brasileiro e qual é a consequência prática dessa diferença para o acesso ao tratamento.
Onde a banca derruba
- 1Tratar o valor de 10% de plasmócitos como se fosse o gatilho do tratamento Atrai porque o número aparece em quase todas as linhas do quadro de diagnóstico diferencial e vira âncora. Mas 10% de plasmócitos clonais é o piso do diagnóstico, não a indicação de tratar: separa gamopatia de tudo o que está acima, e nada mais. O que dispara tratamento é o evento definidor — um dos quatro parâmetros do acrônimo ou um dos três biomarcadores. Paciente com 30% de plasmócitos, sem hipercalcemia, sem insuficiência renal, sem anemia e sem lesão óssea é mieloma latente, e a conduta é acompanhar.
- 2Exigir lesão lítica em saca-bocado para fechar mieloma Atrai porque a imagem do crânio é icônica e aparece em todo enunciado clássico. O critério ósseo, porém, pede 'uma ou mais lesões osteolíticas à radiografia, tomografia ou tomografia por emissão de pósitrons' — sem exigir padrão radiológico particular, sem exigir crânio e sem exigir múltiplas lesões. E, desde 2014, nem sequer é necessário haver lesão óssea: 60% de plasmócitos clonais, razão de cadeias leves igual ou maior que 100 com a envolvida acima de 100 mg/L, ou mais de uma lesão focal de 5 mm à ressonância fecham o diagnóstico com esqueleto radiologicamente normal.
- 3Perseguir carência vitamínica na macrocitose com pancitopenia depois de exames normais Atrai porque macrocitose com anemia é, na maioria das vezes, carência mesmo — e porque a prova terapêutica é barata. Duas coisas quebram o rótulo. Reticulócitos baixos com pancitopenia apontam falência de produção, não consumo; e ácido metilmalônico normal praticamente exclui deficiência tecidual de cobalamina, mesmo com dosagem sérica limítrofe. Somem-se displasia morfológica no esfregaço e ausência de etilismo, hepatopatia, infecção pelo vírus da imunodeficiência humana e fármaco implicado, e o passo seguinte é medula com cariótipo, não ampola de vitamina.
- 4Exigir 5% de blastos para diagnosticar mielodisplasia Atrai porque o número é o que se decora e porque ele delimita a fronteira de cima com a leucemia aguda. Mas o protocolo nacional pede 'pelo menos um' de três critérios, e o blasto é apenas um deles. Displasia morfológica em 10% ou mais das células de uma linhagem fecha o diagnóstico com 2% de blastos, e uma anormalidade citogenética característica fecha com nenhuma linhagem displásica. Ler a condição suficiente como se fosse necessária é o erro que faz o candidato marcar 'não é possível concluir'.
- 5Chamar de policitemia vera toda eritrocitose de tabagista Atrai porque hemoglobina alta e clone soam sinônimos depois que se estuda o tema. O que separa é o resto do hemograma e o contexto. Elevação isolada da hemoglobina em fumante pesado, com leucócitos e plaquetas normais, sem esplenomegalia e sem prurido, é poliglobulia secundária ao estímulo hipóxico e ao monóxido de carbono, e a primeira medida é cessação e reavaliação. Quando as três séries sobem juntas, aparece baço palpável e há prurido após banho quente, a hipótese muda e o exame que confirma é a pesquisa de mutação, não a dosagem isolada de eritropoetina.
- 6Achar que o corte de risco brasileiro coincide com a faixa do escore internacional Atrai porque o protocolo nacional reproduz a tabela do escore revisado inteira, com as cinco faixas e as sobrevidas, e parece adotá-la sem alteração. Não adota: o recorte de baixo risco vai até 3,5 pontos, valor que corta a faixa intermediária ao meio e não é fronteira do escore original. Um paciente com 3,8 pontos continua sendo intermediário para efeito de prognóstico e passa a ser alto risco para efeito de protocolo — e o alto risco é justamente a faixa que o documento define e deixa fora do seu próprio escopo.
- 7Atribuir a não incorporação do inibidor de JAK à falta de eficácia Atrai porque recusa e ineficácia parecem a mesma coisa e porque a alternativa é confortável de marcar. O texto da recomendação final diz o contrário com todas as letras: o plenário declarou-se ciente de tratar-se de doença rara e satisfeito com os dados científicos acrescentados na consulta pública, e registrou que a decisão considerou os resultados da avaliação econômica e do impacto orçamentário. Recusa por preço e recusa por ausência de benefício são coisas distintas, e a diferença aparece em vinheta de gestão.
- 8Ler o percentual de sideroblastos em anel sem perguntar pelo gene Atrai porque 15% é o número clássico e está em todo lugar. A classificação vigente reproduzida no protocolo, porém, baixa o corte para 5% quando há mutação em SF3B1 — o mesmo achado morfológico, dois limiares, e quem decide qual vale é o laboratório molecular. Vale também a implicação de mão única escondida na nota: contar 15% ou mais equivale, por definição, a demonstrar displasia eritroide significante, mas displasia eritroide não implica sideroblasto em anel nenhum.
- 9Confiar no valor convertido impresso ao lado do valor em miligramas Atrai porque o parêntese com a unidade internacional parece conferência, e não mais um número a conferir. No critério renal do documento do mieloma, a creatinina de 2 mg/dL vem acompanhada de '177 mmol/L', quando o correto é 177 micromol por litro; na mesma tabela, as duas conversões de cálcio estão certas. No protocolo da mielodisplasia, a hemoglobina de corte aparece como 10 g/L quando deveria ser 10 g/dL, e as plaquetas e os neutrófilos da mesma frase estão certos. A régua que resolve é sempre a mesma: refazer a conta a partir do valor em unidade de massa, que é o que a prática usa.
A tétrade CRAB (hiperCalcemia, insuficiência Renal, Anemia, lesões ósseas líticas — Bone) com pico monoclonal na eletroforese é diagnóstica de mieloma múltiplo. Metástases prostáticas costumam ser BLÁSTICAS (não líticas em saca-bocado) e não geram pico monoclonal. Linfoma de Hodgkin cursa com adenomegalias e sintomas B, sem componente monoclonal nem CRAB. Doença de Paget causa alteração óssea, mas não anemia, insuficiência renal nem gamopatia monoclonal. Hiperparatireoidismo dá hipercalcemia, mas não lesões líticas em saca-bocado nem pico monoclonal.
Recuperação
Responda as 10 — o gabarito e o comentário de cada uma abrem a cada questão ou só no fim, como você preferir.
Homem de 58 anos, tabagista, assintomático, realiza hemograma que mostra Hb 19,2 g/dL, hematócrito 58%, leucócitos 11.500/mm³, plaquetas 520.000/mm³. Refere prurido após banho quente. Baço palpável a 3 cm do rebordo costal. A saturação de O2 em ar ambiente é 97%. Qual exame é MAIS útil para confirmar a principal hipótese diagnóstica?
Eritrocitose com esplenomegalia, prurido aquagênico, leucocitose e trombocitose sugerem policitemia vera; a mutação JAK2 V617F está presente em >95% dos casos e é o teste confirmatório central. A eritropoetina costuma estar baixa/normal e ajuda no fluxo, mas isoladamente não confirma. Carboxi-hemoglobina/gasometria investigam causa hipoxêmica/tabágica (policitemia secundária), menos provável com SatO2 97% e esplenomegalia. Ecocardiograma e TC investigam causas secundárias, não a mieloproliferação primária.
Homem de 63 anos com dor lombar progressiva há 3 meses, fadiga e infecções respiratórias de repetição. Exames: Hb 9,5 g/dL, creatinina 2,4 mg/dL, cálcio 11,8 mg/dL, proteínas totais elevadas com relação albumina/globulina invertida. Radiografia de crânio com lesões líticas em saca-bocado. A eletroforese de proteínas séricas mostra pico monoclonal. Além do mieloma múltiplo, qual achado, se presente na medula óssea, é um dos critérios diagnósticos definidores da doença sintomática?
O diagnóstico de mieloma múltiplo exige plasmócitos clonais medulares ≥ 10% (ou plasmocitoma comprovado) mais eventos definidores (CRAB: hipercalcemia, insuficiência renal, anemia, lesões ósseas), presentes no caso. Blastos ≥ 20% definem leucemia aguda. Fibrose reticulínica sugere mielofibrose. Corpúsculos de Auer ocorrem em leucemia mieloide. Hipocelularidade marcada indica aplasia — nenhum desses é critério de mieloma.
Homem de 45 anos comparece à UBS para consulta de rotina. Assintomático. Hemograma solicitado mostra hemoglobina 17,0 g/dL, leucócitos 8.000/mm³, plaquetas 240.000/mm³, sem alterações no diferencial. Ele fuma 20 cigarros/dia há 25 anos. Qual é a conduta inicial mais apropriada na Atenção Primária?
Elevação isolada da hemoglobina em tabagista pesado sugere poliglobulia secundária (a hipoxia crônica e o monóxido de carbono estimulam eritropoetina). A conduta inicial é orientar a cessação do tabagismo e reavaliar. Sangria de urgência, hidroxiureia e transplante seriam intervenções desproporcionais e sem indicação nesse contexto — a policitemia vera cursaria tipicamente com aumento das três séries e/ou mutação JAK2, exigindo investigação antes de qualquer tratamento, o que não se justifica aqui como primeira medida.
Homem de 68 anos procura a UPA com confusão, dor óssea lombar e constipação. Exames: cálcio total 13,5 mg/dL, creatinina 2,8 mg/dL, Hb 8,5 g/dL, proteína total elevada com albumina baixa (gap globulínico alargado). Radiografia de crânio com lesões líticas "em saca-bocado". Qual é a hipótese diagnóstica mais provável?
A tétrade CRAB — hiperCalcemia (13,5), insuficiência Renal (Cr 2,8), Anemia (Hb 8,5) e lesões ósseas líticas (Bone) —, somada a gap globulínico alargado (paraproteína) e lesões líticas em saca-bocado no crânio, é altamente sugestiva de mieloma múltiplo. Metástases prostáticas costumam ser blásticas (osteoescleróticas), não líticas em saca-bocado. O hiperparatireoidismo cursa com hipercalcemia, mas não com anemia, paraproteína ou lesões líticas focais desse padrão. A LLC cursa com linfocitose, não com o quadro descrito.
Homem de 74 anos, hipertenso, comparece ao ambulatório de clínica médica por fadiga há 6 meses e dois episódios de gengivorragia. Nega etilismo, cirurgia bariátrica, dieta restritiva ou uso de metformina, metotrexato ou anticonvulsivantes. Exame físico: descorado (2+/4+), petéquias em membros inferiores, sem visceromegalias, sem alterações neurológicas ou de língua. Exames: Hb 9,5 g/dL; VCM 106 fL; RDW 15%; leucócitos 1.900/mm³ (neutrófilos 900/mm³, sem hipersegmentação, com pseudo-Pelger-Huët em raras células); plaquetas 78.000/mm³; reticulócitos 0,5%; vitamina B12 620 pg/mL; folato sérico e eritrocitário normais; ácido metilmalônico normal; TSH 1,8 µUI/mL; função hepática e sorologias para HIV e hepatites negativas. Assinale o próximo passo mais adequado.
A questão exige separar a macrocitose megaloblástica da não megaloblástica. Aqui há pancitopenia com macrocitose, reticulócitos baixos e displasia morfológica (pseudo-Pelger-Huët), com B12, ácido metilmalônico, folato e TSH normais, sem etilismo, hepatopatia, HIV ou fármacos implicados — ou seja, todas as causas carenciais e tóxicas foram afastadas, e o diagnóstico a perseguir é síndrome mielodisplásica, cuja confirmação e estratificação prognóstica (IPSS-R) exigem mielograma, biópsia e cariótipo. A prova terapêutica com B12 é injustificada com metilmalônico normal, que praticamente exclui deficiência tecidual de cobalamina. Os anticorpos de anemia perniciosa investigam causa de deficiência de B12 que já foi descartada, e apenas retardam o diagnóstico. Ácido fólico com ferro em paciente com folato normal e macrocitose é conduta empírica sem racional, além de arriscar mascarar a evolução da citopenia.
Homem de 70 anos com citopenia persistente e inexplicável há oito meses, com as causas carenciais, infecciosas, endócrinas, hepáticas, renais e medicamentosas já excluídas. O mielograma revela 3% de blastos e displasia morfológica em 18% dos eritroblastos; o cariótipo convencional é normal. Segundo o protocolo nacional, o que se pode concluir?
O protocolo nacional exige, diante de citopenia persistente e inexplicável e depois de excluídas as outras causas, a presença de pelo menos um de três critérios alternativos: displasia morfológica envolvendo 10% ou mais das células em uma ou mais linhagens, mieloblastos iguais ou maiores que 5% e menores que 20%, ou anormalidade citogenética característica. Displasia em 18% dos eritroblastos satisfaz o primeiro critério, e isso basta. Exigir 5% de blastos é ler uma condição suficiente como se fosse necessária. Exigir cariótipo alterado ignora que o exame detecta clone em apenas cerca de metade dos casos. Leucemia aguda exigiria 20% ou mais de blastos. Aplasia medular cursa com medula hipocelular, e não com displasia em medula produtiva.
Homem de 58 anos, tabagista, assintomático, realiza hemograma que mostra hemoglobina 19,2 g/dL, hematócrito 58%, leucócitos 11.500/mm³ e plaquetas 520.000/mm³. Refere prurido após banho quente. O baço é palpável a 3 cm do rebordo costal e a saturação de oxigênio em ar ambiente é de 97%. Qual exame é o mais útil para confirmar a principal hipótese diagnóstica?
Eritrocitose acompanhada de leucocitose, trombocitose, esplenomegalia e prurido aquagênico aponta proliferação clonal, e a mutação do gene da Janus quinase 2 é o marcador que os critérios internacionais reproduzidos nos documentos nacionais listam entre os principais para essa família de neoplasias. A saturação normal e o envolvimento das três séries tornam pouco provável a causa hipoxêmica, o que reduz o valor da carboxi-hemoglobina, do estudo de shunt e da tomografia de tórax como primeiro passo. A eritropoetina costuma estar baixa ou normal e ajuda no fluxo diagnóstico, mas isoladamente não confirma clonalidade — é a pesquisa da mutação que faz esse papel.
Homem de 45 anos comparece à unidade básica para consulta de rotina, assintomático. O hemograma mostra hemoglobina 17,0 g/dL, leucócitos 8.000/mm³ e plaquetas 240.000/mm³, sem alterações no diferencial. Não há esplenomegalia. Fuma vinte cigarros por dia há vinte e cinco anos. Qual é a conduta inicial mais apropriada na Atenção Primária?
Elevação isolada da hemoglobina em fumante pesado, com leucócitos e plaquetas normais e sem esplenomegalia, sugere poliglobulia secundária ao estímulo hipóxico crônico e ao monóxido de carbono, e a medida inicial é orientar a cessação e reavaliar. Sangria de urgência e citorredução empírica são intervenções desproporcionais num paciente assintomático e sem diagnóstico. Transplante não tem lugar nenhum nesse cenário. Estudo medular com cariótipo é passo de investigação especializada, indicado quando o quadro sugere clone — o que exigiria as outras séries alteradas, esplenomegalia ou prurido aquagênico, ausentes aqui.
Homem de 64 anos, assintomático, encaminhado por proteína monoclonal sérica de 2,2 g/dL detectada em investigação de proteínas totais altas. Não há anemia, hipercalcemia, alteração de função renal nem lesão óssea à tomografia de baixa dose de corpo inteiro. O mielograma revela 68% de plasmócitos clonais. Qual é a conduta correta?
A fração de 60% ou mais de células clonais na medula é, desde a atualização de 2014 adotada pelas diretrizes nacionais, um dos três biomarcadores que definem doença ativa por si sós, sem necessidade de lesão de órgão-alvo. Com 68% de plasmócitos clonais o paciente tem mieloma ativo e deve ser encaminhado para tratamento em serviço habilitado, ainda que esteja assintomático. Chamar de gamopatia de significado indeterminado exigiria fração medular abaixo de 10%. Chamar de latente exigiria fração entre 10 e 60% e ausência de evento definidor, e o caso ultrapassa esse teto. A ressonância é útil quando nenhum outro biomarcador está preenchido, o que não é o caso. Aguardar biópsia dirigida apenas atrasa uma decisão que os critérios já permitem tomar.
Mulher de 71 anos, assintomática, investigada por proteínas totais elevadas em exame de rotina. Eletroforese com proteína monoclonal sérica de 2,4 g/dL; medula óssea com 22% de plasmócitos clonais; hemoglobina 12,8 g/dL; cálcio 9,4 mg/dL (limite superior do laboratório 10,4); creatinina 1,0 mg/dL com depuração estimada de 68 mL/min; tomografia de baixa dose de corpo inteiro sem lesão osteolítica; razão de cadeias leves livres de 6,2. Qual é a classificação e a conduta?
A fração medular de 22% ultrapassa o limite de 10% que define a gamopatia de significado indeterminado, e nenhum evento definidor está presente: o cálcio não está acima de 11 nem 1 mg/dL acima do limite do laboratório, a depuração não é inferior a 40 mL/min nem a creatinina superior a 2 mg/dL, a hemoglobina não está abaixo de 10 nem 2 g/dL abaixo do limite, não há lesão osteolítica, a fração medular não alcança 60% e a razão de cadeias leves está muito abaixo de 100. Isso configura mieloma latente pelo braço dos 10 a 60% de plasmócitos monoclonais, mesmo com proteína abaixo de 3 g/dL, e a conduta é acompanhar. Dar alta ignora que o piso de 10% foi ultrapassado. Iniciar terapia exigiria evento definidor. Plasmocitoma pressupõe lesão única com medula sem clone. A doença de Waldenström exige gamopatia do tipo IgM com infiltração linfoplasmocitária.
Homem de 68 anos com dor lombar progressiva há três meses, fadiga e infecções respiratórias de repetição. Exames: hemoglobina 9,5 g/dL, creatinina 2,4 mg/dL, cálcio 11,8 mg/dL, proteínas totais elevadas com relação albumina/globulina invertida e eletroforese de proteínas séricas com pico monoclonal. A radiografia de crânio mostra lesões líticas. Além dos eventos definidores já presentes, qual achado na medula óssea integra os critérios diagnósticos de mieloma múltiplo?
O diagnóstico de mieloma múltiplo exige a fração de plasmócitos clonais medulares de 10% ou mais — ou plasmocitoma comprovado por biópsia — somada a pelo menos um evento definidor, e a vinheta traz quatro deles: hipercalcemia, insuficiência renal, anemia e lesão óssea. Fibrose reticulínica de graus 2 ou 3 é critério principal de mielofibrose primária, não de doença plasmocitária. Blastos em 20% ou mais definem leucemia aguda e são justamente a fronteira de cima da mielodisplasia. Hipocelularidade acentuada aponta aplasia medular. Sideroblastos em anel classificam subtipo de síndrome mielodisplásica e não têm papel na definição do mieloma.
Mulher de 74 anos, com fadiga há seis meses e gengivorragia, sem etilismo, cirurgia bariátrica, dieta restritiva ou uso de metformina, metotrexato ou anticonvulsivantes. Exame: descorada, petéquias em membros inferiores, sem visceromegalias. Exames: hemoglobina 9,5 g/dL, volume corpuscular médio 106 fL, leucócitos 1.900/mm³ com 900 neutrófilos, plaquetas 78.000/mm³, reticulócitos 0,5%, vitamina B12 620 pg/mL, ácido metilmalônico normal, folato normal, hormônio tireoestimulante 1,8, função hepática normal, sorologias negativas. O esfregaço descreve raras células com núcleo bilobado em pincenê. Qual é o próximo passo mais adequado?
Há pancitopenia com macrocitose, reticulocitopenia e displasia morfológica — o núcleo bilobado em pincenê é a anomalia de Pelger-Huët adquirida —, com cobalamina, ácido metilmalônico, folato e função tireoidiana normais e as causas tóxicas e infecciosas afastadas. Esse conjunto direciona para síndrome mielodisplásica, cuja confirmação e estratificação prognóstica exigem estudo medular com morfologia, biópsia e cariótipo. Repor ferro e folato não corrige o que não é carencial. A prova terapêutica com cobalamina é injustificada com ácido metilmalônico normal, que praticamente exclui deficiência tecidual. A pesquisa de autoanticorpos e a endoscopia com biópsia gástrica investigam anemia perniciosa, hipótese já afastada pelos mesmos exames.
Paciente com síndrome mielodisplásica confirmada recebe pontuação de 4,0 no Sistema Internacional de Escore Prognóstico Revisado. Considerando o recorte adotado pelo protocolo clínico brasileiro vigente, qual afirmação está correta?
O escore revisado situa a pontuação de 4,0 na faixa intermediária, que vai de acima de 3 até 4,5. O protocolo brasileiro, porém, não adota essa fronteira: define baixo risco como as faixas muito baixo e baixo mais a intermediária até 3,5 pontos, e alto risco como a intermediária acima de 3,5 pontos, mais alto e muito alto. Com 4,0 o paciente está no alto risco do recorte nacional e fora do protocolo de baixo risco. Chamá-lo de baixo risco inverte o corte. A faixa muito alta exige pontuação acima de 6. Afirmar que a pontuação não permite classificação ignora que as faixas do escore são contíguas e exaustivas. A idade compõe critérios de transplante, mas não substitui a pontuação na classificação de risco.
Paciente com síndrome mielodisplásica de baixo risco e del(5q) será avaliado para lenalidomida. Em qual das situações o protocolo nacional registra ausência de benefício do medicamento?
O protocolo indica lenalidomida na mielodisplasia de baixo risco com del(5q) e registra ausência de benefício quando há mais de 5% de blastos, quando há monossomia do 7 ou del(7q) associada, ou quando há duas anormalidades adicionais — a mesma citogenética que define o subtipo é a que define quem não responde. A del(5q) isolada é justamente o cenário de melhor resposta, e a própria entidade admite del(5q) isolada ou acompanhada de uma anormalidade adicional, excluída nominalmente a perda do cromossomo 7. Uma única alteração adicional, portanto, não retira o benefício. Blastos abaixo de 5% também não retiram: o que retira é ultrapassar esse patamar. E a dependência transfusional é o problema que o tratamento pretende resolver, não uma contraindicação.
Mulher de 69 anos, assintomática, tem 22% de plasmócitos clonais na medula, sem anemia, hipercalcemia, alteração renal ou lesão óssea à imagem. As cadeias leves livres séricas mostram razão entre a envolvida e a não envolvida de 140, com a cadeia envolvida em 320 mg/L. Como classificar e o que fazer?
Razão entre cadeias leves livres envolvida e não envolvida igual ou maior que 100, com a envolvida acima de 100 mg/L, é um dos três biomarcadores acrescentados em 2014 e define mieloma ativo mesmo sem lesão de órgão-alvo; os outros dois são 60% ou mais de plasmócitos clonais na medula e mais de uma lesão focal de pelo menos 5 mm à ressonância. Com 22% de plasmócitos, o piso de 10% também está cumprido, de modo que o diagnóstico se fecha e o tratamento é indicado. Chamar de latente só caberia na ausência de qualquer evento definidor. Gamopatia de significado indeterminado exige, entre outros critérios, plasmócitos abaixo de 10%, o que este caso já ultrapassa. Exigir a ressonância transforma em obrigatório um critério que é alternativo. E plasmocitoma solitário pressupõe lesão única em biópsia com medula sem clone, o oposto do descrito.
Paciente com citopenia persistente e causas secundárias excluídas apresenta medula com baixo número de blastos, 8% de sideroblastos em anel e mutação em SF3B1. Não há del(5q), monossomia 7/del(7q), cariótipo complexo nem inativação bialélica de TP53. Pela 5ª edição da classificação da OMS, como o caso deve ser classificado?
A 5ª edição da classificação da OMS substituiu a antiga entidade morfológica de síndrome mielodisplásica com sideroblastos em anel por neoplasia mielodisplásica com baixo número de blastos e mutação em SF3B1. Quando os demais critérios e exclusões são atendidos, a porcentagem de sideroblastos em anel não é o elemento definidor. O corte de 5% na presença de SF3B1 pertencia à classificação OMS revisada de 2016; mantê-lo como regra atual mistura classificações. Fontes: https://doi.org/10.1038/s41375-022-01613-1 ; https://www.nature.com/articles/s41375-022-01718-7
Mulher de 38 anos, em uso de anticoncepcional oral combinado, com trombose venosa mesentérica extensa e trombose de veia porta. Após estabilização, qual investigação etiológica tem maior rendimento neste perfil?
Trombose esplâncnica em mulher jovem, sobretudo quando envolve o eixo espleno-porto-mesentérico, é o cenário clássico de neoplasia mieloproliferativa oculta com JAK2 V617F, que pode cursar com hemograma quase normal por hemodiluição da hipertensão portal — por isso a pesquisa entra junto com o painel de trombofilia. Atribuir tudo ao anticoncepcional e parar a investigação é o erro mais comum: o hormônio é fator de risco somatório, não explicação suficiente para uma trombose dessa extensão.
Na investigacao da discrasia de celulas plasmocitarias em paciente com suspeita de amiloidose de cadeia leve, qual conjunto de exames tem maior sensibilidade?
A combinacao de imunofixacao no soro e na urina com a dosagem de cadeias leves livres sericas detecta praticamente todos os casos, porque na amiloidose o clone costuma ser pequeno e produzir apenas cadeia leve, sem pico proteico expressivo. A eletroforese isolada e o erro mais comum e falha em boa parte dos pacientes justamente por essa razao, o clone e discreto demais para formar pico visivel. A eletroforese urinaria isolada tem o mesmo problema e ainda sofre com a proteinuria glomerular macica que dilui o achado. O mielograma e necessario para quantificar o clone e colher material para tipagem, mas percentual isolado nao faz o diagnostico. Beta-2 microglobulina e marcador prognostico inespecifico.
Homem de 74 anos com anemia normocitica, hemoglobina 9,6 g/dL, velocidade de hemossedimentacao 98 mm na primeira hora, dor lombar e creatinina 2,1 mg/dL. O esfregaco mostra rouleaux. Qual a investigacao prioritaria?
Anemia normocitica no idoso com velocidade de hemossedimentacao muito elevada, dor ossea, injuria renal e rouleaux no esfregaco compoe o quadro de mieloma multiplo, e a investigacao comeca pela pesquisa do componente monoclonal com imunofixacao no soro e na urina e dosagem de cadeias leves livres, seguida de avaliacao medular e imagem esqueletica. A colonoscopia seria prioritaria diante de anemia ferropriva no idoso, contexto diferente do descrito. Cintilografia ossea tem baixo rendimento no mieloma porque as lesoes sao liticas e sem atividade osteoblastica, sendo esse um erro classico. Disfuncao tireoidiana causa anemia leve, mas nao explica o conjunto. Imagem urinaria isolada nao esclarece a causa da injuria renal.
Homem de 68 anos com pancitopenia leve e macrocitose tem aspirado medular normocelular com displasia em duas linhagens e 4 por cento de blastos, alem de citogenetica com delecao 5q. Qual o diagnostico?
Displasia em multiplas linhagens, blastos abaixo de 20 por cento e alteracao citogenetica clonal definem sindrome mielodisplasica, e a delecao isolada do braco longo do cromossomo 5 caracteriza um subtipo de melhor prognostico e com resposta a lenalidomida. Aplasia exigiria medula hipocelular e nao apresentaria displasia clonal, sendo esse contraste o ponto que mais confunde diante de citopenias no idoso. Blastos acima de 20 por cento seriam necessarios para leucemia mieloide aguda. Deficiencia de B12 pode mimetizar displasia com macrocitose e hipersegmentacao, e por isso deve ser sempre dosada antes, mas nao produz clone citogenetico. Mielofibrose cursa com fibrose reticulinica, esplenomegalia volumosa e hemacias em lagrima.
Paciente com pico monoclonal de IgM apresenta parestesias simétricas e ataxia sensitiva progressiva, com eletroneuromiografia mostrando neuropatia desmielinizante. Qual o mecanismo mais provável?
A IgM monoclonal pode ter atividade de autoanticorpo contra a glicoproteína associada à mielina, produzindo neuropatia desmielinizante predominantemente sensitiva com ataxia, quadro característico da macroglobulinemia. A deficiência de vitamina B12 é o distrator, pois também dá ataxia sensitiva, mas cursa com anemia macrocítica e alteração de cordões posteriores por outro mecanismo, sem relação com a paraproteína. Reconhecer a origem imunológica importa porque o tratamento é reduzir o clone produtor da imunoglobulina, e não repor vitaminas.
Homem de 71 anos apresenta fadiga, epistaxe recorrente, borramento visual e cefaleia. Exame: hepatoesplenomegalia e fundoscopia com veias retinianas dilatadas e tortuosas, em salsicha. Laboratório: Hb 8,6 g/dL, proteína total 11,2 g/dL com pico monoclonal de IgM, sem lesões líticas e com cálcio normal. Qual o diagnóstico?
Pico monoclonal de IgM com sintomas de hiperviscosidade, organomegalias e ausência de lesões ósseas e hipercalcemia define a macroglobulinemia de Waldenström, um linfoma linfoplasmocítico produtor de IgM. O mieloma é o distrator mais forte porque também cursa com pico monoclonal, mas ali a imunoglobulina é tipicamente IgG ou IgA, há lesões líticas, hipercalcemia e disfunção renal, e a hiperviscosidade é rara. O tamanho da molécula de IgM, pentamérica, é justamente o que explica a viscosidade e as veias retinianas em salsicha.
Paciente com macroglobulinemia de Waldenström apresenta rebaixamento do nível de consciência, sangramento mucoso e viscosidade sérica muito elevada. Qual a conduta imediata?
A síndrome de hiperviscosidade é emergência e a plasmaférese remove a IgM circulante em horas, revertendo os sintomas neurológicos e hemorrágicos enquanto o tratamento definitivo é iniciado. Transfundir hemácias antes de reduzir a viscosidade é o erro perigoso, pois aumenta o hematócrito e piora a reologia do sangue — a anemia deve ser corrigida depois. Quimioterapia é indispensável, mas seu efeito leva semanas, tempo que o paciente sintomático não tem. Hemodiálise convencional não remove eficientemente moléculas desse tamanho.
Qual achado é característico do mieloma múltiplo e habitualmente ausente na macroglobulinemia de Waldenström?
Lesões líticas e hipercalcemia decorrem da ativação de osteoclastos pelo plasmócito neoplásico, marca do mieloma, e são raras na macroglobulinemia, em que a célula linfoplasmocitária infiltra medula, baço e linfonodos sem esse efeito ósseo. Pico monoclonal, infiltração medular, anemia e elevação de beta-2-microglobulina aparecem nas duas doenças e por isso não discriminam. Guardar o que é exclusivo de cada entidade evita o erro de solicitar radiografias ósseas esperando responder a pergunta errada.
Qual exame é essencial para a avaliação inicial de um paciente com suspeita de gamopatia monoclonal, além da eletroforese de proteínas séricas?
A imunofixação identifica a classe da imunoglobulina e a cadeia leve envolvida, e a dosagem de cadeias leves livres detecta clones que a eletroforese não enxerga, sendo essencial em mieloma de cadeias leves e amiloidose. Solicitar cintilografia óssea é erro tradicional no mieloma, porque a lesão lítica não tem atividade osteoblástica e o exame costuma ser falsamente normal — a avaliação óssea moderna usa tomografia de baixa dose, ressonância ou tomografia por emissão de pósitrons. Marcadores tumorais de tumores sólidos não têm papel aqui.
Homem de 68 anos, assintomático, apresenta pico monoclonal de IgM de 1,4 g/dL, sem anemia, sem organomegalias, sem hiperviscosidade e com infiltração medular linfoplasmocitária inferior a 10%. Qual a conduta?
Doença assintomática, sem citopenias, sem sintomas B e sem hiperviscosidade não se trata: a conduta é seguimento com exames periódicos, pois tratar antecipadamente não melhora sobrevida e acrescenta toxicidade. Iniciar imunoquimioterapia pelo valor do pico monoclonal é o erro de tratar número em vez de paciente, o mesmo equívoco que se comete na leucemia linfocítica crônica. Plasmaférese só se justifica na hiperviscosidade sintomática. O transplante fica reservado a doença refratária ou recidivada em pacientes selecionados.
Qual alteração molecular é encontrada na grande maioria dos pacientes com macroglobulinemia de Waldenström e auxilia no diagnóstico diferencial?
A mutação MYD88 L265P está presente na grande maioria dos casos e ajuda a separar a macroglobulinemia de outras gamopatias IgM e de linfomas da zona marginal, além de ter implicação na resposta a inibidores de tirosinoquinase de Bruton. As demais alterações pertencem a outras doenças: BCR-ABL1 à leucemia mieloide crônica, JAK2 e CALR às neoplasias mieloproliferativas cromossomo Philadelphia negativas, e a translocação envolvendo MYC ao linfoma de Burkitt. Marcar uma mutação mieloide em doença linfoide é o erro que denuncia memorização sem contexto.
Paciente com macroglobulinemia de Waldenström sintomática inicia tratamento com rituximabe isolado. Após a primeira infusão, o pico de IgM sobe de 3,8 para 5,6 g/dL e surgem sintomas de hiperviscosidade. Qual a explicação?
O anticorpo anti-CD20 pode provocar elevação transitória da IgM nas primeiras semanas, fenômeno bem descrito, capaz de precipitar hiperviscosidade em quem já tem níveis altos — por isso se recomenda plasmaférese prévia ou início do tratamento com outros agentes em pacientes de risco. Interpretar a subida como falha e trocar todo o esquema é o erro que a vinheta testa. Reconhecer o fenômeno permite manter o plano terapêutico e apenas manejar a viscosidade, com monitorização estreita nas semanas iniciais.
Homem de 66 anos com mieloma múltiplo apresenta injúria renal aguda, hipercalcemia e proteinúria pela fita urinária discretamente positiva, apesar de proteinúria de 4 g em 24 horas. Qual a explicação?
A fita reagente é sensível à albumina e praticamente cega para cadeias leves de imunoglobulina, de modo que o mieloma pode cursar com proteinúria maciça e fita quase negativa — dissociação que deve levantar a suspeita e motivar eletroforese de proteínas com imunofixação e pesquisa de cadeias leves livres no soro. Atribuir a discrepância a erro laboratorial é justamente o que faz perder o diagnóstico de nefropatia por cilindros em paciente com hipercalcemia e anemia.
Homem de 74 anos com macroglobulinemia apresenta sangramento gengival e equimoses, com plaquetas de 180.000/mm³, tempo de protrombina normal e tempo de tromboplastina parcial ativada discretamente alargado. Qual o mecanismo do sangramento?
A IgM monoclonal reveste plaquetas e interfere na polimerização da fibrina e na função de fatores, produzindo sangramento mucocutâneo mesmo com contagem plaquetária normal, e a hiperviscosidade agrava o quadro. Buscar plaquetopenia como explicação é o reflexo automático que a própria vinheta desmente ao trazer contagem normal. Coagulopatia de consumo cursaria com plaquetopenia, alargamento dos dois tempos e consumo de fibrinogênio. O tratamento do sangramento passa por reduzir a paraproteína, e não por transfundir plaquetas.
Qual conjunto de critérios define lesão de órgão-alvo atribuível ao mieloma múltiplo e indica tratamento?
A tétrade de hipercalcemia, insuficiência renal, anemia e lesões ósseas define a doença que exige tratamento, separando o mieloma sintomático das formas assintomáticas. Os sintomas B listados pertencem aos linfomas e são o distrator que troca a doença. A partir da atualização dos critérios, também indicam tratamento marcadores como plasmócitos medulares acima de 60%, relação de cadeias leves livres muito alterada e lesões focais na ressonância, mesmo sem lesão de órgão instalada.
Qual exame de imagem é o mais adequado para avaliação das lesões ósseas no mieloma múltiplo atualmente?
As lesões do mieloma são líticas e sem reação osteoblástica, o que torna a cintilografia óssea inadequada por baixa sensibilidade — esse é o erro mais tradicional no tema e ainda aparece em prescrições. A avaliação moderna usa tomografia de corpo inteiro de baixa dose, ressonância, que detecta infiltração medular e lesões focais, ou tomografia por emissão de pósitrons, que também avalia atividade. A densitometria mede densidade mineral e não identifica lesões focais.
Paciente com mieloma e injúria renal aguda dialítica com cadeias leves séricas muito elevadas. Além do tratamento antimieloma, qual conduta pode ser considerada?
O que resolve o rim do mieloma é reduzir rapidamente a produção de cadeias leves com tratamento sistêmico eficaz, geralmente baseado em bortezomibe, que não exige ajuste de dose na disfunção renal, enquanto a diálise dá suporte. Esperar recuperação espontânea é o erro que consolida a lesão tubular e torna a dependência dialítica definitiva. Transplante renal não se cogita com doença hematológica ativa, e restrição proteica não influencia a formação de cilindros de cadeias leves.
Paciente com mielofibrose primária apresenta piora súbita do estado geral, febre, dor óssea e 25% de blastos na medula óssea. Qual a interpretação?
A mielofibrose pode evoluir para leucemia aguda secundária, que se manifesta com piora clínica, citopenias mais profundas e blastos acima de 20%, com prognóstico reservado e resposta pobre à quimioterapia convencional. Atribuir a piora apenas a infecção é o erro que atrasa o mielograma e a decisão terapêutica. Essa possibilidade de transformação é parte do que define o prognóstico dessas doenças e justifica a discussão precoce de transplante alogênico em pacientes de risco mais alto.
Homem de 58 anos apresenta hematócrito de 58%, hemoglobina de 19,4 g/dL, prurido após banho quente, esplenomegalia e eritromelalgia, com eritropoetina sérica baixa e JAK2 positivo. Qual o tratamento de base?
Na policitemia vera o objetivo é reduzir a viscosidade e o risco trombótico, mantendo o hematócrito abaixo de 45% com flebotomias e ácido acetilsalicílico em dose baixa, acrescentando citorredução com hidroxiureia em pacientes de alto risco. Anticoagulação plena de rotina é o erro conceitual, pois o risco predominante é trombótico arterial e venoso, mas a profilaxia se faz com antiagregação e controle do hematócrito, e não com anticoagulante em todos. Eritropoetina baixa é o dado que separa a policitemia primária das secundárias.
Qual alteração molecular é encontrada com maior frequência na mielofibrose primária e nas demais neoplasias mieloproliferativas cromossomo Philadelphia negativas?
A mutação JAK2 V617F está presente na maioria dos casos de policitemia vera e em boa parte das mielofibroses e trombocitemias essenciais, sendo o marcador molecular de triagem nesse grupo, complementado por CALR e MPL quando negativa. A fusão BCR-ABL1 define a leucemia mieloide crônica e sua presença exclui esse grupo. A translocação envolvendo os cromossomos 15 e 17 pertence à leucemia promielocítica aguda, e MYD88 à macroglobulinemia.
Paciente com mielofibrose apresenta anemia sintomática com necessidade transfusional frequente. Qual conduta deve ser considerada?
A anemia é um dos maiores problemas da mielofibrose e o manejo combina suporte transfusional, agentes estimuladores da eritropoese em casos selecionados, danazol e atenção à sobrecarga de ferro em quem recebe muitas transfusões. Aumentar o inibidor de JAK é o erro que agrava, pois a mielossupressão é justamente um de seus efeitos adversos, podendo piorar a anemia e a plaquetopenia. Flebotomia é conduta da policitemia vera e seria desastrosa em um paciente anêmico.
Paciente de 72 anos com mieloma múltiplo apresenta febre e tosse, com radiografia mostrando consolidação lobar. Qual a explicação para a maior suscetibilidade a infecções nesse paciente?
O clone plasmocitário suprime a produção das demais imunoglobulinas, de modo que o paciente tem proteína total alta e, ao mesmo tempo, imunodeficiência humoral, com suscetibilidade a bactérias encapsuladas. Interpretar o pico monoclonal como sinal de imunidade preservada é o erro conceitual mais comum. A imunossupressão do tratamento, a doença renal e a neutropenia induzida por quimioterapia somam-se ao problema, e a infecção é uma das principais causas de morte nessa população.
Homem de 68 anos apresenta dor lombar há 4 meses, fadiga e, na avaliação, creatinina de 3,6 mg/dL, cálcio de 12,4 mg/dL, Hb 8,7 g/dL, proteína total de 10,8 g/dL com albumina de 2,9 g/dL e lesões líticas em crânio. Qual o diagnóstico mais provável?
Hipercalcemia, injúria renal, anemia e lesões ósseas líticas formam a tétrade que orienta o diagnóstico de mieloma, reforçada pelo grande intervalo entre proteína total e albumina, que denuncia a paraproteína. Metástases de próstata são o distrator anatômico, mas produzem lesões tipicamente blásticas e cursariam com elevação do antígeno prostático específico. Hiperparatireoidismo primário causa hipercalcemia e reabsorção óssea, mas não gera esse padrão de anemia com paraproteína e lesões líticas em saca-bocado.
Homem de 70 anos com mieloma apresenta cefaleia, borramento visual, sangramento nasal e sonolência, com proteína total de 12 g/dL. Qual a complicação e a conduta imediata?
Sintomas neurológicos, visuais e hemorrágicos com proteína total muito elevada indicam hiperviscosidade, mais comum na macroglobulinemia mas possível no mieloma, sobretudo com paraproteína IgA ou IgG3, e a plasmaférese resolve rapidamente enquanto o tratamento definitivo é iniciado. Transfundir várias unidades antes de reduzir a viscosidade é o erro que piora a reologia do sangue. A fundoscopia com veias retinianas dilatadas e tortuosas ajuda a confirmar a suspeita à beira do leito.
Paciente com mieloma múltiplo e creatinina de 4,2 mg/dL. Qual medida é prioritária no manejo renal inicial?
Hidratação, correção da hipercalcemia, retirada de nefrotóxicos e início rápido do tratamento que reduz a produção de cadeias leves são as medidas que recuperam função renal. Prescrever anti-inflamatório para a dor óssea é um dos erros mais frequentes e mais deletérios nesse paciente. Tiazídico agrava a hipercalcemia, ao contrário do diurético de alça, que só entra após reposição volêmica adequada. Contraste iodado deve ser evitado, e a avaliação óssea moderna dispensa contraste.
Qual é o principal mecanismo de lesão renal no mieloma múltiplo?
As cadeias leves livres filtradas se ligam à proteína de Tamm-Horsfall e formam cilindros que obstruem os túbulos distais, com reação inflamatória local, mecanismo conhecido como rim do mieloma e responsável pela maior parte da disfunção renal. Pensar em glomerulopatia é o erro que leva a pedir os exames errados: quando o glomérulo é acometido, geralmente por amiloidose ou doença de depósito, há proteinúria de albumina, enquanto na nefropatia por cilindros a proteinúria é de cadeias leves, pouco detectada pela fita urinária.
Homem de 74 anos com mieloma múltiplo, creatinina de 3,8 mg/dL e neuropatia periférica leve prévia. Qual classe terapêutica tem vantagem nesse cenário renal?
O bortezomibe age rapidamente na redução das cadeias leves e não requer ajuste na disfunção renal, sendo peça central nos esquemas para pacientes com rim do mieloma. A lenalidomida é o distrator, pois é eficaz mas tem eliminação renal e exige ajuste de dose conforme a filtração. O melfalano em dose alta com transplante exige avaliação criteriosa e não é a medida inicial em paciente idoso com disfunção renal aguda. A neuropatia prévia obriga a vigilância, já que o bortezomibe pode agravá-la, com preferência pela via subcutânea.
Paciente com mielofibrose primária apresenta esplenomegalia sintomática volumosa, sudorese noturna e perda ponderal, com risco intermediário. Qual o tratamento indicado para controle dos sintomas?
Os inibidores de JAK reduzem o volume do baço e melhoram significativamente os sintomas constitucionais, sendo a terapia de escolha para essa finalidade, com o transplante alogênico permanecendo como única opção potencialmente curativa em candidatos selecionados. Indicar esplenectomia de rotina é o erro que expõe a alta morbidade e mortalidade cirúrgica nesse paciente com hematopoese extramedular, ficando reservada a situações selecionadas. Quimioterapia de indução não tem papel na fase crônica.
Qual exame urinário é mais adequado para detectar a excreção de cadeias leves no mieloma múltiplo?
A fita reagente detecta principalmente albumina e pode ser negativa mesmo com grande excreção de cadeias leves, razão pela qual a eletroforese com imunofixação em urina de 24 horas é o exame indicado para identificar e quantificar a proteinúria de Bence Jones. Confiar na fita é o erro clássico que faz o clínico descartar proteinúria significativa em um paciente que está perdendo gramas de cadeias leves. A dosagem de cadeias leves livres no soro complementa e é ainda mais sensível.
Qual é o único tratamento potencialmente curativo da mielofibrose primária?
Apenas o transplante alogênico oferece potencial de cura, e a decisão pesa o risco de mortalidade relacionada ao procedimento contra o prognóstico estimado pelos escores de risco, sendo considerado em pacientes de risco intermediário-2 ou alto com condições clínicas adequadas. Considerar o inibidor de JAK curativo é o erro conceitual: ele controla sintomas e reduz o baço, mas não modifica a história natural de forma definitiva. As demais opções são paliativas e voltadas ao controle de citopenias e de sintomas.
Qual é o padrão de esfregaço de sangue periférico característico da mielofibrose primária?
A fibrose medular expulsa precursores para a circulação, produzindo o quadro leucoeritroblástico com eritroblastos e granulócitos imaturos, e as hemácias em lágrima resultam da passagem forçada pelos sinusoides do baço e da medula fibrótica. Manchas de Gumprecht pertencem à leucemia linfocítica crônica, e bastonetes de Auer à leucemia mieloide aguda. Reconhecer o padrão no esfregaço é o passo que direciona para a biópsia de medula e evita investigações desnecessárias.
Paciente de 58 anos com mieloma múltiplo recém-diagnosticado, sem comorbidades importantes e com bom estado funcional. Qual a estratégia de tratamento de primeira linha?
Em paciente jovem e elegível, a indução com esquema combinado seguida de consolidação com transplante autólogo e manutenção é o padrão, prolongando a sobrevida livre de progressão. Transplante alogênico é o distrator que atrai por parecer mais definitivo, mas tem mortalidade elevada e não é a estratégia de primeira linha no mieloma. O mieloma permanece incurável na maioria dos casos, sendo tratado como doença crônica com linhas sucessivas de terapia.
Qual profilaxia deve ser considerada em paciente com mieloma múltiplo em uso de imunomodulador associado a dexametasona?
Imunomoduladores como talidomida e lenalidomida, sobretudo associados a corticoide em dose alta, aumentam de forma marcante o risco de tromboembolismo venoso, o que torna a profilaxia obrigatória, com ácido acetilsalicílico ou anticoagulante conforme a estratificação de risco. Assumir anticoagulação plena para todos é o excesso oposto, que expõe a sangramento pacientes de baixo risco. O paciente com mieloma também tem risco infeccioso elevado, com indicação de vacinação e profilaxia antiviral em situações específicas.
Paciente com trombocitemia essencial e plaquetas de 1.200.000/mm³ apresenta sangramento mucoso, e não trombose. Qual a explicação?
Contagens plaquetárias extremas podem adsorver e consumir os multímeros de alto peso molecular do fator de von Willebrand, gerando uma forma adquirida da doença com sangramento mucoso — fenômeno contraintuitivo em uma doença tida como pró-trombótica. Presumir que plaqueta alta sempre significa trombose é o erro que a questão testa e que pode levar a antiagregar um paciente que está sangrando. A citorredução tende a corrigir o distúrbio ao reduzir a contagem plaquetária.
Qual dos seguintes achados caracteriza a gamopatia monoclonal de significado indeterminado?
A gamopatia monoclonal de significado indeterminado é definida por pico pequeno, infiltração medular limitada e ausência completa de lesão de órgão-alvo, exigindo apenas seguimento periódico, com risco anual pequeno mas cumulativo de progressão. Chamar de gamopatia indeterminada um paciente com plasmócitos acima de 60% é o erro que ignora um dos marcadores que hoje definem mieloma mesmo sem sintomas. A distinção entre as formas assintomáticas e o mieloma ativo decide entre observar e tratar.
Qual é a principal toxicidade limitante do bortezomibe que exige monitorização clínica a cada ciclo?
A neuropatia periférica é a toxicidade que mais frequentemente obriga a reduzir dose ou trocar de esquema, e sua incidência caiu bastante com a administração subcutânea e com a redução da frequência das doses. Presumir nefrotoxicidade é o erro que inverte o perfil do fármaco, escolhido justamente por ser seguro no paciente renal. A monitorização deve ser clínica e ativa a cada ciclo, perguntando sobre parestesias e dor, porque o ajuste precoce evita sequela permanente.
Homem de 67 anos apresenta fadiga, perda de peso, sudorese noturna e saciedade precoce. Exame: baço palpável a 12 cm do rebordo costal. Hemograma: Hb 9,1 g/dL, leucócitos 13.000/mm³ com dacriócitos e presença de eritroblastos e formas imaturas granulocíticas. Aspirado de medula seco. Qual o diagnóstico?
Esplenomegalia volumosa com quadro leucoeritroblástico, hemácias em lágrima e aspirado seco pela fibrose medular compõem a mielofibrose primária, na qual a hematopoese migra para baço e fígado. A leucemia mieloide crônica é o distrator mais próximo, também com esplenomegalia e leucocitose, mas nela há basofilia, leucocitose muito mais alta e presença de BCR-ABL1, cuja pesquisa é obrigatória para separar as duas. O diagnóstico definitivo exige biópsia de medula, já que o aspirado não fornece material.
Qual é a conduta em relação ao uso de bisfosfonatos em pacientes com mieloma múltiplo e doença óssea?
Agentes antirreabsortivos reduzem fraturas patológicas, dor e necessidade de radioterapia, e a avaliação odontológica prévia é obrigatória pelo risco de osteonecrose de mandíbula, sobretudo se houver procedimentos invasivos pendentes. Contraindicar a terapia óssea por medo dessa complicação é o erro que priva o paciente de um benefício claro. Em pacientes com disfunção renal, o denosumabe tem vantagem por não depender da função renal para eliminação.
Paciente com mieloma múltiplo em uso de dexametasona em dose alta apresenta hiperglicemia, insônia e agitação. Qual a conduta?
O corticoide é parte essencial dos esquemas do mieloma, e seus efeitos adversos são manejados com ajuste de horário, controle glicêmico, profilaxia gástrica e discussão de redução de dose conforme a resposta, especialmente em idosos, nos quais doses menores são preferidas. Suspender o corticoide por completo compromete a eficácia do esquema. Substituir por anti-inflamatório não esteroidal é particularmente perigoso pelo risco renal nessa população.
Paciente com mieloma múltiplo em tratamento apresenta redução do componente monoclonal sérico acima de 90%, com imunofixação ainda positiva. Como se classifica essa resposta?
A resposta completa exige imunofixação negativa em soro e urina, além de plasmócitos medulares abaixo de 5%, de modo que uma redução muito expressiva com imunofixação ainda positiva corresponde à categoria imediatamente anterior. Chamar isso de resposta completa é o erro que superestima o resultado e pode alterar decisões sobre consolidação e manutenção. A profundidade da resposta se correlaciona com a sobrevida, e a avaliação de doença residual mensurável refinou ainda mais essa classificação.
Sobre as complicações vasculares da trombocitemia essencial, qual afirmativa está correta?
A morbidade da trombocitemia essencial vem sobretudo da trombose, arterial e venosa, e a eritromelalgia — dor em queimação com eritema em extremidades por oclusão microvascular — é sintoma característico que responde rapidamente à aspirina em dose baixa. Achar que a contagem prediz trombose engana: o risco é determinado por idade, trombose prévia e estado mutacional, e contagens muito altas associam-se mais a sangramento do que a trombose. A doença pode evoluir para mielofibrose e leucemia aguda, e trombose esplâncnica é justamente uma apresentação que deve levantar a suspeita de neoplasia mieloproliferativa.
Homem de 70 anos com trombocitemia essencial JAK2 positiva e antecedente de acidente vascular cerebral isquêmico há 2 anos. Plaquetas de 900.000/mm³. Qual a conduta terapêutica?
Idade acima de 60 anos e trombose prévia colocam o paciente na categoria de alto risco pelo escore usado na trombocitemia essencial, e a conduta é citorredução — hidroxiureia é a primeira linha — somada à antiagregação com aspirina em dose baixa, que reduz eventos microvasculares e arteriais, especialmente nos JAK2 positivos. Antiagregar sem citorreduzir engana quem foca só na plaqueta ativada e ignora a massa plaquetária. Observar em paciente de alto risco desperdiça a prevenção. Plaquetaférese é medida de emergência para trombocitose sintomática aguda, não manutenção, e anticoagulação isolada não substitui a citorredução.
Mulher de 58 anos, assintomática, tem plaquetas de 780.000/mm³ em exame de rotina, mantidas em três dosagens ao longo de 6 meses. Hemoglobina 13,5 g/dL, leucócitos normais, ferritina e proteína C reativa normais, sem esplenomegalia. Qual o próximo passo na investigação?
Trombocitose persistente sem causa reativa aparente — ferro normal, sem inflamação, sem infecção, sem esplenectomia — obriga a investigar neoplasia mieloproliferativa. O caminho é pesquisar JAK2 V617F, presente em cerca de metade dos casos de trombocitemia essencial, e, se negativa, CALR e MPL, que juntas cobrem a maioria dos restantes. Repetir o hemograma e esperar engana quem trata a trombocitose assintomática como achado banal, mas o risco trombótico não depende do sintoma. A biópsia de medula complementa o diagnóstico. Tratar antes de investigar inverte a ordem e não define o risco do paciente.
Paciente de 38 anos, sem hepatopatia, apresenta trombose de veia porta espontânea. Investigação inicial não mostra causa local. Qual pesquisa é prioritária?
Trombose de sítio esplâncnico em paciente sem cirrose e sem causa local é apresentação típica de neoplasia mieloproliferativa oculta, e a mutação JAK2 V617F deve ser pesquisada mesmo com hemograma normal — o hiperesplenismo e a hemodiluição podem mascarar a policitemia ou a trombocitose, e o achado muda o tratamento e o prognóstico. Encerrar a investigação com marcador tumoral engana quem procura apenas neoplasia sólida. A avaliação também inclui trombofilias hereditárias, síndrome antifosfolípide, hemoglobinúria paroxística noturna e causas locais como pancreatite e infecção intra-abdominal.
Sobre a diferenciação entre trombocitose reativa e trombocitemia essencial, qual achado favorece a causa reativa?
Trombocitose reativa acompanha inflamação, infecção, ferropenia, sangramento, cirurgia e asplenia, e por isso vem com marcadores inflamatórios elevados ou ferro baixo e desaparece quando a causa é tratada — é a explicação mais comum de plaqueta alta no hemograma. Os demais achados apontam clonalidade: mutação de CALR, esplenomegalia com eritromelalgia, trombose de sítio incomum como a esplâncnica e o padrão morfológico dos megacariócitos na medula. Confundir os dois cenários engana em ambas as direções, seja investigando exaustivamente uma ferropenia, seja deixando sem tratamento um paciente com risco trombótico real.
Homem de 60 anos com prurido intenso após o banho quente, plétora facial, hemoglobina de 19,5 g/dL, hematócrito de 58%, plaquetas de 520.000/mm³ e eritropoetina sérica reduzida. Qual o diagnóstico e o tratamento inicial?
Prurido aquagênico, plétora, hematócrito elevado e eritropoetina baixa formam o quadro da policitemia vera, quase sempre JAK2 mutada. O tratamento de base combina flebotomias com alvo de hematócrito abaixo de 45% e aspirina em dose baixa, acrescentando citorredução nos pacientes de alto risco. Eritrocitose secundária engana quem só vê o hematócrito, mas nela a eritropoetina está normal ou elevada, pois o estímulo é hipóxico ou tumoral — o exame que separa as duas é exatamente a eritropoetina. Desidratação produziria alteração transitória, sem prurido aquagênico nem plaquetose associada.
Mulher de 42 anos com trombocitemia essencial, sem trombose prévia, JAK2 positiva, plaquetas de 650.000/mm³, sem fatores de risco cardiovascular. Qual a conduta?
Paciente com menos de 60 anos, sem trombose prévia, é classificada como risco baixo ou intermediário; na presença de mutação JAK2, a antiagregação com aspirina em dose baixa é recomendada, sem necessidade de citorredução, junto ao controle rigoroso de pressão, lipídios, glicemia e tabagismo. Iniciar hidroxiureia engana quem decide pelo valor da plaqueta em vez do escore de risco: a contagem isolada não indica citorredução e a droga tem toxicidade cumulativa. Anticoagulação plena não previne eventos nesse contexto, e dar alta abandona o seguimento de uma neoplasia com risco de evolução clonal.
Homem de 68 anos com dor lombar progressiva, anemia normocítica, creatinina de 2,4 mg/dL, cálcio de 11,8 mg/dL e proteína total elevada com albumina baixa. Qual investigação confirma a hipótese principal?
A tétrade hipercalcemia, insuficiência renal, anemia e lesão óssea aponta mieloma múltiplo, reforçada pelo gap entre proteína total alta e albumina baixa, que sugere pico monoclonal. A confirmação vem da eletroforese com imunofixação no soro e na urina, das cadeias leves livres e da avaliação medular com plasmócitos clonais. Cintilografia óssea engana quem transporta o raciocínio de metástase: as lesões do mieloma são líticas e não captam, sendo mais bem vistas em radiografias de esqueleto, tomografia de baixa dose ou ressonância. Biópsia renal e imagem abdominal não respondem à pergunta central.
Paciente com trombocitose de 1.400.000/mm³ apresenta sangramento mucoso e equimoses, sem trombose. A investigação mostra atividade reduzida do fator de von Willebrand. Qual a explicação?
Contagens plaquetárias muito elevadas, geralmente acima de um milhão, adsorvem e degradam os multímeros de alto peso molecular do fator de von Willebrand, produzindo uma forma adquirida da doença e explicando o paradoxo de sangramento em quem tem plaqueta em excesso. O manejo passa por citorredução, e a aspirina deve ser evitada até a correção. Pensar em hemofilia adquirida ou hepatopatia engana quem procura a causa fora do próprio distúrbio mieloproliferativo, e nenhuma delas explica a relação direta com o número de plaquetas nem a melhora após a citorredução.
Homem de 74 anos com anemia macrocítica, neutropenia e plaquetopenia leves, sem deficiência de vitamina B12, folato ou uso de álcool. Esfregaço mostra neutrófilos hipossegmentados e plaquetas gigantes. Qual a hipótese principal?
Citopenias em mais de uma linhagem no idoso, com macrocitose e sinais displásicos no esfregaço — neutrófilos hipossegmentados no padrão de pseudo-Pelger-Huët e plaquetas gigantes — apontam síndrome mielodisplásica, após excluir carências vitamínicas, álcool, drogas e HIV. O diagnóstico exige mielograma com avaliação de displasia, blastos e citogenética, que também define prognóstico. Deficiência de ferro engana pela anemia comum no idoso, mas produz microcitose e não explica neutropenia nem plaquetopenia. Leucemia mieloide crônica cursaria com leucocitose e desvio escalonado, não com pancitopenia.
Paciente com trombocitemia essencial em uso de hidroxiureia há 3 anos evolui com úlceras maleolares dolorosas de difícil cicatrização e macrocitose acentuada. Qual a conduta?
Úlceras maleolares dolorosas e macrocitose são efeitos adversos reconhecidos da hidroxiureia, e as lesões só cicatrizam quando a droga é retirada — manter e tratar localmente prolonga o sofrimento sem resolver. A substituição por anagrelida ou interferon mantém a citorredução necessária, e o interferon é opção preferida em gestantes e pacientes jovens. Aumentar a dose engana quem interpreta a úlcera como manifestação da doença de base em vez de toxicidade da droga, e agrava a lesão. Suspender a aspirina não corrige a causa e retira uma medida de proteção vascular.
Paciente de 72 anos tem componente monoclonal sérico de 1,4 g/dL, plasmócitos medulares de 6%, sem anemia, sem hipercalcemia, sem disfunção renal e sem lesão óssea. Qual o diagnóstico e a conduta?
Componente monoclonal abaixo de 3 g/dL, plasmocitose medular inferior a 10% e ausência de lesão de órgão-alvo definem gamopatia monoclonal de significado indeterminado, condição pré-maligna com risco anual de progressão em torno de 1% que se acompanha, sem tratar. Tratar como mieloma sintomático engana quem vê o componente monoclonal e presume doença ativa, mas faltam os critérios de lesão de órgão. Amiloidose exigiria demonstração de depósito com achados clínicos compatíveis. Macroglobulinemia cursa com componente do tipo imunoglobulina M e infiltração linfoplasmocitária. Leucemia de células plasmáticas apresenta plasmócitos circulantes em grande quantidade.
Qual conjunto de exames é adequado para confirmar e estadiar a suspeita de mieloma múltiplo?
O diagnóstico exige demonstrar o componente monoclonal no soro e na urina, quantificar cadeias leves livres, documentar a infiltração plasmocitária medular com citogenética de risco e avaliar as lesões ósseas com imagem de corpo inteiro, hoje preferencialmente tomografia de baixa dose, ressonância ou exame metabólico. A cintilografia óssea engana porque é o exame usual para metástases, mas nas lesões líticas do mieloma há baixa atividade osteoblástica e o exame é pouco sensível. Radiografia isolada da coluna subestima a doença. Densitometria e vitamina D avaliam massa óssea, não neoplasia. Fosfatase alcalina costuma ser normal na doença.
Qual mecanismo explica principalmente a lesão renal no mieloma múltiplo?
As cadeias leves livres filtradas se ligam à proteína de Tamm-Horsfall e formam cilindros que obstruem o túbulo distal e desencadeiam inflamação intersticial, mecanismo dominante da lesão renal na doença, agravado por desidratação, hipercalcemia, anti-inflamatórios e contraste. Pensar em glomerulonefrite pós-infecciosa engana porque a doença também pode ter acometimento glomerular, mas ele é menos frequente e ligado a amiloidose ou doença de deposição, não a imunocomplexos pós-infecciosos. Necrose cortical bilateral é evento raro de outro contexto. Litíase de oxalato não tem relação com a doença. Trombose de veias renais associa-se à síndrome nefrótica, não a esse mecanismo.
Qual conduta deve ser evitada em paciente com mieloma múltiplo e disfunção renal?
Anti-inflamatório não esteroidal reduz a perfusão glomerular em um rim já agredido por cadeias leves, hipercalcemia e desidratação, sendo um dos precipitantes mais frequentes de piora renal nesses pacientes. Manter a volemia é justamente o que dilui as cadeias leves e reduz a formação de cilindros. Ajustar doses conforme a função renal previne toxicidade. Tratar a hipercalcemia melhora tanto o rim quanto os sintomas. Opioides, com ajuste cuidadoso e atenção a metabólitos acumuláveis, são a base do controle da dor óssea nesse contexto.
Homem de 67 anos apresenta lombalgia progressiva há 4 meses, astenia e perda de peso. Exames: Hb 8,4 g/dL, cálcio 12,1 mg/dL, creatinina 2,4 mg/dL, proteína total elevada com albumina baixa, e radiografia de crânio com lesões líticas em saca-bocado. Qual a hipótese diagnóstica?
A tétrade de hipercalcemia, disfunção renal, anemia e lesões ósseas líticas em paciente idoso com dor óssea e proteína total alta com albumina baixa aponta mieloma múltiplo, sendo o intervalo entre proteína total e albumina o rastro do componente monoclonal. Metástase de próstata engana pela idade e pela dor lombar, mas as lesões costumam ser blásticas e o antígeno prostático estaria elevado. Osteoporose não causa hipercalcemia nem lesões líticas em saca-bocado. Hiperparatireoidismo primário eleva o cálcio, mas cursa com fósforo baixo e lesões distintas, sem anemia e sem componente monoclonal. Osteomielite tuberculosa costuma acometer corpo vertebral com abscesso paravertebral.
Sobre o tratamento do mieloma múltiplo sintomático em paciente jovem e apto, qual afirmativa é correta?
A estratégia consolidada no paciente elegível combina indução com esquemas de múltiplos agentes, transplante autólogo e terapia de manutenção, prolongando substancialmente a sobrevida, ainda que a doença siga incurável na maioria dos casos. O transplante alogênico engana quem associa transplante a cura definitiva, mas tem toxicidade elevada e papel restrito a situações selecionadas. Bisfosfonato e analgesia são suporte essencial, e não tratamento da doença. Radioterapia é usada em lesão localizada e dor refratária, não como tratamento curativo sistêmico. Corticoide isolado é insuficiente como indução.
Homem de 70 anos com componente monoclonal do tipo imunoglobulina M, visão turva, epistaxe, cefaleia e fundoscopia com veias retinianas dilatadas e tortuosas. Qual a hipótese e a conduta imediata?
Componente monoclonal do tipo imunoglobulina M com sintomas neurológicos, sangramento mucoso e fundo de olho com veias dilatadas e segmentadas descreve hiperviscosidade, cuja terapia de resgate imediata é a plasmaférese, seguida do tratamento da doença de base. Pensar em mieloma engana porque é a gamopatia mais lembrada, mas a hiperviscosidade é muito mais típica da imunoglobulina M por seu tamanho pentamérico. Retinopatia diabética exige história de diabetes e apresenta neovasos e exsudatos. Trombose de veia central é unilateral e não explica epistaxe e cefaleia. Retinopatia hipertensiva grave cursa com papiledema e níveis pressóricos extremos.
Mulher de 68 anos com pancitopenia e dor lombar apresenta cálcio de 12,4 mg/dL, creatinina de 2,6 mg/dL, anemia normocítica, proteína total elevada com albumina baixa e VHS de 110 mm/h. Qual o diagnóstico mais provável e o exame que confirma?
A combinação de hipercalcemia, lesão renal, anemia e dor óssea com gap proteico elevado e VHS muito alta é o retrato do mieloma, confirmado por eletroforese com imunofixação, cadeias leves livres e estudo medular com plasmócitos clonais. Buscar metástase com cintilografia engana quem esquece que as lesões do mieloma são líticas puras e frequentemente não captam no exame cintilográfico, exigindo série óssea ou tomografia de baixa dose.
Homem de 71 anos com pancitopenia apresenta medula com displasia em duas linhagens, 6% de blastos e cariótipo com deleção do 5q. Qual o diagnóstico e a implicação prognóstica?
Displasia em mais de uma linhagem com blastos abaixo de 20% e alteração citogenética define síndrome mielodisplásica, cuja conduta depende da estratificação de risco, indo de suporte transfusional e agentes hipometilantes até transplante. Chamar de leucemia aguda engana quem vê blastos sem checar o limiar de 20% que separa as duas entidades. A deleção isolada do 5q tem prognóstico favorável e responde bem à lenalidomida.
Paciente com mieloma múltiplo apresenta proteinúria de 3 g em 24 horas pela fita reagente negativa para proteínas. Qual a explicação?
A tira reagente é sensível à albumina e praticamente cega para cadeias leves, o que produz a dissociação clássica entre fita negativa e proteinúria significativa na coleta quantitativa, achado que deve levantar a suspeita de proteinúria de Bence Jones e motivar eletroforese com imunofixação urinária. Presumir erro de coleta engana quem confia na fita como triagem universal e descarta um achado que é justamente pista diagnóstica. Hematúria não explica a discordância. A proteinúria do mieloma é predominantemente de cadeias leves, não albuminúrica, salvo quando há amiloidose. O pH urinário pode causar interferências, mas não explica esse padrão.
Paciente com mieloma múltiplo apresenta infecções bacterianas de repetição. Qual o principal mecanismo?
O componente monoclonal é abundante, porém não funcional, e sua produção acompanha-se de supressão das imunoglobulinas normais, o que deixa o paciente vulnerável sobretudo a bactérias encapsuladas, risco somado ao efeito da quimioterapia e do corticoide. Imaginar excesso de anticorpos funcionais engana quem vê proteína total elevada e presume imunidade preservada, quando ocorre o oposto. Não há neutropenia congênita associada. Consumo de complemento por imunocomplexos caracteriza outras doenças. A ausência total de linfócitos T não descreve o defeito imune dessa doença.
Mulher de 58 anos com pancitopenia tem biópsia de medula com fibrose reticulínica intensa, punção seca na aspiração e esplenomegalia volumosa, com mutação JAK2 V617F positiva. Qual o diagnóstico?
Punção seca, fibrose reticulínica intensa, esplenomegalia por hematopoese extramedular e mutação de JAK2 desenham a mielofibrose primária. A anemia aplásica engana quem vê pancitopenia com medula pobre no aspirado, mas nela a biópsia mostra medula hipocelular substituída por gordura, sem fibrose e sem esplenomegalia — e essa distinção é justamente o que a biópsia, não o aspirado, resolve. A púrpura imune cursa com plaquetopenia isolada e demais séries normais.
Homem de 65 anos com pancitopenia, esfregaço com displasia em três linhagens e 8% de blastos na medula, sem carência vitamínica. Qual o diagnóstico mais provável?
Displasia multilinhagem com blastos entre 5 e 19 por cento em paciente idoso caracteriza síndrome mielodisplásica com excesso de blastos, entidade de risco de evolução para leucemia aguda e que exige estratificação prognóstica específica. Diagnosticar leucemia mieloide aguda engana quem vê blastos e citopenias, mas o limiar de 20% não foi atingido e não há alteração genética definidora descrita. Anemia aplásica cursa com medula hipocelular sem displasia nem excesso de blastos. Leucemia linfocítica crônica apresenta linfocitose de células maduras. Púrpura imune afeta apenas a linhagem plaquetária.
Sobre o suporte ósseo no mieloma múltiplo, qual afirmativa é correta?
Agentes antirreabsortivos reduzem fraturas e dor óssea na doença, e a precaução obrigatória é a avaliação odontológica prévia com tratamento de focos, dada a osteonecrose de mandíbula, além do ajuste conforme a função renal. Contraindicar a classe engana quem lembra da nefrotoxicidade dos bisfosfonatos em pacientes com lesão renal, situação que exige ajuste ou escolha de outro agente, não abandono do suporte ósseo. Cálcio em altas doses não protege e pode agravar a hipercalcemia. Dispensar a avaliação odontológica expõe a complicação evitável. Radioterapia é indicada para dor refratária, risco de fratura ou compressão, não para toda lesão.
Paciente com síndrome mielodisplásica dependente de transfusão há 3 anos apresenta ferritina de 2.800 ng/mL, com saturação de transferrina de 85%. Qual a conduta?
Cada concentrado de hemácias carrega ferro que o organismo não excreta, e o acúmulo lesa fígado, coração e órgãos endócrinos, justificando quelação em quem tem sobrevida esperada longa. Repor ferro nesse cenário é erro grave. A flebotomia, que serve na hemocromatose hereditária, é inviável em paciente anêmico dependente de transfusão — a via disponível para retirar ferro é a quelação farmacológica.
Mulher de 52 anos, assintomática, tem plaquetas de 780.000/mm3 em exames repetidos, com ferritina normal, ausência de inflamação e presença da mutação JAK2. Qual o diagnóstico?
Trombocitose persistente e clonal, com mutação de via de sinalização e sem causa reativa identificável, caracteriza trombocitemia essencial, cuja principal complicação é trombótica e cujo tratamento depende de estratificação de risco. Trombocitose reativa engana por ser muito mais frequente na prática, mas exige causa como carência de ferro, inflamação, infecção, esplenectomia ou neoplasia, todas afastadas aqui. Leucemia mieloide crônica exige o rearranjo BCR-ABL1 e cursa com leucocitose e basofilia. Policitemia vera em fase avançada evolui com anemia e fibrose, não com trombocitose isolada em paciente hígida. Púrpura imune cursa com plaquetopenia, não com excesso.
Paciente com síndrome mielodisplásica de alto risco, 79 anos, com comorbidades que contraindicam o transplante. Qual o tratamento de escolha?
Em quem não é candidato ao transplante, os hipometilantes são o padrão no alto risco, com ganho de sobrevida e retardo da progressão, além de perfil de toxicidade tolerável na população idosa. Quimioterapia intensiva nesse contexto tem alta mortalidade e baixa taxa de resposta duradoura. Restringir o cuidado ao suporte transfusional é subtratar quem ainda tem benefício demonstrado com terapia modificadora.
Paciente de 62 anos com anemia progressiva, esplenomegalia volumosa, dacriócitos no esfregaço e aspirado de medula seco. Biópsia mostra fibrose reticulínica intensa. Qual o diagnóstico?
Hemácias em lágrima, aspirado seco por fibrose e esplenomegalia volumosa por hematopoese extramedular compõem o quadro da mielofibrose primária, cuja confirmação vem da biópsia com fibrose. O escore de sintomas e o risco definem o uso de inibidores de JAK, como o ruxolitinibe, com transplante alogênico como única opção curativa. Anemia aplásica cursa com medula hipocelular sem fibrose e sem esplenomegalia.
Homem de 58 anos assintomático apresenta hemoglobina 19,4 g/dL, hematócrito 58%, plaquetas 520.000/mm³, leucócitos 13.000/mm³ e eritropoetina sérica baixa. Refere prurido após o banho. Baço palpável a 3 cm do rebordo costal. Qual o exame que confirma a hipótese?
Eritrocitose com eritropoetina baixa, prurido aquagênico, esplenomegalia e outras séries elevadas apontam policitemia vera, confirmada pela mutação JAK2 V617F, presente na quase totalidade dos casos. Os demais exames investigam causas de policitemia secundária, como hipoxemia crônica, apneia do sono, tabagismo e uso de andrógenos, nas quais a eritropoetina estaria normal ou elevada — é a dosagem desse hormônio que orienta o caminho.
Sobre o tratamento da policitemia vera, qual conjunto de medidas é adequado?
O objetivo é reduzir eventos trombóticos, e isso se obtém mantendo o hematócrito abaixo de 45% com flebotomias, associando antiagregante em dose baixa e acrescentando citorredução, geralmente hidroxiureia, nos pacientes de alto risco por idade ou trombose prévia. Transfundir hemácias engana quem trata todo paciente hematológico como candidato a hemocomponente, mas aqui há excesso de massa eritrocitária e a transfusão agravaria a viscosidade. Corticoide não modifica a doença. Não intervir ignora o risco trombótico, principal causa de morte. Esplenectomia universal não tem indicação e é procedimento de alto risco.
Mulher de 55 anos apresenta plaquetas de 890.000/mm³ persistentes, sem sangramento ou trombose. Ferritina normal, proteína C reativa normal, sem infecção ou neoplasia identificadas. Qual investigação é adequada?
Diante de trombocitose persistente com causas reativas afastadas — ferropenia, inflamação, infecção, neoplasia e asplenia —, investiga-se neoplasia mieloproliferativa com o painel de mutações e a avaliação medular. Assumir causa reativa sem essa checagem é o que faz perder uma doença clonal com risco trombótico. O tratamento depois se define pelo risco, com aspirina para todos e citorredução nos de alto risco.
Homem de 45 anos com policitemia vera apresenta dor abdominal, ascite de instalação recente e hepatomegalia dolorosa. Qual complicação deve ser investigada?
As neoplasias mieloproliferativas, com destaque para a policitemia vera, são causa clássica de trombose em sítios atípicos, incluindo veias hepáticas, porta e mesentérica, e a instalação abrupta de ascite com hepatomegalia dolorosa deve disparar a investigação com Doppler. Vale a recíproca: diante de trombose esplâncnica sem causa aparente, pesquisar a mutação JAK2 mesmo com hemograma ainda pouco alterado.
Qual a principal diferença conceitual entre síndromes mielodisplásicas e neoplasias mieloproliferativas?
A dicotomia é entre produzir mal e produzir demais: na displasia a medula é celular, mas a hematopoese é ineficaz e o sangue mostra citopenias, enquanto na proliferação há excesso de células maduras circulantes. Existem formas de sobreposição, como a leucemia mielomonocítica crônica, e ambas as famílias podem evoluir para leucemia aguda — afirmar que as mieloproliferativas nunca transformam é o erro do distrator.
Qual o tratamento de base da policitemia vera em paciente de baixo risco?
Manter o hematócrito abaixo de 45% com flebotomias e usar aspirina em dose baixa reduz eventos trombóticos, que são a principal causa de morbimortalidade. A citorredução com hidroxiureia entra nos pacientes de alto risco, definidos por idade acima de 60 anos ou trombose prévia, e nos que não toleram as flebotomias. Anticoagulação plena de rotina não é indicada e apenas soma risco hemorrágico.
Paciente de 74 anos com anemia macrocítica refratária, neutropenia leve, plaquetopenia, displasia em três linhagens e 4% de blastos ao mielograma. Qual a informação mais relevante para definir a conduta?
Na síndrome mielodisplásica a conduta é guiada por escores prognósticos que combinam citogenética, blastos e citopenias, separando quem se beneficia apenas de suporte e agentes estimuladores da eritropoese de quem precisa de hipometilante ou transplante. O volume corpuscular médio engana porque a macrocitose é achado típico, mas não estratifica risco. Esplenomegalia é mais característica de doenças mieloproliferativas. Vitamina B12 deve ser dosada para excluir carência antes do diagnóstico, mas não orienta a terapia depois de estabelecido. Prova terapêutica com corticoide não é estratégia nessa doença.
Qual sistema é utilizado para estratificar o risco na síndrome mielodisplásica e orientar o tratamento?
A estratificação combina o cariótipo, que é o fator de maior peso, a contagem de blastos medulares e a gravidade das citopenias, separando quem se beneficia de suporte e terapias de baixa intensidade daqueles com indicação de hipometilante ou transplante. Os demais escores pertencem a hepatopatia, linfoma, hemorragia digestiva e leucemia linfocítica — distratores de sistemas prognósticos de outras doenças.
Qual complicação define a principal causa de morte e a preocupação evolutiva na síndrome mielodisplásica de alto risco?
A doença mata por duas vias: a evolução clonal para leucemia mieloide aguda e as consequências diretas das citopenias, com infecção por neutropenia e sangramento por plaquetopenia. Trombose de grandes vasos aponta as neoplasias mieloproliferativas, e lesões líticas com insuficiência renal por cadeias leves descrevem o mieloma múltiplo — distratores úteis para separar as três famílias de neoplasias hematológicas.
Qual achado no aspirado de medula óssea diferencia síndrome mielodisplásica de leucemia mieloide aguda?
O corte de 20% de blastos na medula ou no sangue periférico separa as duas entidades, embora certas alterações genéticas definam leucemia aguda independentemente da contagem. Displasia pode existir nas duas, e a celularidade varia em ambas, inclusive com formas hipocelulares de mielodisplasia que confundem com anemia aplásica. É o percentual de blastos, e não a presença de displasia, que faz a fronteira.
Mulher de 66 anos com síndrome mielodisplásica de baixo risco, com deleção isolada do braço longo do cromossomo 5 e anemia sintomática dependente de transfusão. Qual tratamento específico apresenta boa resposta nesse subtipo?
A deleção isolada do braço longo do cromossomo 5 define um subgrupo de bom prognóstico com resposta característica à lenalidomida, que produz independência transfusional em boa parte das pacientes. Imatinibe trata a leucemia mieloide crônica com cromossomo Filadélfia, e o ácido retinoico é o tratamento da leucemia promielocítica — associações citogenéticas de outras doenças, frequentemente trocadas entre si.
Homem de 58 anos apresenta hematócrito de 58%, hemoglobina de 19,2 g/dL, prurido após o banho, esplenomegalia e eritromelalgia, com eritropoetina sérica baixa. Qual o diagnóstico mais provável?
Aumento da massa eritrocitária com eritropoetina baixa, prurido aquagênico, esplenomegalia e eritromelalgia compõem a policitemia vera, cuja confirmação vem da mutação JAK2. Policitemia secundária engana porque a apneia do sono é causa frequente de hematócrito alto, mas nela a eritropoetina está normal ou elevada, e não há prurido aquagênico nem esplenomegalia. Trombocitemia essencial cursa com plaquetas elevadas sem eritrocitose. Mielofibrose apresenta citopenias, hemácias em lágrima e fibrose medular. Síndrome mielodisplásica cursa com citopenias e displasia, o oposto do aumento de massa eritrocitária.
Paciente com mieloma múltiplo apresenta lesão lítica única em úmero, com dor intensa e risco de fratura iminente em osso longo. Qual a conduta mais adequada para essa lesão?
Lesão lítica extensa em osso longo com risco iminente de fratura patológica é indicação de fixação profilática, porque operar antes da fratura reduz morbidade, dor e tempo de reabilitação, complementada por radioterapia local e pelo tratamento sistêmico da doença. Apenas analgesia engana quem foca no sintoma e ignora a mecânica do osso comprometido. Imobilização gessada não protege osso longo com destruição cortical e favorece complicações do imobilismo. Amputação é desproporcional em doença sensível a tratamento. Esperar a fratura acontecer transforma um procedimento programado em urgência com pior resultado funcional.
Homem de 68 anos com síndrome mielodisplásica de alto risco, com 15% de blastos medulares e cariótipo complexo, sem comorbidades maiores e com doador compatível. Qual a conduta com intenção curativa?
O transplante alogênico é o único tratamento com potencial curativo, e nas formas de alto risco em candidato elegível com doador é a estratégia a perseguir, muitas vezes após citorredução com azacitidina ou decitabina. Suporte transfusional e agentes estimuladores da eritropoiese pertencem ao manejo do baixo risco com anemia sintomática, e usá-los como plano principal no alto risco deixa evoluir uma doença que progride para leucemia aguda.
Homem de 60 anos com dor óssea localizada tem lesão lítica única em ilíaco, com biópsia mostrando plasmócitos clonais, sem plasmocitose medular difusa, sem anemia, sem hipercalcemia e sem disfunção renal. Qual o diagnóstico?
Lesão única com plasmócitos clonais e medula sem infiltração difusa, na ausência de lesão de órgão-alvo, define plasmocitoma solitário, tratado com radioterapia local e acompanhado de perto porque parte considerável evolui para mieloma ao longo dos anos. Chamar de mieloma sintomático engana quem vê plasmócitos clonais e conclui doença sistêmica, mas faltam os critérios que a definem. Metástase de primário desconhecido teria histologia epitelial. Cisto ósseo aneurismático é lesão benigna de paciente jovem com aspecto radiológico distinto. Doença de Paget cursa com lesões mistas, fosfatase alcalina elevada e deformidades.
Qual mutação é encontrada na maioria dos pacientes com policitemia vera e frequentemente em outras neoplasias mieloproliferativas?
A mutação JAK2 V617F está presente em quase todos os pacientes com policitemia vera e em cerca de metade dos casos de trombocitemia essencial e mielofibrose, sendo pesquisa obrigatória diante de trombose em sítio atípico. O rearranjo BCR-ABL define a leucemia mieloide crônica e é o distrator mais próximo dentro do mesmo grupo de doenças.
Homem de 60 anos com policitemia vera apresenta hematócrito de 58%, plaquetas de 700.000/mm³ e antecedente de trombose. Qual a conduta terapêutica?
O controle do hematócrito abaixo de 45% reduz eventos trombóticos, e a antiagregação em dose baixa é padrão; a citorredução é indicada em pacientes de alto risco, definidos por idade acima de 60 anos ou trombose prévia. Transfundir nesse cenário é o erro que agrava a hiperviscosidade e aumenta o risco do próprio evento que se quer prevenir.
Qual a principal causa de morbimortalidade na policitemia vera?
A trombose domina o quadro, arterial e venosa, incluindo sítios incomuns como as veias hepáticas, e é o alvo principal das flebotomias e do antiagregante. Pensar em sangramento engana quem vê a trombocitose e supõe risco hemorrágico — embora contagens muito elevadas possam causar doença de von Willebrand adquirida com sangramento, o risco predominante é trombótico. A transformação para mielofibrose e leucemia é preocupação de longo prazo.
Qual conduta é essencial no manejo de longo prazo do paciente com policitemia vera, além do controle hematológico?
Como o desfecho que mais ameaça esses pacientes é a trombose arterial e venosa, o controle dos fatores de risco cardiovascular tem peso comparável ao do hematócrito. Suplementar ferro engana quem vê a ferropenia induzida pelas flebotomias como problema a corrigir, quando ela é justamente parte do mecanismo terapêutico — repor ferro reacende a produção de hemácias e desfaz o efeito da flebotomia.
Sobre a mielofibrose como evolução das neoplasias mieloproliferativas, assinale a alternativa correta.
A fase de exaustão traz fibrose medular, citopenias, esplenomegalia por hematopoese extramedular, perda ponderal, sudorese e febre, com inversão do quadro anterior de proliferação. Esperar hematócrito crescente engana quem imagina que a doença mieloproliferativa apenas se intensifica, quando na verdade ela se transforma, e a anemia que aparece nesse estágio é sinal de progressão, não de tratamento excessivo.
Homem de 58 anos apresenta prurido após o banho quente, cefaleia, plétora facial e eritromelalgia. Hemograma com hemoglobina de 19,4 g/dL, hematócrito de 58%, leucócitos 13.200/mm3 e plaquetas 520.000/mm3. Eritropoetina sérica baixa. Qual o diagnóstico e o exame que confirma?
Prurido aquagênico, plétora, eritromelalgia, panmielose com eritrocitose e eritropoetina baixa apontam policitemia vera, confirmada pela mutação de JAK2, presente na quase totalidade dos casos. A policitemia secundária engana quem vê apenas o hematócrito alto, mas nela a eritropoetina está normal ou elevada, porque a produção é uma resposta apropriada à hipóxia, e não uma proliferação clonal autônoma.
Sobre o prurido aquagênico na policitemia vera, assinale a alternativa correta.
O prurido após o banho é sintoma característico e por vezes muito incapacitante, ligado à liberação de mediadores por mastócitos, e pode persistir apesar do controle do hematócrito, exigindo anti-histamínicos, antidepressivos inibidores de recaptação de serotonina ou interferon. Esperar que a flebotomia resolva engana quem trata apenas a viscosidade e desconsidera o mecanismo inflamatório do sintoma.
Mulher de 44 anos apresenta ascite de instalação subaguda, hepatomegalia dolorosa e dor abdominal, com Doppler mostrando ausência de fluxo nas veias hepáticas. Hemoglobina de 17,8 g/dL. Qual a investigação prioritária?
Trombose de veias hepáticas em mulher jovem, com hemoglobina elevada, obriga a investigar neoplasia mieloproliferativa com pesquisa de JAK2, já que a síndrome de Budd-Chiari pode ser a manifestação inaugural da policitemia vera. Assumir cirrose engana quem vê ascite e hepatomegalia sem olhar o Doppler venoso, e a hemoconcentração pode inclusive mascarar a eritrocitose por hemodiluição na fase aguda.
Sobre a trombocitemia essencial, assinale a alternativa correta.
A trombocitemia essencial é neoplasia clonal com mutações em JAK2, CALR ou MPL, e o risco predominante é trombótico, embora contagens extremamente altas possam consumir multímeros de von Willebrand e causar sangramento. Atribuir toda trombocitose a causa reativa engana quem esquece de excluir ferropenia, inflamação, infecção e esplenectomia antes de rotular como clonal — mas a persistência sem causa aparente exige investigação molecular.
Sobre a citorredução na policitemia vera, qual situação a indica?
A citorredução, tipicamente com hidroxiureia ou interferon, entra nos pacientes de alto risco — acima de 60 anos ou com trombose prévia — e naqueles com necessidade excessiva de flebotomia, sintomas sistêmicos ou esplenomegalia progressiva. Aplicá-la a todos engana quem trata o número do hematócrito e expõe pacientes jovens de baixo risco à toxicidade de longo prazo sem benefício demonstrado.
Qual a base do tratamento da policitemia vera em paciente de baixo risco?
O tratamento se apoia em flebotomias com alvo de hematócrito abaixo de 45%, que reduz eventos trombóticos, associadas a antiagregante em dose baixa e controle de fatores de risco cardiovascular. Anticoagular todos engana quem confunde o risco trombótico da doença, ligado à hiperviscosidade e à disfunção plaquetária, com indicação de anticoagulação plena, que só entra diante de trombose estabelecida.
Homem de 62 anos com dor lombar e lesões líticas múltiplas em coluna e bacia. Hemograma com anemia, cálcio de 11,8 mg/dL e creatinina elevada. Qual a hipótese principal e o exame complementar dirigido?
A tétrade de anemia, hipercalcemia, lesões líticas e disfunção renal em paciente acima de 60 anos aponta para mieloma múltiplo, e a investigação dirigida começa pela eletroforese de proteínas com imunofixação em soro e urina. Osteossarcoma nessa faixa etária é raro e não produz esse conjunto sistêmico. Osteoporose não causa lesões líticas nem hipercalcemia, e a doença de Paget cursa com fosfatase alcalina muito elevada e padrão radiográfico misto, sem anemia e lesão renal.
Homem de 68 anos comparece à Unidade Básica de Saúde com dor lombar progressiva há três meses, fadiga e perda de peso. Exames: hemoglobina 9,0 g/dL, creatinina 2,4 mg/dL, cálcio 11,8 mg/dL, proteína total elevada com albumina baixa e velocidade de hemossedimentação muito elevada. A radiografia de crânio mostra lesões líticas em saca-bocado. Não há febre nem adenomegalias. Assinale a hipótese diagnóstica mais provável.
A associação de hipercalcemia, insuficiência renal, anemia e lesões ósseas líticas — reunidas no acrônimo clássico do mieloma — com hiperproteinemia e velocidade de hemossedimentação elevada aponta para mieloma múltiplo, confirmado por eletroforese de proteínas e avaliação medular. Metástases de carcinoma de próstata costumam ser blásticas e cursam com elevação do antígeno prostático específico. Osteoporose não provoca lesões líticas em saca-bocado, hipercalcemia nem insuficiência renal. Leucemia mieloide crônica apresenta leucocitose acentuada com desvio e esplenomegalia, sem lesões líticas.
Homem de 50 anos, assintomático, realiza exames de rotina em Unidade Básica de Saúde e apresenta hemoglobina de 18,6 g/dL, hematócrito de 56%, plaquetas de 480.000/mm³ e leucócitos de 12.500/mm³. Ao exame: pletora facial, esplenomegalia discreta e prurido após o banho quente. Ele não é tabagista, não tem doença pulmonar e a saturação de oxigênio é de 97%. Assinale a hipótese diagnóstica mais provável e o exame confirmatório.
Eritrocitose com trombocitose, leucocitose, esplenomegalia, pletora e prurido aquagênico, sem hipoxemia, aponta para policitemia vera, neoplasia mieloproliferativa cuja investigação inclui a pesquisa da mutação JAK2 V617F e a dosagem de eritropoetina, que costuma estar reduzida. Eritrocitose secundária pressupõe hipóxia ou fonte de eritropoetina, incompatível com saturação normal em não tabagista. Hemoconcentração por desidratação não explica esplenomegalia, prurido aquagênico e alterações das demais séries. Leucemia mieloide crônica cursa com leucocitose muito mais expressiva e não com eritrocitose.
Homem de 62 anos, assintomático, apresenta em exames de rotina eletroforese de proteínas com pico monoclonal de 1,8 g/dL, hemoglobina de 13,8 g/dL, cálcio de 9,4 mg/dL, creatinina de 0,9 mg/dL e ausência de lesões ósseas em exames de imagem. A plasmocitose medular é de 6%. Ele não tem sintomas constitucionais nem dor óssea. Assinale a interpretação e a conduta corretas.
Pico monoclonal abaixo de 3 g/dL, plasmocitose medular inferior a 10% e ausência de anemia, hipercalcemia, insuficiência renal e lesões ósseas caracterizam gamopatia monoclonal de significado indeterminado, cuja conduta é o seguimento periódico pelo risco anual de progressão. Mieloma sintomático exigiria os critérios de lesão de órgão-alvo, todos ausentes. Amiloidose implicaria manifestações como proteinúria nefrótica, neuropatia e cardiopatia infiltrativa. Macroglobulinemia de Waldenström cursa com pico de imunoglobulina M, hiperviscosidade e linfoplasmocitose medular.
Mulher de 71 anos comparece à Unidade Básica de Saúde com fadiga progressiva e infecções respiratórias de repetição. Exames: hemoglobina 9,2 g/dL, volume corpuscular médio 104 fL, leucócitos 2.800/mm³ com neutrófilos 900/mm³ e plaquetas 78.000/mm³. O esfregaço mostra neutrófilos hipossegmentados e plaquetas gigantes. Vitamina B12, folato e função tireoidiana são normais, e ela não usa medicamentos mielotóxicos. Assinale a hipótese diagnóstica mais provável.
Citopenias em múltiplas linhagens, macrocitose e sinais de displasia no esfregaço, como neutrófilos hipossegmentados e plaquetas gigantes, em idosa sem deficiência vitamínica ou exposição a mielotóxicos, apontam para síndrome mielodisplásica, confirmada por avaliação medular e citogenética. Deficiência de folato está afastada pelas dosagens normais. Anemia aplástica cursa com medula hipocelular e ausência de displasia. Leucemia linfoide crônica manifesta-se com linfocitose persistente, e não com leucopenia e displasia.
Homem de 64 anos é atendido em ambulatório com dor lombar, fadiga e anemia. Ao exame: pálido, PA 128x78 mmHg, dor à palpação de coluna torácica, sem edema, sem visceromegalias. Exames: hemoglobina 8,6 g/dL, creatinina 2,8 mg/dL, cálcio 12,2 mg/dL, proteína total elevada com albumina reduzida, velocidade de hemossedimentação muito elevada, urina tipo I com proteinúria de fita negativa apesar de proteinúria significativa na dosagem de 24 horas, radiografias com lesões líticas em crânio e coluna. A hipótese mais provável é:
Anemia, insuficiência renal, hipercalcemia e lesões ósseas líticas, com dissociação entre fita reagente negativa e proteinúria elevada na dosagem, indicam excreção de cadeias leves, típica do mieloma múltiplo, já que a fita detecta predominantemente albumina. Glomerulonefrite rapidamente progressiva não causa lesões líticas nem hipercalcemia. Nefropatia diabética cursa com albuminúria detectável na fita. Doença renal policística apresenta rins aumentados com cistos e não produz lesões ósseas líticas.
Homem de 71 anos é atendido no pronto-socorro com confusão mental, alterações visuais e sangramento nasal há dois dias. Ao exame: confuso, PA 148x88 mmHg, FC 92 bpm, fundo de olho com veias dilatadas e tortuosas com aspecto em salsicha e hemorragias retinianas, hepatoesplenomegalia, sem sinais focais motores. Exames: hemoglobina 8,8 g/dL, proteína total muito elevada com pico monoclonal de imunoglobulina M à eletroforese, velocidade de hemossedimentação muito elevada, plaquetas normais, viscosidade sérica aumentada. A conduta imediata correta é:
Confusão, alterações visuais com fundo de olho característico e sangramento em paciente com pico monoclonal de imunoglobulina M e viscosidade sérica elevada caracteriza síndrome de hiperviscosidade, emergência tratada com plasmaférese de urgência, seguida do tratamento da doença de base. Transfusão de hemácias aumenta a viscosidade e pode precipitar piora. Hidratação isolada com observação é insuficiente. Anticoagulação agrava o risco hemorrágico já presente pela disfunção plaquetária associada.
Homem de 67 anos é atendido em ambulatório com fadiga e prurido após banho quente há um ano, além de cefaleia e episódios de rubor facial. Ao exame: pletora facial, PA 158x94 mmHg, esplenomegalia a 4 cm do rebordo costal, sem adenomegalias, sem petéquias. Exames: hemoglobina 19,4 g/dL, hematócrito 58%, leucócitos 14.000/mm3, plaquetas 580.000/mm3, eritropoetina sérica reduzida, saturação de oxigênio normal, pesquisa de mutação JAK2 positiva, sem tabagismo ou doença pulmonar. A conduta correta é:
Eritrocitose com eritropoetina sérica reduzida, mutação JAK2 positiva, prurido aquagênico, esplenomegalia e leucocitose com trombocitose caracteriza policitemia vera, cujo tratamento inclui flebotomias com alvo de hematócrito definido, antiagregação e citorredução conforme o risco trombótico. Policitemia secundária cursa com eritropoetina elevada e hipoxemia, ausentes. Hidratação isolada não reduz o risco trombótico. Transfusão agravaria a hiperviscosidade e o risco de eventos trombóticos.
Homem de 61 anos é atendido em ambulatório com dor lombar progressiva e fadiga há quatro meses, sem trauma. Ao exame: palidez, dor à palpação de coluna lombar, sem déficits neurológicos, sem visceromegalias, sem adenomegalias. Exames: hemoglobina 8,4 g/dL, creatinina 2,4 mg/dL, cálcio 11,8 mg/dL, proteína total elevada com albumina reduzida, velocidade de hemossedimentação muito elevada, eletroforese com pico monoclonal em região gama, imunofixação confirmando componente monoclonal, radiografias com lesões líticas em crânio e coluna, plasmócitos na medula acima de 10%. A conduta correta é:
Anemia, insuficiência renal, hipercalcemia e lesões ósseas líticas com componente monoclonal e plasmocitose medular definem mieloma múltiplo sintomático, exigindo encaminhamento para tratamento hematológico específico e manejo das complicações, incluindo hipercalcemia, doença óssea e lesão renal. Analgesia isolada ignora a doença de base. Corticoide em dose baixa com reavaliação tardia é insuficiente. Suplementar cálcio agrava a hipercalcemia e não trata as lesões líticas, que decorrem da doença.
Mulher de 70 anos é atendida em ambulatório com achado de componente monoclonal em eletroforese solicitada por velocidade de hemossedimentação elevada. Ela é assintomática, sem dor óssea, fadiga desproporcional ou infecções de repetição. Ao exame: sem palidez, sem dor à palpação óssea, sem visceromegalias, sem adenomegalias. Exames: hemoglobina 13,0 g/dL, creatinina 0,9 mg/dL, cálcio 9,4 mg/dL, componente monoclonal de 1,8 g/dL, plasmócitos medulares em 6%, radiografias sem lesões líticas, relação de cadeias leves livres discretamente alterada. A conduta correta é:
Componente monoclonal abaixo de 3 g/dL, plasmocitose medular inferior a 10% e ausência de lesão de órgão-alvo caracteriza gamopatia monoclonal de significado indeterminado, cuja conduta é acompanhamento periódico com exames seriados, dado o risco anual de progressão para mieloma. Quimioterapia sem critérios de doença é inadequada e tóxica. Transplante não é conduta inicial. Encerrar o acompanhamento perde a oportunidade de detectar precocemente a progressão para mieloma sintomático.
Mulher de 58 anos é atendida em ambulatório com fadiga progressiva e infecções respiratórias de repetição há um ano. Ao exame: palidez, petéquias em membros inferiores, sem visceromegalias importantes, sem adenomegalias. Exames: hemoglobina 8,6 g/dL, volume corpuscular médio 106 fL, leucócitos 2.400/mm3 com neutrófilos de 900/mm3, plaquetas 68.000/mm3, reticulócitos baixos, vitamina B12 e folato normais, função tireoidiana normal, esfregaço com neutrófilos hipogranulares e alterações displásicas, mielograma com displasia em duas linhagens e 6% de blastos. A hipótese mais provável é:
Citopenias persistentes com macrocitose, displasia medular em múltiplas linhagens e blastos abaixo de 20% caracterizam síndrome mielodisplásica, com risco de evolução para leucemia aguda. Leucemia mieloide aguda exige pelo menos 20% de blastos. Anemia megaloblástica foi afastada pelos níveis normais de vitamina B12 e folato. Anemia aplásica cursa com medula hipocelular sem displasia significativa nem aumento de blastos, o que a distingue do quadro descrito.
Mulher de 62 anos é atendida em ambulatório com fadiga e esplenomegalia progressiva há um ano, além de saciedade precoce e perda ponderal. Ao exame: palidez, esplenomegalia volumosa a 12 cm do rebordo costal, sem adenomegalias, sem petéquias importantes. Exames: hemoglobina 9,0 g/dL, leucócitos 14.000/mm3, plaquetas 520.000/mm3, esfregaço com hemácias em lágrima, eritroblastos e formas granulocíticas imaturas, desidrogenase láctica elevada, aspirado de medula seco à punção, biópsia com fibrose reticulínica acentuada. A hipótese mais provável é:
Esplenomegalia volumosa com quadro leucoeritroblástico, hemácias em lágrima, aspirado medular seco e fibrose reticulínica acentuada à biópsia caracteriza mielofibrose primária. Leucemia mieloide crônica cursa com leucocitose muito mais acentuada, cromossomo Filadélfia e aspirado geralmente obtido sem dificuldade. Anemia ferropriva não causa esplenomegalia volumosa nem fibrose medular. Púrpura trombocitopênica imune cursa com plaquetopenia isolada e medula normal.
Homem de 55 anos é atendido em ambulatório com trombocitose persistente em hemogramas seriados há um ano. Ele é assintomático, sem febre, infecção ou sangramento, e nega tabagismo. Ao exame: sem palidez, esplenomegalia discreta a 2 cm do rebordo costal, sem adenomegalias, sem petéquias, sem sinais de trombose. Exames: hemoglobina 14,2 g/dL, leucócitos 9.400/mm3, plaquetas 780.000/mm3 persistentes, ferritina normal, proteína C reativa normal, velocidade de hemossedimentação normal, pesquisa de mutação JAK2 positiva, cromossomo Filadélfia negativo. A conduta correta é:
Trombocitose persistente com mutação JAK2 positiva, cromossomo Filadélfia negativo, ferritina normal e marcadores inflamatórios normais caracteriza trombocitemia essencial, cuja conduta é estratificar o risco trombótico, que define o uso de antiagregação e de citorredução. Trombocitose reativa exigiria causa inflamatória, infecciosa ou ferropriva, todas afastadas. Quimioterapia intensiva não é indicada. Esplenectomia não trata a doença de base e aumenta o risco trombótico nesse contexto.
Homem de 70 anos é atendido em ambulatório com fadiga e achado de anemia normocítica. Ele tem hipertensão e usa vários medicamentos. Ao exame: palidez discreta, sem visceromegalias, sem adenomegalias, sem petéquias, toque retal com próstata aumentada e fibroelástica, sem nódulos. Exames: hemoglobina 10,6 g/dL, volume corpuscular médio 88 fL, reticulócitos baixos, ferritina 140 ng/mL, saturação de transferrina 22%, creatinina 1,1 mg/dL, vitamina B12 e folato normais, proteína C reativa normal, eletroforese de proteínas com pico monoclonal discreto em região gama. A conduta correta é:
A detecção de pico monoclonal em paciente com anemia normocítica exige complementar a investigação com imunofixação, dosagem de cadeias leves livres e avaliação de lesão de órgão-alvo, incluindo cálcio, função renal e pesquisa de lesões ósseas, para diferenciar gamopatia de significado indeterminado de mieloma. Atribuir a anemia ao envelhecimento é diagnóstico de exclusão inadequado aqui. Quimioterapia sem definição diagnóstica é inaceitável. Ferro não é indicado com estoques adequados.
Mulher de 58 anos é atendida em ambulatório com fadiga e infecções de repetição há um ano. Ela tem antecedente de linfoma tratado com quimioterapia há cinco anos, em remissão. Ao exame: palidez, sem adenomegalias, sem visceromegalias, sem petéquias, sem lesões cutâneas. Exames: hemoglobina 9,0 g/dL, leucócitos 2.200/mm3 com neutrófilos de 700/mm3, plaquetas 78.000/mm3, reticulócitos baixos, esfregaço com displasia em várias linhagens, mielograma com 12% de blastos e cariótipo com alterações complexas, incluindo perda de material cromossômico. A hipótese mais provável é:
Citopenias com displasia em múltiplas linhagens, aumento de blastos e cariótipo complexo anos após quimioterapia caracteriza neoplasia mieloide relacionada a tratamento prévio, complicação tardia com prognóstico reservado. Recidiva de linfoma cursaria com adenomegalias e infiltração linfoide, não com displasia mieloide. Anemia aplásica cursa com medula hipocelular sem displasia nem excesso de blastos. Anemia de doença crônica não produz displasia medular nem alterações citogenéticas.
Homem de 40 anos é atendido em ambulatório com achado de policitemia em exames de rotina. Ele é tabagista de 30 cigarros por dia e tem apneia obstrutiva do sono não tratada, com obesidade importante. Ao exame: pletora facial, IMC 38 kg/m2, PA 148x92 mmHg, saturação 91% em ar ambiente, sem esplenomegalia, sem prurido aquagênico. Exames: hemoglobina 18,6 g/dL, hematócrito 56%, leucócitos e plaquetas normais, eritropoetina sérica elevada, pesquisa de mutação JAK2 negativa, gasometria com hipoxemia leve. A conduta correta é:
Eritrocitose com eritropoetina elevada, mutação JAK2 negativa, hipoxemia, tabagismo intenso, obesidade e apneia do sono caracteriza policitemia secundária, cujo tratamento é corrigir as causas da hipoxemia crônica, com cessação do tabagismo, manejo da apneia e perda ponderal. Flebotomias são o tratamento da policitemia vera, que cursa com eritropoetina reduzida e JAK2 positiva. Citorredução não é indicada na forma secundária. Ignorar o achado perde a oportunidade de tratar causas reversíveis.
Mulher de 58 anos é atendida em ambulatório com dor óssea e fraturas por fragilidade recentes. Ela tem mieloma múltiplo em tratamento, com boa resposta hematológica. Ao exame: dor à palpação de coluna torácica, cifose acentuada, sem déficits neurológicos, sem visceromegalias. Exames: cálcio 9,6 mg/dL, creatinina 1,2 mg/dL, hemoglobina 11,4 g/dL, radiografias com múltiplas lesões líticas e fraturas vertebrais por compressão, função renal estável. Ela não faz uso de agente para proteção óssea e mantém boa saúde bucal, sem procedimentos dentários pendentes. A conduta mais adequada é:
A doença óssea do mieloma exige agente modificador ósseo, como bisfosfonato, que reduz eventos esqueléticos, com atenção à função renal e à saúde bucal pelo risco de osteonecrose de mandíbula, associado a analgesia e reabilitação. Boa resposta hematológica não dispensa a proteção óssea. Cálcio isolado em dose alta não previne eventos esqueléticos e pode ser deletério. Radioterapia é indicada em lesões sintomáticas ou com risco de fratura, não em todos os focos.
Homem, 66 anos, com dor lombar há 4 meses, fadiga e infecções respiratórias de repetição. Hb 8,6 g/dL (VR 13–17); creatinina 2,4 mg/dL (VR 0,7–1,3); cálcio 11,8 mg/dL (VR 8,5–10,5). Radiografias mostram lesões líticas em crânio e coluna. Eletroforese de proteínas com pico monoclonal em gama; a medula óssea revela 40% de plasmócitos clonais. Qual o diagnóstico?
Anemia, insuficiência renal, hipercalcemia e lesões ósseas líticas, com pico monoclonal e mais de 10% de plasmócitos clonais na medula, preenchem os critérios diagnósticos de mieloma múltiplo. As metástases de carcinoma de próstata são caracteristicamente blásticas e cursariam com elevação do antígeno prostático específico, sem pico monoclonal. A gamopatia monoclonal de significado indeterminado exige menos de 10% de plasmócitos e ausência de lesão de órgão-alvo, contrariando todos os achados. O linfoma não Hodgkin acomete linfonodos e raramente produz esse padrão de plasmocitose medular com pico monoclonal. O hiperparatireoidismo primário eleva o paratormônio e produz lesões ósseas distintas, sem plasmocitose clonal.
Homem, 68 anos, é atendido na UBS com queixa de cansaço, dor lombar difusa e infecções respiratórias de repetição há 8 meses. Exame: palidez, dor à palpação de coluna lombar, sem déficit neurológico. Hemoglobina 8,8 g/dL; VCM 90 fL; creatinina 2,4 mg/dL; cálcio total 11,8 mg/dL; albumina 3,4 g/dL; proteína total 10,2 g/dL; VHS 110 mm/h; hemácias em rouleaux no esfregaço. Radiografia de crânio com lesões líticas em saca-bocado. Qual a hipótese diagnóstica e a conduta?
Anemia, insuficiência renal, hipercalcemia e lesões ósseas líticas, com hiperproteinemia desproporcional à albumina, VHS muito elevada e rouleaux, compõem o quadro clássico do mieloma múltiplo, exigindo eletroforese de proteínas com imunofixação e encaminhamento hematológico prioritário. Metástases de tumor sólido não explicam a discrepância entre proteína total e albumina nem o rouleaux, e aguardar tomografia atrasa o diagnóstico. Osteoporose não causa lesões líticas em saca-bocado, hipercalcemia e insuficiência renal, e o bisfosfonato isolado mascararia a hipercalcemia. Hiperparatireoidismo primário produz lesões ósseas distintas e não cursa com hiperproteinemia e rouleaux. Antibiótico profilático não trata a causa das infecções, que é a imunodeficiência humoral do mieloma.
Homem, 52 anos, retorna à UBS com resultado de exames solicitados por fadiga. Hemoglobina 17,8 g/dL (VR 13–17); hematócrito 54%; leucócitos 12.800/mm³; plaquetas 520.000/mm³. Refere prurido intenso após banho quente e cefaleia. Exame: pletora facial, baço palpável a 3 cm do rebordo costal, PA 148/92 mmHg, SatO2 98% em ar ambiente. Não fuma, não usa testosterona e nega apneia do sono ou desidratação. Qual a hipótese diagnóstica e a conduta?
Eritrocitose com leucocitose e trombocitose, prurido aquagênico, esplenomegalia e saturação normal, sem causas secundárias identificáveis, aponta para policitemia vera, cuja investigação inclui eritropoetina sérica tipicamente baixa e pesquisa da mutação JAK2, com encaminhamento hematológico pelo risco trombótico. Policitemia secundária à hipoxemia cursaria com saturação reduzida e sem esplenomegalia ou trombocitose. Hemoconcentração por desidratação não explica esplenomegalia, prurido aquagênico e alterações das três linhagens. Uso de anabolizantes foi negado e não produz esplenomegalia. Leucemia mieloide crônica cursa com leucocitose acentuada com desvio e basofilia, sem eritrocitose, e iniciar imatinibe sem confirmação é inadequado.
Homem, 57 anos, com mieloma múltiplo recém-diagnosticado, apresenta dor lombar intensa e súbita após esforço leve, com piora à deambulação. Não há déficit motor, alteração esfincteriana ou nível sensitivo ao exame neurológico. A radiografia mostra fratura por compressão de corpo vertebral em L2, sem retropulsão de fragmentos. A ressonância confirma fratura recente sem compressão medular e sem massa epidural significativa. Qual a conduta indicada?
Fratura vertebral por compressão sem déficit neurológico em mieloma múltiplo é manejada com analgesia, início do tratamento sistêmico da doença de base e agente modificador ósseo, considerando vertebroplastia ou cifoplastia quando a dor é refratária. A descompressão cirúrgica de urgência é indicada em compressão medular com déficit, expressamente ausente. O corticoide em pulso para compressão medular não se aplica sem evidência dessa complicação, ainda que corticoides façam parte do tratamento do mieloma. O repouso absoluto por 90 dias favorece trombose, perda óssea e novas fraturas, além de não tratar a doença. A radioterapia de toda a coluna causa mielotoxicidade extensa sem indicação.
Homem, 56 anos, apresenta oclusão arterial aguda de membro inferior sem fatores de risco ateroscleróticos evidentes e sem fibrilação atrial. PA 132/78 mmHg, FC 84 bpm. Hemograma mostra plaquetas de 980.000/mm³ (VR 150.000–400.000), hemoglobina de 15,2 g/dL e leucócitos normais, com esfregaço mostrando plaquetas gigantes. Esplenomegalia discreta ao exame e à ultrassonografia abdominal. Qual a investigação etiológica mais adequada?
Trombocitose acentuada com plaquetas gigantes e esplenomegalia em paciente com trombose arterial sem causa evidente sugere neoplasia mieloproliferativa, cuja investigação inclui pesquisa da mutação JAK2 e avaliação hematológica especializada. A sorologia para doença de Chagas investiga cardiopatia com fonte embólica, sem relação com a trombocitose. A dosagem tireoidiana isolada não explica o achado hematológico. O anticorpo antinuclear isolado investiga doença autoimune, sem justificar a trombocitose com plaquetas gigantes. O rastreamento de próstata não guarda relação com o quadro apresentado.
Mulher, 74 anos, apresenta fadiga progressiva há 8 meses e duas internações por infecção. PA 126x76 mmHg, FC 92 bpm, mucosas hipocoradas, sem organomegalia. Hb 8,2 g/dL (VR 12–16); VCM 106 fL (VR 80–100); neutrófilos 900/mm³ (VR 1.500–8.000); plaquetas 70.000/mm³ (VR 150.000–400.000). Reticulócitos baixos. Vitamina B12 e folato normais. O mielograma mostra medula hipercelular com displasia em três linhagens e 6% de blastos. Qual o diagnóstico?
A síndrome mielodisplásica é o diagnóstico: citopenias com medula hipercelular, displasia em três linhagens e blastos aumentados, mas abaixo do limiar de leucemia aguda, definem a hematopoese ineficaz típica da doença. A anemia megaloblástica é afastada pelos níveis normais de vitamina B12 e folato. A leucemia mieloide aguda exige proporção de blastos bem superior à encontrada. A anemia aplásica cursa com medula hipocelular e sem displasia. A anemia de doença crônica é normocítica ou microcítica e não explica a pancitopenia com displasia medular.
Homem, 68 anos, com mieloma múltiplo recém-diagnosticado, apresenta astenia e edema. PA 138x84 mmHg, FC 88 bpm, sem sinais de sobrecarga volêmica importante. Creatinina 3,6 mg/dL (VR 0,7–1,3), previamente normal; cálcio total 12,4 mg/dL (VR 8,5–10,5); proteinúria de cadeias leves elevada. A ultrassonografia mostra rins de tamanho normal, sem dilatação. Encontra-se em uso de anti-inflamatório não esteroidal por dor lombar. Qual a conduta inicial indicada?
Hidratação vigorosa, suspensão de nefrotóxicos, correção da hipercalcemia e início da terapia antimieloma é a conduta inicial: a lesão renal do mieloma decorre da precipitação tubular de cadeias leves, agravada por desidratação, hipercalcemia e anti-inflamatórios, e a reversibilidade depende da rapidez dessas medidas. A hemodiálise imediata não substitui o tratamento da causa e só se indica por critérios específicos. A restrição hídrica agrava a precipitação intratubular. Aumentar o anti-inflamatório piora a nefrotoxicidade. Aguardar duas semanas permite a instalação de lesão irreversível.
Homem, 58 anos, com prurido após o banho quente e cefaleia há 8 meses, além de episódio de trombose venosa profunda há 2 meses. Não tabagista. PA 152x94 mmHg, FC 76 bpm, SatO2 97% em ar ambiente, baço palpável a 3 cm do rebordo costal. Exames: hemoglobina 19,4 g/dL (VR 13–17); hematócrito 58%; leucócitos 13.800; plaquetas 620.000 por milímetro cúbico; eritropoietina sérica reduzida; mutação JAK2 V617F presente. Qual o tratamento inicial?
A policitemia vera, confirmada por eritrocitose com eritropoietina reduzida e mutação JAK2 V617F, é tratada com flebotomias visando hematócrito abaixo de 45% e ácido acetilsalicílico em dose baixa, acrescentando-se citorredução em pacientes de alto risco, como este, com mais de 60 anos ou trombose prévia. A anticoagulação plena isolada trata o evento trombótico, mas não corrige a hiperviscosidade que o causa. O transplante é reservado à transformação para mielofibrose ou leucemia aguda. O corticoide não reduz a massa eritrocitária. A eritropoietina agravaria a doença, já que a produção medular é autônoma e a dosagem sérica está suprimida.
Mulher, 64 anos, com plaquetose detectada em exame de rotina há 6 meses, refere parestesias em extremidades. Teve acidente isquêmico transitório há 3 meses. Nega sangramento, febre ou perda ponderal. PA 138x84 mmHg, FC 72 bpm, baço não palpável. Exames: plaquetas 890.000 por milímetro cúbico (VR 150.000–450.000); hemoglobina 13,2 g/dL; ferritina 96 ng/mL; proteína C reativa normal; mutação CALR presente; cromossomo Filadélfia ausente. Assinale a conduta.
A trombocitemia essencial de alto risco, definida por idade acima de 60 anos e evento trombótico prévio, com mutação CALR e ausência do cromossomo Filadélfia, exige citorredução com hidroxiureia associada a antiagregação com ácido acetilsalicílico. Restringir a conduta à antiagregação seria adequado apenas em pacientes de baixo risco. A anticoagulação plena não é indicada após evento arterial isolado nessa doença e aumenta o risco hemorrágico. A plaquetaférese é medida de emergência para plaquetose sintomática extrema, não terapia de manutenção. A ferropenia é causa de plaquetose reativa, mas a ferritina de 96 ng/mL afasta essa possibilidade.
Homem, 67 anos, com perda de 9 kg, sudorese noturna e desconforto abdominal há 8 meses. PA 124x76 mmHg, FC 88 bpm, baço palpável a 12 cm do rebordo costal. Exames: hemoglobina 8,4 g/dL (VR 13–17); leucócitos 4.200; plaquetas 98.000 por milímetro cúbico; esfregaço com hemácias em lágrima, eritroblastos e mielócitos; aspirado medular seco; biópsia com fibrose reticulínica grau 3. Sobre o caso, assinale a alternativa INCORRETA.
A afirmação incorreta é a que coloca a esplenectomia como tratamento inicial padrão: ela é medida de exceção, com morbidade alta, reservada a esplenomegalia refratária e sintomática. É correto que o sangue periférico leucoeritroblástico com dacriócitos é a assinatura morfológica da mielofibrose. Também é verdadeiro que a aspiração seca resulta da fibrose reticulínica, motivo pelo qual a biópsia é indispensável. O transplante alogênico permanece a única terapia com potencial curativo, indicado em pacientes elegíveis de risco intermediário ou alto. E o ruxolitinibe, inibidor de JAK, de fato reduz baço e sintomas constitucionais.
Mulher, 66 anos, assintomática, com proteína monoclonal detectada em eletroforese solicitada por rotina. Nega dor óssea, fraturas ou infecções de repetição. PA 128x78 mmHg, FC 72 bpm. Exames: componente monoclonal de 1,4 g/dL; plasmócitos medulares de 6%; hemoglobina 13,2 g/dL (VR 12–16); cálcio 9,4 mg/dL; creatinina 0,9 mg/dL; ressonância de coluna sem lesões focais. Sobre o caso, assinale a alternativa INCORRETA.
A afirmação incorreta é a que indica quimioterapia imediata: a gamopatia monoclonal de significado indeterminado não é tratada, apenas monitorada. É correto que o caso preenche os critérios, com componente monoclonal abaixo de 3 g/dL, plasmócitos medulares inferiores a 10% e ausência de lesão de órgão-alvo. Também é verdadeiro que a ausência de hipercalcemia, insuficiência renal, anemia e lesões ósseas afasta mieloma sintomático. O acompanhamento periódico se justifica pelo risco de progressão de cerca de 1% ao ano. E o valor de 1,4 g/dL de fato está dentro do limite compatível com o diagnóstico.
Mulher, 62 anos, com fadiga, equimoses e infecções respiratórias de repetição há 4 meses. Nega uso de medicamentos ou etilismo. PA 122x74 mmHg, FC 92 bpm, sem visceromegalias. Exames: hemoglobina 8,2 g/dL (VR 12–16); VCM 106 fL; leucócitos 2.400 por milímetro cúbico; plaquetas 62.000 por milímetro cúbico; reticulócitos 0,4%; vitamina B12 e folato normais; esfregaço com neutrófilos hipossegmentados e plaquetas gigantes. Qual a hipótese diagnóstica principal?
A síndrome mielodisplásica é a hipótese principal, sustentada por pancitopenia com macrocitose, reticulócitos baixos e displasia no esfregaço, com neutrófilos hipossegmentados e plaquetas gigantes, em paciente idosa. A anemia megaloblástica carencial é afastada pelos níveis normais de vitamina B12 e folato. A anemia aplásica cursaria com medula hipocelular sem displasia e não explicaria as alterações morfológicas descritas. O hiperesplenismo exigiria esplenomegalia, ausente ao exame. A púrpura trombocitopênica imune compromete apenas a série plaquetária, sem anemia macrocítica nem leucopenia.
Homem, 68 anos, com dor lombar há 5 meses e piora progressiva da função renal. PA 128x78 mmHg, FC 82 bpm, sem edema. Exames: creatinina 3,8 mg/dL, com valor de 1,0 há um ano; cálcio total 12,4 mg/dL (VR 8,5–10,5); hemoglobina 8,6 g/dL; proteinúria de 24 horas de 4 g, com fita urinária negativa para proteína; eletroforese com componente monoclonal; plasmócitos medulares de 40%. Qual a explicação para a discrepância na avaliação da proteinúria?
A fita reagente detecta essencialmente albumina, ao passo que a proteinúria do mieloma é composta por cadeias leves livres, as proteínas de Bence Jones, que só aparecem na dosagem quantitativa de proteínas totais na urina, explicando a discrepância. A alegação de erro pré-analítico não explica um achado tão característico e reprodutível. Dizer que a proteinúria tubular é indetectável por qualquer método é falso, pois a quantificação de 24 horas a demonstrou. O componente monoclonal sérico não impede filtração; ao contrário, as cadeias leves são livremente filtradas. A hipercalcemia não interfere na leitura colorimétrica da fita.
Homem, 72 anos, com visão turva, cefaleia e sonolência há 2 semanas, além de epistaxes de repetição. PA 138x84 mmHg, FC 88 bpm. Fundoscopia com veias retinianas dilatadas e tortuosas, com hemorragias. Exames: hemoglobina 9,2 g/dL; proteína total 11,4 g/dL, com componente monoclonal de imunoglobulina M de 5,8 g/dL; viscosidade sérica muito elevada; medula com infiltrado linfoplasmocitário; cálcio e creatinina normais. Qual a conduta imediata?
A síndrome de hiperviscosidade da macroglobulinemia de Waldenström, com alterações visuais, sintomas neurológicos e fundoscopia típica, é emergência tratada com plasmaférese, que remove rapidamente a imunoglobulina M intravascular, seguida de terapia sistêmica dirigida à doença. A transfusão de hemácias é perigosa antes da plasmaférese, pois eleva ainda mais a viscosidade. O corticoide isolado não reduz a viscosidade com a rapidez necessária. A radioterapia craniana não tem qualquer papel nessa fisiopatologia. A hidratação isolada é medida de suporte e insuficiente para reverter sintomas neurológicos e visuais em curso.
Homem, 68 anos, com dor lombar e fadiga há quatro meses. PA 128/78 mmHg, FC 84 bpm. Hemoglobina de 8,8 g/dL (VR 13–17), cálcio de 11,8 mg/dL (VR 8,5–10,5), creatinina de 3,4 mg/dL (VR 0,7–1,3), proteína total elevada com albumina baixa. A fita urinária mostra proteinúria discreta, porém a dosagem de proteína em 24 horas revela 4,2 g. Radiografias mostram lesões líticas em crânio. Qual a explicação para a discrepância no exame de urina?
A fita urinária é sensível sobretudo à albumina e praticamente não detecta cadeias leves monoclonais, o que explica a discrepância entre fita quase normal e proteinúria elevada na dosagem quantitativa, achado clássico da proteinúria de Bence Jones no mieloma. Leitura tardia não produz esse padrão específico. Erro de coleta não se sustenta diante de um quadro clínico coerente com mieloma. A hipoalbuminemia sérica não impede a detecção de albumina eventualmente filtrada. A hipercalcemia não interfere na reação colorimétrica da fita para proteínas.
Homem, 71 anos, com mieloma múltiplo recém-diagnosticado, apresenta creatinina de 4,2 mg/dL (VR 0,7–1,3) e oligúria. PA 118/72 mmHg, FC 92 bpm, com mucosas secas. Cálcio de 12,4 mg/dL (VR 8,5–10,5), cadeias leves livres séricas muito elevadas e relação kappa-lambda alterada. A ultrassonografia não mostra obstrução e o sedimento urinário é pobre em células e cilindros celulares. Qual a conduta inicial mais adequada?
Na nefropatia de cilindros do mieloma, a conduta inicial combina hidratação vigorosa para reduzir a concentração tubular de cadeias leves, correção da hipercalcemia, retirada de nefrotóxicos e início rápido de terapia antimieloma para reduzir a produção da proteína tóxica. Corticoide isolado em dose baixa é insuficiente. A plasmaférese pode ser considerada em casos selecionados, mas não como tratamento definitivo isolado. Restringir volume agrava a precipitação intratubular das cadeias leves. O transplante renal exige doença hematológica controlada e jamais é a estratégia inicial.
Homem, 66 anos, com mieloma múltiplo e função renal normal, iniciará quimioterapia. PA 132/80 mmHg, FC 78 bpm. Creatinina de 1,0 mg/dL (VR 0,7–1,3), cálcio de 10,2 mg/dL, cadeias leves livres séricas elevadas. Faz uso ocasional de anti-inflamatório para dor óssea e realizará tomografia com contraste iodado para estadiamento da doença hematológica de base. Assinale a alternativa INCORRETA sobre a prevenção da lesão renal.
Afirmar que o contraste iodado é seguro e dispensa cuidados é incorreto, pois no mieloma com cadeias leves circulantes o contraste pode precipitar nefropatia, exigindo hidratação, uso do menor volume possível e avaliação de alternativas de imagem. A hidratação adequada realmente reduz a concentração tubular das cadeias leves e a formação de cilindros. Evitar anti-inflamatórios é recomendação consagrada. A correção da hipercalcemia previne desidratação e vasoconstrição. O tratamento eficaz da doença de base reduz a produção da proteína tóxica.
Homem, 42 anos, com dor abdominal difusa e desproporcional ao exame há 3 dias, com náuseas e distensão. Nega cirurgia recente ou trauma. PA 118x72 mmHg, FC 102 bpm, T 37,4 °C. Abdome distendido, doloroso, sem irritação peritoneal. Angiotomografia com trombose de veia mesentérica superior, sem sinais de sofrimento de alça. Exames: hemoglobina 17,8 g/dL; plaquetas 560.000; leucócitos 12.400. Qual investigação etiológica é prioritária?
A trombose venosa esplâncnica em sítio incomum, associada a hemoglobina elevada e plaquetose, tem forte associação com neoplasias mieloproliferativas, muitas vezes ocultas, e a pesquisa de mutação JAK2 V617F é a investigação prioritária, ao lado da avaliação de hemoglobinúria paroxística noturna e de trombofilias. A colonoscopia investiga neoplasia colorretal, sem relação direta com trombose mesentérica nesse contexto hematológico. Os autoanticorpos investigam doenças do tecido conjuntivo, hipótese menos provável. O anticorpo antifator plaquetário 4 exige exposição prévia a heparina. As metanefrinas não têm relação com trombose venosa.
Homem, 66 anos, com mieloma múltiplo, apresenta diarreia crônica, saciedade precoce, perda de 12 kg e edema. PA 96x58 mmHg com queda ao ortostatismo, FC 88 bpm; macroglossia e equimoses periorbitárias. Albumina 2,4 g/dL (VR 3,5–5,0); proteinúria de 24 horas de 4 g. A biópsia duodenal mostra depósito amorfo eosinofílico com birrefringência verde-maçã à luz polarizada após coloração pelo vermelho Congo. Qual o diagnóstico?
Depósito amorfo eosinofílico com birrefringência verde-maçã ao vermelho Congo é diagnóstico de amiloidose, aqui de cadeias leves associada ao mieloma múltiplo, com macroglossia, equimoses periorbitárias, hipotensão postural, síndrome nefrótica e acometimento gastrointestinal. A doença celíaca mostra atrofia vilositária com linfocitose intraepitelial, sem depósito congofílico. O linfoma T apresenta infiltrado linfoide atípico. A doença de Whipple exibe macrófagos PAS-positivos diastase-resistentes. A esclerose sistêmica cursa com fibrose e dismotilidade, sem depósito amiloide birrefringente.
Homem, 68 anos, com dor lombar há 4 meses, fadiga e uma fratura de costela após crise de tosse. Exame: dor à percussão da coluna torácica baixa, palidez cutânea, sem déficit neurológico. Laboratório: Hb 8,9 g/dL (VR 13-17); cálcio 11,8 mg/dL (VR 8,5-10,5); creatinina 2,1 mg/dL (VR 0,7-1,3); proteína total elevada com relação albumina-globulina invertida. Radiografia de crânio mostra múltiplas lesões líticas em saca-bocado. Qual a hipótese diagnóstica?
A hipótese é mieloma múltiplo: a tétrade de hipercalcemia, insuficiência renal, anemia e lesões ósseas líticas, somada à inversão da relação albumina-globulina e às lesões em saca-bocado no crânio, define o quadro em paciente idoso com dor óssea e fratura por fragilidade. As metástases de próstata são caracteristicamente blásticas e cursam com antígeno prostático elevado. A osteoporose senil não produz lesões líticas focais nem hipercalcemia e disfunção renal. O hiperparatireoidismo primário cursa com hipercalcemia e reabsorção subperiosteal, mas o padrão em saca-bocado com anemia e paraproteína aponta para mieloma. A doença de Paget apresenta osso espessado e deformado, com fosfatase alcalina muito elevada e cálcio normal.
Homem, 74 anos, é investigado por anemia macrocítica refratária a vitaminas há 1 ano, com necessidade transfusional a cada 6 semanas. Exame: palidez, sem visceromegalias ou linfonodomegalias. Hemoglobina 7,6 g/dL (VR 13,5–17,5); VCM 106 fL (VR 80–100); neutrófilos 1.100/mm³ (VR 1.500–7.000); plaquetas 62.000/mm³ (VR 150.000–450.000). Mielograma com displasia em três linhagens e 6% de blastos; cariótipo com cariótipo complexo. Vitamina B12 e folato normais. Qual a conduta?
Displasia em três linhagens, 6% de blastos, citopenias múltiplas e cariótipo complexo colocam o paciente em categoria de alto risco na estratificação prognóstica, e a conduta é indicar terapia modificadora com agente hipometilante, considerando transplante apenas em candidatos selecionados. Limitar-se ao suporte transfusional pela idade desconsidera que agentes hipometilantes são tolerados por idosos e alteram a sobrevida. Repor vitamina B12 e folato é inútil, pois ambos estão normais e a causa é clonal. A imunossupressão com globulina antitimocitária tem papel em subgrupos hipocelulares de baixo risco, não em doença de alto risco com cariótipo complexo. Corticoide em dose alta não é tratamento de mielodisplasia e apenas expõe o paciente a infecção.
Homem, 69 anos, com dor lombar progressiva há 5 meses e fadiga, procura atendimento. Exame: dor à percussão de coluna dorsolombar, palidez, sem visceromegalias. Hemoglobina 8,6 g/dL (VR 13,5–17,5); cálcio total 11,8 mg/dL (VR 8,5–10,5); creatinina 2,6 mg/dL (VR 0,7–1,3); proteína total 9,8 g/dL com albumina 3,0 g/dL. Eletroforese com pico monoclonal de 4,2 g/dL. Radiografias com lesões líticas em crânio e úmero. Mielograma com 32% de plasmócitos. Qual o diagnóstico?
O paciente preenche os critérios de mieloma múltiplo sintomático, com plasmocitose medular acima de 10%, componente monoclonal e as quatro manifestações de lesão de órgão-alvo: hipercalcemia, insuficiência renal, anemia e lesões ósseas líticas. A gamopatia monoclonal de significado indeterminado exige pico abaixo de 3 g/dL, plasmócitos medulares abaixo de 10% e ausência de lesão de órgão-alvo. O mieloma indolente pressupõe justamente a ausência de manifestações clínicas, o oposto do quadro. A amiloidose de cadeia leve não produz lesões líticas nem plasmocitose dessa magnitude, e sua confirmação exige demonstração de depósito amiloide. Metástases de carcinoma de próstata são caracteristicamente blásticas e não explicam plasmocitose medular de 32%.
Mulher, 64 anos, com diagnóstico recente de mieloma múltiplo, precisa ter a doença óssea avaliada para estadiamento e planejamento terapêutico. Refere dor torácica e lombar há 3 meses. Exame: dor à palpação de arcos costais e coluna lombar, sem déficit neurológico. Cálcio total 10,9 mg/dL (VR 8,5–10,5); creatinina 1,4 mg/dL (VR 0,6–1,1); hemoglobina 9,8 g/dL (VR 12–16). Qual o método de imagem mais adequado para avaliar a doença óssea?
A avaliação óssea moderna do mieloma múltiplo utiliza tomografia computadorizada de corpo inteiro de baixa dose, ressonância magnética ou tomografia por emissão de pósitrons, métodos que detectam lesões e infiltração medular muito antes das radiografias convencionais. A cintilografia óssea com tecnécio é pouco sensível no mieloma, pois as lesões são líticas com escassa atividade osteoblástica. A radiografia simples de crânio e bacia perde lesões e só se torna positiva com perda óssea substancial, sendo hoje considerada insuficiente. A densitometria mede densidade mineral e não identifica lesões focais. A ultrassonografia não avalia osso e tem papel muito restrito nessa investigação.
Homem, 72 anos, investiga insuficiência renal de causa indeterminada. Creatinina 3,2 mg/dL (VR 0,7–1,3), previamente 1,0 mg/dL. Proteinúria pela fita reagente é negativa, mas a proteinúria de 24 horas mostra 3,8 g. Hemoglobina 9,4 g/dL (VR 13,5–17,5); cálcio total 10,2 mg/dL (VR 8,5–10,5). Eletroforese de proteínas séricas sem pico monoclonal evidente; proteína total 6,8 g/dL. Ultrassonografia renal com rins de tamanho normal. Qual o exame indicado?
A discrepância entre fita reagente negativa e proteinúria de 24 horas elevada é a assinatura da proteinúria de cadeias leves, pois a fita detecta sobretudo albumina; nesse contexto, a investigação correta é a imunofixação sérica e urinária com dosagem de cadeias leves livres séricas, mais sensível que a eletroforese isolada, que pode não mostrar pico. Repetir a fita reagente reproduz a mesma limitação metodológica. A biópsia renal pode vir depois, mas não antes de exames não invasivos que já podem estabelecer o diagnóstico. O Doppler de artérias renais investiga doença renovascular, que não explica a proteinúria descrita. A cintilografia com DMSA avalia função relativa e cicatrizes, sem qualquer papel nessa investigação.
Homem, 58 anos, apresenta dor progressiva em ombro direito há 4 meses. Radiografia mostra lesão lítica única em úmero proximal, e a biópsia da lesão confirma proliferação de plasmócitos monoclonais. Hemoglobina 13,8 g/dL (VR 13,5–17,5); cálcio total 9,4 mg/dL (VR 8,5–10,5); creatinina 0,9 mg/dL (VR 0,7–1,3). Eletroforese sérica sem pico monoclonal; mielograma com 3% de plasmócitos. Tomografia de corpo inteiro sem outras lesões ósseas. Qual a conduta?
Lesão lítica única com plasmócitos monoclonais, sem lesão de órgão-alvo, sem componente monoclonal sérico e com plasmocitose medular abaixo de 10%, define plasmocitoma ósseo solitário, cujo tratamento de escolha é a radioterapia local, com seguimento pelo risco de progressão para mieloma múltiplo. A quimioterapia de indução com transplante autólogo é tratamento de mieloma sintomático, diagnóstico não preenchido aqui. O bisfosfonato isolado com observação deixa a lesão sem tratamento local curativo. A amputação é desproporcional e não corresponde à história natural da doença. O corticoide isolado não é tratamento definitivo do plasmocitoma solitário e não substitui a radioterapia.
Homem, 71 anos, refere fadiga, epistaxes recorrentes e visão borrada há 2 meses. Exame: linfonodomegalia cervical discreta, baço a 3 cm do rebordo costal; fundoscopia com veias retinianas dilatadas e tortuosas, com hemorragias. Hemoglobina 8,8 g/dL (VR 13,5–17,5); proteína total 10,4 g/dL. Eletroforese com pico monoclonal de imunoglobulina M de 5,2 g/dL. Radiografias sem lesões líticas; cálcio e creatinina normais. Biópsia de medula com infiltrado linfoplasmacítico. Qual a conduta imediata?
Pico monoclonal de imunoglobulina M com infiltrado linfoplasmacítico define macroglobulinemia de Waldenström, e a presença de sangramento mucoso, alteração visual e fundoscopia com veias dilatadas e hemorragias caracteriza síndrome de hiperviscosidade sintomática, cuja conduta imediata é a plasmaférese, seguida do tratamento da doença de base. Iniciar apenas quimioterapia deixa a hiperviscosidade sem tratamento imediato, com risco de trombose e perda visual. Transfundir hemácias nesse contexto é perigoso, pois aumenta a viscosidade e pode agravar o quadro. Corticoide isolado não remove a imunoglobulina monoclonal circulante. A esplenectomia não altera a produção do componente monoclonal, que é medular.
Homem, 55 anos, com mieloma múltiplo recém-diagnosticado, apresenta boa capacidade funcional, sem comorbidades cardiovasculares ou pulmonares relevantes. Creatinina 1,2 mg/dL (VR 0,7–1,3); fração de ejeção de 62%; provas de função pulmonar normais. Recebeu três ciclos de esquema de indução, com boa resposta laboratorial e melhora da dor óssea. A equipe discute a estratégia de consolidação após a indução realizada. Qual a conduta mais adequada?
Paciente jovem, com boa capacidade funcional, função renal, cardíaca e pulmonar preservadas e resposta à indução tem no transplante autólogo de células-tronco a consolidação padrão do mieloma múltiplo, estratégia que prolonga a sobrevida livre de progressão. O transplante alogênico não é superior em primeira linha e carrega mortalidade relacionada ao procedimento e doença do enxerto contra o hospedeiro. Interromper o tratamento é incorreto, pois o mieloma não é considerado curável e a resposta à indução não equivale a cura. Radioterapia corporal total isolada não é consolidação de mieloma. Reservar tudo para a recidiva desperdiça o momento de maior benefício da intensificação terapêutica.
Mulher, 39 anos, sem comorbidades, é internada por dor abdominal difusa há 5 dias e ascite de instalação recente. Exame: abdome distendido, com macicez móvel, hepatomegalia dolorosa, sem circulação colateral evidente. Hemoglobina 15,8 g/dL (VR 12–16); leucócitos 11.400/mm³ (VR 4.000–11.000); plaquetas 610.000/mm³ (VR 150.000–450.000). Tomografia com trombose de veias hepáticas. Não usa contraceptivo. Qual o exame que mais provavelmente esclarece a etiologia?
Trombose de veias hepáticas em mulher jovem, com hemoglobina no limite superior e trombocitose, deve levantar suspeita de neoplasia mieloproliferativa, e a pesquisa da mutação JAK2 V617F é o exame de maior rendimento, positiva em grande parte dos casos de trombose esplâncnica mesmo quando o hemograma ainda não é francamente alterado. As hepatites virais causam doença parenquimatosa e cirrose, não trombose primária das veias hepáticas. A alfafetoproteína investiga carcinoma hepatocelular, improvável em fígado previamente normal em paciente de 39 anos. O anticorpo antinuclear isolado não define trombofilia, cuja investigação autoimune se faz com anticorpos antifosfolípides. Ferritina e saturação de transferrina investigam sobrecarga de ferro, sem relação com trombose venosa hepática.
Homem, 72 anos, apresenta fadiga e sudorese noturna há 6 meses, com perda de 5 kg. Exame: baço a 6 cm do rebordo costal, palidez, sem linfonodomegalias. Hemoglobina 9,8 g/dL (VR 13,5–17,5); leucócitos 26.000/mm³ (VR 4.000–11.000) com monócitos de 6.200/mm³ (VR 200–800), representando 24% dos leucócitos; plaquetas 96.000/mm³ (VR 150.000–450.000). Mielograma com displasia em duas linhagens e 6% de blastos. Pesquisa de BCR-ABL1 negativa. Qual o diagnóstico?
Monocitose persistente acima de 1.000/mm³ representando pelo menos 10% dos leucócitos, com displasia medular, blastos abaixo de 20%, esplenomegalia e ausência de BCR-ABL1, define leucemia mielomonocítica crônica, entidade que reúne características mielodisplásicas e mieloproliferativas. A leucemia mieloide crônica exige o transcrito BCR-ABL1, aqui negativo. A síndrome mielodisplásica pura não cursa com monocitose sustentada dessa magnitude nem com esplenomegalia proliferativa. A monocitose reacional não se acompanha de displasia medular e de citopenias progressivas. A leucemia monocítica aguda exigiria pelo menos 20% de blastos ou equivalentes monocitários, e o mielograma mostra 6%.
Mulher, 62 anos, com neoplasia mieloproliferativa, apresenta epistaxe volumosa e sangramento gengival há 5 dias, sem trauma. Exame: sangramento ativo em mucosa nasal, equimoses em membros, baço a 4 cm do rebordo costal, PA 128/78 mmHg. Plaquetas 1.680.000/mm³ (VR 150.000–450.000); hemoglobina 12,2 g/dL; leucócitos 11.800/mm³; RNI 1,0; tempo de tromboplastina parcial ativada normal; pesquisa de multímeros de alto peso do fator de von Willebrand mostra depleção. Qual a explicação?
Contagens plaquetárias extremas, habitualmente acima de um milhão e meio por milímetro cúbico, causam adsorção e proteólise dos multímeros de alto peso molecular do fator de von Willebrand, gerando doença de von Willebrand adquirida e sangramento mucocutâneo paradoxal, exatamente o padrão descrito com a depleção documentada. A pseudotrombocitose por contagem automatizada não explicaria sangramento real com multímeros depletados. A coagulação intravascular disseminada alteraria RNI, tempo de tromboplastina e fibrinogênio, todos normais ou não alterados. A deficiência hereditária de fator XIII cursa com sangramento tardio desde a infância e não se relaciona à trombocitose. A púrpura trombocitopênica imune cursaria com plaquetas baixas, o oposto do encontrado.
Paciente com dor lombar e anemia tem grande relação de cadeias leves alterada e medula com plasmócitos clonais, preenchendo critérios definidores de mieloma. Qual diagnóstico é mais compatível?
Critérios validados integram marcadores e doença plasmocitária, não apenas pico isolado. Plasmócitos clonais e critérios definidores, como lesão óssea, anemia, hipercalcemia ou disfunção renal atribuíveis à doença, apoiam mieloma. Referência: https://www.cancer.gov/types/myeloma/patient/myeloma-treatment-pdq
Adulto apresenta fratura patológica vertebral e lesões líticas múltiplas. A investigação demonstra proteína monoclonal e plasmócitos clonais com critérios de atividade. Qual diagnóstico é mais compatível?
A doença óssea atribuível à proliferação plasmocitária é definidora de mieloma. Plasmócitos clonais e critérios definidores, como lesão óssea, anemia, hipercalcemia ou disfunção renal atribuíveis à doença, apoiam mieloma. Referência: https://www.cancer.gov/types/myeloma/patient/myeloma-treatment-pdq
Paciente apresenta insuficiência renal, anemia, hipercalcemia e cadeia leve monoclonal; medula e critérios clínicos confirmam doença plasmocitária ativa. Qual diagnóstico é mais compatível?
A lesão orgânica associada à clonalidade favorece mieloma. Plasmócitos clonais e critérios definidores, como lesão óssea, anemia, hipercalcemia ou disfunção renal atribuíveis à doença, apoiam mieloma. Referência: https://www.cancer.gov/types/myeloma/patient/myeloma-treatment-pdq
Homem tem dor óssea, lesões líticas, anemia e componente monoclonal. A medula apresenta plasmócitos clonais em quantidade compatível com neoplasia. Qual diagnóstico é mais compatível?
As lesões atribuíveis à proliferação plasmocitária sustentam mieloma. Plasmócitos clonais e critérios definidores, como lesão óssea, anemia, hipercalcemia ou disfunção renal atribuíveis à doença, apoiam mieloma. Referência: https://www.cancer.gov/types/myeloma/patient/myeloma-treatment-pdq
Homem de 69 anos apresenta dor lombar persistente, anemia, creatinina elevada e hipercalcemia. A eletroforese sérica mostra pico monoclonal e a imagem identifica lesões osteolíticas. Qual hipótese integra melhor os achados?
Componente monoclonal associado a anemia, disfunção renal, hipercalcemia e lesões líticas exige investigação de mieloma e demonstração da doença plasmocitária. Referência: NCI. Plasma Cell Neoplasms Treatment. https://www.cancer.gov/types/myeloma/hp/myeloma-treatment-pdq
Em B, a fita urinária para albumina é apenas discretamente positiva. Qual hipótese explica a discrepância com a proteína total?
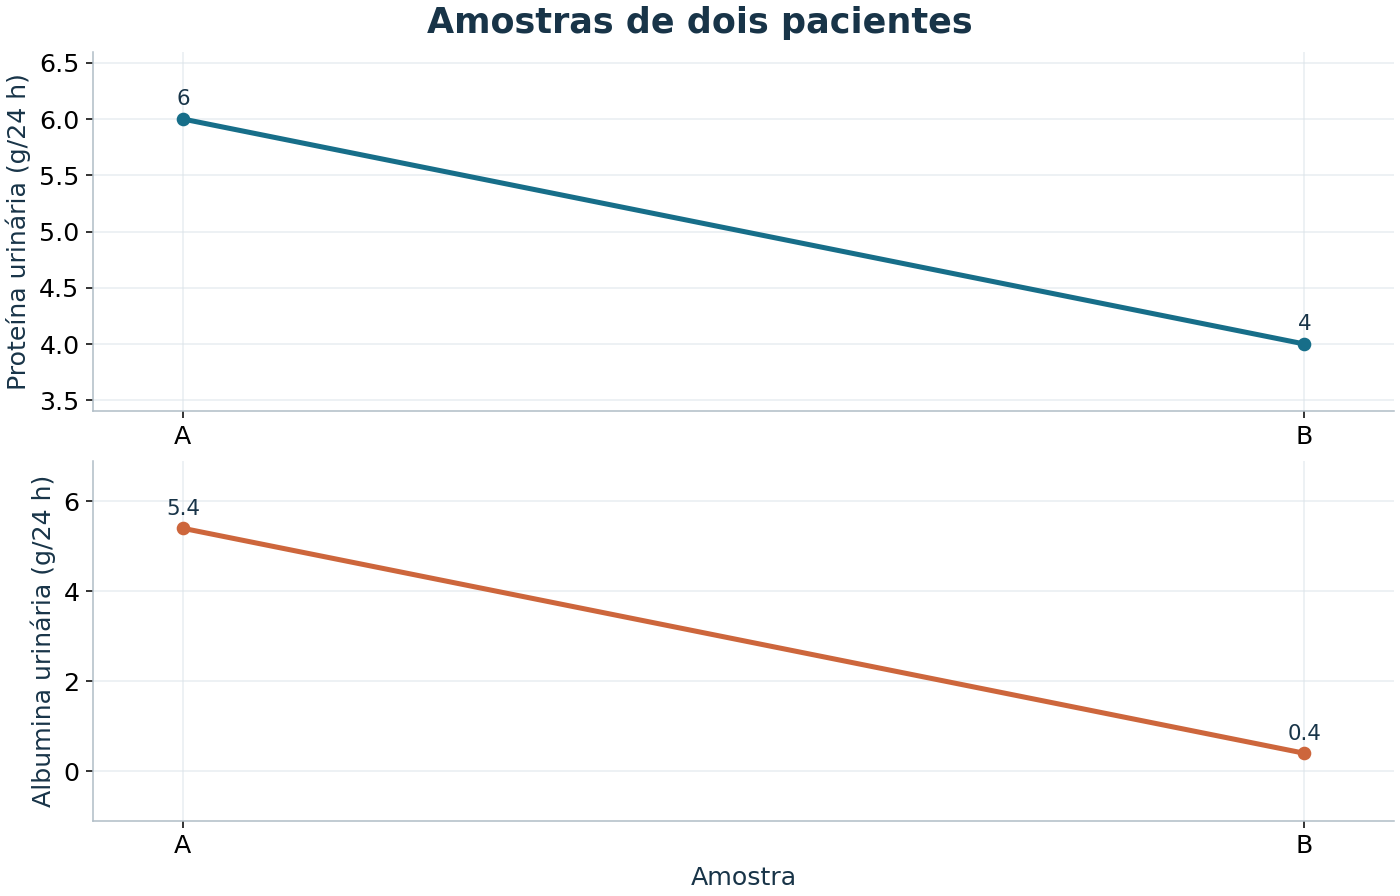
A fita é mais sensível à albumina; o total elevado com pouca albumina pede caracterização adicional.
Qual conclusão sobre B respeita o formato mostrado?
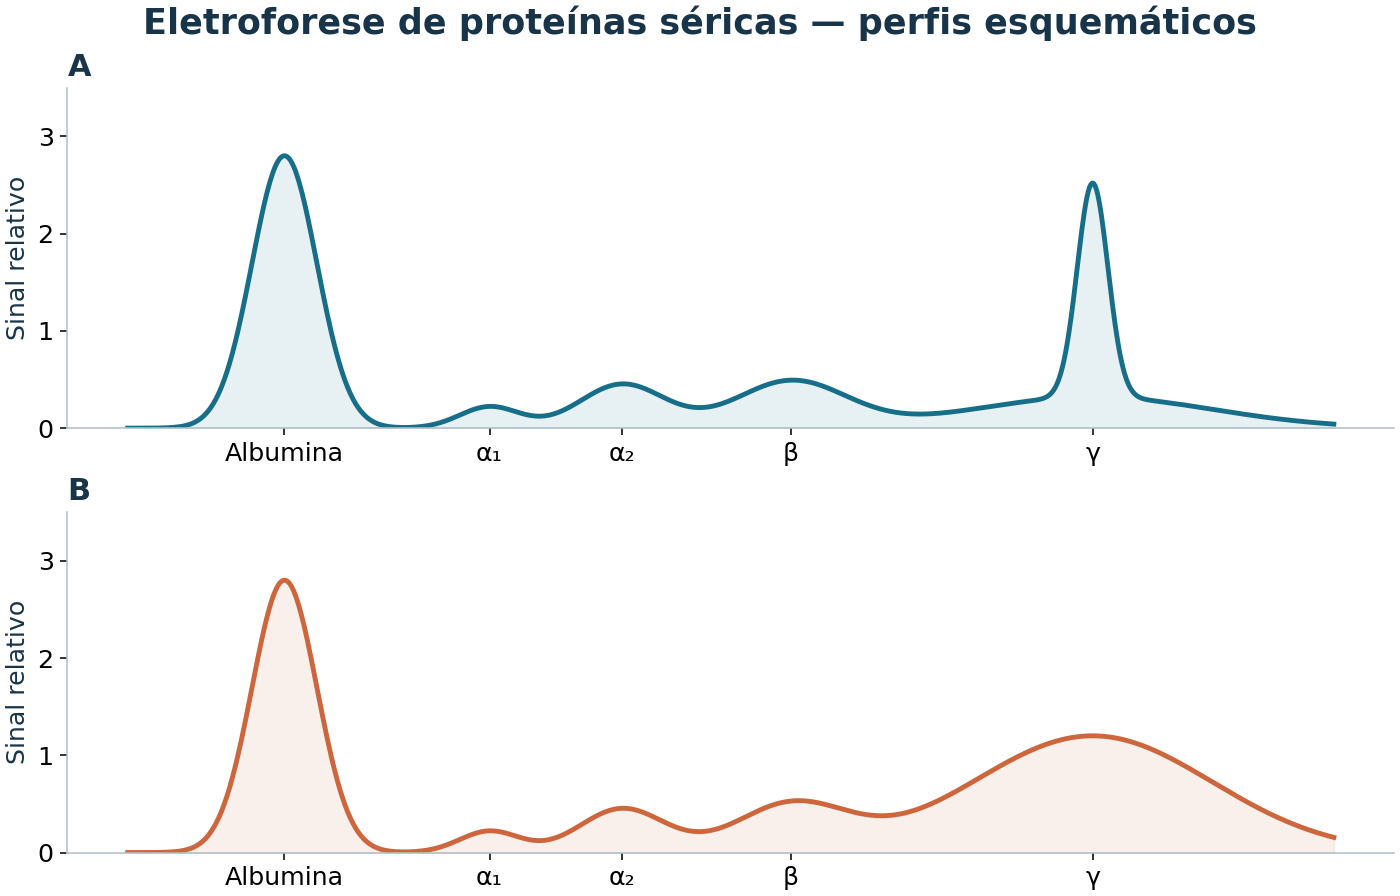
Inflamação e hepatopatias podem produzir expansão de múltiplas imunoglobulinas.
Que exame complementa a avaliação do pico estreito visível, identificando o tipo de imunoglobulina?
Ela ajuda a caracterizar o componente suspeito; eletroforese isolada não define sua classe.
Pessoa de 68 anos com este padrão, anemia, hipercalcemia e componente monoclonal necessita investigação prioritária de qual doença?
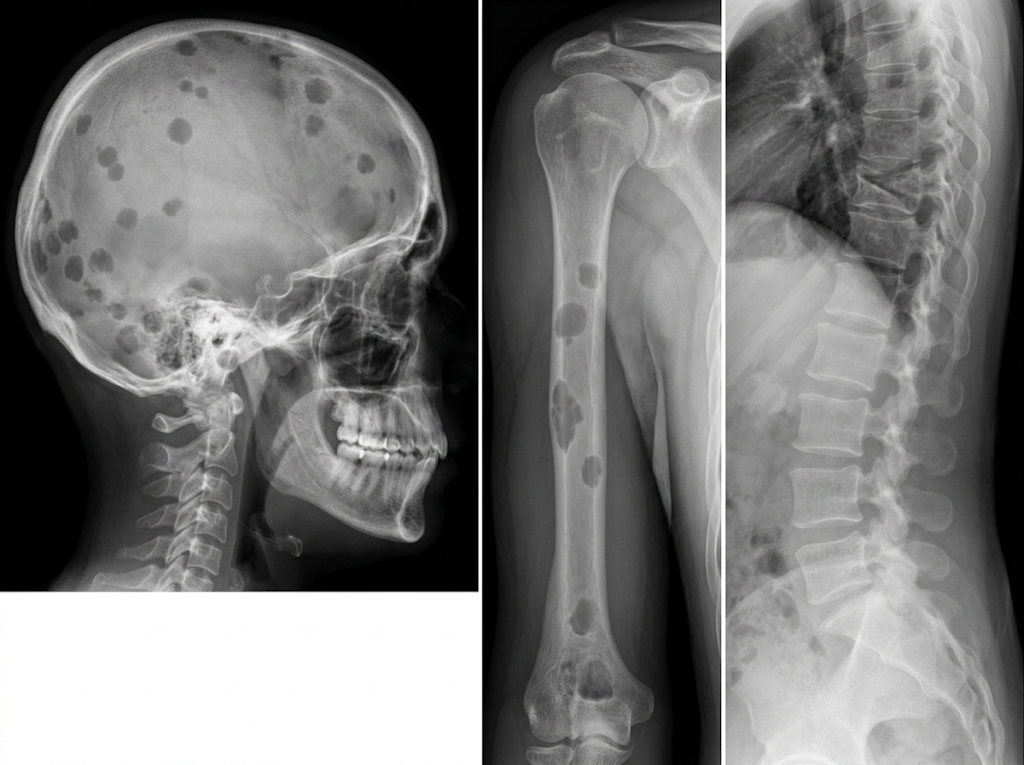
Osteólise multifocal integrada às alterações clínicas e monoclonalidade exige avaliação medular e critérios diagnósticos de mieloma.
Qual padrão ósseo predomina na calota e no úmero da imagem?
Há áreas arredondadas de rarefação, compatíveis com lesões osteolíticas no contexto apropriado.
Qual perfil requer investigação de componente monoclonal pela morfologia da região gama?
Há um pico estreito e destacado na região gama.
Entre as amiloidoses sistêmicas, a forma AL pode se associar a um clone plasmocitário. Qual componente está na origem dos depósitos dessa forma de amiloidose?
Na amiloidose AL, cadeias leves de imunoglobulina dão origem às fibrilas depositadas nos tecidos. A letra L refere-se às cadeias leves, e a tipagem do depósito importa para o tratamento. Referência: NCI/NIH. Plasma Cell Neoplasms, Including Multiple Myeloma: Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/myeloma/hp/myeloma-treatment-pdq
Quando o estadiamento confirma plasmocitoma ósseo solitário, sem critérios de mieloma múltiplo, qual modalidade tem papel central no controle local da lesão?
Plasmocitomas localizados são radiossensíveis e podem ser tratados com radioterapia local. O acompanhamento continua necessário porque parte dos pacientes desenvolve doença sistêmica ao longo do tempo. Referência: NCI/NIH. Plasma Cell Neoplasms, Including Multiple Myeloma: Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/myeloma/hp/myeloma-treatment-pdq
Na suspeita de neoplasia plasmocitária com pouca proteína monoclonal detectável pela eletroforese sérica, qual exame pode acrescentar informação sobre produção de cadeias leves?
A pesquisa sérica de cadeias leves livres é especialmente útil em discrasias oligosecretoras e deve ser integrada à função renal, aos demais exames e à avaliação de clonabilidade. Referência: NCI/NIH. Plasma Cell Neoplasms, Including Multiple Myeloma: Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/myeloma/hp/myeloma-treatment-pdq
Entre as complicações dos bisfosfonatos usados na doença óssea do mieloma, qual tem relação característica com exposição óssea mandibular persistente, sem radioterapia prévia na região?
Osteonecrose dos maxilares é uma complicação reconhecida dos bisfosfonatos. O benefício esquelético deve ser acompanhado de cuidados bucais e avaliação de lesões suspeitas. Referência: NCI/NIH. Plasma Cell Neoplasms, Including Multiple Myeloma: Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/myeloma/hp/myeloma-treatment-pdq
Na estratégia de quimioterapia em alta dose seguida de transplante autólogo de células-tronco hematopoéticas para mieloma, qual é o papel principal das células reinfundidas?
As células do próprio paciente são coletadas previamente e reinfundidas para permitir recuperação hematopoética. O componente antitumoral central dessa estratégia é a terapia de alta dose, não uma reação de enxerto de doador. Referência: NCI/NIH. Plasma Cell Neoplasms, Including Multiple Myeloma: Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/myeloma/hp/myeloma-treatment-pdq
Antes de classificar uma lesão plasmocitária óssea como plasmocitoma solitário, por que a investigação deve avaliar outros sítios do esqueleto e a medula?
O caráter solitário precisa ser demonstrado por estadiamento apropriado. Imagem de outros sítios e avaliação medular ajudam a distinguir doença localizada de mieloma e modificam a estratégia terapêutica. Referência: NCI/NIH. Plasma Cell Neoplasms, Including Multiple Myeloma: Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/myeloma/hp/myeloma-treatment-pdq
Na investigação de uma gamopatia monoclonal, qual informação a imunofixação acrescenta à identificação de um componente suspeito na eletroforese de proteínas?
A imunofixação identifica o tipo imunológico do componente, como IgG kappa ou IgA lambda. Ela complementa a eletroforese e não substitui a avaliação clínica ou medular. Referência: NCI/NIH. Plasma Cell Neoplasms, Including Multiple Myeloma: Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/myeloma/hp/myeloma-treatment-pdq
Quer treinar mais nesse tema? Estas questões vêm do nosso banco — lá tem milhares, com simulado, maratona e estatística de acerto por área.
Criar conta grátis e continuar →Plano de revisão
em 7 dias
Sete dias depois, recupere sem consultar: (1) os quatro parâmetros do acrônimo com seus cortes — cálcio 1 mg/dL acima do limite ou acima de 11; depuração abaixo de 40 mL/min ou creatinina acima de 2 mg/dL; hemoglobina 2 g/dL abaixo do limite ou abaixo de 10 g/dL; uma ou mais lesões osteolíticas; (2) os três biomarcadores de 2014 — 60% de plasmócitos clonais, razão de cadeias leves igual ou maior que 100 com a envolvida acima de 100 mg/L, mais de uma lesão focal de 5 mm à ressonância; (3) o piso de 10% de plasmócitos clonais, que o quadro de critérios não enuncia; (4) as três portas de entrada da mielodisplasia — displasia em 10% ou mais de uma linhagem, blastos de 5 a menos de 20%, ou citogenética característica —, lembrando que basta uma; (5) o duplo corte do sideroblasto em anel, 15% em geral e 5% com mutação em SF3B1; (6) o trio de mutações das mieloproliferativas, JAK2, CALR e MPL. Se algum item falhar, o que costuma faltar é a estrutura lógica, não o número: releia quais critérios são conjunção e quais são disjunção.
em 30 dias
Trinta dias depois, o teste é de aplicação, não de recuperação. Escreva de memória a diferença entre gamopatia monoclonal de significado indeterminado, mieloma latente e mieloma ativo usando apenas três eixos — proteína, fração medular e evento definidor — e depois construa um paciente que mude de categoria alterando um único eixo. Faça o mesmo com a mielodisplasia: um paciente que entre pela porta da displasia, outro pela porta do blasto e um terceiro pela porta da citogenética, este último sem nenhuma linhagem displásica. Em seguida, situe um escore revisado de 3,4 e outro de 3,6 e diga o que muda para cada um no protocolo nacional e o que não muda no prognóstico. Por fim, reconstrua o argumento que prova que o escore 3 da mielofibrose pertence ao grupo de alto risco — a soma das proporções dos quatro grupos — e explique por que esse argumento é mais forte do que a autoridade do documento que imprimiu o sinal errado.
Agora atenda
Você sabe decidir com a tomografia na mão. A prova prática, e a vida, pedem outra coisa: chegar lá a partir de um paciente que ainda não tem exame nenhum.
Homem de 58 anos comparece à consulta de rotina assintomático, trazendo um hemograma pedido no exame periódico do trabalho: hemoglobina 19,2 g/dL, hematócrito 58%, leucócitos 11.500/mm³ com diferencial normal, plaquetas 520.000/mm³. Fuma vinte cigarros por dia há trinta anos. Ao ser questionado, menciona que sente coceira nos braços depois do banho quente, o que atribui ao sabonete. A saturação de oxigênio em ar ambiente é de 97% e o baço é palpável a três centímetros do rebordo costal. Ele quer saber se pode continuar tomando o anti-inflamatório que usa para dor no joelho e por que o médico do trabalho disse que o sangue está 'grosso'. Conduza a consulta: colha o que falta na história, examine o que decide entre clone e estímulo secundário, escolha o exame que confirma e explique a ele, sem jargão, por que a resposta muda o que vem depois. — você conduz anamnese, exame físico e conduta; o paciente responde em tempo real e o feedback vem no fim.