
Pediatria › Hematologia Pediátrica
Hemofilia e doença de von Willebrand na criança
Coagulopatias hereditárias na infância: hemofilia A e B e doença de von Willebrand
A coagulopatia hereditária mais comum do país é a que menos aparece no primeiro ano de vida, e a que menos aparece na prova é a que mais precisa de uma decisão antes dos três anos de idade.
Responda antes de ler
Escolha uma alternativa agora, mesmo sem certeza. Errar aqui faz parte — é o que faz a resposta certa grudar depois.
Menino de 5 anos, sem doenças prévias, apresenta há 2 dias hematomas e sangramento prolongado após pequeno trauma. Sem uso de medicações. Exame: equimoses em membros, sem petéquias, sem visceromegalias. Coagulograma: plaquetas 250.000/mm³, TAP normal (INR 1,0), TTPA prolongado (55 s; ref até 35 s). O TTPA corrige com o teste da mistura (plasma normal 1:1). História familiar: tio materno com sangramentos. Qual a hipótese diagnóstica mais provável?
Como esse tema cai
O enunciado costuma entregar uma criança que sangra e um coagulograma incompleto. A tentação é decorar um par de resultados e devolver um nome de doença. O avaliador raramente para aí: a pergunta seguinte é qual o próximo exame, qual a modalidade de reposição, qual droga não pode ser usada naquela idade, ou por que a história familiar negativa não serve de argumento.
Duas famílias explicam quase tudo que cai. A hemofilia é defeito da coagulação propriamente dita, ligada ao cromossomo X, com deficiência de fator VIII (hemofilia A) ou fator IX (hemofilia B); sangra fundo e tarde, dentro de articulações e músculos. A doença de von Willebrand é defeito da hemostasia primária, de herança em geral autossômica, e sangra raso e cedo, em pele e mucosas. O par tempo de protrombina e tempo de tromboplastina parcial ativada é o primeiro corte, e o capítulo mostra por que ele erra em pelo menos duas situações previsíveis.
O que este capítulo faz de diferente é ancorar cada régua no número brasileiro que a acompanha. Quantos pacientes o país tem em cada diagnóstico, quantas mulheres estão registradas com hemofilia, quantos estão em profilaxia primária, quantos inibidores foram efetivamente titulados — e quais dessas contas fecham exatas e quais não fecham. Onde as fontes discordam, o capítulo mostra as duas e diz como reconhecer qual delas o enunciado está usando.
O que muda decisão
Dois compartimentos, dois relógios
Como usar este capítulo: use o padrão de sangramento e o coagulograma para separar defeito de hemostasia primária de deficiência de fator. Depois classifique gravidade, escolha tratamento sob demanda ou profilaxia e reconheça situações especiais como inibidor e menorragia.
A hemostasia tem duas etapas e cada uma falha com uma assinatura clínica própria. A hemostasia primária é o tampão de plaquetas, e depende do fator de von Willebrand para colar a plaqueta ao colágeno exposto. Quando ela falha, o sangramento é imediato, superficial e mucocutâneo: epistaxe, gengivorragia, equimoses fáceis, sangramento que começa na hora da extração dentária e não para. A coagulação é a etapa que converte esse tampão frágil em coágulo de fibrina. Quando ela falha, o tampão inicial se forma, o sangramento parece controlado, e horas depois recomeça — dentro do músculo, dentro da articulação, no espaço retroperitoneal.
É por isso que a hemofilia tem um sítio quase patognomônico e a doença de von Willebrand não. A linha de cuidado do Espírito Santo tabula a distribuição dos sangramentos na hemofilia com a hemartrose em 70% a 80%, hematomas musculares em 10% a 20%, outros sangramentos maiores em 5% a 10% e hemorragias intracranianas em menos de 5%. Vale reparar no que essas quatro linhas fazem quando somadas: o mínimo é 85% e o máximo é 115%. A tabela não é uma partição; é uma coleção de estimativas independentes, e quem tentar completar um percentual que falta a partir dela vai inventar um número.
A hemartrose merece uma frase própria porque a sua distribuição anatômica não é aleatória. O mesmo documento registra que ela é mais comum em articulações monoaxiais, do tipo dobradiça — joelhos, cotovelos, tornozelos — e menos comum em ombros, quadris e punhos, que são triaxiais. A leitura mecânica é direta: articulação que só faz um movimento absorve carga em um eixo só e sangra na sinóvia com mais facilidade. Na criança pequena isso aparece como recusa de usar o membro antes de aparecer como articulação vermelha.
O detalhe que a prova adora: na doença de von Willebrand o sangramento articular é raro, e a linha de cuidado o registra como achado que aparece essencialmente no tipo 3, a forma com ausência quase completa do fator. Nos números da tabela adaptada de Rydz e James, a hemartrose está em 3% no tipo 1 e em 37% a 45% no tipo 3. Sangramento articular numa criança com sangramento mucocutâneo de longa data não afasta von Willebrand — mas obriga a perguntar de que tipo se está falando.
A régua da gravidade, e a fronteira que pertence às duas classes
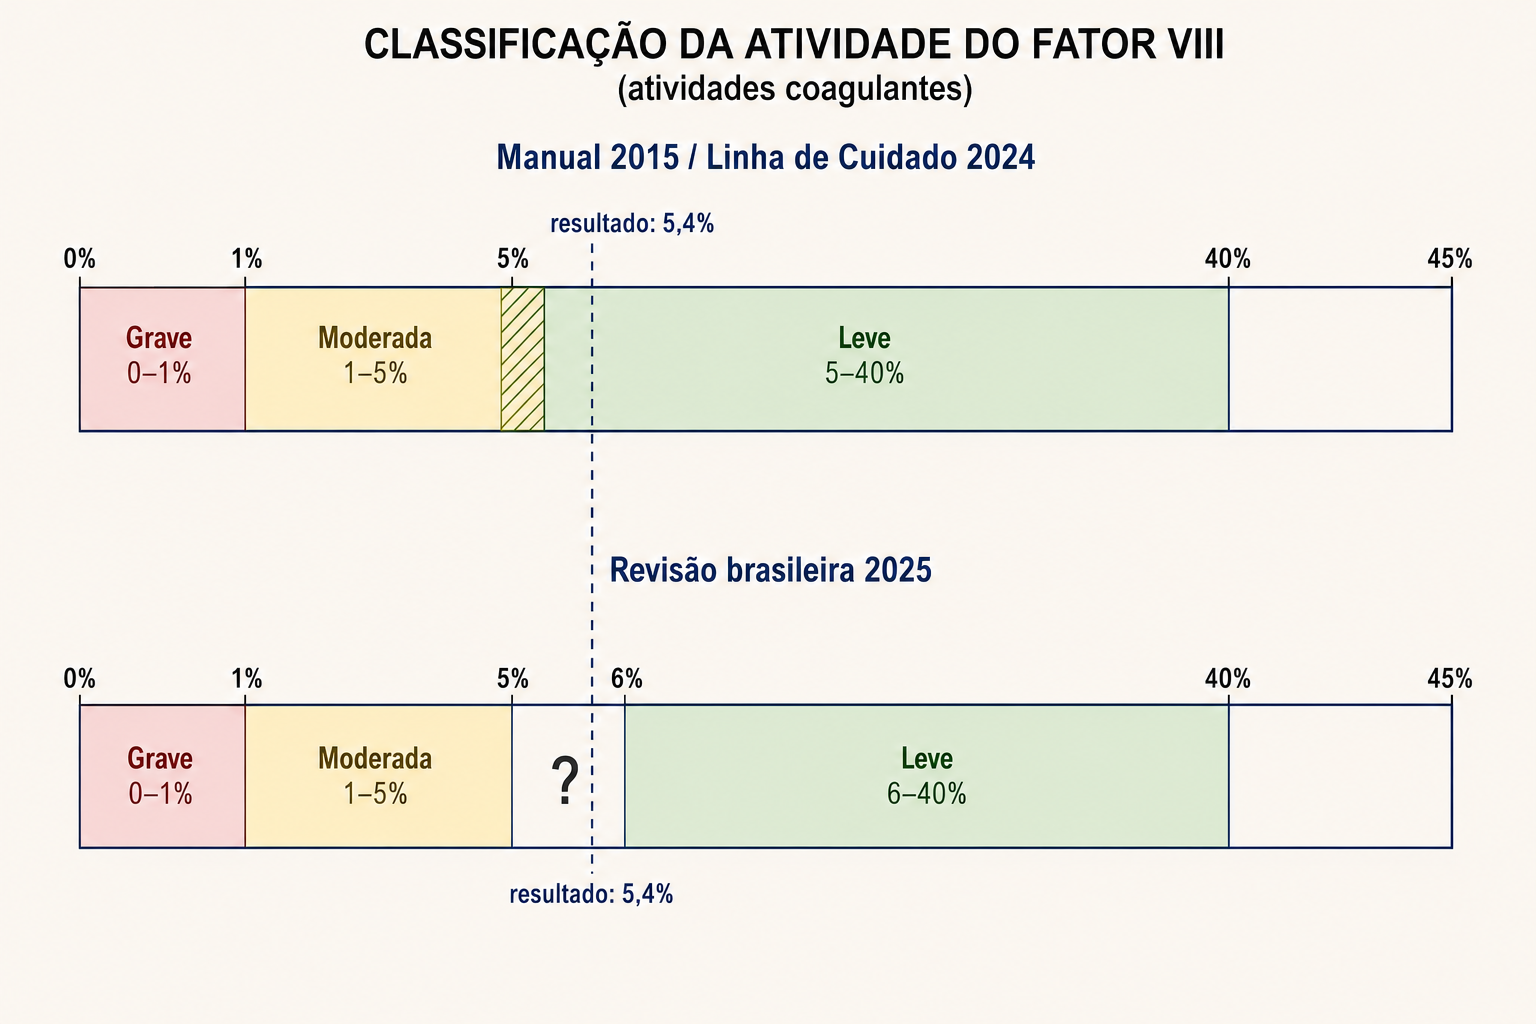
A gravidade da hemofilia não se mede por quanto o paciente sangra; mede-se pela atividade residual do fator, e a faixa prevê o padrão de sangramento. O Quadro 2 da linha de cuidado estadual, que cita como fonte o Manual de Hemofilia de 2015 e os trabalhos de White e de Blanchette, classifica assim: grave abaixo de 1 UI/dL, ou menos de 1% do normal, com sangramentos articulares e musculares que ocorrem após traumas e frequentemente sem causa aparente; moderado de 1 a 5 UI/dL, com sangramentos em geral ligados a trauma e apenas ocasionalmente espontâneos; leve de 5 a 40 UI/dL, com sangramento associado a traumas maiores ou procedimentos.
Leia de novo as duas últimas faixas. O moderado vai de 1 a 5, e o leve começa em 5. O valor de 5 UI/dL pertence às duas classes ao mesmo tempo, e a tabela não diz de qual delas ele é. Não é um detalhe de estilo: é a diferença entre um paciente que a rede vai tratar como candidato a reposição regular e um que vai receber orientação para procedimentos.
Do outro lado, a revisão sistemática publicada em 2025 no periódico da associação brasileira de hematologia escreve as mesmas três faixas de outro jeito: grave abaixo de 1%, moderado de 1 a 5%, leve de 6 a 40%. Ali o problema é o oposto e igualmente mecânico: entre 5% e 6% não existe classe nenhuma. Um laboratório que devolve 5,4% de atividade de fator VIII deixa a criança num intervalo que, por uma das duas réguas, é leve, e pela outra não tem nome.
Para a prova, o que importa é que as três faixas existem e que a faixa grave é a que sangra sem trauma. Os números brasileiros dizem quanto pesa cada uma. No registro nacional de 2025, entre os 12.151 pacientes com hemofilia A, 5.577 são graves e 3.428 são leves; entre os 2.425 com hemofilia B, 858 são graves e 640 são leves. Recalculando dos numeradores: 45,9% da hemofilia A é grave, contra 35,4% da hemofilia B. A noção clássica de que a hemofilia B costuma ser clinicamente mais branda tem, aqui, uma medida nacional.
Uma observação de leitura de gráfico, porque ela ensina a desconfiar de rosca de pizza. O gráfico de gravidade da hemofilia B no relatório do Ministério da Saúde imprime 35%, 32%, 27% e 6%, que somam exatamente 100. Só que 640 de 2.425 são 26,4%, e não 27%. A fatia foi arredondada para cima para o círculo fechar. Nenhuma decisão clínica muda por causa disso; a lição é que a soma bater não prova que cada parcela está certa.
Quem sangra cedo, e quem aparece cedo
A doença de von Willebrand é a coagulopatia hereditária mais prevalente do registro brasileiro. Na tabela de diagnósticos de 2025 são 12.863 pacientes, contra 12.151 de hemofilia A, 2.425 de hemofilia B, 4.304 de coagulopatias raras e 4.109 de outros transtornos hemorrágicos. Os cinco somam 35.852, que é exatamente o total impresso, e os percentuais arredondados — 36, 34, 7, 12 e 11 — somam exatamente 100. Essa partição fecha nos dois sentidos, e por isso dá para usá-la sem medo.
A diferença entre von Willebrand e hemofilia A é de apenas 712 pacientes, ou seja, as duas primeiras posições estão praticamente empatadas. E é aqui que a tabela por faixa etária desmonta a intuição. Na faixa de menores de um ano, o país inteiro registra 42 pacientes com hemofilia A, 9 com hemofilia B e 3 com doença de von Willebrand.
Antes de transformar isso em acusação, é preciso reconciliar. A tabela é de pacientes vivos por idade atual, não de idade ao diagnóstico, e as faixas têm larguras diferentes: menores de um ano cobrem um ano de nascimentos, enquanto a faixa de 19 a 30 cobre doze. Normalizando por ano de idade, a hemofilia A tem 42 pacientes no primeiro ano contra 228 por ano no platô adulto — está em um quinto do seu platô já no primeiro ano de vida. A doença de von Willebrand tem 3 no primeiro ano contra 262 por ano no platô: está em um oitenta e sete avos. A diferença sobrevive à normalização, e sobrevive com folga.
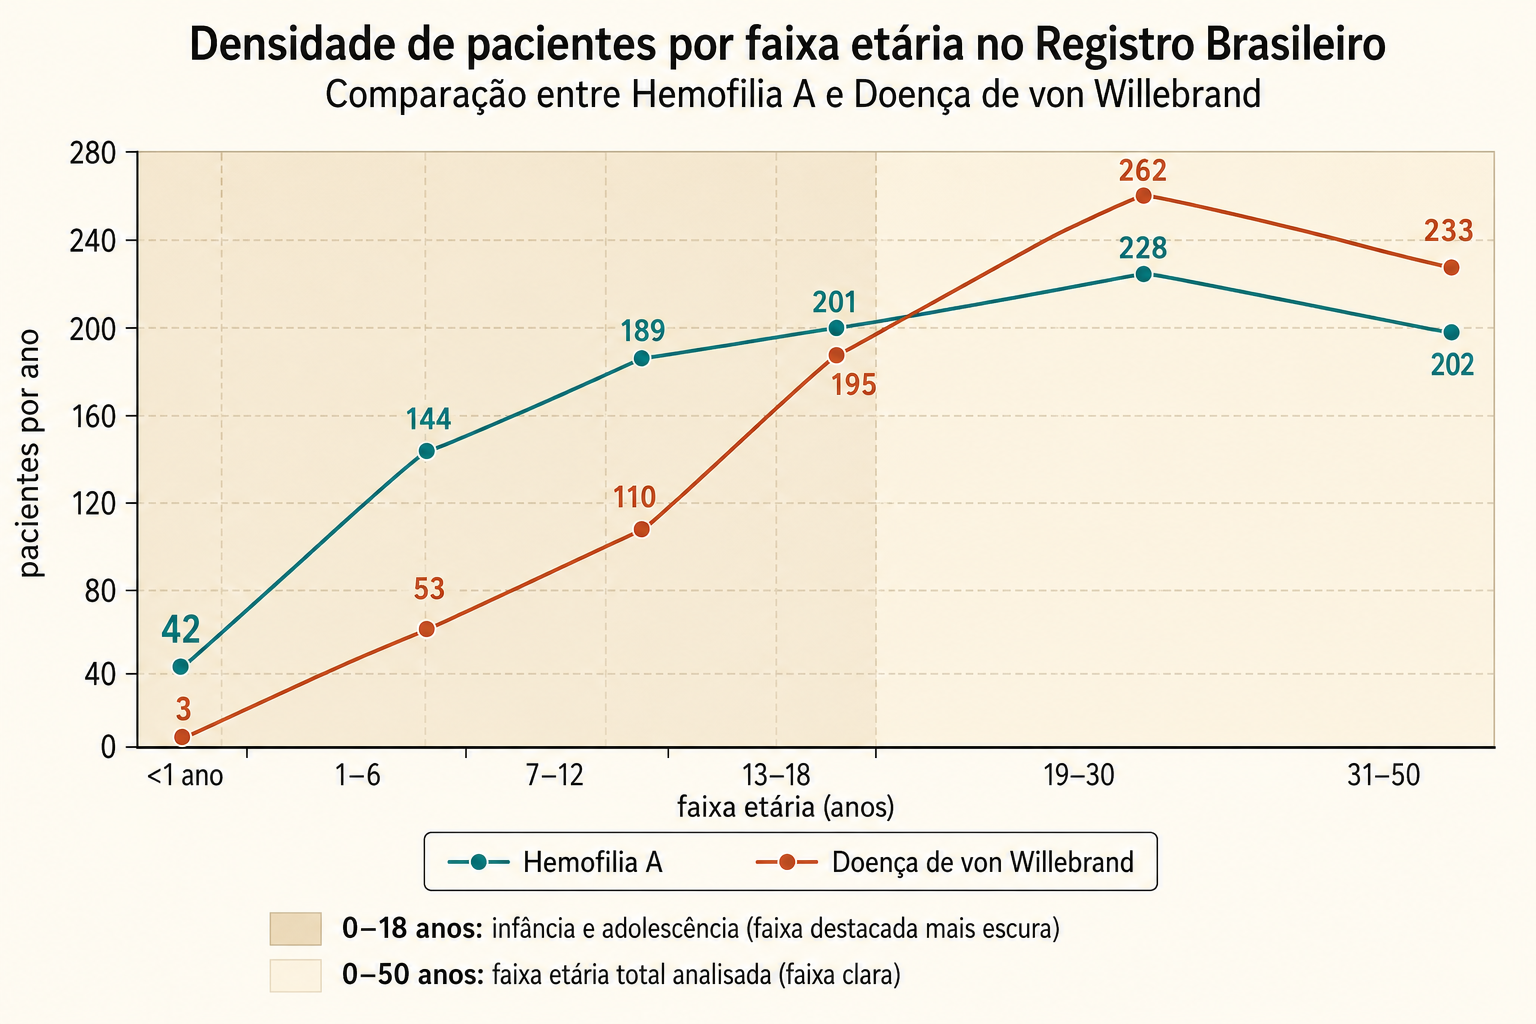
A explicação é clínica, não estatística. A hemofilia grave sangra em músculo e articulação assim que a criança começa a engatinhar e a andar, e a linha de cuidado do Espírito Santo escreve exatamente esse marco: suspeitar diante de hematomas subcutâneos nos primeiros anos de vida ou de sangramento muscular e articular em meninos acima de dois anos. A doença de von Willebrand, na maioria dos casos leve, só produz um evento que chame atenção quando aparece a primeira extração dentária, a primeira cirurgia ou a menarca. Quem espera o sangramento chamar acaba diagnosticando a doença mais comum uma década depois da mais grave.
A contrapartida disso é que o dado pediátrico existe e é grande. Somando as quatro faixas até 18 anos, o registro tem 3.247 pacientes com hemofilia A, 620 com hemofilia B e 2.148 com doença de von Willebrand — 7.638 crianças e adolescentes ao todo, ou 21,3% de todos os registrados. Coagulopatia hereditária não é doença de adulto que às vezes aparece na infância; um em cada cinco pacientes do país tem menos de dezenove anos.
Trinta por cento sem história familiar, e as 444 mulheres
A hemofilia é ligada ao cromossomo X, e a prova cobra as duas consequências do modo mais preguiçoso possível: o afetado é homem, e a mãe é portadora. As duas frases estão certas na maioria dos casos e servem de armadilha nas duas pontas.
A primeira ponta é a história familiar. Os três documentos brasileiros consultados repetem que, embora a história familiar esteja frequentemente presente, em até 30% dos casos não há antecedente familiar de hemofilia, porque a mutação surgiu de novo na mãe ou no próprio feto. Numa vinheta, 'sem casos na família' não afasta nada. Um menino de dois anos com hemartrose e história familiar limpa continua sendo hemofílico até que a dosagem de fator diga o contrário.
A segunda ponta é o sexo. O registro nacional de 2025 traz, na tabela por sexo, 320 mulheres com hemofilia A e 124 com hemofilia B — 444 mulheres com hemofilia no país. As colunas fecham exatas: 11.831 homens mais 320 mulheres dão os 12.151 da hemofilia A, e 2.301 mais 124 dão os 2.425 da hemofilia B. Proporcionalmente, a hemofilia B tem quase o dobro de mulheres da hemofilia A: 5,11% contra 2,63%. Portadoras podem ter atividade de fator suficientemente baixa para sangrar, sobretudo em menorragia e no pós-parto, e o registro as conta como pacientes.
Na doença de von Willebrand a distribuição por sexo inverte, e por um motivo que não é biológico e sim de detecção. São 8.776 mulheres contra 4.087 homens, ou seja, 68,2% do registro é feminino. A doença não é mais frequente em mulheres; a mulher tem, todo mês, um teste de hemostasia primária que o homem não tem. Quem menstrua com defeito de plaqueta ou de fator de von Willebrand recebe um sinal repetido e datado; quem não menstrua espera uma cirurgia.
Menorragia: o condicional que o aluno inverte
A linha de cuidado estadual traz, no mesmo parágrafo, dois números que dizem coisas opostas e que a prova usa para separar quem leu com atenção. O primeiro: a menorragia pode estar presente em até 93% das mulheres com doença de von Willebrand. O segundo: aproximadamente 13% das mulheres com menorragia têm doença de von Willebrand.
São duas probabilidades condicionais em direções contrárias, e só uma delas serve para a adolescente que está na sua frente. A primeira responde 'quantas doentes sangram muito' e é altíssima. A segunda responde 'quantas que sangram muito estão doentes' e é baixa: 87 em cada 100 adolescentes com menstruação abundante não têm a doença. O aluno lê o 93%, guarda a impressão de que menorragia praticamente sela o diagnóstico, e marca a alternativa que manda tratar sem investigar.
O uso correto dos dois é sequencial. O 93% justifica que a pergunta sobre o padrão menstrual entre na anamnese de toda adolescente com suspeita de coagulopatia, e que menorragia desde a menarca — e não menorragia que começou aos vinte e cinco anos — seja levada a sério. O 13% justifica que a conduta seguinte seja investigar, e não presumir. Coagulopatia é uma das causas de sangramento uterino abundante na adolescente, não a causa.
Vale um aviso sobre a própria tabela de onde vêm esses percentuais. A Tabela 1 daquele documento tem cinco colunas de números, e duas delas se chamam 'Controle' e 'Controles', ambas com n igual a 1.056. Na primeira, epistaxe em controles aparece como 63%; na segunda, como 5% a 11%. Hemartrose aparece como 4% numa e 6% na outra. Duas colunas com o mesmo rótulo e o mesmo denominador não podem descrever populações diferentes, e o documento não diz qual é qual. Cito como está impresso e sem reconstruir denominador: quem usar a coluna do meio como referência de normalidade vai concluir que gente saudável tem epistaxe tanto quanto quem tem a doença.
A profilaxia primária e o relógio de três anos
O tratamento da hemofilia é reposição do fator deficiente, e a pergunta de prova quase nunca é qual fator — é quando repor. O Quadro 6 da linha de cuidado separa o tratamento episódico, feito no momento do sangramento, das modalidades de profilaxia contínua, e as define por marcos que são todos pediátricos.
A profilaxia primária é a reposição regular contínua iniciada antes de qualquer evidência de alteração osteocondral, antes da segunda hemartrose e até os três anos de idade. A secundária começa depois de duas ou mais hemartroses, mas ainda antes da alteração osteocondral. A terciária começa depois que a alteração osteocondral já existe. E a intermitente é a que se faz por menos de 45 semanas ao ano. Note que os dois marcos da primária são conjuntivos: perder qualquer um dos dois — a segunda hemartrose ou o terceiro aniversário — tira o paciente daquela categoria para sempre.
O documento define reposição regular contínua como intenção de tratar por 52 semanas ao ano tendo sido tratado por pelo menos 45 semanas, e rotula esse mínimo entre parênteses como 85% da intenção de tratar. Recalculando, 45 de 52 são 86,5%. Antes de chamar isso de erro, vale conferir a atribuição: a fonte declarada do quadro é a definição internacional de Srivastava e de Blanchette, e o rótulo de 85% vem de lá. O documento brasileiro transcreveu com fidelidade uma aproximação alheia; não inventou uma.
O que o mesmo documento afirma logo abaixo merece leitura devagar: a profilaxia primária, diz o texto, 'é considerada a única forma de tratamento capaz de prevenir a ocorrência de alterações articulares em pacientes com hemofilia grave'. A frase se choca com o quadro que está na página anterior, onde a profilaxia secundária é definida como aquela que começa antes da evidência de alteração osteocondral — isto é, uma modalidade que, por construção, ainda tem articulação íntegra para preservar. Se secundária começa antes do dano, ela não pode ser incapaz de preveni-lo. A mesma frase aparece, quase palavra por palavra, no protocolo do Distrito Federal, o que mostra que ela viaja entre documentos sem ser reexaminada.
O número nacional dá a dimensão prática do impasse. Em 2025 o país tinha 781 pacientes em profilaxia primária e 8.660 em profilaxia secundária e terciária — a modalidade declarada como única capaz de proteger a articulação cobre 8,3% de quem está em profilaxia contínua. Para calibrar: crianças de até 12 anos com hemofilia A ou B somam 2.418 no registro. Os 781 da profilaxia primária incluem quem começou criança e continua adulto, de modo que a fração de crianças efetivamente coberta é menor que os 32,3% que a divisão simples sugere.
O inibidor, e a fração que ninguém testou
A complicação que define o prognóstico do tratamento é o inibidor: aloanticorpos que neutralizam o fator infundido e transformam um paciente controlado num paciente que sangra apesar da dose. A linha de cuidado registra incidência cumulativa de 20% a 30% na hemofilia A e de 1% a 5% na hemofilia B, e explica a consequência prática: acima de 5 unidades Bethesda por mililitro o inibidor é de alta resposta, e o tratamento do sangramento deixa de ser o fator deficiente e passa a ser um agente de desvio.
Agora o registro nacional. A tabela de pacientes com hemofilia A e inibidores lista 1.038 pacientes, distribuídos assim: 257 com título entre 0,6 e 4,9 UB/mL, 22 entre 5 e 10, 24 entre 10,1 e 40, 16 entre 40,1 e 200, 6 acima de 200,1, mais 40 negativos e 673 sem teste ou sem informação. A soma dá 1.038 exatos. Os titulados são 325, ou 31,3% da tabela; os não testados são 64,8%.
A tentação é confrontar os 325 com a incidência cumulativa de 20% a 30% e concluir que o Brasil tem muito menos inibidor do que a literatura. Isso seria comparar coisas diferentes. Incidência cumulativa mede quem já desenvolveu inibidor em algum momento, tipicamente nos primeiros dias de exposição ao fator, na primeira infância. A tabela mede quem tem título detectável agora. E ainda assim, mesmo aceitando a diferença de pergunta, sobra um problema que não se resolve por interpretação: dois terços das linhas da tabela nacional de inibidores não têm resultado. Não é que o país meça pouco inibidor; é que o número que descreveria a complicação mais temida do tratamento não pode ser lido daquela tabela.
O que dá para dizer com segurança é a comparação interna entre as duas hemofilias, porque ela usa a mesma régua nos dois lados. Titulados sobre o total de cada diagnóstico: 325 em 12.151 na hemofilia A, ou 2,67%; 18 em 2.425 na hemofilia B, ou 0,74%. A razão é de 3,6 vezes, na direção que a literatura prevê. E os números de suporte confirmam a assimetria: o país tem 59 pacientes em indução de imunotolerância e 510 em uso de emicizumabe.
Desmopressina: a droga que não serve na idade em que a doença se decide
O acetato de desmopressina, o DDAVP, é análogo sintético da vasopressina que libera fator VIII e fator de von Willebrand dos estoques endoteliais. É a droga que evita hemoderivado em quem tem doença leve, e é uma das perguntas mais rentáveis do tema porque tem três contraindicações que caem sempre.
A primeira é de subtipo. A linha de cuidado indica o DDAVP na hemofilia A leve e na doença de von Willebrand exceto no tipo 3 e no subtipo 2B. No tipo 3 não há estoque para liberar; no 2B o fator liberado é justamente o que tem afinidade aumentada pela plaqueta, e a droga pode agravar a plaquetopenia.
A segunda é de idade, e é a que interessa ao pediatra. O documento lista como grupo em que o medicamento deve ser evitado, por risco de efeitos colaterais, crianças com idade inferior a três anos, principalmente se estiverem recebendo soluções hipotônicas endovenosas, pela possibilidade de hiponatremia e convulsões. Repare na sobreposição de calendários: os três anos são exatamente o prazo que define a profilaxia primária. A droga que poupa fator na doença leve é indisponível justamente na faixa etária em que a decisão que define o resto da vida articular está sendo tomada. Não é contradição, é limitação de idade — mas explica por que, no lactente, o caminho é o concentrado de fator, e não o atalho farmacológico.
A terceira é a taquifilaxia. A dose é de 0,2 a 0,4 microgramas por quilo por via intravenosa ou subcutânea, com pico de fator entre 30 e 60 minutos pela veia e entre 60 e 120 minutos pelo subcutâneo, e pode ser repetida a cada 12 ou 24 horas por duas a três doses. Depois da terceira dose a resposta cai, porque o estoque endotelial se esgota. Um enunciado que descreve terceira dose com resposta insuficiente não está pedindo aumento de dose; está pedindo troca de estratégia. A apresentação intranasal é de 300 microgramas no adulto e 150 microgramas na criança, e a restrição hídrica durante o uso é parte da prescrição, não recomendação acessória.
O que o Brasil sabe sobre se a profilaxia funciona
Em 2025 uma revisão sistemática publicada no periódico da associação brasileira de hematologia foi procurar quantos sangramentos por ano têm os brasileiros com hemofilia A grave em profilaxia. O funil é o achado principal: as buscas retornaram 536 registros, 417 após remoção de duplicatas, 104 selecionados para leitura integral, e apenas 5 publicações preencheram os critérios. Cinco de 536 são 0,93%. Os autores concluíram que a informação disponível no país é escassa e possivelmente enviesada, e que dados sobre adesão não puderam sequer ser extraídos.
O único conjunto brasileiro de taxa anualizada de sangramento veio de um estudo multinacional observacional. Vale ler o desenho antes do resultado: o estudo era um run-in para os ensaios de fase 3 de terapia gênica do patrocinador, incluiu homens de 18 anos ou mais com hemofilia A grave sem história de inibidor, excluiu quem tinha infecção pelo vírus da imunodeficiência humana, disfunção hepática significativa, hepatite B crônica ou hepatite C ativa, e exigia documentação de alta qualidade dos seis meses anteriores. O sítio brasileiro foi um só, o hemocentro universitário de Campinas.
O que esse desenho compra e o que ele não compra precisa ficar explícito. Ele compra uma medida cuidadosa de sangramento em pacientes reais fora de ensaio. Ele não compra nada sobre crianças: o critério de inclusão tinha piso etário de dezoito anos, e a idade mediana dos brasileiros foi de 27 anos. A pergunta que um pediatra faria — a profilaxia primária brasileira está preservando articulação de criança? — não tem resposta nessa revisão, e a revisão não esconde isso.
Os números merecem cuidado adicional. A taxa anualizada de sangramentos tratados nos brasileiros foi, na janela total, média de 2,42 com desvio-padrão de 4,05 e mediana de 0,80; nas duas outras janelas a mediana foi zero. Média maior que mediana, com desvio-padrão maior que a própria média, é distribuição em que a maioria não sangrou e uma minoria sangrou muito. Dizer 'o brasileiro em profilaxia sangra 2,4 vezes por ano' descreve um paciente que quase não existe.
Uma reconciliação para não acusar o que não é erro: o perfil basal traz 54 brasileiros e a análise de sangramento, 41. Parecem números incompatíveis, e não são — o estudo só analisou quem completou seis meses de seguimento, e globalmente isso foi 225 de 294 enrolados, ou 76,5%. Entre os brasileiros, 41 de 54 são 75,9%. As duas frações batem quase exatamente, e a diferença entre os dois enes é o critério de seguimento, não perda de dados.
Duas outras contas daquela coorte fecham exatas e ensinam. Cinco de 54 brasileiros tinham articulação-problema, 9,26%, o menor índice entre todas as regiões do estudo — e a tabela de contagem confirma: 49 com zero articulações-problema mais 5 com uma articulação somam os 54, e ninguém tinha duas ou mais. E 12 de 54, ou 22,2%, tinham história de hepatite C, cicatriz do período anterior à inativação viral dos concentrados. É um retrato de dois tempos no mesmo grupo: articulações preservadas pela profilaxia moderna e sorologia herdada do tratamento antigo.
As réguas, lado a lado
Três tabelas resolvem a maior parte dos enunciados do tema: a que classifica a gravidade e mostra onde as duas fontes brasileiras discordam, a que traduz o par tempo de protrombina e tempo de tromboplastina parcial ativada no próximo exame a pedir, e a que define as modalidades de reposição pelos marcos que decidem qual delas o paciente ainda alcança.
- 1Ler a vinheta procurando o compartimento antes do nome: sangramento imediato de pele e mucosa aponta hemostasia primária; sangramento tardio em músculo ou articulação aponta coagulação.
- 2Ler o coagulograma como par, nunca isolado. Contagem de plaquetas, tempo de protrombina e tempo de tromboplastina parcial ativada juntos, e só então o exame confirmatório.
- 3Diante de tempo de tromboplastina parcial alargado com tempo de protrombina normal, pedir dosagem da atividade coagulante do fator VIII e do fator IX; a diferença entre as duas hemofilias é laboratorial, não clínica.
- 4Não usar tempo de tromboplastina parcial normal como argumento para afastar hemofilia: a própria linha de cuidado registra que em alguns casos de hemofilia leve ele permanece normal.
- 5Diante de sangramento mucocutâneo com plaquetas, tempo de protrombina e tempo de tromboplastina parcial normais, pedir o painel de von Willebrand — antígeno e atividade de cofator de ristocetina —, porque o rastreio pode ser inteiramente normal na doença leve.
- 6Estabelecida a hemofilia, classificar pela atividade residual do fator e verificar em qual das duas réguas o valor cai; anotar o número, e não o rótulo, na evolução.
- 7Perguntar a idade e o número de hemartroses antes de discutir profilaxia: os dois marcos que definem a modalidade primária são a segunda hemartrose e o terceiro aniversário.
- 8Antes de prescrever desmopressina, checar três coisas: o subtipo, a idade e quantas doses já foram dadas.
Gravidade da hemofilia: as duas réguas brasileiras e o que cada faixa prevê
| Forma | Linha de Cuidado ES 2024 (fonte: Manual de Hemofilia 2015) | Revisão sistemática brasileira 2025 | Padrão de sangramento descrito |
|---|---|---|---|
| Grave | Abaixo de 1 UI/dL, ou menos de 1% do normal | Abaixo de 1% | Sangramento articular e muscular após trauma e frequentemente sem causa aparente |
| Moderado | De 1 a 5 UI/dL, ou 1% a 5% | De 1% a 5% | Sangramento em geral ligado a trauma, apenas ocasionalmente espontâneo |
| Leve | De 5 a 40 UI/dL, ou 5% a menos de 40% | De 6% a 40% | Sangramento associado a trauma maior ou a procedimento |
| O que acontece com 5% | Pertence ao moderado e ao leve ao mesmo tempo | Pertence só ao moderado | A conduta muda: quem é moderado entra na conversa sobre reposição regular |
| O que acontece com 5,4% | É leve | Não pertence a nenhuma classe | A régua adotada precisa ser declarada na evolução, junto com o número |
| Distribuição nacional em 2025, hemofilia A (Ministério da Saúde, n = 12.151) | Grave 5.577 (45,9%), moderado 2.401 (19,8%), leve 3.428 (28,2%), sem teste 745 (6,1%) | — | As quatro parcelas somam 12.151 exatos e os arredondamentos somam 100% |
| Distribuição nacional em 2025, hemofilia B (Ministério da Saúde, n = 2.425) | Grave 858 (35,4%), moderado 779 (32,1%), leve 640 (26,4%), sem teste 148 (6,1%) | — | Proporcionalmente menos formas graves que na hemofilia A |
O coagulograma de triagem e para onde ele manda
| Tempo de tromboplastina parcial ativada | Tempo de protrombina | Exame seguinte | O que se abre |
|---|---|---|---|
| Alargado | Normal | Atividade coagulante do fator VIII e do fator IX; dosagem de fator XI e de fator XII | Hemofilia A, hemofilia B, deficiência de fator XI, deficiência de fator XII |
| Alargado | Normal | Antígeno e atividade de cofator de ristocetina do fator de von Willebrand | Doença de von Willebrand com fator VIII secundariamente reduzido |
| Alargado | Alargado | Dosagem de protrombina, de fator V, de fator X e de fibrinogênio | Deficiências da via comum, hipofibrinogenemia e afibrinogenemia |
| Normal | Alargado | Dosagem de fator VII | Deficiência de fator VII, a coagulopatia rara mais frequente do registro nacional |
| Normal | Normal | Teste de solubilidade do coágulo e dosagem de fator XIII; painel de von Willebrand | Deficiência de fator XIII e doença de von Willebrand com rastreio normal |
| Normal | Normal, com plaquetas baixas | Esfregaço de sangue periférico antes de qualquer outra coisa | Trombocitopenias, que são o outro capítulo desta apostila |
Modalidades de reposição, pelos marcos que decidem qual delas ainda cabe
| Modalidade | Definição da linha de cuidado | Marco que fecha a porta |
|---|---|---|
| Episódico, sob demanda | Reposição no momento da evidência clínica de sangramento | Nenhum; é a modalidade de quem não entrou em profilaxia |
| Profilaxia primária | Reposição regular contínua iniciada antes de alteração osteocondral, antes da segunda hemartrose e com idade até 3 anos | A segunda hemartrose ou o terceiro aniversário, o que vier primeiro |
| Profilaxia secundária | Reposição regular contínua iniciada após duas ou mais hemartroses e antes da evidência de alteração osteocondral | A primeira evidência de alteração osteocondral |
| Profilaxia terciária | Reposição regular contínua iniciada após a evidência de alteração osteocondral | Nenhum; é a modalidade de quem já perdeu os anteriores |
| Profilaxia intermitente ou de curta duração | Reposição por período inferior a 45 semanas ao ano | Não é contínua por definição; complementa, não substitui |
| Quantos pacientes o país tinha em 2025 (registro do Ministério da Saúde) | 781 em primária; 8.660 em secundária e terciária; 59 em imunotolerância; 510 em emicizumabe | A primária cobre 8,3% de quem está em profilaxia contínua |
A definição de reposição regular contínua exige intenção de tratar por 52 semanas ao ano com pelo menos 45 semanas efetivas. O documento rotula esse mínimo como 85% da intenção de tratar; a divisão dá 86,5%. O rótulo vem da definição internacional citada como fonte do quadro, não de um arredondamento local.
As três posologias de manutenção do emicizumabe listadas — 1,5 mg/kg por semana, 3 mg/kg a cada duas semanas e 6 mg/kg a cada quatro semanas — entregam exatamente a mesma dose semanal de 1,5 mg/kg. A escolha entre elas é de conveniência e adesão, não de intensidade de tratamento.
Crioprecipitado contém fibrinogênio e fator VIII, e por isso não trata hemofilia B. É a troca que a vinheta oferece quando quer saber se o candidato sabe qual fator falta em qual doença.
Na criança com inibidor, a dose de fator VII ativado recombinante recomendada para intercorrência hemorrágica é de 90 a 120 microgramas por quilo, em bolus, a cada 2 horas — contra a cada 3 horas no adulto. O intervalo pediátrico é mais curto, não mais longo.
Onde as fontes divergem
Nestes pontos as fontes não dizem a mesma coisa. Cada posição vem com quem a sustenta — e com o que fazer diante de uma vinheta de prova.
Moderado de 1 a 5%, leve de 5 a menos de 40%
O Quadro 2 da linha de cuidado estadual fecha o moderado em 5 UI/dL e abre o leve em 5 UI/dL, de modo que o valor 5 pertence às duas faixas. A tabela não declara qual delas tem precedência, e a decisão sobre reposição regular depende justamente dessa classificação.
Linha de Cuidado Coagulopatias Hereditárias, SESA-ES, 2024, Quadro 2, citando White e col. (2001), Blanchette e col. (2014) e o Manual de Hemofilia (2015)
Moderado de 1 a 5%, leve de 6 a 40%
A revisão sistemática brasileira de 2025 escreve as faixas com números inteiros e sem sobreposição, mas ao subir o piso do leve para 6% cria um intervalo entre 5% e 6% que não pertence a classe nenhuma. Um resultado de 5,4% de atividade fica sem rótulo.
Prezotti ANL e col., Hematol Transfus Cell Ther, 2025;47(2):103736, seções de resumo e introdução
Na prova
O avaliador que quer testar a régua entrega um valor confortavelmente dentro de uma faixa — 0,5%, 3%, 20% — e a resposta é direta. O avaliador que quer testar leitura entrega exatamente 5%, ou um valor entre 5 e 6. Nesse caso a chave não é escolher o rótulo mais bonito: é ver qual documento o enunciado está citando, porque a fonte costuma aparecer na própria vinheta ou no vocabulário usado. Se nada indicar a fonte, a alternativa que descreve a conduta pelo número de atividade, e não pelo nome da faixa, é a que sobrevive às duas réguas.
Restrito a hemofilia A com inibidor que falhou na imunotolerância
A versão submetida a consulta pública escreve que o emicizumabe 'até o momento está liberado no Brasil para os pacientes que têm Hemofilia A e inibidor e que falharam no tratamento de imunotolerância', e acrescenta que serve para prevenção de sangramentos, mas não para tratá-los.
Linha de Cuidado Coagulopatias Hereditárias, SESA-ES, versão de consulta pública, dezembro de 2023, seção Emicizumabe
Seção do fármaco sem a restrição, restrição sobrevivendo na logística dos frascos
Na versão publicada em julho de 2024 a seção do medicamento foi reescrita em torno do mecanismo e da conveniência da via subcutânea, e a frase que restringe a indicação sumiu dali; ela permanece apenas num trecho sobre a origem dos frascos, que diz que eles vêm do Ministério da Saúde nominais e apenas para hemofilia A com inibidor que falhou na imunotolerância.
Linha de Cuidado Coagulopatias Hereditárias, SESA-ES, 2024, seções Emicizumabe e dispensação
Na prova
Duas versões do mesmo ato estão no ar, no mesmo domínio, e a mais nova é a que lê como se a droga fosse de uso amplo em hemofilia A. Numa questão, o que separa é a palavra 'inibidor' no enunciado: sem ela, a alternativa que oferece emicizumabe como profilaxia de rotina está apostando na leitura solta do texto de 2024. O registro nacional ajuda a calibrar a escala real: 510 pacientes em emicizumabe contra 8.660 em profilaxia com concentrado de fator.
Única forma capaz de prevenir alteração articular
Os três documentos brasileiros consultados afirmam, com redação praticamente idêntica, que a profilaxia primária é recomendada pela federação mundial e pela organização mundial de saúde e 'é considerada a única forma de tratamento capaz de prevenir a ocorrência de alterações articulares em pacientes com hemofilia grave'.
Linha de Cuidado SESA-ES 2024 e versão de 2023, seção Tratamento; Protocolo de Atenção Integral às Pessoas com Hemofilias A e B, SES-DF, 2020
A definição de secundária contradiz a exclusividade
O quadro de modalidades, no mesmo documento e uma página antes, define profilaxia secundária como reposição regular contínua iniciada após duas ou mais hemartroses e antes da evidência de alteração osteocondral. Uma modalidade que começa antes do dano é, por construção, capaz de evitá-lo — e portanto a primária não pode ser a única.
Linha de Cuidado Coagulopatias Hereditárias, SESA-ES, 2024, Quadro 6
Na prova
A frase de exclusividade é retórica de advocacia por um programa, e a definição do quadro é técnica. Numa questão sobre uma criança que já teve três hemartroses, a alternativa derrotista — 'a janela de proteção articular foi perdida' — é a que usa a frase; a alternativa correta usa o quadro e indica profilaxia secundária, porque ainda não há alteração osteocondral documentada. O que fecha a porta para a secundária é a alteração osteocondral, não o número de hemartroses.
Caso resolvido
- achado
- O compartimento se declara pelo sítio e pelo tempo. Articulação de joelho, quente e com limitação de flexão, sem trauma nomeável, numa criança que sangra tardiamente após mordida de lábio, é sangramento profundo e retardado — falha da coagulação, não da hemostasia primária. Plaquetas normais e ausência de petéquias reforçam que o tampão inicial está se formando.
- exame
- O par tempo de protrombina normal com tempo de tromboplastina parcial ativada alargado é a assinatura de laboratório, e ela abre exatamente quatro portas segundo o quadro de diagnóstico diferencial: fator VIII, fator IX, fator XI e fator XII. Fator XII não sangra. A dosagem da atividade coagulante do fator VIII e do fator IX é o exame confirmatório, e é ele — não o rastreio — que nomeia a doença.
- armadilha
- A frase 'nega casos na família' é o convite ao erro. Em até 30% dos casos de hemofilia não há antecedente familiar, porque a mutação é nova na mãe ou no feto. A história limpa não muda a conduta neste menino. A idade também não afasta: a linha de cuidado descreve exatamente este quadro — hematomas subcutâneos nos primeiros anos de vida e sangramento articular em meninos acima de dois anos.
- classificação
- Suponha que a dosagem devolva fator VIII com atividade de 0,7%. Isso classifica como hemofilia A grave nas duas réguas brasileiras, porque as duas fecham o grave abaixo de 1%. O grave é a forma que sangra sem causa aparente, e é a que compõe a maior fatia do registro nacional na hemofilia A: 5.577 de 12.151, ou 45,9%.
- conduta
- O que decide o futuro deste menino não é a analgesia de hoje: é a contagem de hemartroses e a idade. Esta é a primeira hemartrose documentada, e ele tem 2 anos e 4 meses. Os dois marcos da profilaxia primária ainda estão abertos, e os dois se fecham logo — a segunda hemartrose pode acontecer em semanas, e o terceiro aniversário está a oito meses. Encaminhamento imediato ao hemocentro de referência com o registro escrito da data desta hemartrose é o ato que preserva a elegibilidade.
- o que não fazer
- Não puncionar a articulação para 'aliviar', não prescrever anti-inflamatório não esteroidal, e não oferecer desmopressina. Além de não ser a droga da forma grave, ela é evitada abaixo dos três anos pelo risco de hiponatremia e convulsão, sobretudo se houver solução hipotônica endovenosa correndo. Crioprecipitado também não resolve: repõe fibrinogênio e fator VIII, e o fator ainda não foi identificado.
Agora feche você
- achado
- O padrão é mucocutâneo e vem de longe: menorragia desde a menarca, epistaxe que exigiu tamponamento, sangramento prolongado após exodontia, e história materna semelhante. Isso é hemostasia primária, e a herança sugerida é autossômica, não ligada ao X.
- exame
- Plaquetas normais com tempo de protrombina e tempo de tromboplastina parcial ativada normais formam a linha do quadro de diagnóstico diferencial em que ainda cabem duas hipóteses: deficiência de fator XIII, que exige teste de solubilidade do coágulo, e doença de von Willebrand, que exige o painel específico com antígeno e atividade de cofator de ristocetina.
- armadilha
- A afirmação do residente inverte o valor do exame. O rastreio normal não afasta doença de von Willebrand — é justamente na forma leve, que é a maioria, que ele costuma ser normal. Além disso, o tratamento hormonal proposto reduz o sangramento e apaga o sinal que traria a paciente de volta para investigação.
- o que decidir
- Diga o que fazer com os dois números da menorragia, qual exame pedir antes de qualquer prescrição, o que a anemia microcítica acrescenta ao raciocínio, e por que a resposta muda se o painel identificar tipo 3 ou subtipo 2B.
Onde a banca derruba
- 1Usar tempo de tromboplastina parcial normal para afastar hemofilia Atrai porque a associação entre a via intrínseca e o tempo de tromboplastina parcial ativada é ensinada como se fosse absoluta. A própria linha de cuidado registra a exceção: o alargamento com tempo de protrombina normal ocorre na grande maioria das vezes, 'com exceção de alguns casos de hemofilia leve, onde o TTPa permanece normal'. Uma criança com sangramento desproporcional a procedimentos e rastreio normal precisa de dosagem de fator, não de alta.
- 2Tratar história familiar negativa como argumento diagnóstico Atrai porque a herança ligada ao X sugere linhagem visível. Os três documentos brasileiros repetem que em até 30% dos casos não há antecedente familiar, porque a mutação é nova na mãe ou no feto. Ausência de casos na família não altera a probabilidade o suficiente para dispensar exame. A vinheta que insiste em 'nenhum familiar com problema de sangramento' geralmente está montando exatamente essa cilada.
- 3Descartar hemofilia porque a paciente é menina Atrai porque a regra ensinada é homem afetado, mulher portadora. O registro nacional de 2025 conta 320 mulheres com hemofilia A e 124 com hemofilia B, 444 no total, e as colunas fecham exatas contra os totais de cada diagnóstico. Portadoras com atividade de fator baixa sangram, sobretudo em menorragia e pós-parto. Proporcionalmente há quase o dobro de mulheres na hemofilia B, 5,11% contra 2,63%.
- 4Ler o 93% da menorragia como se fosse o 13% Atrai porque a linha de cuidado do Espírito Santo imprime os dois números no mesmo parágrafo e o maior fica na memória. Até 93% das mulheres com doença de von Willebrand têm menorragia; cerca de 13% das mulheres com menorragia têm a doença. A primeira justifica perguntar; a segunda obriga a investigar antes de rotular. Marcar a alternativa que trata sem confirmar é errar a direção do condicional, não o conteúdo.
- 5Concluir doença de von Willebrand a partir de hemartrose Atrai porque a doença é a coagulopatia hereditária mais prevalente e o candidato tenta encaixar o achado mais chamativo nela. Nos dados adaptados de Rydz e James, hemartrose aparece em 3% no tipo 1 — e nas colunas de controle do mesmo documento aparece em 4% e em 6%. Só no tipo 3 ela sobe para 37% a 45%. Articulação sangrando em criança pequena continua sendo pergunta de hemofilia até prova em contrário.
- 6Prescrever desmopressina para o lactente ou para o tipo errado Atrai porque a droga é barata, evita hemoderivado e parece a escolha elegante. Ela é contraindicada na doença de von Willebrand tipo 3 e no subtipo 2B, e deve ser evitada em crianças com menos de três anos pelo risco de hiponatremia e convulsões, sobretudo com solução hipotônica endovenosa em curso. E perde efeito depois da terceira dose por esgotamento do estoque endotelial: terceira dose sem resposta pede troca de estratégia, não aumento de dose.
- 7Oferecer crioprecipitado como tratamento de hemofilia B Atrai porque crioprecipitado é a palavra que o candidato associa a coagulopatia e sangramento. Ele repõe basicamente fibrinogênio e fator VIII, que na hemofilia B estão normais. A vinheta que descreve um menino com tempo de tromboplastina parcial alargado, tempo de protrombina normal e dosagem de fator IX reduzida e oferece crioprecipitado entre as opções está testando se o candidato ligou o fator ao produto.
TTPA prolongado com TAP normal, plaquetas normais, que CORRIGE no teste da mistura (indica deficiência de fator e não inibidor) em menino com história familiar ligada ao X (tio materno) aponta para hemofilia A ou B (correta). Doença de von Willebrand tipo 3 é grave e rara, e o quadro clássico de deficiência isolada de via intrínseca com padrão ligado ao X favorece hemofilia. Deficiência de vitamina K prolonga primariamente o TAP (fatores II, VII, IX, X). Inibidor/anticoagulante lúpico NÃO corrige na mistura. PTI cursa com plaquetopenia e coagulograma normal, não com TTPA alargado.
Recuperação
Responda as 10 — o gabarito e o comentário de cada uma abrem a cada questão ou só no fim, como você preferir.
Menino de 6 anos apresenta há 2 dias equimoses extensas em coxa após pequeno trauma e dor articular no joelho com aumento de volume. A mãe relata que um tio materno tem 'problema de sangramento'. Exames de coagulação: TP normal, TTPa alargado (58 s; referência até 35 s), tempo de trombina normal, contagem de plaquetas normal; a mistura do plasma do paciente com plasma normal corrige o TTPa. Dosagem: atividade do fator VIII 3%. Qual o diagnóstico?
Sangramento em articulações e tecidos moles, herança ligada ao X (tio materno afetado), TTPa alargado com TP normal que corrige na mistura (indica deficiência de fator, não inibidor) e fator VIII baixo (3%) definem hemofilia A. Hemofilia B seria deficiência de fator IX (fator VIII normal). Von Willebrand tipo 3 costuma cursar com sangramento mucocutâneo, TS/PFA alterado e VWF muito baixo. Inibidor/anticoagulante lúpico NÃO corrige na mistura. Deficiência de fator XIII tem TP e TTPa normais (sangramento tardio, coágulo instável).
Lactente de 10 meses, do sexo masculino, é levado ao serviço por hematoma extenso em coxa após vacinação intramuscular e sangramento prolongado no local da punção. Plaquetas normais, tempo de protrombina normal, tempo de tromboplastina parcial ativada alargado, fibrinogênio normal. A mãe nega casos na família. O médico assistente afirma que a ausência de história familiar torna hemofilia improvável. Qual dado brasileiro contradiz essa afirmação?
Os três documentos brasileiros consultados neste capítulo repetem a mesma cifra: embora a história familiar esteja frequentemente presente, em até 30% dos casos ela não existe, porque a mutação surgiu de novo na mãe ou no próprio feto. Isso torna a negativa familiar incapaz de reduzir a probabilidade o bastante para dispensar a dosagem de fator. A herança continua ligada ao cromossomo X, e não autossômica dominante. O teste do pezinho não rastreia coagulopatias. Forma adquirida em lactente de dez meses é excepcional e não explica o padrão descrito. E atribuir o alargamento a variação fisiológica da idade em criança que sangra é justamente o raciocínio que atrasa o diagnóstico.
Um estudante afirma que a profilaxia primária é a única modalidade capaz de preservar a articulação e que, portanto, uma criança de 5 anos com três hemartroses prévias e sem alteração osteocondral documentada não tem mais o que ganhar com reposição regular. Qual é a resposta correta segundo a definição das modalidades?
A definição de profilaxia secundária é reposição regular contínua iniciada após duas ou mais hemartroses e antes da evidência de alteração osteocondral. Esta criança preenche exatamente essa descrição, e a articulação ainda íntegra é o que a modalidade existe para proteger. A frase sobre exclusividade, que aparece nos documentos brasileiros, contradiz o quadro de definições do próprio documento em que está impressa. A terciária começa depois da alteração osteocondral, que aqui não foi documentada. A intermitente é definida por período inferior a 45 semanas ao ano, e não superior. E a primária já se fechou por dois motivos: a segunda hemartrose e o terceiro aniversário, e nenhum dos dois se reabre.
Adolescente de 14 anos consulta por menstruação abundante desde a menarca, epistaxes de repetição na infância e sangramento prolongado após extração dentária. Plaquetas 280.000/mm³, tempo de protrombina e tempo de tromboplastina parcial ativada normais. A mãe tem história semelhante. Qual é a interpretação correta do coagulograma normal neste contexto?
O rastreio com plaquetas, tempo de protrombina e tempo de tromboplastina parcial ativada normais é compatível com a forma leve da doença de von Willebrand, que é a mais frequente. O fator VIII só cai de modo secundário quando o fator de von Willebrand está muito reduzido, o que não ocorre nas formas leves, e por isso o rastreio pode ser inteiramente normal. Confirmar exige painel específico com antígeno e atividade de cofator de ristocetina. Atribuir o quadro ao eixo endócrino nesta paciente ignora epistaxe e sangramento pós-exodontia, que são mucocutâneos e independem de menstruação. A deficiência de fator XII prolonga o tempo de tromboplastina parcial ativada, não o de protrombina, e não causa sangramento. Hemofilia em portadora produz padrão de coagulação, não mucocutâneo, e também dependeria de dosagem para ser afirmada.
Criança de 4 anos com hemofilia A grave, em profilaxia com concentrado de fator VIII, apresenta hemartroses de repetição apesar de doses adequadas e infundidas na frequência prescrita. Qual investigação deve ser priorizada?
Falha de resposta em paciente que vinha respondendo, com adesão e dose corretas, é a apresentação clássica do aloanticorpo que neutraliza o fator infundido. A pesquisa e a titulação em unidades Bethesda por mililitro é o exame que muda a conduta, porque acima de 5 o inibidor é classificado como de alta resposta e o tratamento do sangramento passa a exigir agente de desvio, além de abrir a discussão sobre indução de imunotolerância. Dosar atividade no pico pode até documentar recuperação insuficiente, mas não distingue a causa. Investigar von Willebrand não explica perda de eficácia de reposição em quem já tinha diagnóstico estabelecido. A ressonância descreve o dano articular acumulado, que é consequência e não causa. A deficiência combinada relevante é a de fatores V e VIII, e não a de fator IX.
Menina de 16 anos, com doença de von Willebrand subtipo 2B confirmada, será submetida a extração de terceiro molar. O cirurgião-dentista solicita orientação sobre o preparo hemostático. Qual conduta é adequada?
A desmopressina está contraindicada no subtipo 2B e no tipo 3 da doença de von Willebrand. No subtipo 2B o fator liberado tem afinidade aumentada pela glicoproteína plaquetária, e a liberação pode agravar a plaquetopenia em vez de corrigir a hemostasia; no tipo 3 não há estoque endotelial a mobilizar. A via intranasal não contorna a contraindicação, que é do mecanismo e não da via — e a dose de 300 microgramas é a de adulto, sendo 150 microgramas a pediátrica. Crioprecipitado repõe basicamente fibrinogênio e fator VIII e não é a estratégia indicada aqui. Extração dentária é justamente o procedimento que a literatura brasileira usa como exemplo de sangramento prolongado nesta doença, com percentuais entre 31% e 77% conforme o tipo, de modo que dispensar preparo é a escolha mais arriscada da lista.
Em um exercício de interpretação de registros, considere os seguintes números de pacientes: 12.863 pacientes com doença de von Willebrand, 12.151 com hemofilia A, 2.425 com hemofilia B, 4.304 com coagulopatias raras e 4.109 com outros transtornos hemorrágicos, totalizando 35.852. Na tabela por faixa etária, a faixa de menores de um ano tem 42 pacientes com hemofilia A, 9 com hemofilia B e 3 com doença de von Willebrand. Qual leitura desses números é sustentada pelo próprio registro?
A doença de von Willebrand tem 12.863 registros totais e três de menores de um ano; hemofilias A e B têm, nessa faixa, 42 e nove. Essa comparação é válida apenas entre os diagnósticos com dados etários fornecidos. Não se pode estabelecer o menor número entre todas as categorias sem os dados restantes. Contagens de pessoas registradas por idade não estimam, por si só, incidência ao nascimento, prevalência populacional ou cobertura de triagem neonatal. A questão avalia os números fornecidos, sem atribuí-los a uma publicação externa não identificada.
Menino de 2 anos e 6 meses é atendido por aumento de volume, calor e limitação de movimento no joelho esquerdo, sem trauma testemunhado. A mãe refere hematomas volumosos desde que ele começou a andar e nega qualquer caso de sangramento na família. Exame sem petéquias e sem visceromegalias. Plaquetas 296.000/mm³, tempo de protrombina normal, tempo de tromboplastina parcial ativada alargado, fibrinogênio normal. A dosagem de atividade coagulante devolve fator VIII em 0,6% e fator IX normal. Considerando os marcos que definem as modalidades de reposição, qual é a conduta que preserva a melhor janela terapêutica?
A modalidade que a linha de cuidado do Espírito Santo define como profilaxia primária exige dois marcos simultâneos: início antes da segunda hemartrose e idade até três anos. Este menino tem 2 anos e 6 meses e a primeira hemartrose documentada, de modo que os dois marcos ainda estão abertos e ambos se fecham em breve. Esperar o segundo episódio elimina a categoria de forma irreversível. Documentar alteração osteocondral antes de agir empurra o paciente para a modalidade terciária, que é a de quem já perdeu as anteriores. A desmopressina não é opção na forma grave, em que não há estoque de fator VIII a mobilizar, e é evitada abaixo dos três anos pelo risco de hiponatremia e convulsão. Registrar a data do episódio é o ato que sustenta a elegibilidade quando o hemocentro reavaliar.
Menino de 6 anos com hemofilia B grave, em tratamento episódico, chega ao pronto-socorro com hematoma volumoso em panturrilha após queda. O hemocentro de referência está a duas horas de distância e não há concentrado de fator IX na unidade. Um colega sugere infundir crioprecipitado enquanto o transporte é organizado. Qual é a avaliação correta dessa sugestão?
O crioprecipitado repõe basicamente fibrinogênio e fator VIII, ambos normais na hemofilia B, cuja deficiência é de fator IX. Infundi-lo expõe a criança a hemoderivado sem corrigir o defeito, e consome tempo que deveria ir para o transporte. A afirmação de que ele repõe todos os fatores da via intrínseca é falsa quanto ao fator IX, que é justamente o que falta. O tempo de protrombina é normal na hemofilia B e seu alargamento apontaria outro problema, não uma indicação de crioprecipitado. E hematoma muscular volumoso é indicação clara de reposição, com risco de compressão nervosa e síndrome compartimental descrito nos protocolos nacionais. O antifibrinolítico é adjuvante útil, mas não converte um produto sem o fator deficiente em tratamento adequado.
Menino de 9 anos com doença de von Willebrand tipo 1 está internado por epistaxe recorrente e recebeu desmopressina intravenosa a cada 24 horas. As duas primeiras doses controlaram o sangramento com bom incremento do fator VIII; depois da terceira, o sangramento recomeça e o incremento é bem menor. Qual é a interpretação e a conduta?
O acetato de desmopressina é análogo sintético da vasopressina que libera fator VIII e fator de von Willebrand dos estoques endoteliais. A dose é de 0,2 a 0,4 microgramas por quilo por via intravenosa ou subcutânea, com pico de fator entre 30 e 60 minutos pela veia e entre 60 e 120 minutos pelo subcutâneo, e pode ser repetida a cada 12 ou 24 horas por duas a três doses. Depois da terceira dose a resposta cai, porque o estoque endotelial se esgota — é taquifilaxia, não subdose. Por isso a perda de resposta nesse ponto não pede aumento de dose, e sim troca de estratégia, para concentrado que contenha fator de von Willebrand. Aumentar a dose acrescenta risco de retenção hídrica e hiponatremia sem recuperar o efeito, e a restrição hídrica durante o uso é parte da prescrição, não recomendação acessória. Nada no quadro sugere reação alérgica. E o tipo 3 está afastado pela própria história: nele não há estoque a mobilizar, de modo que não haveria resposta nem nas duas primeiras doses. Convém lembrar as outras duas travas do medicamento, que caem junto com esta: ele não se usa no tipo 3 nem no subtipo 2B, e é evitado abaixo dos três anos pelo risco de hiponatremia e convulsão.
Menino de 6 anos com doença de von Willebrand tipo 3 confirmada é atendido por dor, calor e limitação de movimento no tornozelo, sem trauma. A equipe estranha o sítio do sangramento, por considerá-lo próprio da hemofilia. Qual é a leitura correta desse achado?
A regra geral é boa e continua valendo: a hemostasia primária falha com sangramento imediato, superficial e mucocutâneo, enquanto a coagulação falha com sangramento profundo e tardio, dentro de músculo e articulação. A exceção está no tipo 3, forma com ausência quase completa do fator de von Willebrand, em que o fator VIII circulante também despenca — e é por isso que ali o sangramento articular aparece. Nos dados adaptados de Rydz e James, a hemartrose está em 3% no tipo 1 e em 37% a 45% no tipo 3. Vale a cautela de leitura que o próprio documento impõe: nas colunas de controle a hemartrose aparece em 4% e em 6%, o que impede usar o número do tipo 1 como se fosse discriminador. Concluir que a articulação sangrando afasta a doença inverte a exceção em regra, e supor deficiência associada de fator IX cria uma segunda doença sem necessidade — o fator VIII baixo do tipo 3 já explica o quadro. A frequência não é a mesma nos três tipos, e restringir o sangramento a procedimentos invasivos descreve a forma leve, não esta. Articulação sangrando em criança pequena continua sendo pergunta de hemofilia até prova em contrário; o que este caso mostra é que o diagnóstico já estabelecido de tipo 3 explica o achado sem precisar de outro.
Adolescente de 14 anos procura o serviço por menstruação abundante desde a menarca e hematomas volumosos após pequenos traumas. A mãe é portadora conhecida de hemofilia A. Exames: plaquetas 288.000/mm³, tempo de protrombina normal, tempo de tromboplastina parcial ativada alargado, fibrinogênio normal. O plantonista afirma que hemofilia está afastada por se tratar de paciente do sexo feminino. Qual é a conduta correta?
A regra ensinada — homem afetado, mulher portadora — está certa na maioria dos casos e falha nas duas pontas. O registro nacional de 2025 conta 320 mulheres com hemofilia A e 124 com hemofilia B, 444 no total, e as colunas fecham exatas contra os totais de cada diagnóstico; proporcionalmente há quase o dobro de mulheres na hemofilia B, 5,11% contra 2,63%. Portadoras com atividade de fator suficientemente baixa sangram, sobretudo em menorragia e no pós-parto, e o registro as conta como pacientes. O par laboratorial descrito — tempo de protrombina normal com tempo de tromboplastina parcial ativada alargado — abre quatro portas: fatores VIII, IX, XI e XII, e o fator XII não sangra. Por isso o exame confirmatório é a dosagem da atividade coagulante dos fatores VIII e IX, e a diferença entre as duas hemofilias é laboratorial, não clínica. O painel de von Willebrand entra quando o rastreio é normal, ou depois, se o fator VIII vier baixo e for preciso separar as duas doenças; pedi-lo como única investigação por causa do sexo repete o erro do plantonista. Prescrever hormônio antes de investigar reduz o sangramento e apaga o sinal que traria a paciente de volta. E adiar por três meses um tempo alargado em quem sangra é o raciocínio que atrasa o diagnóstico.
Menina de 8 anos com hemofilia B grave sofre trauma craniano com perda de consciência breve. Chega ao pronto-socorro 40 minutos após o evento, consciente, sem déficit focal. Qual a sequência correta de conduta?
Em hemofilia grave, trauma craniano com qualquer suspeita de sangramento intracraniano exige reposição do fator deficitário antes de qualquer exame de imagem — o fator não espera a tomografia, porque o sangramento em curso é o que mata e a janela é de minutos. Esperar a imagem para decidir engana quem aplica o raciocínio do paciente sem coagulopatia. A desmopressina só tem papel na hemofilia A leve e na doença de von Willebrand tipo 1, pois libera fator VIII e fator de von Willebrand dos estoques endoteliais — não faz nada pelo fator IX.
Menino de 3 anos, previamente hígido, é levado ao pronto-socorro por hemartrose espontânea de joelho direito, terceiro episódio em um ano. Tio materno com história de sangramentos articulares. Exames: TP/INR normal, TTPa alargado (58 s) com correção completa após mistura 1:1 com plasma normal, plaquetas 260.000/mm3, tempo de sangramento normal. Qual o diagnóstico mais provável?
O padrão é clássico: TTPa isolado alargado, TP normal, herança recessiva ligada ao X (tio materno) e hemartrose de repetição em criança. A correção completa na mistura 1:1 prova que falta fator, não que sobra inibidor. A doença de von Willebrand engana porque também alarga o TTPa, mas seu sangramento típico é mucocutâneo (epistaxe, menorragia) e o tempo de sangramento costuma estar alterado — hemartrose espontânea de repetição é hemofilia até prova em contrário. A deficiência de fator VII alargaria o TP, não o TTPa.
Paciente com hemofilia A grave em profilaxia com fator VIII passa a apresentar sangramentos apesar de doses adequadas, com resposta clinica ausente a reposicao. Qual a hipotese e o exame?
A perda de resposta a reposicao em hemofilico e sinal classico de inibidor - aloanticorpo neutralizante contra o fator infundido -, complicacao que muda todo o tratamento, exigindo agentes de bypass e protocolos de imunotolerancia. A quantificacao pelo teste de Bethesda define se o titulo e baixo (passivel de superar com doses maiores) ou alto. O teste da mistura com plasma normal ajuda a distinguir deficiencia de fator, que corrige, de inibidor, que NAO corrige.
Menino de 2 anos apresenta hematomas volumosos apos vacinacao intramuscular e hemartrose de joelho apos queda banal. TTPa alargado, TP normal, plaquetas normais, fator VIII muito reduzido e fator de von Willebrand normal. Tio materno com historia semelhante. Qual o diagnostico?
Hemartrose e hematomas profundos em menino, com TTPa alargado, fator VIII muito baixo, fator de von Willebrand NORMAL e historia familiar por linhagem materna, definem hemofilia A, de heranca recessiva ligada ao X. O tipo 3 da doenca de von Willebrand engana porque tambem reduz muito o fator VIII e causa sangramento grave, mas nele o proprio fator de von Willebrand esta praticamente ausente, e o padrao de sangramento inclui componente mucocutaneo importante. A deficiencia de fator VII alargaria o TP.
Adolescente com menorragia intensa desde a menarca e diagnostico de doenca de von Willebrand tipo 1. Qual a estrategia de manejo do sangramento menstrual?
O antifibrinolitico reduz de forma consistente o volume menstrual e o estrogeno do contraceptivo combinado aumenta os niveis do fator de von Willebrand, sendo as duas estrategias de primeira linha, com reposicao de ferro para a anemia. Anti-inflamatorio e aspirina enganam porque sao usados para dismenorreia na populacao geral, mas inibem a funcao plaquetaria e AGRAVAM o sangramento em quem tem coagulopatia - todo paciente deve ser orientado a evita-los.
Qual o padrão de herança da hemofilia A?
A hemofilia A é recessiva ligada ao X: mulheres portadoras transmitem a metade dos filhos homens, que manifestam a doença, e a metade das filhas, que se tornam portadoras — e algumas portadoras têm níveis reduzidos de fator com sangramento leve, o que costuma ser esquecido. Cerca de um terço dos casos decorre de mutação nova, sem história familiar, e a ausência de antecedentes não afasta o diagnóstico. A doença de von Willebrand, por contraste, tem herança predominantemente autossômica e acomete os dois sexos igualmente.
Menino de 9 anos com hemofilia A grave apresenta dor e aumento de volume no joelho direito após atividade física, com limitação da flexão. Qual a conduta imediata?
Na hemofilia, a regra é tratar primeiro: diante de suspeita de hemartrose, o fator deficiente é reposto imediatamente, porque cada hora de sangramento intra-articular acrescenta dano à sinóvia e à cartilagem, levando à artropatia crônica. Exames de imagem não precedem a reposição. A artrocentese não é rotina e só se considera em situações específicas, sempre após reposição adequada. Anti-inflamatórios não esteroidais estão contraindicados por afetarem a função plaquetária, e a imobilização prolongada favorece rigidez e atrofia muscular.
Qual a base do tratamento moderno da hemofilia grave, visando prevenir a artropatia?
A profilaxia regular, iniciada na infância, mantém níveis de fator suficientes para evitar sangramentos espontâneos e é o que mudou a história natural da hemofilia grave, prevenindo a artropatia incapacitante que marcava as gerações tratadas apenas sob demanda. Hoje, além dos concentrados de fator, há alternativas não fatoriais como o emicizumabe, útil inclusive em pacientes com inibidores. Plasma fresco não é tratamento de reposição adequado por conter concentração insuficiente de fator, e corticoide não tem papel.
Qual o padrão de coagulograma esperado na hemofilia A?
O fator VIII pertence à via intrínseca, e sua deficiência alarga isoladamente o tempo de tromboplastina parcial ativada, mantendo o tempo de protrombina e a contagem de plaquetas normais. O teste de mistura com plasma normal completa o raciocínio: se o tempo corrige, trata-se de deficiência de fator; se não corrige, há inibidor circulando. Tempo de protrombina alargado isoladamente aponta deficiência de vitamina K, uso de varfarina ou hepatopatia inicial, e o alargamento de ambos com plaquetopenia e D-dímero alto sugere coagulação intravascular disseminada.
Criança com hemofilia A grave sofre traumatismo craniano leve, está assintomática e com exame neurológico normal. Qual a conduta?
Traumatismo craniano em hemofílico é emergência independentemente da apresentação inicial: a reposição do fator vem primeiro, antes da imagem, porque o sangramento intracraniano é a principal causa de morte na doença e pode se manifestar horas depois. A tomografia é feita em seguida, e a observação hospitalar é mantida mesmo com imagem normal. Condicionar a reposição ao achado radiológico ou ao surgimento de sintomas é o erro que a questão persegue — quando o déficit aparece, o hematoma já se instalou.
Paciente com hemofilia A grave em uso de fator VIII apresenta sangramentos que deixaram de responder às doses habituais. Qual a hipótese e o exame indicado?
A perda de resposta ao fator em paciente previamente controlado sugere aloanticorpos neutralizantes — os inibidores —, complicação mais temida do tratamento e quantificada pelo teste de Bethesda, cujo título define a estratégia. Com título baixo é possível aumentar a dose do fator; com título alto recorre-se a agentes de desvio, como complexo protrombínico ativado e fator VIIa recombinante, ou ao emicizumabe, além da indução de imunotolerância. Reconhecer essa possibilidade evita ciclos repetidos de doses ineficazes enquanto o paciente continua sangrando.
Qual medicação pode ser usada no tratamento de sangramentos leves na hemofilia A leve e na doença de von Willebrand tipo 1?
A desmopressina promove liberação do fator de von Willebrand e do fator VIII armazenados no endotélio, elevando seus níveis de duas a quatro vezes — útil na hemofilia A leve e na doença de von Willebrand tipo 1, com resposta que deve ser testada previamente. Não funciona na hemofilia grave, em que praticamente não há fator a liberar, nem no tipo 3 da doença de von Willebrand, e no tipo 2B pode agravar a plaquetopenia. Atenção à retenção hídrica e à hiponatremia com doses repetidas. Antifibrinolíticos são adjuvantes úteis em sangramento mucoso.
Qual prática deve ser evitada no cuidado de uma pessoa com hemofilia?
Procedimentos intramusculares exigem avaliação do risco hemorrágico e planejamento. Vacinas podem ser aplicadas pela via intramuscular quando indicada e considerada segura, com medidas como agulha fina, compressão sem fricção e, quando aplicável, coordenação com reposição de fator. Não se deve mudar automaticamente toda vacina para via subcutânea, pois a via depende do produto. A decisão para outros medicamentos também deve ser individualizada. Fisioterapia após controle do sangramento, analgesia apropriada e profilaxia hemostática quando indicada fazem parte do cuidado.
Menino de 9 anos com hemofilia A grave apresenta, há 2 anos, hemartroses de repetição no mesmo joelho, agora com limitação de extensão, atrofia do quadríceps e crepitação. Qual é a explicação fisiopatológica da lesão instalada?
O sangue intra-articular repetido deposita hemossiderina na sinóvia, que hipertrofia, torna-se hipervascularizada e sangra ainda mais fácil — o círculo vicioso da articulação-alvo — liberando enzimas e radicais que corroem a cartilagem até a artropatia hemofílica. A hipótese autoimune engana quem associa sinovite proliferativa a artrite reumatoide, mas aqui o gatilho é o ferro, não um autoanticorpo. Cristais de pirofosfato causam condrocalcinose no idoso, e a infecção crônica não explicaria a coincidência exata com as hemartroses.
Menino de 7 anos com hemofilia A grave em profilaxia recebe fator VIII para hemartrose de joelho e não melhora após duas doses adequadas. A recuperação do fator VIII pós-infusão é muito abaixo do esperado. Qual exame esclarece a falha terapêutica?
Falha de resposta ao fator, com recuperação baixa, em paciente antes responsivo significa aloanticorpo neutralizante — inibidor — e o teste de Bethesda quantifica seu título, que decide entre aumentar a dose (baixo título) ou usar agente de bypass como CCPa ou fator VIIa (alto título). A dosagem de fator IX engana quem pensa em erro de classificação, mas o diagnóstico de hemofilia A já estava firmado e um segundo defeito não explicaria a perda de resposta a um fator que antes funcionava. Os testes de von Willebrand e a agregometria investigam hemostasia primária, que não é o problema aqui.
Menino de 6 anos com hemofilia A grave será submetido a herniorrafia inguinal eletiva. Qual afirmação sobre o manejo perioperatório está correta?
Cirurgia em hemofílico exige planejamento com o hemocentro: dosar o fator, pesquisar inibidor, elevar o nível ao alvo antes da incisão e sustentá-lo por dias, porque o sangramento pós-operatório é tardio e progressivo. Esperar o sangramento para infundir engana quem transporta o raciocínio do trauma menor, mas no centro cirúrgico isso significa reoperação e hematoma. A raquianestesia é evitada pelo risco de hematoma espinhal, e plasma fresco não substitui concentrado de fator em cirurgia.
Qual das condutas a seguir NÃO deve ser adotada em criança com hemofilia?
O ácido acetilsalicílico inibe irreversivelmente a agregação plaquetária e soma um defeito de hemostasia primária a quem já não forma coágulo estável — é contraindicação clássica, junto com os demais anti-inflamatórios não esteroidais. Paracetamol e dipirona são os analgésicos de escolha justamente por não afetarem a plaqueta. Gelo e compressão são adjuvantes corretos após a reposição, o acompanhamento em hemocentro é a base do cuidado e a proteção bucal reduz sangramento em trauma dentário.
Menino de 5 anos com hemofilia A grave chega com dor e aumento do tornozelo esquerdo iniciados há 40 minutos, após pisar em falso. Está afebril, hemodinamicamente estável. O serviço dispõe de fator VIII. Qual é a conduta imediata mais adequada?
Na hemofilia, a reposição do fator é imediata e não espera exame: o sangramento articular destrói cartilagem em horas, e imagem não muda a decisão de repor. A radiografia engana quem raciocina como em trauma comum — ela não mostra sangue intra-articular e só serve se houver suspeita de fratura, sempre DEPOIS da infusão. Gelo e imobilização são adjuvantes, nunca o tratamento. Plasma fresco só entraria se não houvesse concentrado de fator disponível, porque o volume necessário para alcançar níveis hemostáticos é proibitivo.
Na avaliação inicial de uma criança com suspeita de distúrbio hemorrágico hereditário, qual achado da anamnese tem MAIOR valor para indicar coagulopatia significativa?
O que discrimina coagulopatia verdadeira é o sangramento desafiado por hemostasia — cirurgia, extração dentária, parto — que se prolonga e exige sutura, cauterização ou transfusão; é esse item que pontua alto nos escores de sangramento validados. Equimoses em pernas de criança ativa enganam por serem o motivo mais frequente de encaminhamento, mas são achado banal quando limitadas a áreas de trauma e sem outros sinais. Epistaxe curta, gengivorragia ocasional e petéquias faciais após vômito ou tosse têm explicações mecânicas corriqueiras.
Menino de 5 anos com hemofilia B grave chega ao pronto-socorro com epistaxe volumosa. Além da compressão nasal, qual reposição está indicada?
A hemofilia B decorre da deficiência de fator IX, e o tratamento específico é o concentrado desse fator; o fator VIII não corrige nada nesse paciente. O crioprecipitado engana quem lembra que ele contém fator VIII, fibrinogênio e von Willebrand — mas justamente não contém fator IX. A desmopressina só serve na hemofilia A leve e em parte dos casos de von Willebrand, sem efeito sobre o fator IX. O complexo protrombínico ativado é reservado a quem tem inibidor, não é primeira escolha.
Menino de 10 anos com hemofilia A grave apresenta dor intensa em coxa direita, parestesia em face anterior da coxa e incapacidade de estender o joelho, com quadril mantido em flexão. Não há equimose visível. Qual é a complicação mais provável?
Dor em coxa e virilha, quadril em flexão antálgica, déficit de extensão do joelho e parestesia anterior compõem a síndrome do hematoma de iliopsoas comprimindo o nervo femoral — sangramento profundo que não aparece na pele, pode sequestrar volume e exige fator em dose alta e prolongada, com imagem para acompanhar. A hemartrose de quadril engana pela posição antálgica semelhante, mas não produz déficit de nervo femoral. Trombose venosa é rara nesses pacientes, e a ausência de febre e de sinais flogísticos afasta miosite infecciosa.
Qual das seguintes situações caracteriza a doença de von Willebrand tipo 3?
O tipo 3 é a forma recessiva e mais rara, com ausência virtual da proteína; como o von Willebrand carreia e protege o fator VIII, este cai muito, e o paciente sangra como hemofílico, inclusive em articulações. A redução quantitativa parcial descreve o tipo 1, que é o mais comum e mais brando, e engana quem confunde o número do subtipo com a gravidade progressiva sem lembrar que o 2 tem variantes qualitativas. A perda de multímeros grandes corresponde ao subtipo 2A e o ganho de afinidade pela glicoproteína Ib ao 2B; anticorpo adquirido caracteriza a síndrome de von Willebrand adquirida.
Menino de 8 anos com hemofilia A grave e articulação-alvo em joelho direito é acompanhado em centro de hemofilia. A família pergunta o que mais reduz a artropatia a longo prazo. Qual é a resposta baseada em evidência?
Ensaios clínicos e o próprio protocolo brasileiro mostram que a profilaxia primária — infusões regulares antes que a articulação se deteriore — é o que muda a história natural, reduzindo hemartroses e preservando função. Fisioterapia isolada engana porque fortalecimento muscular é adjuvante importante, mas não impede o sangramento que corrói a cartilagem. Anti-inflamatórios não esteroidais são desaconselhados pelo efeito antiplaquetário, o repouso prolongado atrofia e piora a instabilidade, e a sinovectomia é resgate para sinovite refratária, não rotina.
Menino de 6 anos com hemofilia A leve (fator VIII basal 12%) será submetido a extração dentária eletiva. Qual é a estratégia hemostática mais adequada?
Na hemofilia A leve, a desmopressina libera o fator VIII e o von Willebrand dos estoques endoteliais, elevando os níveis 2 a 4 vezes — suficiente para procedimento de baixo risco —, e o antifibrinolítico protege o coágulo na boca, ambiente rico em fibrinólise salivar. Reservar concentrado de fator em dose plena por dez dias engana quem trata toda hemofilia como grave: é excesso terapêutico, com custo e risco de inibidor. Plaquetas e vitamina K não corrigem deficiência de fator VIII, e o ácido acetilsalicílico é justamente o que se proíbe, por bloquear a hemostasia primária.
Recém-nascido masculino apresenta hematoma extenso em coxa após aplicação de vitamina K intramuscular e sangramento prolongado na punção do calcâneo. TTPA alargado, TP normal. A dosagem de fator VIII é inferior a 1%. Como se classifica a gravidade e qual a implicação prática principal?
A classificação é pelo nível de atividade do fator: abaixo de 1% é grave, entre 1 e 5% moderada e acima de 5% até 40% leve. Grave significa hemartroses e hematomas espontâneos, e é exatamente esse grupo que se beneficia de profilaxia iniciada precocemente, antes que a articulação-alvo se estabeleça. Chamar de moderada engana quem memoriza a faixa sem a fronteira do 1%. A doença de von Willebrand tipo 2 não zera o fator VIII dessa forma, e a deficiência de fator XI, apesar de realmente ter correlação fraca entre nível e sangramento, não cursa com fator VIII indetectável.
Menino de 12 anos com hemofilia A grave e inibidor de alto título (28 UB) apresenta hematoma em panturrilha em expansão, com dor intensa. Qual é a opção terapêutica adequada?
Com inibidor de alto título, qualquer fator VIII infundido é neutralizado, então o sangramento se controla contornando a via bloqueada: o fator VIIa recombinante e o complexo protrombínico ativado geram trombina sem depender do fator VIII. Aumentar a dose do fator engana quem lembra da estratégia usada no inibidor de BAIXO título, abaixo de 5 unidades Bethesda — acima disso ela falha. A desmopressina só age liberando o fator do endotélio, que também será neutralizado, e plasma ou hemácias não corrigem a coagulopatia.
Sobre a profilaxia com concentrado de fator na hemofilia grave, qual é a definição correta de profilaxia primária?
A profilaxia primária é a que antecede o dano: começa cedo, antes de a articulação ser lesada, e é a estratégia que preserva função a longo prazo. Iniciar a reposição regular depois que a artropatia se instalou é profilaxia terciária, e é o distrator mais tentador porque também é contínua — mas já perdeu a janela de prevenção. Repor apenas no sangramento é tratamento sob demanda, e a cobertura de cirurgia é profilaxia de curta duração, com outra finalidade.
Lactente de 2 meses, do sexo masculino, é levado ao pronto-socorro por irritabilidade e vômitos. Tomografia mostra hematoma subdural. Não há relato de trauma. O TTPA está em 88 s (controle 31 s), TP normal e plaquetas normais. Qual conduta é prioritária?
Hematoma subdural em lactente sempre levanta a suspeita de maus-tratos, mas o TTPA isoladamente muito alargado com TP normal impõe dosar fator VIII e IX, porque a hemofilia grave pode se manifestar exatamente assim e o tratamento é reposição imediata do fator específico. Encerrar a investigação laboratorial ao notificar engana porque as duas hipóteses podem coexistir e a coagulopatia não tratada mata. Aguardar dosagem de vitamina K atrasa a conduta e não explica um TP normal; a punção lombar é contraindicada com sangramento intracraniano e coagulopatia.
Adolescente de 15 anos com doença de von Willebrand tipo 1 apresenta menorragia incapacitante. Qual é a abordagem terapêutica de primeira linha para o controle do sangramento menstrual?
No tipo 1, o controle da menorragia começa com medidas simples e eficazes: o ácido tranexâmico estabiliza o coágulo endometrial e o estrogênio do contraceptivo eleva os níveis de von Willebrand e de fator VIII, além de reduzir o fluxo. A desmopressina é alternativa útil em episódios agudos. Reservar concentrado de fator mensalmente engana quem trata o tipo 1 como se fosse o tipo 3 — é terapia de exceção, para refratários ou sangramento grave. Plaquetas não corrigem o defeito, histerectomia é inaceitável na adolescente e o ácido acetilsalicílico agrava o sangramento.
Sobre a orientação de rotina para crianças com hemofilia e suas famílias, qual afirmação está correta?
A orientação moderna combina proteção e movimento: proibir ácido acetilsalicílico e anti-inflamatórios não esteroidais, evitar aplicações intramusculares evitáveis, e incentivar exercício que fortaleça a musculatura periarticular sem risco de impacto — natação e ciclismo são os exemplos citados nos protocolos. Liberar esporte de contato engana quem lê apenas a parte do incentivo à atividade: futebol de choque, rúgbi e artes marciais aumentam hemartroses e trauma craniano. O repouso absoluto atrofia e piora a articulação, e sangue total não é terapia de reposição de fator.
Criança de 6 anos com sangramento tardio de ferida cirúrgica, cicatrização deficiente e história de sangramento do coto umbilical no período neonatal apresenta TP, TTPA, tempo de trombina, fibrinogênio e plaquetas todos normais. Qual é a deficiência mais provável?
O fator XIII age depois da formação do coágulo, cruzando as fibras de fibrina; sua falta não altera nenhum tempo de coagulação, mas produz sangramento umbilical neonatal, ressangramento tardio de feridas e má cicatrização — o triplete clássico. A deficiência de fator VII engana quem procura sangramento cirúrgico, porém ela alarga o TP isoladamente. As deficiências de fator IX e XI alargam o TTPA, e a de fator V alarga ambos os tempos.
Menino de 4 anos com hemofilia A grave cai da própria altura e bate a cabeça. Está assintomático, sem perda de consciência, exame neurológico normal, chegando 1 hora após o trauma. Qual é a conduta correta?
Trauma craniano em hemofilia grave é emergência mesmo com exame normal: o hematoma intracraniano pode ser tardio e é a principal causa de morte por sangramento nesses pacientes. A regra é repor fator ao nível hemostático máximo primeiro, imagem depois, com observação prolongada. Aguardar sintomas para infundir engana quem aplica a régua do trauma leve da criança sem coagulopatia — quando o sintoma aparece, o sangramento já está instalado. A punção lombar é contraindicada nesse cenário e a alta imediata ignora o risco de sangramento tardio.
Lactente de 12 meses, sexo masculino, com hemofilia B, tem indicação de receber a vacina contra hepatite A prevista no Calendário Nacional. Qual orientação é a mais correta?
A hemofilia não contraindica a vacinação. A vacina hepatite A de rotina está prevista aos 12 meses no Calendário Nacional e deve ser administrada pela via recomendada. Para reduzir hematoma em pessoas com distúrbio hemorrágico, usa-se agulha fina, aplica-se pressão firme no local por pelo menos 2 minutos sem massagear e, conforme gravidade e orientação do centro de hemofilia, coordena-se a aplicação com a reposição de fator. Trocar a via para subcutânea sem respaldo da bula pode reduzir a resposta imunológica. Fontes: Ministério da Saúde, Calendário Técnico Nacional de Vacinação 2026; CDC, General Best Practices; National Bleeding Disorders Foundation, MASAC Document 278.
Menino de 3 anos, previamente hígido, chega ao pronto-socorro com dor e aumento de volume do joelho direito há 6 horas, sem trauma relatado. Ao exame: joelho quente, com derrame, mantido em semiflexão, e recusa a apoiar o pé. Tio materno tem "problema de sangramento". Exames: plaquetas 280.000/mm3, TP/INR 1,0, TTPA 78 s (controle 30 s), fibrinogênio normal. Qual é a hipótese diagnóstica mais provável?
Hemartrose espontânea em menino pequeno, com TTPA muito alargado, TP e plaquetas normais e história familiar por linhagem materna, é o retrato da hemofilia (herança ligada ao X). A doença de von Willebrand tipo 1 engana porque também alarga o TTPA, mas seu sangramento é mucocutâneo — epistaxe, equimose, menorragia — e a hemartrose espontânea é rara fora do tipo 3. A artrite séptica costuma vir com febre e elevação de provas inflamatórias, e não explica o coagulograma. A trombocitopenia imune teria plaquetas baixas, e a artrite idiopática juvenil não cursa com TTPA alargado nem instala-se em 6 horas.
Mãe de menino recém-diagnosticado com hemofilia B pergunta sobre o risco para futuros filhos. Ela é portadora obrigatória e o pai não tem a doença. Qual é a informação correta?
A hemofilia é recessiva ligada ao X: a mãe portadora transmite o X alterado a metade dos gametas, de modo que cada menino tem 50% de chance de ser afetado (ele tem um único X) e cada menina tem 50% de chance de ser portadora, recebendo o X normal do pai. Dizer que nenhum filho será afetado porque o pai é normal engana quem raciocina com herança autossômica — o pai não contribui com X para os filhos homens. O padrão em que todas as filhas adoecem seria o de uma herança dominante ligada ao X com pai afetado, cenário diferente.
Menina de 13 anos consulta por menorragia desde a menarca, epistaxes frequentes na infância e equimoses fáceis. Mãe tem história semelhante. Hemograma: hemoglobina 9,8 g/dL, plaquetas 245.000/mm3. TP normal, TTPA 42 s (controle 30 s). Qual é o diagnóstico mais provável?
Sangramento mucocutâneo — menorragia, epistaxe, equimoses — com plaquetas normais, herança aparentemente autossômica atingindo mulher e mãe, e TTPA discretamente alargado pelo carreamento reduzido do fator VIII, define a doença de von Willebrand, o distúrbio hemorrágico hereditário mais comum. A portadora de hemofilia com fator muito baixo engana porque também alarga TTPA, mas é rara e não explica tão bem o padrão mucocutâneo familiar. A deficiência de fator XIII cursa com coagulograma inteiramente normal e sangramento de coto umbilical, e a trombastenia de Glanzmann tem TTPA normal, com defeito na agregação.
Que exame confirma o diagnóstico de doença de von Willebrand, complementando a dosagem do antígeno e do fator VIII?
O diagnóstico exige medir a FUNÇÃO da proteína, não apenas sua quantidade: a atividade de cofator da ristocetina — ou os ensaios modernos de ligação à glicoproteína Ib — mostra a capacidade do von Willebrand de mediar adesão plaquetária e revela justamente os tipos qualitativos, em que o antígeno pode estar normal. O tempo de sangramento de Duke engana por tradição histórica, mas é pouco reprodutível e foi abandonado. Fator XIII e tempo de trombina investigam outras etapas da coagulação.
Adolescente de 16 anos é levada à Unidade de Pronto Atendimento por sangramento menstrual muito volumoso desde a menarca, aos 12 anos, com necessidade de trocar absorvente a cada hora. Refere epistaxes frequentes na infância e sangramento prolongado após extração dentária. Ao exame: mucosas hipocoradas, sem visceromegalias. Hemoglobina 8,0 g/dL, plaquetas 260.000/mm³, TP normal, TTPA discretamente alargado. Beta-hCG negativo. Qual é a hipótese diagnóstica mais provável?
Sangramento intenso desde a menarca, associado a epistaxes e sangramento prolongado após procedimento dentário, com plaquetas normais e TTPA alargado, aponta para doença de von Willebrand, a coagulopatia hereditária mais comum e causa subdiagnosticada de sangramento uterino na adolescência. A anovulação por imaturidade do eixo causa irregularidade, mas não explica a história hemorrágica sistêmica nem a alteração do TTPA. A púrpura trombocitopênica imune cursaria com plaquetopenia, ausente no hemograma. O leiomioma submucoso é raro nessa faixa etária e não justifica manifestações hemorrágicas extragenitais.
Menino de 4 anos é levado à Unidade de Pronto Atendimento com hemartrose de joelho após trauma leve. A mãe relata equimoses fáceis e sangramento prolongado após extração dentária. O tio materno tem quadro semelhante. Exames: tempo de tromboplastina parcial ativada alargado, tempo de protrombina normal, plaquetas normais e tempo de sangramento normal. A dosagem de fator VIII está reduzida. Assinale o diagnóstico mais provável.
Hemartrose, história familiar com padrão ligado ao X, tempo de tromboplastina parcial ativada alargado com tempo de protrombina e plaquetas normais e dosagem reduzida de fator VIII definem a hemofilia A. A doença de von Willebrand cursa predominantemente com sangramento mucocutâneo, tempo de sangramento prolongado e redução do fator de von Willebrand, sendo a hemartrose incomum. A púrpura trombocitopênica imune apresenta plaquetopenia, ausente aqui. A deficiência de vitamina K alarga sobretudo o tempo de protrombina e afeta múltiplos fatores.
Menino de 2 anos é levado ao pronto-atendimento com hematoma volumoso em coxa após queda leve e história de sangramento prolongado após aplicação de vacina intramuscular. A mãe relata que um tio materno tem problema de coagulação e sangra muito em cirurgias. Ao exame, há hematoma extenso em coxa direita, sem petéquias e sem sangramento mucoso espontâneo. Os exames mostram tempo de tromboplastina parcial ativada muito alargado, tempo de protrombina normal, plaquetas normais e tempo de sangramento normal. A hipótese diagnóstica mais provável é
Hematomas profundos e sangramento pós-procedimento em menino com herança ligada ao cromossomo X, com alargamento isolado do tempo de tromboplastina parcial e plaquetas normais, é característico da hemofilia, confirmada pela dosagem dos fatores VIII e IX. A doença de von Willebrand cursa tipicamente com sangramento mucocutâneo, epistaxe e alteração da função plaquetária. A púrpura trombocitopênica cursa com plaquetopenia e petéquias. A deficiência de vitamina K alarga também o tempo de protrombina, que aqui está normal.
Menina de 12 anos é levada à Unidade Básica de Saúde por sangramento menstrual muito intenso desde a menarca, ocorrida há um ano, com necessidade de trocar absorvente a cada duas horas e episódios de tontura. Ela também relata epistaxes frequentes desde a infância e sangramento prolongado após extração dentária. A mãe tem história semelhante de menstruações abundantes. Ao exame, há palidez de mucosas, sem petéquias e sem visceromegalias, e o hemograma mostra anemia ferropriva com plaquetas normais. A hipótese diagnóstica mais provável é
Sangramento mucocutâneo desde a infância, com epistaxes, sangramento pós-extração dentária, menorragia desde a menarca e história familiar em padrão autossômico, caracteriza a doença de von Willebrand, o distúrbio hemorrágico hereditário mais comum. A hemofilia acomete predominantemente homens e cursa com hemartroses e hematomas profundos. A púrpura trombocitopênica cursaria com plaquetopenia, ausente. A deficiência de fator XIII manifesta-se classicamente por sangramento umbilical tardio e recorrência de sangramento após hemostasia inicial, com coagulograma convencional normal.
Menino de 10 anos, com hemofilia A grave em profilaxia com fator VIII, é levado ao pronto-atendimento após queda com trauma no joelho direito. Ele refere dor, sensação de calor e formigamento na articulação, com limitação da flexão iniciada há duas horas. Ao exame, há aumento de volume do joelho direito, calor local, dor à mobilização e postura antálgica em semiflexão, sem ferimento cutâneo e sem febre. Ele está estável, com pressão arterial normal e sem outros sangramentos. A conduta imediata correta é
Na hemartrose do paciente com hemofilia, a reposição do fator deficiente deve ser feita o mais precocemente possível, antes de exames de imagem, pois o atraso aumenta o dano articular e a artropatia crônica, associada a repouso, gelo, compressão e analgesia. Aguardar exames retarda a hemostasia. Punção articular não é conduta inicial e acrescenta risco de sangramento. Anti-inflamatórios não esteroidais devem ser evitados por interferirem na função plaquetária e não substituem a reposição do fator.
Menino de 4 anos, com hemofilia A grave, apresenta sangramentos cada vez mais frequentes e de difícil controle apesar de doses adequadas de fator VIII, que antes eram eficazes. A família confirma boa adesão e armazenamento correto do medicamento. Ele teve três hemartroses no último mês, com resposta clínica insuficiente às infusões. Não há febre, sinais de infecção ou outros medicamentos novos. O hematologista solicita exames específicos para avaliar a resposta ao fator. A hipótese mais provável para a perda de eficácia é
A perda de resposta clínica a doses previamente eficazes de fator VIII em paciente com hemofilia grave sugere o desenvolvimento de inibidor, aloanticorpo neutralizante detectado por teste específico, que exige mudança de estratégia terapêutica com agentes de desvio e protocolos de imunotolerância. A hemofilia é determinada geneticamente e não muda de tipo ao longo da vida. A doença de von Willebrand adquirida é rara e associada a outras condições. A deficiência de vitamina K não decorre do uso de concentrado de fator e alteraria também o tempo de protrombina.
Menino de 9 anos, com hemofilia B, é atendido na Unidade Básica de Saúde por dor de cabeça persistente há dois dias após ter batido a cabeça durante uma brincadeira, sem perda de consciência. A mãe conta que ele não fez reposição de fator porque não havia sangramento visível. Ao exame, está lúcido, com escala de coma de Glasgow 15, sem déficits focais, pupilas isocóricas, sem rigidez de nuca e com pressão arterial normal para a idade. Ele refere que a dor piorou nas últimas horas. A conduta correta é
Em paciente com hemofilia, qualquer trauma craniano exige reposição imediata do fator deficiente e avaliação com neuroimagem, mesmo com exame neurológico normal, pois a hemorragia intracraniana é a principal causa de morte e pode manifestar-se tardiamente. Observação domiciliar sem reposição é conduta de altíssimo risco. Analgésico isolado mascara o sintoma sentinela. Adiar a tomografia para a semana seguinte pode permitir a evolução de um hematoma em expansão.
Gestante de 26 anos, com 20 semanas, é encaminhada ao ambulatório por ser portadora de hemofilia A, identificada após o diagnóstico da doença em um irmão. Ela nunca apresentou sangramentos importantes e a gestação evolui bem, com pressão arterial de 108x66 mmHg e exames laboratoriais normais. A ultrassonografia mostra feto do sexo masculino, com biometria adequada. Ela pergunta quais cuidados serão necessários no parto e se o bebê pode ter a doença. A dosagem do fator VIII materno está no limite inferior da normalidade. A conduta correta inclui
Em portadora de hemofilia com feto masculino potencialmente afetado, o planejamento do parto evita procedimentos que aumentam o risco de sangramento fetal, como vácuo-extrator, fórceps de rotação e coletas invasivas do couro cabeludo, com avaliação do recém-nascido e monitorização do fator materno pelo risco de hemorragia pós-parto. Cesariana obrigatória não é regra. Portadoras podem ter níveis reduzidos e risco de sangramento. Amniocentese de rotina no terceiro trimestre não é indicada.
Mulher, 16 anos, com menarca aos 13 anos, apresenta desde então ciclos com sangramento intenso, com duração de 8 dias, uso de 10 absorventes diários e episódios de tontura. Refere epistaxes frequentes na infância e equimoses fáceis. Mãe com história de sangramento após extração dentária. Hb 8,9 g/dL (VR 12–16), plaquetas 245.000/mm³ (VR 150.000–400.000), TP normal e TTPa 42 s (VR 25–35). Beta-hCG negativo. Qual a principal hipótese diagnóstica?
A doença de von Willebrand explica o conjunto: sangramento menstrual volumoso desde a menarca, sangramentos mucocutâneos prévios, história familiar compatível e TTPa alargado com plaquetas normais, decorrente da redução do fator VIII carreado pelo fator de von Willebrand. A púrpura trombocitopênica imune cursaria com plaquetopenia, e a contagem plaquetária aqui é normal. A imaturidade do eixo é causa frequente de sangramento na adolescente, mas não justifica epistaxes, equimoses fáceis, história familiar nem coagulograma alterado. O hipotireoidismo pode causar sangramento aumentado, porém não alarga o TTPa nem produz esse padrão hemorrágico mucocutâneo familiar. A deficiência de fator VII prolonga o tempo de protrombina, e não o TTPa, sendo incompatível com o exame apresentado.
Menino, 3 anos, é levado ao pronto-socorro com equimoses extensas e hemartrose em joelho direito após queda leve. A mãe relata sangramento prolongado após corte pequeno e hematomas frequentes desde que começou a andar. Exame: hemartrose com limitação de movimento, equimoses em membros. Hemoglobina 10,8 g/dL; plaquetas 280.000/mm³; TTPA muito alargado; tempo de protrombina normal; fibrinogênio normal. Tio materno com quadro semelhante desde a infância. Qual a hipótese diagnóstica e a conduta?
Hemartrose e hematomas em menino com TTPA isoladamente alargado, plaquetas e tempo de protrombina normais, e história familiar ligada ao X, apontam para hemofilia, exigindo dosagem dos fatores VIII e IX e reposição do fator deficiente, com cuidados para evitar anti-inflamatórios e punções desnecessárias. Púrpura trombocitopênica imune cursa com plaquetopenia e sangramento cutaneomucoso, e as plaquetas estão normais. Deficiência de vitamina K prolongaria o tempo de protrombina. A doença de von Willebrand tipo 3 é rara, cursa com sangramento mucoso e não responde adequadamente à desmopressina isolada. Coagulação intravascular disseminada cursaria com consumo de fibrinogênio e plaquetopenia.
Menina, 13 anos, é levada ao ambulatório com queixa de menstruações muito volumosas desde a menarca, epistaxes frequentes e sangramento prolongado após extração dentária. Exame: palidez, sem hepatoesplenomegalia, sem petéquias. Hemoglobina 9,6 g/dL; VCM 74 fL; ferritina 6 ng/mL; plaquetas 250.000/mm³; tempo de protrombina normal; TTPA discretamente alargado. Mãe com história de sangramento aumentado. Fator VIII discretamente reduzido e cofator de ristocetina reduzido. Qual a hipótese diagnóstica e a conduta?
Sangramento mucocutâneo com menorragia desde a menarca, história familiar, TTPA discretamente alargado, fator VIII reduzido e cofator de ristocetina reduzido caracterizam doença de von Willebrand, o distúrbio hemorrágico hereditário mais comum, cujo manejo inclui reposição de ferro, desmopressina em tipos responsivos, antifibrinolíticos e controle hormonal do sangramento menstrual. Hemofilia A é ligada ao X, rara em meninas e cursa com hemartroses e cofator de ristocetina normal. Púrpura trombocitopênica imune cursaria com plaquetopenia. Deficiência de vitamina K prolongaria o tempo de protrombina. Leucemia cursaria com citopenias múltiplas e blastos, ausentes.
Menino, 4 anos, com hemofilia A grave (atividade de fator VIII menor que 1%), teve três hemartroses de joelho direito no último ano, todas tratadas sob demanda. Exame atual: joelho direito com discreta limitação da extensão, sem sinais inflamatórios agudos; demais articulações normais. Ultrassonografia articular com sinovite crônica incipiente à direita. A família pergunta como evitar novas hemartroses e sequelas. Qual a conduta mais adequada?
A profilaxia regular com concentrado de fator VIII é o padrão de cuidado na hemofilia grave, pois reduz hemartroses de repetição e previne a artropatia hemofílica, sendo indicada tanto de forma primária quanto após as primeiras hemartroses. Manter apenas o tratamento sob demanda perpetua o ciclo de sangramento e sinovite, com dano articular progressivo. O ácido acetilsalicílico é contraindicado por inibir a função plaquetária e agravar o sangramento. A sinovectomia é reservada a sinovite crônica refratária à profilaxia otimizada. A desmopressina eleva discretamente o fator VIII e só tem utilidade na hemofilia leve, sem efeito quando a atividade é inferior a 1%.
Menino, 6 anos, com hemofilia A grave em reposição regular de fator VIII, apresenta hemartrose de tornozelo que não melhora após duas doses adequadas do concentrado. Exame: articulação tensa e dolorosa, T 36,8 °C, sem sinais infecciosos locais ou sistêmicos. O TTPA permanece alargado e não corrige no teste de mistura com plasma normal, mesmo após incubação por 2 horas a 37 °C. Qual a principal hipótese?
A ausência de resposta clínica à reposição adequada somada ao teste de mistura que não corrige após incubação caracteriza inibidor contra o fator VIII, que deve ser quantificado em unidades Bethesda e tratado com agentes de desvio e indução de imunotolerância. Erro de diluição domiciliar não explicaria o padrão do teste de mistura, que evidencia inibidor circulante. A doença de von Willebrand adquirida cursa com sangramento mucocutâneo e alteração da atividade do fator de von Willebrand, não com esse padrão de mistura. A deficiência de vitamina K prolongaria o tempo de protrombina, que não está alterado. A artrite séptica cursaria com febre, sinais flogísticos exuberantes e provas inflamatórias elevadas.
Menino, 7 anos, com hemofilia B grave, sofreu queda da própria altura com impacto occipital há 1 hora. Está consciente, com Glasgow 15, cefaleia leve, sem vômitos e sem déficits focais. PA 105/65 mmHg, FC 96 bpm, SatO2 99%, T 36,5 °C. A família chegou ao pronto-socorro trazendo o concentrado de fator IX que utiliza em casa. Qual a conduta imediata?
Em traumatismo cranioencefálico de paciente com hemofilia grave, a reposição do fator deficiente é prioridade absoluta e não deve aguardar exames de imagem, pois o sangramento intracraniano é a principal causa de morte nessa população e pode evoluir com paciente inicialmente lúcido. Solicitar a tomografia antes e repor apenas se houver sangramento inverte a ordem correta e perde tempo terapêutico. Observar por seis horas sem reposição também posterga o tratamento em situação de alto risco. O ácido tranexâmico é adjuvante em sangramento de mucosa e não substitui o fator. O plasma fresco congelado tem concentração insuficiente de fator IX para hemostasia adequada nesse contexto.
Recém-nascido de 12 dias é levado ao pronto-socorro por sangramento persistente no coto umbilical, iniciado após a queda do coto. Recebeu vitamina K intramuscular ao nascer. Exame: sangramento em babação no coto, sem petéquias, sem equimoses e sem visceromegalias; T 36,8 °C, FC 140 bpm. Plaquetas 290.000/mm³; tempo de protrombina, TTPA e tempo de trombina normais; fibrinogênio 280 mg/dL (VR 200–400). Qual a principal hipótese diagnóstica?
Sangramento umbilical tardio com coagulograma de triagem inteiramente normal é apresentação clássica da deficiência de fator XIII, que estabiliza a fibrina e não é avaliada pelo tempo de protrombina nem pelo TTPA, exigindo dosagem específica ou teste de solubilidade do coágulo em ureia. A doença hemorrágica tardia por deficiência de vitamina K prolongaria o tempo de protrombina e é improvável após profilaxia intramuscular. A coagulação intravascular disseminada cursaria com plaquetopenia, consumo de fibrinogênio e sinais de sepse. A trombocitopenia aloimune exigiria plaquetas baixas, e estão normais. A doença de von Willebrand tipo 1 raramente se manifesta no período neonatal e costuma alargar o TTPA quando grave.
Adolescente de 13 anos apresenta menstruações com duração de 9 dias e troca de absorvente a cada 2 horas desde a menarca, há 14 meses, com necessidade de trocas noturnas. Refere epistaxes ocasionais e sangramento gengival ao escovar os dentes. Exame: palidez de mucosas, sem visceromegalias, PA 100/60 mmHg, FC 100 bpm. Hemoglobina 9,2 g/dL; VCM 70 fL; ferritina 6 ng/mL; plaquetas 280.000/mm³; TTPA discretamente alargado. Qual a investigação prioritária?
Sangramento menstrual abundante desde a menarca, associado a epistaxe e gengivorragia, com TTPA discretamente alargado, aponta doença de von Willebrand, a coagulopatia hereditária mais comum e principal causa de menorragia por distúrbio hemostático em adolescentes, investigada com dosagem do fator e da atividade de cofator de ristocetina. O mioma submucoso é excepcional nessa idade e não explica o sangramento mucocutâneo. As dosagens hormonais avaliam causas endócrinas de sangramento, que não justificam epistaxe e gengivorragia. O mielograma é desnecessário com hemograma sem citopenias além da anemia ferropriva. A colonoscopia investigaria perda digestiva, sem sustentação clínica neste caso.
Menino, 2 anos, com hemofilia A moderada, deve receber as vacinas previstas no calendário nacional para a idade. A mãe relata que, na última aplicação intramuscular, houve hematoma volumoso na coxa, com dor por vários dias. A criança está assintomática, sem sangramento ativo, com desenvolvimento adequado. Exame: sem hematomas atuais, articulações livres, T 36,5 °C, FC 110 bpm. Qual a orientação correta quanto à vacinação?
Crianças com coagulopatia devem ser vacinadas normalmente, preferindo-se a via subcutânea quando o imunobiológico permite, com agulha fina, compressão local prolongada e, quando necessário, aplicação após reposição do fator. Contraindicar vacinas injetáveis deixaria a criança suscetível a doenças imunopreveníveis, com risco muito superior ao do hematoma. Aplicar por via intramuscular sem cuidados desconsidera o risco de hematoma volumoso já observado. Adiar a vacinação até a adolescência é inaceitável do ponto de vista epidemiológico. As imunoglobulinas não substituem vacinas, pois conferem apenas proteção passiva e transitória.
Menina, 10 anos, com doença de von Willebrand tipo 1 confirmada, será submetida a extração dentária eletiva. Está assintomática, com hemoglobina de 12,4 g/dL e sem sangramento ativo. A família pergunta quais medidas devem ser tomadas antes e depois do procedimento e quais medicamentos devem ser evitados no controle da dor no pós-operatório imediato. Assinale a alternativa INCORRETA sobre a conduta nesta paciente.
Indicar ácido acetilsalicílico é incorreto: ele inibe irreversivelmente a função plaquetária e agrava o sangramento em qualquer coagulopatia, devendo a analgesia ser feita com paracetamol ou dipirona. A desmopressina eleva o fator de von Willebrand e o fator VIII, sendo eficaz na maioria dos pacientes com doença tipo 1. O ácido tranexâmico é adjuvante consagrado em sangramento de mucosa oral, por inibir a fibrinólise local. Evitar anti-inflamatórios não esteroidais é recomendação padrão pelo efeito antiagregante. A compressão local e os hemostáticos tópicos reduzem o sangramento pós-extração e integram o preparo do procedimento.
Recém-nascido a termo apresenta sangramento persistente no coto umbilical e hematoma extenso em couro cabeludo nas primeiras 48 horas de vida. Os pais são primos em primeiro grau. Recebeu vitamina K ao nascer. Exame: hematoma subgaleal, sangramento umbilical, FC 152 bpm, T 36,7 °C. Plaquetas 250.000/mm³; tempo de protrombina, TTPA e tempo de trombina todos muito alargados; fibrinogênio funcional indetectável; D-dímero normal. Qual a principal hipótese diagnóstica?
Alargamento simultâneo do tempo de protrombina, do TTPA e do tempo de trombina com fibrinogênio indetectável e D-dímero normal, em filho de pais consanguíneos, caracteriza afibrinogenemia congênita, tratada com reposição de fibrinogênio ou crioprecipitado. A coagulação intravascular disseminada cursaria com plaquetopenia e D-dímero elevado. A hemofilia A alarga apenas o TTPA, mantendo tempo de protrombina e de trombina normais. A deficiência de vitamina K não altera o tempo de trombina nem consome fibrinogênio. A doença de von Willebrand tipo 3 pode alargar o TTPA, mas não zera o fibrinogênio nem prolonga o tempo de trombina.
Menino, 4 anos, com hemartrose de joelho direito após queda leve, terceiro episódio em 12 meses. Tio materno com quadro semelhante. PA 96x60 mmHg, FC 108 bpm, T 36,8 °C. Joelho direito aumentado, quente, com limitação de movimento. Exames: tempo de tromboplastina parcial ativada de 78 segundos (VR 25–35); tempo de protrombina normal; plaquetas 280.000 por milímetro cúbico; fator VIII com atividade de 2% (VR 50–150); fator de von Willebrand normal. Assinale a conduta.
A hemofilia A grave, com atividade de fator VIII de 2%, tempo de tromboplastina parcial alargado e herança ligada ao X sugerida pelo tio materno, é tratada na hemartrose com reposição imediata de fator VIII recombinante, associada a repouso, gelo e analgesia. A transfusão de plaquetas é inútil com contagem normal, e a aspiração articular precoce sem cobertura de fator é arriscada. A vitamina K corrige deficiências dos fatores do complexo protrombínico, sem efeito sobre o fator VIII. O crioprecipitado é alternativa histórica, hoje preterida pelo concentrado específico. O ácido acetilsalicílico é proscrito por agravar o sangramento.
Menino de 3 anos apresenta hemartrose de joelho direito após queda leve, terceiro episódio em 1 ano. Exame: joelho direito aumentado, quente e doloroso, com limitação de movimento; sem petéquias. Um tio materno tem quadro semelhante desde a infância. RNI 1,0; tempo de tromboplastina parcial ativada de 78 segundos (VR 25–35); plaquetas 288.000/mm³ (VR 150.000–450.000). Dosagem de fator VIII de 92% (VR 50–150) e de fator IX de 2% (VR 50–150). Qual o diagnóstico e o tratamento do episódio?
Hemartroses de repetição em menino com herança ligada ao X, tempo de tromboplastina parcial ativada prolongado e fator IX de 2% com fator VIII normal definem hemofilia B grave, tratada com concentrado de fator IX no episódio hemorrágico. A hemofilia A exigiria fator VIII reduzido, que aqui está em 92%. A doença de von Willebrand tipo 1 cursa com sangramento mucocutâneo, não com hemartroses de repetição, e a desmopressina eleva fator VIII e fator de von Willebrand, sem efeito sobre o fator IX. A deficiência de vitamina K prolongaria também o RNI, que está normal. Classificar como hemofilia A leve e tratar com desmopressina erra o fator deficiente e deixaria o paciente sem tratamento eficaz.
Menino de 2 anos, com hemofilia A grave e atividade de fator VIII menor que 1%, teve duas hemartroses de tornozelo nos últimos 6 meses, tratadas sob demanda com concentrado de fator VIII. Está com desenvolvimento neuropsicomotor adequado e sem sinais de artropatia estabelecida ao exame. Não apresenta inibidor detectável em teste específico. A família reside próximo ao serviço e tem boa adesão. Qual a conduta mais adequada?
Na hemofilia grave, a profilaxia regular com reposição do fator deficiente deve começar cedo na infância, idealmente antes ou logo após as primeiras hemartroses, porque previne a artropatia hemofílica e preserva a função articular. Manter tratamento apenas sob demanda até a artropatia se instalar contraria a evidência que sustenta a profilaxia primária. O ácido tranexâmico é adjuvante útil em sangramento mucoso e procedimentos odontológicos, mas não previne hemartroses. A imunotolerância se destina a pacientes que desenvolveram inibidor, situação expressamente afastada. A sinovectomia é procedimento terapêutico em articulação-alvo com sinovite crônica, não profilaxia em criança sem artropatia.
Lactente de 20 dias é levado ao pronto-socorro por sangramento persistente do coto umbilical, iniciado no quinto dia de vida e recorrente após cauterização. Recebeu vitamina K ao nascimento, conforme registro. Exame: sangramento em babação pelo coto, sem petéquias, sem hepatoesplenomegalia. RNI 1,0; tempo de tromboplastina parcial ativada 30 segundos (VR 25–35); plaquetas 320.000/mm³ (VR 150.000–450.000); fibrinogênio 280 mg/dL (VR 200–400). Pais consanguíneos. Qual a hipótese?
Sangramento umbilical tardio e recorrente em recém-nascido com RNI, tempo de tromboplastina parcial ativada, plaquetas e fibrinogênio normais, filho de pais consanguíneos, é a apresentação clássica da deficiência de fator XIII, que estabiliza a fibrina e não é avaliada pelos testes convencionais de coagulação. A doença hemorrágica do recém-nascido é afastada pela profilaxia registrada e prolongaria o RNI. A hemofilia A grave prolonga de forma marcada o tempo de tromboplastina parcial ativada desde o nascimento. A coagulação intravascular disseminada cursaria com plaquetopenia, hipofibrinogenemia e prolongamento dos tempos. A doença de von Willebrand tipo 1 raramente se manifesta no período neonatal e não costuma causar sangramento umbilical tardio.
Menino apresenta hemartroses desde que começou a andar. Plaquetas e tempo de protrombina são normais; TTPa está prolongado. A atividade do fator VIII é muito baixa, sem inibidor demonstrado. Qual mecanismo explica melhor o quadro?
O defeito da coagulação favorece sangramento articular e muscular, diferindo do padrão plaquetário. Referência: https://www.cdc.gov/hemophilia/about/index.html
Menino apresenta hemartroses desde que começou a andar. Plaquetas e tempo de protrombina são normais; TTPa está prolongado. A atividade do fator VIII é muito baixa, sem inibidor demonstrado. Qual achado complementar favorece especificamente essa hipótese?
A dosagem do fator distingue hemofilia A de deficiência de fator IX. Referência: https://www.cdc.gov/hemophilia/about/index.html
Menino apresenta hemartroses desde que começou a andar. Plaquetas e tempo de protrombina são normais; TTPa está prolongado. A atividade do fator VIII é muito baixa, sem inibidor demonstrado. Qual é o diagnóstico mais provável?
Sangramento profundo com deficiência de fator VIII confirma o tipo A. Referência: https://www.cdc.gov/hemophilia/about/index.html
Menino apresenta hemartroses desde que começou a andar. Plaquetas e tempo de protrombina são normais; TTPa está prolongado. A atividade do fator VIII é muito baixa, sem inibidor demonstrado. Qual intervenção dirigida à causa é a mais adequada entre as opções?
Reposição de fator ou outras terapias dependem de gravidade, inibidores e plano individual; prevenir lesão articular é central. Referência: https://www.cdc.gov/hemophilia/about/index.html
Menino com sangramento articular tem história de tio materno afetado e dosagem muito baixa do fator VIII, com fator IX normal. Qual diagnóstico é mais provável?
O defeito de fator VIII caracteriza hemofilia A. Deficiência de fator VIII pode causar hemartroses e sangramento profundo, com TTPa prolongado e plaquetas preservadas. Referência: https://www.cdc.gov/hemophilia/about/index.html
Menino tem hemartroses recorrentes e hematomas profundos, com TTPa prolongado, TP normal e atividade de fator VIII reduzida. Qual diagnóstico é mais provável?
A deficiência específica indica hemofilia A. Deficiência de fator VIII pode causar hemartroses e sangramento profundo, com TTPa prolongado e plaquetas preservadas. Referência: https://www.cdc.gov/hemophilia/about/index.html
Menino tem hemorragias musculares recorrentes, plaquetas normais e atividade do fator VIII abaixo do esperado, com investigação afastando inibidor. Qual diagnóstico é mais provável?
A deficiência congênita de fator VIII indica hemofilia A. Deficiência de fator VIII pode causar hemartroses e sangramento profundo, com TTPa prolongado e plaquetas preservadas. Referência: https://www.cdc.gov/hemophilia/about/index.html
Lactente masculino apresenta sangramento prolongado após procedimento, TTPa prolongado que corrige na mistura e fator VIII muito baixo. Qual diagnóstico é mais provável?
A deficiência de fator VIII sustenta hemofilia A. Deficiência de fator VIII pode causar hemartroses e sangramento profundo, com TTPa prolongado e plaquetas preservadas. Referência: https://www.cdc.gov/hemophilia/about/index.html
Um adolescente com doença de von Willebrand tipo 1, resposta à desmopressina previamente documentada e plano hematológico definido, receberá a medicação para um procedimento. Qual mecanismo explica o efeito hemostático esperado?
A desmopressina pode elevar os níveis circulantes de fator von Willebrand e fator VIII em pacientes responsivos. A indicação depende do tipo de doença e da avaliação de resposta e segurança. Referência: CDC. About von Willebrand Disease. https://www.cdc.gov/von-willebrand/about/index.html
Uma criança é investigada por sangramento mucocutâneo. A equipe explica que a dosagem da quantidade do fator von Willebrand pode não ser suficiente para caracterizar todos os tipos da doença. Qual é o fundamento dessa afirmação?
Além de deficiências quantitativas, existem defeitos qualitativos do fator von Willebrand. Por isso, quantidade e atividade devem ser interpretadas em conjunto na investigação. Referência: CDC. About von Willebrand Disease. https://www.cdc.gov/von-willebrand/about/index.html
Uma criança tem epistaxes recorrentes de difícil controle e sangramento desproporcional após pequenos procedimentos. Plaquetas, TP e TTPa estão normais. A história levanta suspeita de doença de von Willebrand. Qual interpretação desses exames é adequada?
Exames de triagem podem ser normais na doença de von Willebrand. História hemorrágica consistente deve orientar avaliação de antígeno, atividade do fator e outros testes indicados. Referência: CDC. Diagnosing von Willebrand Disease. https://www.cdc.gov/von-willebrand/diagnosis/index.html
Uma adolescente filha de homem com hemofilia relata menstruações intensas e sangramento prolongado após extração dentária. Um familiar afirma que mulheres portadoras nunca sangram. Qual resposta é correta?
Mulheres com alteração genética associada à hemofilia podem apresentar sangramento e níveis baixos de fator. A condição requer avaliação clínica e laboratorial, sem presumir ausência de doença pelo sexo. Referência: CDC. About Hemophilia. https://www.cdc.gov/hemophilia/about/index.html
Uma criança com hemofilia A, antes responsiva à reposição de fator VIII, passa a apresentar controle insatisfatório dos sangramentos apesar de administração e doses conferidas. Qual complicação deve ser investigada prioritariamente?
Anticorpos inibidores podem neutralizar a atividade do fator e comprometer a reposição. A investigação específica e o manejo por equipe especializada são necessários diante de perda de resposta. Referência: CDC. Testing for Inhibitors and Hemophilia. https://www.cdc.gov/hemophilia/testing/testing-for-inhibitors-and-hemophilia.html
Um recém-nascido sem sangramento, investigado por antecedente familiar, apresenta atividade discretamente baixa do fator IX. Qual cuidado é necessário antes de concluir que se trata de hemofilia B leve?
A atividade do fator IX é fisiologicamente menor no período neonatal e aumenta com a idade. Uma redução discreta ao nascimento pode exigir reavaliação, sem dispensar investigação imediata quando o quadro sugere doença grave. Referência: CDC. Diagnosing Hemophilia. https://www.cdc.gov/hemophilia/testing/index.html
Duas crianças apresentam hemartroses recorrentes e TTPa prolongado, com TP normal. A equipe suspeita de hemofilia, mas precisa diferenciar A de B para planejar o tratamento. Qual exame é mais diretamente útil para essa distinção?
A hemofilia A decorre de deficiência de fator VIII e a B, de fator IX. Os ensaios de atividade permitem distinguir os tipos e avaliar sua gravidade. Referência: CDC. Diagnosing Hemophilia. https://www.cdc.gov/hemophilia/testing/index.html
Um menino apresenta hematomas extensos desde que começou a engatinhar e sangramento prolongado após procedimento odontológico. O TTPa está aumentado, com TP e plaquetas normais. Não há familiares conhecidos com sangramentos. Qual é a interpretação adequada?
Uma parcela dos casos de hemofilia ocorre sem história familiar reconhecida. O padrão clínico e laboratorial justifica investigação, incluindo atividade dos fatores VIII e IX. Referência: CDC. Diagnosing Hemophilia. https://www.cdc.gov/hemophilia/testing/index.html
Uma criança com hemofilia apresenta atividade basal de fator VIII de 0,4%, medida antes de qualquer reposição. Qual classificação corresponde a esse resultado?
Atividade basal de fator VIII ou IX inferior a 1% corresponde à forma grave. A classificação usa a atividade antes do tratamento, pois reposição altera temporariamente o resultado. Referência: CDC. Diagnosing Hemophilia. https://www.cdc.gov/hemophilia/testing/index.html
Adolescente com doença de von Willebrand tipo 1, previamente responsiva, receberá desmopressina para um procedimento. Qual orientação reduz uma complicação importante do medicamento?
A família deve conhecer sinais de alerta e o plano de hidratação. O risco é especialmente relevante com doses repetidas e líquidos intravenosos. Referências: ASH/ISTH/NHF/WFH. Guidelines on Management of von Willebrand Disease, 2021 — https://pmc.ncbi.nlm.nih.gov/articles/PMC7805326/
Adolescente com hemofilia A e inibidor usa emicizumabe e apresenta sangramento significativo que exige agente de bypass sob orientação do centro de hemofilia. Segundo o MASAC, qual opção é preferida inicialmente?
A associação de emicizumabe com aPCC exige particular cautela. O tratamento agudo deve seguir plano individual do centro especializado. Referências: NBDF. MASAC 268: Use and Management of Emicizumab for Hemophilia A — https://www.bleeding.org/healthcare-professionals/guidelines-on-care/masac-documents/masac-document-268-recommendation-on-the-use-and-management-of-emicizumab-kxwh-hemlibrar-for-hemophilia-a-with-and-without-inhibitors
Adolescente com história persistente de sangramento mucoso e familiar afetado tem dosagem de fator von Willebrand normal durante infecção febril. Qual interpretação é adequada?
Resultados devem ser integrados à história e às condições da coleta. Repetição dirigida pode ser necessária antes de encerrar a investigação. Referências: ASH/ISTH/NHF/WFH. Guidelines on Diagnosis of von Willebrand Disease, 2021 — https://pmc.ncbi.nlm.nih.gov/articles/PMC7805340/
Menino com doença de von Willebrand tipo 2B confirmada será avaliado para extração dentária. Por que a desmopressina deve ser evitada nesse subtipo?
Subtipo e resposta prévia orientam o plano hemostático. A escolha não deve ser extrapolada do manejo do tipo 1 para todas as formas da doença. Referências: ASH/ISTH/NHF/WFH. Guidelines on Management of von Willebrand Disease, 2021 — https://pmc.ncbi.nlm.nih.gov/articles/PMC7805326/
Menino com hemofilia A usa emicizumabe. Um laboratório informa TTPa normal e atividade de fator VIII muito elevada por ensaio de uma etapa baseado em TTPa. Qual é a interpretação correta?
O laboratório deve ser informado do uso de emicizumabe. Método inadequado pode produzir resultados aparentemente tranquilizadores, mas enganosos. Referências: NBDF. MASAC 268: Use and Management of Emicizumab for Hemophilia A — https://www.bleeding.org/healthcare-professionals/guidelines-on-care/masac-documents/masac-document-268-recommendation-on-the-use-and-management-of-emicizumab-kxwh-hemlibrar-for-hemophilia-a-with-and-without-inhibitors
Quer treinar mais nesse tema? Estas questões vêm do nosso banco — lá tem milhares, com simulado, maratona e estatística de acerto por área.
Criar conta grátis e continuar →Plano de revisão
em 7 dias
Sete dias depois, recupere sem consultar: (1) os dois compartimentos e a assinatura de cada um — mucocutâneo imediato para hemostasia primária, profundo e tardio para coagulação; (2) as três faixas de gravidade e o problema do valor 5%, que pertence a duas classes numa régua e o 5,4% que não pertence a nenhuma na outra; (3) os quatro números do registro nacional que mais mudam a leitura de uma vinheta: 12.863 pacientes com doença de von Willebrand contra 12.151 com hemofilia A, 444 mulheres com hemofilia, 42 pacientes com hemofilia A menores de um ano contra 3 com von Willebrand, e 781 em profilaxia primária contra 8.660 em secundária e terciária; (4) os dois marcos da profilaxia primária, que são a segunda hemartrose e os três anos de idade, e o marco que fecha a secundária, que é a alteração osteocondral; (5) as três contraindicações da desmopressina — tipo 3 e subtipo 2B, idade abaixo de três anos, e a terceira dose.
em 30 dias
Trinta dias depois, reconstrua o capítulo por cinco perguntas. Primeira: por que a doença mais prevalente do registro brasileiro tem três pacientes menores de um ano e a menos prevalente tem quarenta e dois — e por que a resposta continua valendo depois de normalizar as faixas por ano de idade. Segunda: por que 'nenhum caso na família' e 'é menina' não afastam hemofilia, e qual número sustenta cada uma das duas negativas. Terceira: qual é a diferença entre o 93% e o 13% da menorragia, e o que cada um autoriza a fazer com a adolescente que está na sua frente. Quarta: por que a frase de que a profilaxia primária é a única capaz de preservar a articulação não sobrevive à leitura do quadro que está uma página antes, e o que isso muda diante de uma criança que já teve três hemartroses. Quinta: por que a tabela nacional de inibidores, com 673 de 1.038 linhas sem resultado, não pode ser usada para dizer que o Brasil tem menos inibidor do que a literatura — e o que ainda dá para dizer com ela, comparando as duas hemofilias com a mesma régua.
Agora atenda
Você sabe decidir com a tomografia na mão. A prova prática, e a vida, pedem outra coisa: chegar lá a partir de um paciente que ainda não tem exame nenhum.
Uma mãe traz o filho de 3 anos ao pronto atendimento porque ele acordou mancando e não quer apoiar o pé. Não houve queda. Ela conta que o menino faz hematomas grandes desde que começou a andar e que o irmão dela teve 'problema de sangue' na infância, mas não sabe dizer qual. Colha a história tentando datar o primeiro sangramento articular, examine a articulação comparando com o lado oposto, decida quais três exames pedem prioridade no rastreio, e explique à mãe, sem jargão, por que a data de hoje precisa ficar escrita no prontuário. — você conduz anamnese, exame físico e conduta; o paciente responde em tempo real e o feedback vem no fim.