
Pediatria › Imunologia Pediátrica
Imunodeficiências primárias: os sinais de alerta e a investigação inicial
Quase tudo neste tema é contagem — quantas otites, quantas pneumonias, em quantos meses, com quantos linfócitos. E quase toda contagem tem mais de uma lista por trás. A lista americana, a lista brasileira e a lista do primeiro ano de vida não pedem os mesmos números, não valem para as mesmas idades e não concordam nem sobre quantos sinais bastam para investigar. Saber de qual lista a alternativa está falando é o que separa quem acerta de quem decorou dez itens.
Responda antes de ler
Escolha uma alternativa agora, mesmo sem certeza. Errar aqui faz parte — é o que faz a resposta certa grudar depois.
Menino de 6 meses com história de duas pneumonias, otite média de repetição e diarreia crônica. Exame revela ausência de tonsilas palatinas e linfonodos pouco palpáveis. Hemograma normal. Imunofenotipagem mostra ausência quase total de linfócitos B (CD19) com linfócitos T presentes e imunoglobulinas séricas muito reduzidas em todas as classes. Qual é o diagnóstico mais provável?
Como esse tema cai
No acervo de questões desta plataforma há, neste instantâneo, 28 questões vivas com este tema, num acervo de 23.753 questões objetivas e 309 capítulos de nível preparatório. As 28 estão soltas: nenhuma pertence a capítulo nenhum. Treze foram catalogadas como sinais de alerta e investigação inicial, quinze como imunodeficiências primárias e secundárias, e sete destas últimas foram guardadas na especialidade do adulto embora a vinheta seja de lactente.
O que essas 28 pedem é notavelmente concentrado. Sete são a mesma vinheta com roupas diferentes — menino, infecções piogênicas que começam por volta dos 6 meses, amígdalas e linfonodos ausentes, imunoglobulinas todas baixas, linfócitos B ausentes, tio materno morto na infância — e todas querem o nome da agamaglobulinemia ligada ao X. Quatro querem o CH50 diante de doença meningocócica de repetição. Quatro querem a doença granulomatosa crônica a partir de germe catalase-positivo com teste da diidrorrodamina alterado. Três querem o mesmo par de exames de triagem inicial. O que nenhuma delas pergunta é a que lista de sinais o enunciado está se referindo, quantos sinais bastam para investigar, ou qual corte de linfócito vale para a idade da criança da vinheta.
O espelho do acervo confirma o desenho. Varrendo enunciado, alternativas e comentário de todas as questões vivas pelo texto, sem olhar a coluna de tema, o assunto aparece em 66 questões. Dessas, 50 estão soltas e 16 já pertencem a algum capítulo — mas nove delas pertencem a capítulos de outros níveis, e as sete restantes estão espalhadas uma em cada capítulo, sempre como alternativa que se descarta: o diferencial da glomerulonefrite, o substrato de uma reação transfusional, a contraindicação de vacina viva, o motivo pelo qual um lúpus começou cedo demais. Entre os 309 capítulos do preparatório, 17 tocam no assunto, e o campeão em menções tem sete — é o capítulo do calendário vacinal, onde o imunodeprimido aparece para explicar quem não recebe vacina atenuada. Nenhum capítulo ensina a doença.
Três fronteiras ficam fora daqui. O calendário nacional e as indicações dos centros de referência para imunobiológicos especiais têm capítulo próprio na apostila de Infectologia Pediátrica, e é lá que estão as contraindicações vacinais por produto. As cinco etapas da triagem neonatal, o que o SUS oferece hoje e o que a lei ainda promete pertencem ao capítulo de triagens neonatais, na apostila de Puericultura — aqui elas entram só pelo que muda a decisão diante de um lactente com suspeita. E a imunodeficiência adquirida pelo vírus da imunodeficiência humana tem capítulo próprio na apostila de Infectologia: neste texto ela aparece em uma linha, como o primeiro diagnóstico a afastar.
O que muda decisão
Quando infecções recorrentes deixam de ser normais
Como usar este capítulo: suspeite pelo padrão, gravidade, agente e localização das infecções, além de crescimento, autoimunidade e história familiar. Hemograma com linfócitos, imunoglobulinas e testes dirigidos iniciam a investigação; suspeita de imunodeficiência combinada grave é emergência.
A expressão "os dez sinais de alerta" aparece em enunciado de prova como se houvesse uma lista só. Há pelo menos três em circulação no Brasil, e elas não pedem os mesmos números. A primeira é a original, do conselho consultivo da Jeffrey Modell Foundation, com direitos de 2009 e 2010: quatro ou mais otites novas em um ano; duas ou mais sinusites graves em um ano; dois ou mais meses de antibiótico com pouco efeito; duas ou mais pneumonias em um ano; falha do lactente em ganhar peso ou crescer normalmente; abscessos profundos e recorrentes; monilíase oral persistente ou infecção fúngica de pele; necessidade de antibiótico intravenoso; duas ou mais infecções profundas incluindo septicemia; e história familiar.
A segunda é a adaptação brasileira que circula pelo BRAGID e é reproduzida tanto na cartilha da ASBAI de 2023 quanto no protocolo hospitalar do HC-UFTM de 2025. São dez itens de novo, mas não os mesmos: duas ou mais pneumonias no último ano; quatro ou mais otites novas no último ano; estomatites de repetição ou monilíase por mais de dois meses; abscessos de repetição ou ectima; um episódio de infecção sistêmica grave, com meningite, osteoartrite e sepse como exemplos; infecções intestinais de repetição ou diarreia crônica; asma grave, doença do colágeno ou doença autoimune; efeito adverso ao BCG ou infecção por micobactéria; fenótipo clínico sugestivo de síndrome associada a imunodeficiência; e história familiar de imunodeficiência.
A terceira é a lista brasileira do adulto, publicada em paralelo com a infantil: duas ou mais otites novas em um ano; duas ou mais sinusites novas em um ano na ausência de alergia; uma pneumonia por ano; diarreia crônica com perda de peso; infecções virais de repetição; necessidade repetida de antibiótico intravenoso; abscessos profundos; monilíase persistente ou infecção fúngica invasiva; infecção por micobactéria; e história familiar.
Compare os dois primeiros itens de cada lista brasileira e a fronteira aparece sozinha. Otite conta a partir de quatro episódios na criança e de dois no adulto; pneumonia, a partir de duas no ano na criança e de uma no adulto. Os limiares do adulto são metade dos da criança — e nenhum dos dois documentos brasileiros diz em que idade se troca de lista. A única versão que declara a faixa é a canadense do cartaz original: "children up to age 18".
O vão é aritmético e cabe numa vinheta. Adolescente de 16 anos, três otites e uma pneumonia nos últimos doze meses. Pela lista infantil ele não pontua em item nenhum; pela lista do adulto pontua em dois. O mesmo paciente, com os mesmos números, é caso de investigar ou caso de tranquilizar conforme a coluna que o examinador tinha aberta.
Sinais de alerta brasileiros e suas limitações
Colocadas lado a lado, a lista americana e a brasileira infantil não são traduções: são listas diferentes. Quatro itens do original sumiram — dois ou mais meses de antibiótico com pouco efeito; falha em ganhar peso ou crescer normalmente; necessidade de antibiótico intravenoso; e duas ou mais sinusites graves em um ano. Em troca entraram quatro que o original não tem: efeito adverso ao BCG ou infecção por micobactéria; fenótipo sindrômico; asma grave, doença do colágeno ou doença autoimune; e infecção intestinal de repetição ou diarreia crônica.
As entradas se explicam sozinhas: o Brasil vacina com BCG ao nascer, tem tuberculose endêmica e tem carga alta de diarreia infantil, e nenhuma dessas três realidades está no cartaz americano. As saídas é que são o problema.
O mesmo protocolo hospitalar que reproduz a lista brasileira escreve, duas páginas adiante, que entre os sinais propostos os mais importantes para identificar esses pacientes são os que dizem respeito ao uso de antibiótico, ao retardo no desenvolvimento ponderoestatural e, principalmente, à história familiar — esta última multiplicando por 18 a chance de a criança receber o diagnóstico. Dos três sinais que o próprio documento chama de mais importantes, dois foram justamente os que a lista infantil brasileira apagou. Só a história familiar sobreviveu.
A consequência é direta e cabe numa criança real. Menino de 2 anos, dois meses seguidos de antibiótico oral sem resolução do quadro respiratório, peso no percentil 2 com queda de canal de crescimento, uma internação para antibiótico venoso. Pela lista americana, três sinais — e o cartaz original manda investigar a partir de dois. Pela lista brasileira infantil, zero sinais: nenhum desses três itens existe nela. A criança que mais preenche os preditores medidos é a que a lista brasileira não enxerga.
Há ainda uma inversão de limiar. O item da infecção profunda pede, no original, duas ou mais infecções profundas incluindo septicemia; na lista brasileira infantil pede um episódio de infecção sistêmica grave. Uma criança com um único episódio de meningite marca um sinal cheio na régua brasileira e nada na americana — e o enunciado que descreve exatamente um episódio de sepse está, sem avisar, escolhendo uma das duas.
A régua da lista, por fim, não é infalível em nenhuma das versões. Num centro que avaliou 2.851 encaminhamentos por suspeita e confirmou o diagnóstico em 896 deles, 20,4% dos pacientes com diagnóstico confirmado não tinham nenhum dos dez sinais; com a lista estendida para catorze itens, a proporção caiu para 14%. É população selecionada — todos ali já haviam sido encaminhados —, e ainda assim um em cada cinco doentes atravessa a lista inteira sem marcar um item.
Como aplicar sinais de alerta no lactente
Os dois primeiros itens da lista infantil contam episódios "no último ano". Aplique-os a um lactente de 5 meses e o problema aparece: para marcar quatro otites novas no último ano, esse bebê precisaria de uma otite a cada cinco semanas e meia desde o nascimento; para marcar duas pneumonias, de duas pneumonias em 22 semanas de vida. Os dois itens de maior peso da lista exigem um denominador de doze meses de uma criança que viveu cinco. A lista construída para a infância é aritmeticamente cega justamente na faixa em que moram as imunodeficiências que matam.
É por isso que Carneiro-Sampaio, Jacob e Leone propuseram uma lista separada para o menor de 1 ano, reproduzida no protocolo hospitalar em doze itens: infecção fúngica, viral ou bacteriana persistente ou grave; reação adversa ao BCG; doença autoimune ou inflamatória; quadro sepse-símile febril sem foco; lesões cutâneas extensas; diarreia persistente; cardiopatia congênita, principalmente de vasos da base; atraso na queda do coto umbilical acima de 30 dias; história familiar de erro inato da imunidade ou de óbito precoce por infecção; linfocitopenia abaixo de 2.500 células/mm³, outra citopenia ou leucocitose persistente sem infecção; hipocalcemia; e ausência de imagem tímica na radiografia.
Repare no que essa lista trocou. Nenhum dos doze itens conta episódios por ano, e cinco deles não são história clínica, são achado de exame — o coto que não cai, o cálcio baixo, o timo que não aparece, a citopenia, a cardiopatia de vasos da base. Um lactente de 3 meses com hipocalcemia, cardiopatia conotruncal e sombra tímica ausente marca três itens da lista do primeiro ano e zero itens das duas listas de dez. É a mesma criança, com a mesma síndrome de DiGeorge, invisível numa régua e evidente na outra.
Cada achado aponta para um compartimento. Coto umbilical que não cai depois dos 30 dias, com infecção sem pus e leucocitose, é deficiência de adesão leucocitária. Hipocalcemia com cardiopatia de vasos da base e ausência de timo é síndrome de DiGeorge. Linfocitopenia isolada em lactente pequeno é imunodeficiência combinada grave. Eczema precoce com plaquetopenia e sangramento é síndrome de Wiskott-Aldrich.
A lista do primeiro ano termina aos 12 meses, e a infantil só passa a fazer sentido aritmético quando há doze meses de história para contar. No décimo terceiro mês o item do coto umbilical sai do repertório e o das quatro otites acaba de nascer — quem investiga um lactente dessa idade ainda precisa das duas.
Linfopenia por idade: interpretar antes de tranquilizar
A contagem absoluta de linfócitos é o exame mais barato e mais decisivo deste tema. Também é o que mais engana, porque o valor de referência do laudo costuma ser o do adulto.
A régua hematológica geral define linfocitopenia como contagem total abaixo de 1.000/mcL em adultos ou abaixo de 3.000/mcL em crianças com menos de 2 anos. A lista de alerta do primeiro ano de vida usa um corte diferente: linfocitopenia abaixo de 2.500 células/mm³. E o relato brasileiro de imunodeficiência combinada grave publicado pela Sociedade Brasileira de Pediatria escreve que um hemograma com linfócitos abaixo de 2.800 células/mm³ em lactente nos primeiros meses de vida é altamente sugestivo da doença.
Três documentos, três números, e uma faixa em que eles se contradizem. Um lactente de 6 meses com 2.700 linfócitos/mm³ é linfopênico pela régua hematológica, é altamente sugestivo de imunodeficiência combinada grave pela régua da sociedade pediátrica, e não marca sinal de alerta pela lista do primeiro ano de vida, que só começa a contar abaixo de 2.500. A faixa de 2.500 a 3.000/mm³ é um território onde a hematologia já viu doença e a lista de alerta ainda não.
O erro mais caro, porém, não é escolher entre 2.500 e 2.800: é ler o número com a régua do adulto. Um lactente de 4 meses com 1.500 linfócitos/mm³ tem um valor que qualquer laudo com referência de 1.000 a 4.800 imprime como normal — e que é metade do piso da própria faixa etária. Os três cortes acima estão todos acima do limite que define linfopenia no adulto.
Duas cautelas fecham o assunto. A primeira: número absoluto vale mais que porcentagem, porque o percentual de linfócitos flutua com a contagem de neutrófilos e pode mascarar uma linfopenia grave num leucograma de aparência banal. A segunda: contagem normal de linfócitos não afasta a imunodeficiência combinada grave, e linfopenia documentada em duas ocasiões é indicação de fenotipagem, não de repetir o hemograma uma terceira vez. Na forma típica, a fenotipagem mostra linfócitos T CD3+ abaixo de 300 células/mL.
Por fim, a dosagem de imunoglobulinas não resolve a suspeita de defeito combinado no lactente jovem por dois motivos que se anulam: a IgG normal pode ser inteiramente materna, atravessada pela placenta no último trimestre, e a IgG baixa pode ser apenas imaturidade. O exame que decide nessa idade é o hemograma com contagem absoluta, e a radiografia de tórax que mostra ou não a sombra tímica — dois exames que qualquer unidade básica pede.
O fenótipo infeccioso escolhe os exames iniciais
A investigação inicial é sempre a mesma frase em prova: hemograma completo com diferencial e dosagem de imunoglobulinas. É a resposta correta em três das questões vivas do acervo — mas é a triagem do defeito de anticorpos, e o tema não se resume a ele.
A revisão brasileira de 2021 organiza a decisão por fenótipo, e vale guardar a tabela pelo que ela liga. Infecções graves, disseminadas ou por oportunistas — citomegalovírus, Pneumocystis jirovecii, Candida, micobactéria vacinal — com início precoce, comprometimento do crescimento, diarreia crônica e ausência de timo apontam para defeito combinado de células T e B, e os exames iniciais são hemograma, contagem de linfócitos por marcador (CD3, CD4, CD8, CD19, CD56), TREC e imunoglobulinas.
Infecções bacterianas por germes encapsulados do trato respiratório, com início acima dos 6 meses, ausência de amígdalas e adenoides e giardíase, apontam para defeito predominantemente de anticorpos, e os exames iniciais são hemograma, dosagem de imunoglobulinas, contagem de linfócitos B e KREC. O protocolo nacional descreve a mesma janela com outro número — após o 7º mês para os defeitos de anticorpos e antes do 6º mês para as formas combinadas. O discriminador que resolve não é o mês, é o agente: bactéria encapsulada puxa para o humoral, oportunista puxa para o combinado.
Infecções invasivas por Neisseria e por pneumococo, sobretudo de repetição e sobretudo com manifestação lúpus-símile ou glomerulopatia, apontam para defeito do complemento, e os exames iniciais são C3, C4 e CH50. Aqui a régua é limpa e a prova a cobra sem disfarce: doença meningocócica invasiva de repetição pede CH50, que avalia a via clássica inteira até o complexo de ataque à membrana e vem ausente ou muito baixo nas deficiências dos componentes terminais.
Infecções cutâneas recorrentes, abscessos profundos, pneumonias necrotizantes e osteomielite por germes catalase-positivos — estafilococo, Serratia, Klebsiella, Burkholderia cepacia, Aspergillus —, com granulomas, atraso da queda do coto e má cicatrização, apontam para defeito de fagócitos, e os exames iniciais são hemograma com hematoscopia e avaliação do burst oxidativo pelo teste da diidrorrodamina, ou pela redução do nitroazul de tetrazólio.
Duas travas fecham a etapa inicial. A primeira é excluir a imunodeficiência secundária, de longe a mais comum: sorologia para o vírus da imunodeficiência humana, imunossupressor, desnutrição, neoplasia, perda renal ou intestinal de proteína — e albumina caindo junto com as imunoglobulinas indica perda, não falha de produção. A segunda é que a dosagem sozinha não fecha nada: é preciso verificar se o anticorpo funciona, por isoemaglutininas, títulos pós-vacinais ou anticorpos antipolissacarídeos do pneumococo. IgG normal não exclui defeito de anticorpo.
Padrões clínicos que apontam o braço imunológico afetado
Sete das 28 questões do acervo descrevem a mesma criança. Menino, infecções bacterianas piogênicas começando entre o quinto e o sétimo mês, otites e pneumonias de repetição, amígdalas ausentes e linfonodos impalpáveis, tios maternos mortos na infância por infecção, IgG, IgA e IgM todas muito baixas, linfócitos B CD19 ausentes e T normais. É a agamaglobulinemia ligada ao X, por mutação no gene BTK, com incidência de 1/100.000 recém-nascidos e IgG abaixo de 200 mg/dL, IgA e IgM abaixo de 20 mg/dL.
O par que a prova monta contra ela é a imunodeficiência comum variável, e o discriminador é uma linha do exame: os linfócitos B estão presentes, em número geralmente normal, porque o defeito é de diferenciação e não de geração da célula. Some-se a idade — segunda ou terceira década — e a queda de pelo menos duas das três classes, com IgG frequentemente abaixo de 250 mg/dL e incidência de 1/50.000. Giardíase e infecção sinopulmonar aparecem nas duas e não separam nada. A comum variável traz ainda risco aumentado de autoimunidade e de neoplasia linfoide.
A deficiência seletiva de IgA é a imunodeficiência primária mais frequente, com incidência de 1/320 a 1/800 recém-nascidos, e cerca de metade dos portadores é assintomática. Define-se por IgA sérica muito baixa com IgG e IgM normais e resposta vacinal preservada. Três consequências: pode evoluir para imunodeficiência comum variável, e por isso pede reavaliação; cerca de um quarto tem deficiência associada de subclasse de IgG; e há risco de reação anafilática a hemoderivado que contenha IgA.
A doença granulomatosa crônica é o fenótipo de fagócito que a prova mais repete: abscessos cutâneos e hepáticos, linfadenite supurativa, pneumonia por Aspergillus ou Serratia, granulomas, e teste da diidrorrodamina ou do nitroazul de tetrazólio alterado, por falha do complexo da NADPH-oxidase em gerar o burst oxidativo. O par que se monta contra ela é a deficiência de adesão leucocitária, e o discriminador é clínico antes de ser laboratorial: nela o coto umbilical cai tarde, não há pus na lesão, há leucocitose importante, e o teste da diidrorrodamina é normal.
A deficiência dos componentes terminais do complemento vive de um roteiro só: doença invasiva por Neisseria, sobretudo de repetição e sobretudo por sorogrupos incomuns, em criança ou adolescente hígido, sem infecções sinopulmonares e sem atraso de crescimento, com história familiar. Triagem por CH50. Vale notar a assimetria dentro do próprio sistema: a deficiência dos componentes iniciais — C1, C4 e C2 — associa-se mais a doença autoimune de início precoce que a infecção, e a deficiência de C3 dá as duas coisas.
A síndrome de Wiskott-Aldrich fecha a lista pela tríade eczema, infecções de repetição e plaquetopenia com microplaquetas, em menino, com herança ligada ao X. O sangramento prolongado após a punção do teste do pezinho é um detalhe recorrente nas vinhetas, e o volume plaquetário médio reduzido é o dado que a separa da trombocitopenia imune primária.
Imunodeficiência combinada grave: uma emergência pediátrica
Um erro inato da imunidade é emergência pediátrica no sentido literal: sem reconstituição imune, a imunodeficiência combinada grave é fatal até os 2 anos. Afeta cerca de 1 em 55.000 recém-nascidos por uma estimativa e 1 em 50.000 a 100.000 por outra, corresponde a 15% dos casos registrados pela sociedade latino-americana de imunodeficiências, e menos de um terço dos afetados tem história familiar.
O cronômetro é medido. Transplante de células-tronco hematopoéticas realizado antes dos 3,5 meses de idade associa-se a 91,5% de sobrevida em cinco anos; realizado depois dessa idade, a 68%. São 23,5 pontos percentuais dependurados num corte de três meses e meio. E a presença de infecção ativa no momento do transplante derruba a sobrevida de 82,3% para 64,7% — o que significa que o tempo perdido cobra duas vezes: uma pela idade, outra pela infecção que ele deixou instalar.
A criança nasce assintomática. É por isso que a triagem por TREC — pequenos círculos de DNA excisados durante a formação do receptor da célula T, dosados na mesma gota de sangue em papel-filtro do teste do pezinho — é o único caminho que cabe dentro daquela janela de 3,5 meses. Contagem baixa ou indetectável sugere a doença, mas não é específica: identifica outras linfopenias T, inclusive a síndrome de DiGeorge, e é influenciada por prematuridade, imunossupressor materno e infecção congênita.
O erro que o relato brasileiro publicado pela Sociedade Brasileira de Pediatria documenta merece ser memorizado. Lactente com irmão morto aos 10 meses pela mesma doença; triagem por TREC no primeiro mês alterada, abaixo de 10 cópias por microlitro; optou-se por repetir; a recoleta veio acima de 10 e a investigação parou ali. O bebê recebeu o calendário completo, inclusive agentes vivos, e chegou aos 6 meses com doença pulmonar por micobactéria vacinal. A regra é curta: recoleta normal não desfaz um TREC alterado — o que desfaz é o teste confirmatório, a imunofenotipagem de linfócitos.
Enquanto o transplante não acontece, o pacote de proteção é sempre o mesmo e é o que a prova cobra: nenhuma vacina de agente vivo — BCG, rotavírus, pólio oral, tríplice viral, varicela —; hemoderivados exclusivamente irradiados, leucodepletados e de doador negativo para citomegalovírus, para evitar a doença do enxerto contra o hospedeiro transfusional e a infecção pelo vírus; reposição de imunoglobulina; profilaxias antimicrobianas; e isolamento protetor.
Duas notas incomodam por serem contraintuitivas. A primeira: no Brasil o BCG é aplicado na maternidade, antes de qualquer resultado e de qualquer sinal — e aproximadamente metade dos lactentes com a doença que recebem a vacina desenvolvem complicação, localizada ou disseminada. A contraindicação existe no papel e chega tarde na prática, e é por isso que "efeito adverso ao BCG" virou item da lista brasileira: o programa fabrica o próprio sinal. A segunda: o aleitamento, em regra mantido, é suspenso quando a sorologia materna para citomegalovírus é positiva, porque o vírus aumenta o risco de doença do enxerto contra o hospedeiro no transplante. O motivo é o vírus, nunca a transferência de imunoglobulinas.
Triagem neonatal e ampliação prevista no Brasil
A Lei nº 14.154, de 26 de maio de 2021, alterou o Estatuto da Criança e do Adolescente para fixar um rol mínimo de doenças rastreadas pelo teste do pezinho, com implantação escalonada em cinco etapas e nesta ordem de progressão: etapa 1, as sete condições clássicas — fenilcetonúria e outras hiperfenilalaninemias, hipotireoidismo congênito, doença falciforme e outras hemoglobinopatias, fibrose cística, hiperplasia adrenal congênita, deficiência de biotinidase e toxoplasmose congênita; etapa 2, galactosemias, aminoacidopatias, distúrbios do ciclo da ureia e distúrbios da betaoxidação dos ácidos graxos; etapa 3, doenças lisossômicas; etapa 4, imunodeficiências primárias; etapa 5, atrofia muscular espinhal.
A ordem, lida junto com a aritmética do transplante, é o ponto que a prova pode explorar. A única condição do rol cujo tratamento tem uma janela de eficácia medida em semanas — 91,5% de sobrevida antes dos 3,5 meses contra 68% depois — está na quarta das cinco etapas, atrás de um bloco inteiro de doenças lisossômicas. A lei não fixou prazos rígidos: deixou o cronograma para regulamentação do Ministério da Saúde e entrou em vigor 365 dias depois da publicação.
Para o enunciado, isso produz duas leituras. "O que a Lei nº 14.154/2021 prevê" pede o rol das cinco etapas, e nele a imunodeficiência primária está. O que a maternidade do SUS oferece àquela criança é outra coisa: o rastreamento por TREC e KREC está em implantação escalonada e não é oferta universal. Daí a consequência clínica: diante de um lactente com suspeita, não se espera pelo pezinho, pede-se hemograma com contagem absoluta e radiografia de tórax.
Fica também a regra de coleta, que a lei fixa: os testes são realizados preferencialmente a partir das 48 horas até o quinto dia de vida. É essa janela que torna a triagem compatível com o corte de 3,5 meses do transplante — e é por isso que o fluxo confirmatório precisa estar montado antes, não improvisado depois.
Reposição de imunoglobulina: indicações e dose
A régua brasileira de quem recebe imunoglobulina humana pelo SUS é o protocolo clínico aprovado pela Portaria nº 495, de 11 de setembro de 2007, que trata das imunodeficiências primárias com predominância de defeitos de anticorpos. Ele é explícito sobre um ponto que a prova adora inverter: a decisão de repor não se baseia na concentração de IgG, e sim na evidência de que o paciente tem infecções típicas do grupo e não é capaz de produzir anticorpo antígeno-específico.
A lista de exclusão é tão instrutiva quanto a de inclusão. Ficam fora do protocolo a deficiência isolada de IgA, a de IgM, a de IgD, a imunodeficiência predominantemente celular, o achado laboratorial incidental sem história de infecções ameaçadoras da vida, e ainda infecção ativa, neoplasia, insuficiência renal ou hepática e anafilaxia prévia à própria imunoglobulina. A deficiência de IgA, a mais comum de todas, é justamente a que não se repõe.
A posologia inicial recomendada é de 300 a 400 mg/kg a cada 3 semanas ou de 400 a 500 mg/kg a cada 4 semanas, com máximo de 600 mg/kg a cada 3 semanas ou 800 mg/kg a cada 4 semanas. As duas opções são oferecidas lado a lado como se fossem equivalentes, e no teto elas não são. Convertidas para o mesmo período de 28 dias, a primeira entrega de 400 a 533 mg/kg e a segunda entrega de 400 a 500 mg/kg: os pisos coincidem, os tetos não. Um paciente iniciado no topo do esquema de três semanas recebe cerca de 7% a mais por mês que outro iniciado no topo do esquema de quatro semanas. Nas doses máximas o protocolo se corrige sozinho — 600 mg/kg a cada 21 dias e 800 mg/kg a cada 28 dias dão exatamente os mesmos 800 mg/kg por 28 dias.
A aritmética continua no frasco. As apresentações intravenosas do protocolo são de 0,5, 1,0, 2,5, 3,0, 5,0 e 6,0 g. Uma criança de 10 kg a 400 mg/kg precisa de 4,0 g, que fecham exatamente com um frasco de 3,0 e um de 1,0. Uma de 10,5 kg precisa de 4,2 g, e o arredondamento para cima é 4,5 g — 7% acima do prescrito, só pela granularidade do frasco.
O acompanhamento tem números próprios: dosagem de IgG antes de cada aplicação, com o objetivo declarado de mantê-la acima de 500 mg/dL; hemograma, urina e provas de função renal e hepática a cada três meses; exclusão de infecção ativa no dia da aplicação; e ajuste guiado pela clínica — dias perdidos de escola, internações e uso de antibiótico nos três meses anteriores. O benefício leva de 4 a 6 semanas para aparecer, e o tratamento é contínuo. Antibiótico profilático não é recomendado para todos, pelo risco de germe resistente e infecção fúngica.
Erros inatos da imunidade: por que a classificação muda
A nomenclatura mudou e a prova ainda usa as duas. "Imunodeficiências primárias" é o termo tradicional; "erros inatos da imunidade" é o preferido hoje, porque muitos defeitos recém-descritos se manifestam mais por desregulação — autoimunidade, linfoproliferação, alergia grave, neoplasia — do que por deficiência. Os dois são intercambiáveis em enunciado e a troca não muda conduta.
O que muda com a data é a contagem de doenças, e ela funciona como carimbo de época. A revisão brasileira de 2021 escrevia 416 doenças e mais de 450 genes. O protocolo hospitalar de 2025 cita a classificação de 2022 da união internacional das sociedades imunológicas, com 485 distúrbios em dez grupos. A atualização de 2024 descreve 559 erros inatos da imunidade, 508 genes e 17 fenocópias, com 67 defeitos monogênicos novos. Alternativa que traz um número redondo de doenças está datando a si mesma.
As proporções entre grupos, essas sim, são estáveis. Pelo quadro do protocolo brasileiro, os defeitos de função linfocitária respondem por 70% do total — 40% de anticorpos, 20% combinados, 10% celulares puros —, os de fagócitos por 18% e as deficiências de complemento por 2%. Diante de uma criança com infecções de repetição sem pista de compartimento, a aposta estatística é defeito de anticorpo, e é por isso que o hemograma com diferencial e a dosagem de imunoglobulinas são a triagem de primeira linha.
Um último número reorganiza a percepção de raridade. O protocolo estima a incidência do grupo em 1 a cada 10.000 recém-nascidos vivos — excluídos os casos assintomáticos de deficiência de IgA. Mas a própria deficiência de IgA tem incidência de 1/320 a 1/800: a condição retirada do denominador é, sozinha, de 12 a 31 vezes mais frequente que tudo o que ficou dentro dele. Numa escola de mil crianças é esperado que uma ou duas a tenham, e que a maioria nunca saiba disso.
Fecha o raciocínio a advertência que já apareceu, agora como regra: as listas servem para levantar suspeita e não para descartá-la. Diante de uma criança que continua adoecendo sem explicação, a ausência de itens marcados é motivo para investigar de outro jeito, não para parar.
Qual lista está sendo usada, e o que ela manda pedir
Duas réguas em uma. Embaixo, a tabela que põe lado a lado os limiares das quatro listas em circulação, para que o enunciado se denuncie pelo número que escolheu. Acima, os cartões que resolvem a sequência da investigação: primeiro qual compartimento o fenótipo aponta, depois qual exame de primeira linha corresponde a ele, e por último quais números decidem no lactente.
- 1Criança com infecções que não se explicam: primeiro, qual a idade — decide qual lista de sinais vale
- 2Segundo, afaste imunodeficiência secundária: vírus da imunodeficiência humana, imunossupressor, desnutrição, perda renal ou intestinal, neoplasia
- 3Terceiro, afaste causa não imunológica: fibrose cística, discinesia ciliar, malformação, refluxo, atopia, hipertrofia de adenoide
- 4Quarto, leia o fenótipo — agente, sítio, idade de início, resposta ao antibiótico, reação a vacina atenuada, manifestação não infecciosa associada
- 5Quinto, peça o exame de primeira linha do compartimento apontado, sempre com hemograma e contagem absoluta na base
- 6Sexto, compare todo resultado com o valor de referência para a idade — nunca com a faixa do adulto
- 7Sétimo, se a suspeita persistir, encaminhe ao serviço de referência sem esperar o diagnóstico de certeza: proteção e reposição começam antes da genética
A idade escolhe a lista antes de a lista escolher o exame
Menor de 1 ano: use a lista dos doze sinais do primeiro ano de vida, que não conta episódios por ano e valoriza achado de exame — coto umbilical acima de 30 dias, hipocalcemia, ausência de sombra tímica, cardiopatia de vasos da base, linfocitopenia. De 1 a 18 anos: use a lista infantil, com quatro otites e duas pneumonias por ano. Acima disso: a lista do adulto, com duas otites e uma pneumonia por ano. Entre 16 e 18 anos as duas colunas disputam o mesmo paciente, e só a versão canadense do cartaz original declara que a coluna infantil vai até os 18.
Do fenótipo ao exame de primeira linha
Oportunista, início precoce, sem timo, crescimento parado: defeito combinado — hemograma com contagem absoluta, subpopulações linfocitárias, TREC. Encapsulado no respiratório, começo depois dos 6 meses, sem amígdalas, giardíase: defeito de anticorpo — hemograma, imunoglobulinas, linfócitos B, KREC. Neisseria de repetição, quadro lúpus-símile: complemento — C3, C4 e CH50. Abscesso profundo por catalase-positivo, granuloma, coto tardio: fagócito — hemograma com hematoscopia e teste da diidrorrodamina. Em qualquer ramo, afaste primeiro a causa secundária, começando pela sorologia do vírus da imunodeficiência humana.
Os números do lactente com suspeita de forma combinada
Linfócitos abaixo de 2.800/mm³ nos primeiros meses é altamente sugestivo; abaixo de 2.500/mm³ é sinal de alerta formal da lista do primeiro ano; abaixo de 3.000/mm³ já é linfocitopenia pela régua hematológica em menores de 2 anos. Contagem normal não afasta. Linfopenia em duas ocasiões manda fenotipar, não repetir de novo. Na forma típica, T CD3+ abaixo de 300 células/mL. Radiografia sem sombra tímica reforça. Dosagem de imunoglobulinas ajuda pouco nessa idade: IgG normal pode ser materna e IgG baixa pode ser imaturidade.
O mesmo achado em quatro réguas — quando ele conta como sinal de alerta
| Achado | Cartaz original (Jeffrey Modell) | Lista brasileira — criança | Lista brasileira — adulto | Lista do 1º ano de vida |
|---|---|---|---|---|
| Otite média aguda | 4 ou mais novas em 1 ano | 4 ou mais novas no último ano | 2 ou mais novas em 1 ano | não é item |
| Pneumonia | 2 ou mais em 1 ano | 2 ou mais no último ano | 1 por ano por mais de 1 ano (a cartilha brasileira escreve só 1 por ano) | entra como infecção bacteriana persistente ou grave |
| Sinusite grave | 2 ou mais em 1 ano | não é item | 2 ou mais em 1 ano, sem alergia | não é item |
| Antibiótico por 2 meses sem efeito | é item | não é item | não é item | não é item |
| Necessidade de antibiótico intravenoso | é item | não é item | é item | não é item |
| Falha de ganho de peso ou crescimento | é item | não é item | entra junto com diarreia crônica | não é item isolado |
| Infecção sistêmica grave (sepse, meningite) | 2 ou mais infecções profundas | 1 episódio basta | não é item isolado | quadro sepse-símile sem foco é item |
| Efeito adverso ao BCG ou micobactéria | não é item | é item | é item (micobactéria) | é item |
| Monilíase ou estomatite | monilíase persistente | por mais de 2 meses | persistente ou fúngica invasiva | infecção fúngica persistente ou grave |
| Doença autoimune ou asma grave | não é item | é item | não é item | é item |
| Fenótipo sindrômico | não é item | é item | não é item | cardiopatia de vasos da base e dismorfismo entram |
| Atraso da queda do coto umbilical | não é item | não é item | não é item | acima de 30 dias é item |
| Hipocalcemia com ou sem convulsão | não é item | não é item | não é item | é item |
| Ausência de sombra tímica na radiografia | não é item | não é item | não é item | é item |
| Linfocitopenia | não é item | não é item | não é item | abaixo de 2.500/mm³ é item |
| História familiar | é item | é item | é item | é item, incluindo óbito precoce por infecção |
| Quantos sinais bastam para investigar | 2 ou mais, declarado no cartaz | não declarado | não declarado | não declarado |
Os dez sinais infantis brasileiros e os dez sinais infantis do cartaz original não são a mesma lista: quatro itens saíram e quatro entraram. Enunciado que cita nominalmente a fundação americana está usando a lista de lá.
O limiar de dois sinais para investigar é declarado apenas no cartaz original. Os documentos brasileiros publicam as listas sem dizer quantos itens bastam.
As etapas 1 a 5 são da Lei nº 14.154/2021 e a imunodeficiência primária está na etapa 4. O que a lei prevê e o que a maternidade oferece são perguntas diferentes, e o capítulo de triagens neonatais desta coleção separa as duas.
Reposição de imunoglobulina é decisão do protocolo de defeitos de anticorpos. Deficiência isolada de IgA, de IgM ou de IgD e defeito predominantemente celular estão na lista de exclusão.
Onde as fontes divergem
Nestes pontos as fontes não dizem a mesma coisa. Cada posição vem com quem a sustenta — e com o que fazer diante de uma vinheta de prova.
Uma pneumonia por ano, sem qualificar por quanto tempo
O terceiro sinal da lista do adulto é escrito como 'uma pneumonia por ano'. Lido ao pé da letra, um único episódio de pneumonia nos últimos doze meses já marca o item, e o adulto com uma pneumonia isolada entra na contagem.
Associação Brasileira de Alergia e Imunologia, cartilha Erros Inatos da Imunidade ou Imunodeficiências Primárias, 2023, página 15
Uma pneumonia por ano por mais de um ano
O terceiro sinal da lista do adulto é escrito como 'uma pneumonia por ano por mais de um ano'. O item só se cumpre quando o padrão se repete em anos consecutivos; um episódio isolado nos últimos doze meses não marca nada. É a forma que reproduz o cartaz original, onde se lê 'one pneumonia per year for more than 1 year'.
Protocolo PRT.HC-UFTM-UCA.003, versão 2, de 26 de setembro de 2025, item 8, e cartaz 10 Warning Signs of Primary Immunodeficiency, Jeffrey Modell Foundation Medical Advisory Board
Na prova
O enunciado entrega o recorte pelo tempo que ele descreve. Vinheta que diz 'um episódio de pneumonia no último ano' e trata isso como sinal de alerta está usando a cartilha resumida. Vinheta que diz 'uma pneumonia por ano nos últimos três anos', ou que descreve pneumonias em anos consecutivos, funciona nas duas versões e é a que o examinador cuidadoso monta. Quando a diferença for decisiva para a resposta, prefira a leitura que exige a repetição — é a que está no documento hospitalar mais recente e a que reproduz o original.
Dois ou mais sinais, limiar declarado no cartaz
O cartaz original instrui explicitamente: se a criança apresentar dois ou mais destes sinais, converse com o médico sobre a possibilidade de imunodeficiência primária. O limiar de dois é parte da ferramenta, e um sinal isolado não dispara a investigação.
10 Warning Signs of Primary Immunodeficiency, Jeffrey Modell Foundation Medical Advisory Board, edição canadense com direitos de 2009 e edição norte-americana de 2010
Sem limiar declarado nas versões brasileiras
Tanto a cartilha da sociedade brasileira de alergia e imunologia quanto o protocolo hospitalar publicam as duas listas de dez itens sem enunciar quantos itens bastam para encaminhar. O protocolo acrescenta que muitos pacientes não apresentam nenhum dos sinais e que a presença deles também não confirma a doença, mas não fixa número de corte.
Cartilha da ASBAI, 2023, página 15, e Protocolo PRT.HC-UFTM-UCA.003, versão 2, 2025, item 8
Na prova
Reconheça o recorte pela contagem que o enunciado faz. Questão que descreve exatamente um sinal e pergunta se cabe investigar está apostando na ausência de limiar da versão brasileira, e a resposta esperada costuma ser investigar. Questão que cita nominalmente a fundação americana e diz 'dois dos dez sinais' está usando o limiar declarado do cartaz. Em vinheta com três ou mais sinais a divergência some, e é por isso que os enunciados bem construídos empilham otites, pneumonias, história familiar e déficit de crescimento na mesma criança.
Abaixo de 3.000/mcL em menores de 2 anos já é linfocitopenia
A régua hematológica geral define linfocitopenia como contagem total abaixo de 1.000/mcL em adultos ou abaixo de 3.000/mcL em crianças com menos de 2 anos. Por ela, um lactente com 2.700 linfócitos já tem uma anormalidade nomeada.
Manuais MSD, edição para profissionais, verbete Linfocitopenia
Abaixo de 2.500/mm³ é o sinal de alerta do primeiro ano
A lista de sinais de alerta para o menor de 1 ano usa linfocitopenia definida como menos de 2.500 células/mm³, ao lado de outras citopenias e da leucocitose persistente sem infecção. Por ela, o mesmo lactente com 2.700 linfócitos não marca item.
Carneiro-Sampaio M, Jacob CM e Leone CR, reproduzido no Protocolo PRT.HC-UFTM-UCA.003, versão 2, 2025, item 8
Abaixo de 2.800/mm³ é altamente sugestivo nos primeiros meses
O relato brasileiro publicado pela sociedade pediátrica escreve que um hemograma com linfócitos abaixo de 2.800 células/mm³ em lactente nos primeiros meses de vida é altamente sugestivo de imunodeficiência combinada grave, e que linfopenia em duas ocasiões indica fenotipagem.
Demoner GC, Lelis PF e Chiabai J, Residência Pediátrica, 2026;16(2):1-4
Na prova
O número da vinheta diz qual documento o examinador abriu. Contagem abaixo de 2.500 funciona nas três réguas e é a que aparece nas questões bem construídas. Contagem entre 2.500 e 3.000 é território de conflito e raramente vira gabarito sozinha — quando aparece, vem acompanhada de outro achado que decide, como ausência de sombra tímica ou infecção por oportunista. E qualquer contagem de lactente comparada a uma faixa de referência que comece em 1.000 está sendo lida com a régua errada, o que é a armadilha mais frequente do tema.
Após o 7º mês de vida
O protocolo terapêutico nacional escreve que as infecções dos defeitos de anticorpos costumam incidir após o 7º mês de vida, pela perda da proteção conferida pelos anticorpos maternos recebidos no último trimestre, e que nas formas combinadas os sintomas começam antes do 6º mês.
Portaria SAS/MS nº 495, de 11 de setembro de 2007, anexo, item 3.1
Acima dos 6 meses
A revisão brasileira de 2021 registra, na coluna de manifestações associadas dos defeitos predominantemente de anticorpos, o início dos sintomas acima dos 6 meses, ao lado da ausência de amígdalas e adenoides e da linfoproliferação.
Grumach AS e Goudouris ES, Jornal de Pediatria (Rio de Janeiro), 2021;97(Supl 1):S84-S90, Tabela 1
Na prova
As vinhetas do acervo usam quase sempre 'a partir dos 6 meses', que é a formulação da revisão, e a diferença de um mês nunca é o que decide. O que decide é o agente e o achado de exame: bactéria encapsulada com amígdalas ausentes e imunoglobulinas baixas aponta defeito de anticorpo; oportunista com crescimento parado e timo ausente aponta defeito combinado. Enunciado que insiste no mês exato sem dar agente nem exame está pedindo memorização de um número que as próprias fontes escrevem diferente.
Caso resolvido
- Qual lista de sinais vale para esta criança
- Cinco meses de vida: a lista dos dez sinais infantis não se aplica aritmeticamente, porque seus dois primeiros itens contam episódios em doze meses que este bebê não viveu. A lista útil é a do primeiro ano, e nela ele marca pelo menos cinco itens: infecção fúngica persistente, infecção bacteriana grave, diarreia persistente, história familiar de óbito precoce por infecção, linfocitopenia, e ainda a ausência de imagem tímica na radiografia. Seis, contando o timo.
- O que a contagem de linfócitos diz, e com que régua
- Linfócitos totais de 1.200/mm³ estariam dentro de uma faixa de referência de adulto e são gravemente baixos para 5 meses. O valor fica abaixo dos três cortes que importam: abaixo de 3.000, que já é linfocitopenia em menores de 2 anos pela régua hematológica; abaixo de 2.800, que é altamente sugestivo de forma combinada grave no lactente jovem; e abaixo de 2.500, que é o sinal de alerta formal da lista do primeiro ano. Nada aqui é limítrofe.
- Qual compartimento o fenótipo aponta
- Infecção fúngica persistente desde os 2 meses, diarreia crônica, falha de crescimento, pneumonia refratária, início muito precoce e ausência de tecido linfoide e de sombra tímica: é o roteiro do defeito combinado de células T e B, não o de defeito de anticorpo. O defeito de anticorpo puro começa depois do sexto ou sétimo mês, com bactéria encapsulada, e não dá monilíase persistente nem diarreia por oportunista.
- Responder à pergunta sobre as imunoglobulinas
- Elas serão colhidas, mas não são o exame que decide nesta idade. Uma IgG normal aqui pode ser inteiramente materna, e uma IgG baixa pode ser apenas imaturidade — a dosagem raramente esclarece a forma combinada grave no lactente jovem. O que decide é o que já está na mesa: contagem absoluta de linfócitos e radiografia sem timo. O passo seguinte é a imunofenotipagem, procurando T CD3+ abaixo de 300 células/mL, e a definição do subtipo pelas contagens de B e de células natural killer.
- Responder à pergunta sobre o teste do pezinho
- Não se espera. O rastreamento por TREC e KREC está na etapa 4 das cinco etapas da Lei nº 14.154/2021, atrás das doenças lisossômicas, e a implantação é escalonada — pode simplesmente não existir naquele serviço. Ainda que existisse e viesse normal, uma triagem normal não afastaria o diagnóstico diante deste quadro; o inverso também vale, e é o erro do relato brasileiro: triagem alterada com recoleta normal não encerra nada.
- O que muda hoje, antes de qualquer resultado
- Suspender toda vacina de agente vivo e registrar que BCG e rotavírus já foram aplicados — aproximadamente metade dos lactentes com a doença vacinados com BCG desenvolve complicação, e a micobactéria vacinal entra no diferencial do infiltrado pulmonar. Toda transfusão passa a ser com hemocomponente irradiado, leucodepletado e de doador negativo para citomegalovírus. Iniciar reposição de imunoglobulina e profilaxias, manter isolamento protetor e verificar a sorologia materna para citomegalovírus, porque, se positiva, o aleitamento é suspenso.
- Por que a pressa tem número
- O tratamento curativo é o transplante de células-tronco hematopoéticas, e o corte medido é de 3,5 meses de idade: antes dele, 91,5% de sobrevida em cinco anos; depois, 68%. Esta criança já perdeu essa janela, o que torna o segundo número ainda mais importante — a sobrevida cai de 82,3% para 64,7% quando há infecção ativa no momento do transplante. Tratar a pneumonia agressivamente e encaminhar em paralelo, sem esperar a genética, é o que ainda está sob controle da equipe.
- O que sai do capítulo e vai para outro
- A conduta vacinal detalhada da criança e da família, incluindo o que os centros de referência para imunobiológicos especiais oferecem ao imunodeprimido, está no capítulo do calendário vacinal, na apostila de Infectologia Pediátrica. A implantação das cinco etapas do teste do pezinho e o que o SUS oferece em cada uma estão no capítulo de triagens neonatais, na apostila de Puericultura.
Agora feche você
- Primeiro, decida a lista pela idade e diga por que ela é ambígua
- Aos 16 anos as duas colunas brasileiras disputam o paciente, porque nenhuma delas declara faixa etária. Recupere qual documento declara, e qual limite ele fixa.
- Segundo, conte os itens nas duas colunas
- Três otites e uma pneumonia. Diga quantos itens ele marca na coluna infantil e quantos na coluna do adulto, e nomeie o limiar de cada um dos dois achados em cada coluna.
- Terceiro, resolva a conduta apesar da ambiguidade
- Diga o que fazer quando as duas colunas discordam, e recupere o número que justifica não usar lista negativa como exclusão.
- Quarto, ordene a investigação
- Nomeie o que se afasta antes de qualquer exame imunológico, o exame de primeira linha correspondente ao fenótipo descrito, e por que a contagem de subpopulações não é o primeiro passo.
- Quinto, antecipe as duas ressalvas de interpretação
- Diga o que fazer se a IgG vier normal, e o que pensar se as imunoglobulinas vierem baixas com albumina baixa.
Onde a banca derruba
- 1Repetir o TREC alterado e deixar a recoleta normal encerrar a investigação Atrai porque repetir exame alterado é hábito bom em quase todo rastreamento. Aqui não é. No relato brasileiro publicado pela sociedade pediátrica, um lactente com irmão morto pela mesma doença teve TREC abaixo de 10 cópias por microlitro no primeiro mês, recoleta acima de 10, investigação encerrada, calendário vacinal completo com agentes vivos e diagnóstico só aos 6 meses, depois de doença pulmonar por micobactéria vacinal. Recoleta normal não desfaz triagem alterada: o que desfaz é o teste confirmatório, que é a imunofenotipagem de linfócitos. E o tempo perdido custa a diferença entre 91,5% e 68% de sobrevida em cinco anos.
- 2Pedir dosagem de imunoglobulinas para investigar suspeita de forma combinada no lactente Atrai porque hemograma e imunoglobulinas são a triagem inicial correta na maioria dos enunciados. O problema é a idade. No lactente jovem a IgG pode estar normal por ser inteiramente materna, atravessada pela placenta no último trimestre, e pode estar baixa por simples imaturidade — a dosagem raramente ajuda a diagnosticar a forma combinada grave. O que decide nessa faixa é a contagem absoluta de linfócitos, a radiografia de tórax procurando a sombra tímica e, na sequência, a imunofenotipagem.
- 3Ler a contagem de linfócitos do lactente com a faixa de referência do adulto Atrai porque o laudo imprime a referência do laboratório, que costuma ser de 1.000 a 4.800 células. Um lactente de 4 meses com 1.500 linfócitos cai dentro dessa faixa e está com metade do piso da própria idade. Os três cortes que importam no primeiro ano — 2.500, 2.800 e 3.000 — são todos maiores que o limite superior daquilo que se chama linfopenia no adulto. Todo resultado deste tema se compara com o valor de referência para a idade, e a contagem absoluta vale mais que a porcentagem.
- 4Contar um episódio de sepse como dois sinais, ou como nenhum Atrai porque as duas listas usam palavras parecidas para coisas diferentes. O cartaz original pede duas ou mais infecções profundas incluindo septicemia — um episódio isolado não marca o item. A lista brasileira infantil pede um episódio de infecção sistêmica grave, com meningite, osteoartrite e sepse como exemplos — um basta. A mesma menina com um episódio de sepse pneumocócica marca um sinal cheio numa régua e zero na outra. Quando o enunciado citar nominalmente a fundação americana, use o limiar de dois.
- 5Achar que déficit de crescimento e antibiótico prolongado são sinais da lista brasileira Atrai porque os dois são, de fato, dos preditores mais fortes — o próprio protocolo hospitalar diz que os sinais mais importantes são os do uso de antibiótico, do retardo ponderoestatural e da história familiar. Mas a lista infantil brasileira não tem nenhum item de crescimento nem de duração de antibiótico: os dois pertencem ao cartaz original, e o de antibiótico intravenoso sobreviveu apenas na lista brasileira do adulto. Em vinheta que descreve percentil 3 e dois meses de antibiótico sem melhora, marque a criança para investigar — mas saiba que quem está contando itens da lista brasileira não conta nenhum dos dois.
- 6Indicar reposição de imunoglobulina para deficiência seletiva de IgA Atrai porque é a imunodeficiência primária mais comum e porque o nome tem 'deficiência de imunoglobulina' dentro. O protocolo nacional a coloca explicitamente na lista de exclusão, ao lado da deficiência isolada de IgM, da deficiência isolada de IgD, do defeito predominantemente celular e do achado laboratorial incidental sem infecções ameaçadoras da vida. O que a deficiência de IgA exige é outra coisa: reavaliação periódica, porque pode evoluir para imunodeficiência comum variável, atenção à deficiência associada de subclasse de IgG em cerca de um quarto dos casos, e cuidado com hemoderivados que contenham IgA, pelo risco de reação anafilática.
- 7Suspender o aleitamento materno na forma combinada grave pelo motivo errado Atrai por meio caminho estar certo. Suspender o aleitamento pode ser correto nessa criança — o relato brasileiro suspendeu, e a razão foi sorologia materna positiva para citomegalovírus, porque a infecção pelo vírus aumenta o risco de doença do enxerto contra o hospedeiro no transplante alogênico. O que nunca justifica suspender é 'transferência de imunoglobulinas' ou qualquer variante disso. Alternativa que manda suspender por causa dos anticorpos do leite erra pelo motivo, não pela ação.
- 8Tratar a lista negativa como exclusão diagnóstica Atrai porque dez itens parecem cobrir tudo. Num centro que confirmou 896 diagnósticos entre 2.851 encaminhamentos por suspeita, 20,4% dos pacientes com erro inato da imunidade confirmado não tinham nenhum dos dez sinais; com a lista estendida a catorze itens, incluindo eczema grave, alergias, distúrbios hemato-oncológicos e autoimunidade, a proporção caiu para 14%. As listas levantam suspeita e não descartam nada. Autoimunidade precoce, citopenia sem causa e linfoproliferação são portas de entrada tão legítimas quanto a otite de repetição.
- 9Esperar o resultado do teste do pezinho para investigar um lactente sintomático Atrai porque a Lei nº 14.154/2021 realmente inclui imunodeficiências primárias no rol do teste do pezinho. Só que elas estão na etapa 4 das cinco, atrás das doenças lisossômicas, e a implantação é escalonada. O que a lei prevê e o que a maternidade daquela criança oferece são perguntas diferentes. Diante de um lactente com infecção por oportunista, crescimento parado ou complicação de vacina atenuada, o caminho é hemograma com contagem absoluta e radiografia de tórax no mesmo dia — não aguardar triagem que pode nem existir naquele estado.
Lactente do sexo masculino com infecções bacterianas de repetição, tecido linfoide hipoplásico (tonsilas ausentes), ausência de linfócitos B e hipogamaglobulinemia global aponta para agamaglobulinemia ligada ao X (mutação em BTK). Na imunodeficiência comum variável os linfócitos B costumam estar presentes e a apresentação é mais tardia. DiGeorge afeta linfócitos T (defeito tímico), com hipocalcemia e cardiopatia. SCID compromete T e B com linfopenia grave e apresentação mais precoce/fulminante. Deficiência de IgA acomete apenas IgA, com demais imunoglobulinas normais.
Recuperação
Responda as 10 — o gabarito e o comentário de cada uma abrem a cada questão ou só no fim, como você preferir.
Lactente do sexo masculino, de 9 meses, apresenta o terceiro episódio de pneumonia bacteriana, além de otites de repetição e uma internação por sepse. Antecedente familiar: um tio materno faleceu na infância por infecções graves de repetição. A investigação inicial mostra ausência quase completa de imunoglobulinas séricas e ausência de linfócitos B circulantes. Qual o diagnóstico mais provável?
Menino com infecções bacterianas de repetição, herança ligada ao X (tio materno afetado), imunoglobulinas muito baixas e linfócitos B ausentes caracteriza a agamaglobulinemia de Bruton (defeito no gene BTK). SCID cursa com defeito de células T (e linfopenia grave, infecções por oportunistas/vírus/fungos precoces), não apenas ausência de B. Deficiência de complemento terminal predispõe a infecções por Neisseria, sem hipogamaglobulinemia. Doença granulomatosa crônica cursa com infecções por germes catalase-positivos e abscessos, com imunoglobulinas normais. DiGeorge cursa com hipoplasia tímica, hipocalcemia e cardiopatia, com defeito de células T.
Menino de 3 anos é investigado por infecções recorrentes: abscessos cutâneos e hepáticos por Staphylococcus aureus, além de pneumonia por Serratia marcescens e linfadenite supurativa. A mãe relata cicatrização difícil e formação de granulomas. Solicita-se um teste funcional de neutrófilos que se mostra alterado. Qual defeito funcional explica esse quadro?
Infecções por germes catalase-positivos (S. aureus, Serratia, Aspergillus, Nocardia) com abscessos e granulomas caracterizam a doença granulomatosa crônica, por falha do complexo NADPH-oxidase em gerar o burst oxidativo — confirmado pelo teste do diidrorrodamina (DHR) ou NBT alterado. Deficiência de integrinas beta-2 (LAD) cursa com atraso de queda do coto umbilical, ausência de pus e leucocitose acentuada, não com granulomas por catalase-positivos. Deficiência de mieloperoxidase costuma ser assintomática. Defeito de quimiotaxia por C5a não gera esse padrão de catalase-positivos com burst preservado. Neutropenia congênita cursa com neutrófilos ausentes/baixos, não com defeito funcional de burst.
Recém-nascido a termo apopresenta, na triagem neonatal ampliada por TREC (círculos de excisão do receptor de células T), resultado muito reduzido, sendo confirmada linfopenia T grave. Está assintomático. A conduta imediata mais importante, antes mesmo do transplante de células-tronco hematopoéticas, inclui uma medida de proteção essencial. Qual é ela?
O quadro é SCID detectada por TREC baixo. Medidas essenciais imediatas: evitar TODAS as vacinas de agentes vivos (BCG, rotavírus, pólio oral, etc.) pelo risco de doença disseminada, e transfundir apenas hemoderivados irradiados, leucodepletados e CMV-negativos para prevenir doença do enxerto contra hospedeiro e infecção por CMV. BCG e rotavírus são justamente contraindicados (vivos). O aleitamento materno é benéfico e deve ser mantido (avaliar apenas status CMV materno). Corticoide sistêmico agravaria a imunossupressão. Esplenectomia não tem papel.
Lactente de 8 meses do sexo masculino, filho de pais não consanguíneos, apresenta desde os 6 meses infecções bacterianas de repetição (duas otites, uma pneumonia e uma sinusite), sem infecções virais ou fúngicas graves. A investigação mostra ausência quase completa de imunoglobulinas séricas e ausência de linfócitos B (CD19) no sangue periférico, com linfócitos T normais. Qual é o diagnóstico mais provável?
Menino com infecções bacterianas de repetição após os 6 meses (quando os anticorpos maternos caem), com ausência de imunoglobulinas e de linfócitos B e T normais, caracteriza a agamaglobulinemia ligada ao X (mutação no gene BTK). Na SCID há defeito de células T e infecções virais/fúngicas graves e precoces. Na doença granulomatosa crônica há infecções por catalase-positivos com imunoglobulinas normais. Na DiGeorge há hipoplasia tímica, hipocalcemia e cardiopatia. Na deficiência de C3 há B e imunoglobulinas presentes.
Menino de 3 anos apresenta história de abscessos cutâneos de repetição, uma linfadenite supurativa por Serratia marcescens e uma pneumonia por Aspergillus. Ao exame, adenomegalias e hepatoesplenomegalia. O teste de burst oxidativo dos neutrófilos (di-hidrorodamina/DHR) mostra ausência de produção de espécies reativas de oxigênio. Qual é o defeito funcional subjacente?
Infecções por germes catalase-positivos (Serratia, Aspergillus, S. aureus) com formação de granulomas/abscessos e teste DHR alterado definem a doença granulomatosa crônica, causada por defeito da NADPH oxidase, incapaz de gerar o burst oxidativo. A deficiência de adesão leucocitária (LAD) cursa com queda tardia do coto umbilical e ausência de pus, com DHR normal. A ausência de T citotóxicos não explica o DHR. A deficiência de mieloperoxidase costuma ser assintomática e o DHR é normal. Defeito de anticorpos não altera o burst oxidativo.
Menino de 10 meses é internado com meningococcemia. A história revela que aos 7 meses teve um episódio de meningite por Neisseria meningitidis. Não há outras infecções relevantes e o desenvolvimento é normal. Imunoglobulinas, subpopulações linfocitárias e função de neutrófilos são normais. Qual exame laboratorial melhor investiga a suscetibilidade específica a infecções por Neisseria de repetição?
Infecções invasivas de repetição por Neisseria sugerem deficiência dos componentes terminais do complemento (C5-C9, via de ataque à membrana). O CH50 avalia a via clássica completa até o complexo de ataque à membrana e estará reduzido/ausente, sendo o rastreio inicial adequado. A contagem de NK não se relaciona com a suscetibilidade a Neisseria. O teste do suor investiga fibrose cística. A IgE avalia atopia/síndrome de hiper-IgE. O anti-nuclear investiga autoimunidade, não deficiência de complemento.
Um lactente do sexo masculino de 8 meses é levado à UBS pela mãe, preocupada com infecções de repetição. Desde os 6 meses de vida, a criança já apresentou três otites médias agudas, uma pneumonia bacteriana e uma sinusite, todas necessitando de antibióticos. Antes disso permanecia bem, e a mãe recorda que "protegido pelo que veio dela". Há história de um tio materno que faleceu na infância por infecções graves. Ao exame, chama atenção a ausência de tonsilas palatinas e de linfonodos palpáveis. A investigação laboratorial mostra níveis muito reduzidos de todas as classes de imunoglobulinas e ausência de linfócitos B no sangue periférico, com linfócitos T normais. Qual é a hipótese diagnóstica mais provável?
Menino que inicia infecções bacterianas de repetição após os 6 meses (quando caem os anticorpos maternos), com hipogamaglobulinemia de todas as classes, ausência de linfócitos B, T normais, ausência de tecido linfoide (tonsilas/linfonodos) e história familiar materna, configura agamaglobulinemia ligada ao X (Bruton). A SCID manifesta-se mais precocemente, com infecções graves/oportunistas, diarreia e falha de crescimento, e há comprometimento de linfócitos T. A deficiência seletiva de IgA reduz apenas IgA, com demais classes normais e frequentemente é assintomática. A doença granulomatosa crônica é defeito de fagócitos, com abscessos por catalase-positivos e imunoglobulinas normais.
Lactente do sexo masculino de 9 meses é levado ao ambulatório com história de infecções bacterianas graves e recorrentes desde os 6 meses: duas pneumonias, otites de repetição e um episódio de sepse, todas com resposta lenta aos antibióticos. Nasceu a termo, sem intercorrências, e a mãe informa história de dois tios maternos falecidos na infância por infecções. Ao exame, chama atenção a ausência de tonsilas palpáveis e de linfonodos. Exames mostram níveis muito baixos de IgG, IgA e IgM, com contagem de linfócitos B (CD19) acentuadamente reduzida e linfócitos T normais. Qual é o diagnóstico mais provável?
Infecções bacterianas de repetição iniciando após os 6 meses (quando os anticorpos maternos declinam), ausência de tonsilas e linfonodos, herança ligada ao X (tios maternos afetados) e hipogamaglobulinemia de todas as classes com linfócitos B (CD19) muito reduzidos e células T normais caracterizam a agamaglobulinemia ligada ao X (Bruton, defeito no gene BTK). A SCID cursa com defeito também de células T, infecções virais/fúngicas graves e início mais precoce. A deficiência de IgA é geralmente assintomática ou branda, com IgG e IgM normais. A doença granulomatosa crônica tem imunoglobulinas normais e defeito de burst oxidativo dos fagócitos.
Menino de 8 meses, previamente hígido, é internado por abscesso hepático por Serratia marcescens, além de história de linfadenite supurativa por Staphylococcus aureus e uma pneumonia por Aspergillus. Tio materno faleceu na infância por infecções graves de repetição. Suspeita-se de doença granulomatosa crônica. Qual exame confirma o diagnóstico ao demonstrar o defeito funcional do burst oxidativo dos neutrófilos?
Correta: a doença granulomatosa crônica (DGC) resulta de defeito no complexo NADPH-oxidase, incapacitando os fagócitos de gerar o burst oxidativo (peróxido/superóxido). O padrão clínico é típico — infecções por germes catalase-positivos (S. aureus, Serratia, Aspergillus, Burkholderia, Nocardia) e granulomas; a herança ligada ao X (gene CYBB) explica o tio materno afetado. O teste da di-hidrorrodamina 123 (DHR) por citometria de fluxo mede a conversão oxidativa da DHR em rodamina fluorescente pelos neutrófilos estimulados: na DGC não há aumento de fluorescência, confirmando o defeito. Substituiu o antigo NBT como padrão. Erra: imunoglobulinas avaliam imunidade humoral (IDCV/Bruton), não a função fagocitária. A contagem de subpopulações linfocitárias avalia imunodeficiências de células T/B (SCID, linfopenias), não o burst oxidativo. A dosagem de CH50 e AH50 investiga deficiências de complemento (infecções por Neisseria, LES-like), não fagócitos. O teste de proliferação linfocitária mede função de linfócitos T, irrelevante para o defeito neutrofílico da DGC.
Menino, 10 meses, é levado ao ambulatório pela mãe com história de infecções recorrentes. Desde os 5 meses de vida apresentou duas pneumonias com necessidade de internação, uma otite média aguda supurativa e um episódio de diarreia arrastada por Giardia lamblia. Nasceu a termo, sem intercorrências, e recebeu as vacinas do calendário. Ao exame: peso e estatura no percentil 10, ausência de linfonodos palpáveis e amígdalas hipotróficas. História familiar: um tio materno faleceu na infância por infecções de repetição. Hemograma com 6.800 leucócitos/mm³, linfócitos 2.900/mm³, plaquetas 310.000/mm³. Dosagem de imunoglobulinas: IgG 120 mg/dL (VR 300-1.000), IgA < 6 mg/dL (VR 20-100), IgM 8 mg/dL (VR 40-180). Qual é o diagnóstico mais provável?
Correta: o quadro reúne infecções bacterianas de repetição de vias aéreas (pneumonias, otite), diarreia por Giardia, início após os 5-6 meses (queda dos anticorpos maternos), tecido linfoide ausente/hipotrófico (amígdalas e linfonodos), história familiar masculina compatível com herança ligada ao X e panhipogamaglobulinemia (IgG, IgA e IgM todas baixas). É a apresentação clássica da agamaglobulinemia de Bruton (defeito no gene BTK, bloqueio na maturação de linfócitos B). Errada: SCID cursa com infecções graves por oportunistas/vírus/fungos já nos primeiros 2-3 meses, com linfopenia acentuada (não há linfopenia aqui) e falência de crescimento grave. Errada: deficiência seletiva de IgA teria IgG e IgM normais, e a maioria é assintomática. Errada: Wiskott-Aldrich associa eczema, plaquetopenia com plaquetas pequenas e infecções (aqui as plaquetas estão normais). Errada: ICV tipicamente manifesta-se mais tarde (adolescência/adulto jovem), com tecido linfoide frequentemente presente/hiperplásico e sem história ligada ao X.
Lactente, 4 meses, sexo masculino, é internado com pneumonia por Pneumocystis jirovecii, monilíase oral persistente e diarreia crônica com déficit ponderal importante desde os 2 meses. Ao exame não há tecido tímico visível ao raio-X de tórax e as amígdalas são ausentes. Hemograma: linfócitos totais 1.100/mm³. A mãe relata que um filho anterior faleceu aos 6 meses por infecção grave. Enquanto se aguarda a imunofenotipagem, a equipe discute condutas imediatas. Considerando a principal hipótese diagnóstica, qual medida está CONTRAINDICADA neste paciente?
O quadro (linfopenia < 2.500-3.000/mm³ em lactente jovem, ausência de timo e de tecido linfoide, infecção por P. jirovecii e Candida, história de irmão falecido) define imunodeficiência combinada grave (SCID) — emergência pediátrica. Correta: a CONTRAINDICADA: vacinas de agentes vivos (BCG, rotavírus, pólio oral, varicela, tríplice viral) estão formalmente proibidas em SCID pelo risco de doença disseminada fatal pelo próprio agente vacinal — a BCGíte/BCGose disseminada é causa clássica de óbito. A profilaxia de P. jirovecii com SMX-TMP é correta e indicada — é padrão. Irradiar hemocomponentes é indicado: qualquer hemocomponente deve ser irradiado (prevenir doença enxerto-contra-hospedeiro transfusional) e leucodepletado/CMV-negativo. A reposição de imunoglobulina é indicada: é suporte enquanto se prepara o transplante. O isolamento com TCTH precoce é indicado: idealmente (idealmente antes dos 3,5 meses) é o único tratamento curativo. A pegadinha é reconhecer que a única medida perigosa é vacinar com vírus/bactéria vivos.
Menina, 3 anos, é avaliada por infecções de repetição. A mãe questiona se a filha tem algum problema de defesa. Na história há: um episódio de sepse por pneumococo, duas pneumonias no último ano, uma otite por mês em média nos últimos meses e uso de antibiótico endovenoso em duas internações sem melhora clínica adequada. Não há eczema, sangramentos nem atraso de crescimento. O pediatra revisa os 10 sinais de alerta para imunodeficiência primária (Jeffrey Modell) e considera a investigação laboratorial inicial. Qual conjunto de exames constitui a triagem laboratorial INICIAL mais adequada para imunodeficiência primária nesta criança?
A história (infecções bacterianas piogênicas de repetição, sepse por pneumococo, falha de resposta a antibiótico venoso — dois dos 10 sinais de alerta) indica investigar imunodeficiência primária. Correta: a triagem INICIAL, de baixo custo e ampla disponibilidade, combina hemograma com diferencial (avalia neutropenia, linfopenia, plaquetopenia — orienta se o defeito é de neutrófilos, células T ou plaquetário), dosagem quantitativa das imunoglobulinas (defeitos de anticorpos são as PID mais comuns) e triagem do complemento (CH50/C3/C4), especialmente diante de infecções invasivas por encapsulados/Neisseria. Errada: embora o HIV deva ser afastado como causa de imunodeficiência secundária, mielograma e zinco não compõem triagem inicial de PID. Errada: imunofenotipagem e estudo genético (BTK) são etapas de 2ª/3ª linha, direcionadas após a triagem apontar defeito humoral/celular — não são o primeiro passo. Errada: proliferação a mitógenos e resposta vacinal são testes funcionais especializados, também de etapa posterior. Errada: teste do suor investiga fibrose cística (causa não imunológica de infecções respiratórias de repetição), não é triagem de imunodeficiência primária.
Menino, 6 anos, previamente hígido, é internado pela segunda vez em 18 meses por doença meningocócica invasiva (1º episódio por Neisseria meningitidis do sorogrupo Y; agora sorogrupo W). Nasceu a termo, com crescimento e desenvolvimento normais e calendário vacinal completo, incluindo a vacina meningocócica conjugada ACWY. Nega eczema, candidíase mucocutânea ou infecções respiratórias de repetição. Ao exame, apresenta apenas os achados do quadro infeccioso agudo. Um tio materno faleceu na infância por "infecção generalizada no sangue". Diante da suscetibilidade recorrente a Neisseria, inicia-se a investigação de imunodeficiência primária. Qual o exame de triagem inicial MAIS apropriado?
A resposta correta é. Doença invasiva de repetição por Neisseria, sobretudo por sorogrupos incomuns (Y/W), somada a história familiar, aponta para deficiência da via terminal do complemento (C5-C9); a triagem é o CH50, que avalia a integridade funcional de toda a via clássica até o complexo de ataque à membrana e vem ausente/muito baixo nessas deficiências. Erra: hipogamaglobulinemia predispõe a bactérias encapsuladas piogênicas (pneumococo, Haemophilus), não a Neisseria recorrente. Erra: o NBT/DHR investiga doença granulomatosa crônica (catalase-positivos, abscessos), padrão ausente aqui. Erra: a tipagem de linfócitos T avalia imunidade celular (infecções oportunistas/virais/fúngicas), fora do quadro. Erra: subclasses de IgG não são a triagem para suscetibilidade a Neisseria e só se investigam após as imunoglobulinas totais.
Lactente do sexo masculino, 9 meses, apresenta eczema extenso e de difícil controle desde os 2 meses de vida. Evoluiu com otite média aguda de repetição e uma internação por pneumonia. A mãe relata sangramento prolongado após a punção do teste do pezinho e petéquias frequentes. Hemograma: Hb 11 g/dL (VR 10,5-13,5), leucócitos 9.000/mm³, plaquetas 45.000/mm³ (VR 150.000-450.000) com volume plaquetário médio reduzido (microplaquetas). Um tio materno faleceu na infância por sangramento grave. Qual o diagnóstico MAIS provável?
A resposta correta é. A tríade eczema + infecções de repetição + plaquetopenia com microplaquetas, em menino (herança recessiva ligada ao X) e com história familiar pela linhagem materna, é característica da síndrome de Wiskott-Aldrich; o achado de plaquetas pequenas é o dado que a distingue. Erra: a PTI cursa com plaquetas de tamanho normal/aumentado e não explica eczema nem infecções de repetição. Erra: a imunodeficiência comum variável manifesta-se tipicamente mais tarde (2ª-3ª década), com hipogamaglobulinemia e infecções sinopulmonares, sem plaquetopenia ou eczema. Erra: a síndrome de DiGeorge cursa com cardiopatia conotruncal, hipocalcemia/tetania e fácies típica, não com a tríade descrita. Erra: a ataxia-telangiectasia manifesta ataxia cerebelar progressiva e telangiectasias oculocutâneas, não plaquetopenia com eczema.
Menina, 2 anos, é encaminhada por infecções bacterianas de repetição (quatro otites médias agudas e duas pneumonias no último ano), associadas a déficit ponderal. Não há relato de infecções oportunistas ou candidíase persistente. O pediatra decide iniciar a investigação de imunodeficiência primária. Qual a combinação de exames MAIS apropriada como triagem inicial?
A resposta correta é. A triagem inicial de imunodeficiência primária, barata e amplamente disponível, é o hemograma completo com diferencial (detecta linfopenia, neutropenia e plaquetopenia) somado à dosagem das imunoglobulinas séricas totais - o padrão de infecções piogênicas de repetição das vias aéreas sugere defeito de anticorpos. Erra: afastar HIV é adequado, mas o CH50 isolado não é a triagem para esse padrão de infecções, ficando a avaliação incompleta. Erra: exames invasivos como biópsia e mielograma não são etapa inicial. Erra: citometria e teste genético são investigações de segunda linha, guiadas por alterações encontradas na triagem. Erra: subclasses de IgG e resposta vacinal são exames de segunda linha, solicitados após a dosagem das imunoglobulinas totais.
Homem, 19 anos, universitário, é internado com quadro de febre alta (39,2 °C), cefaleia intensa, rigidez de nuca e petéquias em tronco e membros iniciados há 12 horas. PA 100/60 mmHg, FC 118 bpm, FR 24 ipm, SatO2 96%. A punção lombar revela líquor turvo com predomínio de neutrófilos, e a cultura confirma Neisseria meningitidis. Trata-se do segundo episódio de doença meningocócica invasiva nos últimos 3 anos; um irmão teve meningococcemia aos 16 anos. Fora dessas infecções, é hígido, com bom desenvolvimento e sem infecções sinopulmonares de repetição. Qual é o exame de triagem mais adequado para investigar a imunodeficiência subjacente?
Correta: CH50. Doença meningocócica invasiva de repetição, sobretudo em adolescente/adulto jovem com história familiar, é o cenário clássico de deficiência da via terminal do complemento (C5–C9) ou de properdina. O CH50 é o exame de triagem: avalia a integridade das vias clássica e terminal e estará marcadamente reduzido/ausente nessas deficiências, orientando a dosagem posterior dos componentes individuais e do AH50. Imunoglobulinas rastreiam deficiências de anticorpos, que cursam com infecções sinopulmonares por germes encapsulados (pneumococo, Haemophilus), não com Neisseria de repetição. Subpopulações linfocitárias investigam defeitos de células T/combinados, que dão infecções oportunistas/fúngicas precoces, não o padrão descrito. O DHR investiga doença granulomatosa crônica (germes catalase-positivos), fora do contexto. A resposta vacinal polissacarídica avalia deficiência de anticorpos específicos/CVID, novamente ligada a encapsulados sinopulmonares, não a Neisseria recorrente.
Menino, 4 anos, com infecções bacterianas e fúngicas graves e recorrentes desde o primeiro ano de vida: linfadenite cervical supurativa por Staphylococcus aureus, um abscesso hepático drenado, pneumonia por Serratia marcescens e um episódio de aspergilose pulmonar. Ao exame, apresenta hepatomegalia e adenomegalias; a biópsia de linfonodo prévia descreveu granulomas. Hemograma com leucócitos 11.200/mm³ (VR 5.000–15.000) e imunoglobulinas séricas normais para a idade. Qual é o diagnóstico mais provável?
Correta: Doença granulomatosa crônica — DGC. O padrão de infecções por microrganismos catalase-positivos (S. aureus, Serratia marcescens, Aspergillus) associado à formação de granulomas e abscessos (inclusive hepático) é típico da DGC, causada por defeito da NADPH-oxidase do fagócito; confirma-se pelo teste da diidrorrodamina (DHR) ou NBT. Bruton cursa com infecções por encapsulados após os 6 meses, com imunoglobulinas ausentes/muito baixas e ausência de linfócitos B — aqui as imunoglobulinas são normais. A deficiência de adesão leucocitária dá queda tardia do coto umbilical, infecções sem pus e leucocitose acentuada, sem granulomas. A síndrome de Job compartilha abscessos estafilocócicos e aspergilose, mas caracteriza-se por eczema, abscessos "frios", pneumatoceles, retenção de dentes decíduos, fácies grosseira e IgE muito elevada, ausentes no caso. A deficiência seletiva de IgA cursa com infecções mucosas leves, não com esse padrão invasivo/granulomatoso.
Um menino de 3 anos é levado à Unidade Básica de Saúde (UBS) por infecções de repetição. Nos últimos 12 meses apresentou quatro episódios de otite média aguda, duas pneumonias (uma com necessidade de internação e antibiótico endovenoso) e sinusites recorrentes. Está no percentil 3 de peso e estatura, e a mãe relata um tio materno falecido na infância por infecções graves. Qual é a conduta inicial mais apropriada na atenção básica?
O quadro reúne vários sinais de alerta para imunodeficiência primária (≥2 pneumonias e múltiplas otites em um ano, uso de antibiótico endovenoso, déficit de crescimento e história familiar de morte precoce por infecção). A investigação de 1ª linha na APS é justamente hemograma completo com diferencial e dosagem de imunoglobulinas, seguida de encaminhamento. Conduta expectante ignora os sinais de alerta. Antibioticoprofilaxia sem investigar não estabelece diagnóstico e mascara o quadro. A sorologia de HIV faz parte da triagem de imunodeficiência secundária, mas isoladamente é insuficiente e não substitui a avaliação de imunidade humoral.
Lactente do sexo masculino, 9 meses, é encaminhado da UBS por infecções bacterianas piogênicas de repetição (duas pneumonias e otites) que se iniciaram após os 6 meses de vida. Ao exame, chama atenção a ausência de tonsilas visíveis e de linfonodos palpáveis. O hemograma é normal, mas a dosagem de imunoglobulinas mostra IgG, IgA e IgM acentuadamente reduzidas. Qual é o diagnóstico mais provável?
Menino com infecções piogênicas iniciadas após os 6 meses (quando cai a IgG materna transplacentária), tecido linfoide hipoplásico (ausência de tonsilas e linfonodos) e panhipogamaglobulinemia com hemograma/linfócitos normais configura agamaglobulinemia ligada ao X, por falha na maturação de linfócitos B. A deficiência seletiva de IgA cursa com IgG e IgM normais. A SCID manifesta-se mais precocemente, com linfopenia, infecções por oportunistas (fungos, vírus, Pneumocystis) e diarreia/falha de crescimento graves. A deficiência de complemento terminal associa-se a infecções invasivas por Neisseria, com imunoglobulinas normais.
Lactente de 4 meses é internado em serviço de referência com diarreia crônica, candidíase oral persistente, falha de crescimento e pneumonia por Pneumocystis jirovecii. O hemograma revela linfopenia acentuada (linfócitos totais 1.100/mm³). Levanta-se a suspeita de imunodeficiência combinada grave (SCID). Além da investigação imunológica e do encaminhamento urgente, qual medida é fundamental e prioritária no manejo desse paciente?
SCID é uma emergência pediátrica: linfopenia em lactente deve ser considerada SCID até prova em contrário. As medidas críticas incluem contraindicar vacinas de agentes vivos (BCG, rotavírus, VOP), pelo risco de doença vacinal disseminada, usar exclusivamente hemoderivados irradiados e CMV-negativos (prevenção de doença enxerto-contra-hospedeiro transfusional e infecção por CMV) e encaminhar com urgência para transplante de células-tronco, único tratamento curativo. Vacinar com agentes vivos pode ser fatal. Antibioticoprofilaxia isolada na UBS é insuficiente para uma condição letal. Postergar a conduta por 6 meses é inaceitável, pois o prognóstico depende do transplante precoce.
Um menino de 3 anos é levado à unidade básica de saúde pela mãe, que relata infecções de repetição desde o primeiro ano de vida. No último ano, ele apresentou duas pneumonias documentadas por radiografia, quatro otites médias agudas e um episódio de sinusite bacteriana que exigiu antibioticoterapia prolongada. Está no percentil 3 de peso e há um tio materno falecido na infância por infecções graves. O exame físico não mostra malformações evidentes. Diante desse quadro sugestivo de imunodeficiência primária, assinale a investigação laboratorial INICIAL mais adequada.
O quadro reúne vários dos sinais de alerta para imunodeficiência primária (≥2 pneumonias e ≥4 otites/ano, uso de antibiótico prolongado, déficit de crescimento e história familiar), e a triagem inicial — barata e amplamente disponível — é o hemograma completo com diferencial (avalia linfopenia, neutropenia, plaquetas) somado à dosagem de imunoglobulinas. O painel genético e a citometria de subpopulações são exames de segunda linha, orientados pelos achados da triagem. O CH50 isolado só triaria o sistema complemento, insuficiente frente a um quadro predominantemente humoral/celular.
Um lactente do sexo masculino, de 10 meses, é encaminhado ao ambulatório por infecções bacterianas de repetição que se iniciaram por volta dos 6 meses de idade: duas pneumonias, otites de repetição e um quadro de celulite. Antes disso, permanecera relativamente saudável. A mãe conta que dois primos maternos, homens, morreram na infância por infecções. Ao exame, chama atenção a ausência de tonsilas palpáveis e a dificuldade em palpar linfonodos, apesar dos processos infecciosos recorrentes. A dosagem de imunoglobulinas revela IgG, IgA e IgM acentuadamente reduzidas, e a citometria mostra ausência de linfócitos B (CD19) circulantes, com linfócitos T normais. Assinale o diagnóstico mais provável.
Menino com infecções piogênicas iniciadas após os 6 meses (queda dos anticorpos maternos transplacentários), tecido linfoide hipoplásico (tonsilas/linfonodos ausentes), herança compatível com padrão ligado ao X, todas as imunoglobulinas baixas e ausência de linfócitos B CD19 definem a agamaglobulinemia ligada ao X por mutação no gene BTK. Na imunodeficiência comum variável os linfócitos B estão presentes e o início costuma ser tardio (adolescência/adulto), em ambos os sexos. A SCID compromete também os linfócitos T e se manifesta antes dos 6 meses, com candidíase e diarreia. A síndrome de DiGeorge cursa com defeito de célula T, cardiopatia, hipocalcemia e fácies típica.
Uma menina de 12 anos é avaliada após o segundo episódio de doença meningocócica invasiva em 3 anos; o primeiro foi meningococcemia por Neisseria meningitidis do sorogrupo Y e o atual, meningite por sorogrupo W. Não há história de trauma, não é esplenectomizada e o calendário vacinal está atualizado, incluindo vacinas meningocócicas. O crescimento e o desenvolvimento são normais, sem outras infecções relevantes por bactérias piogênicas comuns, fungos ou vírus, e o hemograma é normal. Diante da suspeita de imunodeficiência primária associada a infecções recorrentes por Neisseria, assinale o exame de triagem mais apropriado para orientar a investigação.
Infecções invasivas recorrentes por Neisseria, sobretudo por sorogrupos incomuns e em paciente vacinada e não esplenectomizada, apontam para deficiência dos componentes terminais do complemento (C5–C9) ou da via alternativa; a triagem é a atividade hemolítica total — CH50 (avalia a via clássica/terminal), idealmente com o AH50. A dosagem de imunoglobulinas investiga defeitos humorais, que se manifestam por bactérias piogênicas encapsuladas comuns, não pela suscetibilidade seletiva a Neisseria. O DHR/burst oxidativo rastreia a doença granulomatosa crônica (infecções por germes catalase-positivos, como S. aureus e Aspergillus). Os TRECs triam SCID no período neonatal, incompatível com a idade e o quadro.
Menino de 2 anos e 4 meses é trazido ao ambulatório por infecções de repetição. No último ano teve três pneumonias documentadas radiologicamente, duas delas com necessidade de internação e antibiótico endovenoso, além de quatro otites médias agudas purulentas e um episódio de sinusite com evolução arrastada. Não apresenta candidíase de repetição, diarreia crônica nem reação adversa a vacinas. Está abaixo do percentil 3 de peso. Ao exame, chama atenção a ausência de tonsilas palatinas e de linfonodos cervicais palpáveis. Um tio materno morreu aos 5 anos por infecção pulmonar. Assinale a investigação inicial mais adequada.
Infecções bacterianas piogênicas de repetição em sítios respiratórios, ausência de tecido linfoide (tonsilas e linfonodos) e história familiar pelo lado materno com óbito de menino apontam para defeito de anticorpos ligado ao X (agamaglobulinemia de Bruton). A investigação inicial de imunodeficiência primária, conforme os sinais de alerta, é de baixo custo e ampla: hemograma com diferencial (avalia neutropenia e linfopenia) e dosagem das imunoglobulinas séricas — que aqui mostrariam hipogamaglobulinemia global. O teste do suor investiga fibrose cística, que cursaria com esteatorreia/desnutrição e infecção pulmonar crônica, mas não explica ausência de tonsilas e otites/sinusites piogênicas. A TC de alta resolução avalia sequelas (bronquiectasias), não define o diagnóstico imunológico. O DHR investiga doença granulomatosa crônica, que cursa com abscessos, adenites supurativas e infecções fúngicas por germes catalase-positivos.
Lactente de 6 meses, com infecções respiratórias arrastadas e curva de peso em queda, tem hemograma com 6.900 leucócitos/mm³ e 2.700 linfócitos/mm³. O residente afirma que a contagem é normal porque está acima de 1.000 células. Como interpretar esse valor?
O corte de 1.000 células é o do adulto e não serve para lactente. A régua hematológica define linfocitopenia como contagem abaixo de 3.000 células em menores de 2 anos, e 2.700 está abaixo disso. O relato brasileiro de imunodeficiência combinada grave usa 2.800 células como limiar altamente sugestivo no lactente dos primeiros meses, e 2.700 também fica abaixo. Já a lista de sinais de alerta do primeiro ano só conta linfocitopenia abaixo de 2.500 células, e por ela o valor não marca item — é justamente a faixa de 2.500 a 3.000 em que as réguas discordam. Dizer que o valor é normal para qualquer idade ignora a variação fisiológica da contagem com a idade. A leitura invertida entre criança e adulto está errada: o piso da criança é mais alto, não mais baixo. A porcentagem não é condição para valorizar o achado, e a contagem absoluta é o que vale. O valor não é referência exclusiva de recém-nascido.
Menino de 3 anos tem abscessos cutâneos e hepáticos por Staphylococcus aureus, linfadenite supurativa por Serratia marcescens e pneumonia por Aspergillus, com formação de granulomas e cicatrização difícil. Qual exame de primeira linha investiga o defeito suspeito, e qual achado clínico apontaria para o diagnóstico alternativo do mesmo compartimento?
Infecção por germes catalase-positivos com abscessos profundos e granulomas é o fenótipo da doença granulomatosa crônica, por falha do complexo da NADPH-oxidase em gerar o burst oxidativo; a triagem é o teste da diidrorrodamina ou a redução do nitroazul de tetrazólio. O diagnóstico alternativo dentro do mesmo compartimento fagocitário é a deficiência de adesão leucocitária, cujo roteiro clínico é queda tardia do coto umbilical, ausência de pus na lesão e leucocitose importante — e cujo teste da diidrorrodamina vem normal. O CH50 triaria o complemento, cujo roteiro é doença invasiva por Neisseria. A dosagem de imunoglobulinas triaria defeito de anticorpo, cujo roteiro é infecção por encapsulado com tecido linfoide ausente. O TREC e a sombra tímica pertencem ao defeito combinado. Anticorpos antinucleares investigam autoimunidade, não este fenótipo.
Lactente de 3 meses, com convulsão por hipocalcemia, cardiopatia congênita de vasos da base e ausência de sombra tímica na radiografia de tórax, é avaliado por um pediatra que consulta a lista dos dez sinais de alerta para imunodeficiência primária em crianças e conclui que a criança não marca nenhum item. Qual é a explicação correta para esse resultado?
Os dez sinais infantis contam episódios infecciosos ocorridos no último ano, o que é aritmeticamente impossível de preencher aos 3 meses, e nenhum de seus itens é achado de exame. A lista construída para essa faixa é a dos doze sinais do primeiro ano de vida, e nela hipocalcemia com ou sem convulsão, cardiopatia congênita principalmente de vasos da base e ausência de imagem tímica são itens explícitos — três marcados, com o roteiro apontando para síndrome de DiGeorge. Cardiopatia congênita não é critério de exclusão de nenhuma das listas. Concluir que o quadro é apenas metabólico ignora a tríade cardíaca, paratireoidiana e tímica. Nenhuma das listas condiciona a validade à série vacinal. Os achados descritos não pertencem à lista do adulto, que também não contém item de exame de imagem.
Segundo a Lei nº 14.154/2021, que estabeleceu o rol mínimo de doenças rastreadas pelo teste do pezinho com implantação escalonada, em qual etapa estão as imunodeficiências primárias, e o que isso implica diante de um lactente sintomático?
A lei fixa cinco etapas nesta ordem: as sete condições clássicas na primeira; galactosemias, aminoacidopatias, distúrbios do ciclo da ureia e da betaoxidação na segunda; doenças lisossômicas na terceira; imunodeficiências primárias na quarta; e atrofia muscular espinhal na quinta. Como a implantação é escalonada e a lei não fixou prazos rígidos, o rastreamento por TREC e KREC pode simplesmente não existir no serviço em que a criança nasceu — e por isso a investigação clínica de um lactente sintomático não aguarda a triagem, começando por hemograma com contagem absoluta e radiografia de tórax. A etapa 1 não contém imunodeficiências. A etapa 2 é de erros do metabolismo e nunca dispensa exame na suspeita clínica. A etapa 5 é a da atrofia muscular espinhal. E a lei inclui, sim, as imunodeficiências primárias no rol.
Um serviço de referência avaliou 2.851 pacientes encaminhados por suspeita de erro inato da imunidade e confirmou o diagnóstico em 896 deles. Entre os pacientes com diagnóstico confirmado, 20,4% não apresentavam nenhum dos dez sinais de alerta. Qual é a leitura correta desse achado para a prática?
O número mede quantos doentes a lista deixa passar, e não quantos ela acerta: entre os 896 com diagnóstico confirmado, cerca de um em cada cinco não marcava item nenhum dos dez sinais. Com a lista estendida a catorze itens, acrescentando eczema grave, alergias, distúrbios hemato-oncológicos e autoimunidade, a proporção sem nenhum sinal caiu para 14%. A leitura prática é que a lista serve para levantar suspeita e não para descartá-la, e que autoimunidade precoce, citopenia sem causa e linfoproliferação são portas de entrada legítimas. Abandonar os sinais não decorre do dado, já que quase 80% dos confirmados marcavam ao menos um item. Restringir o achado a adultos contraria a população do estudo, em que 98,17% tinham menos de 18 anos. Dizer que a lista de catorze substitui integralmente a de dez extrapola uma proposta de extensão. E os 20,4% referem-se a pacientes com diagnóstico confirmado, não aos que tiveram a hipótese afastada.
Menino de 9 meses tem infecções bacterianas piogênicas de repetição iniciadas após os 6 meses, amígdalas não visíveis e linfonodos impalpáveis, com IgG, IgA e IgM acentuadamente reduzidas. A citometria mostra linfócitos B CD19 ausentes e linfócitos T normais. Dois tios maternos morreram na infância por infecção. Qual achado laboratorial, interpretado junto desses dados, mais favorece agamaglobulinemia ligada ao X em relação à imunodeficiência comum variável?
No menino descrito, a ausência quase completa de linfócitos B, o início precoce e os óbitos de tios maternos favorecem agamaglobulinemia ligada ao X. Variantes patogênicas em BTK interrompem a maturação B, com importante redução de células B maduras e imunoglobulinas; a confirmação é molecular. Na imunodeficiência comum variável, células B frequentemente estão presentes, mas seus números e subpopulações variam: não há uma separação absoluta por esse dado isolado. O diagnóstico de imunodeficiência comum variável exige avaliação mais ampla e exclusão de outras causas; não deve ser atribuído automaticamente a um lactente com hipogamaglobulinemia.
Mulher de 20 anos tem infecções respiratórias altas leves de repetição e episódios de giardíase, com desenvolvimento normal. Exames mostram IgA sérica indetectável, IgG e IgM normais para a idade, boa resposta de anticorpos às vacinas e contagens normais de linfócitos B e T. Qual conduta corresponde ao protocolo brasileiro para essa paciente?
O quadro é deficiência seletiva de IgA, a imunodeficiência primária mais comum, com incidência de 1 em 320 a 1 em 800 recém-nascidos e cerca de metade dos portadores assintomáticos. O protocolo nacional de imunoglobulina humana coloca a deficiência isolada de IgA explicitamente entre os critérios de exclusão, ao lado da deficiência isolada de IgM, da deficiência isolada de IgD e do defeito predominantemente celular. O que a condição exige é reavaliação periódica, porque pode evoluir para imunodeficiência comum variável, atenção à deficiência associada de subclasse de IgG em cerca de um quarto dos casos, e sinalização do risco de reação anafilática a hemoderivado que contenha IgA. Repor imunoglobulina contraria o protocolo. Antibioticoprofilaxia contínua não é recomendada de rotina, pelo risco de germe resistente e infecção fúngica. Transplante é conduta da forma combinada grave, não deste quadro. Imunofenotipagem seriada isolada não é seguimento.
Recém-nascido a termo, assintomático, realizou triagem por TREC no primeiro mês de vida com resultado abaixo do ponto de corte. A equipe optou por repetir a coleta, e a segunda amostra veio acima do ponto de corte. Há antecedente de irmão falecido aos 10 meses por infecções. Qual conduta é a correta diante desse par de resultados?
Triagem alterada só se resolve com o teste confirmatório, que é a imunofenotipagem de linfócitos. Uma recoleta com resultado dentro da faixa não desfaz a primeira amostra alterada. O relato brasileiro publicado pela sociedade pediátrica documenta exatamente esse encadeamento: TREC abaixo de 10 cópias por microlitro, recoleta acima de 10, investigação encerrada, calendário completo com agentes vivos aplicado, e diagnóstico de imunodeficiência combinada grave apenas aos 6 meses, após doença pulmonar por micobactéria vacinal. Liberar vacina viva é a conduta que produziu o dano no caso real. Repetir a triagem uma terceira vez e votar no resultado majoritário não é regra de nenhum programa de rastreamento. Dosagem de imunoglobulinas ajuda pouco nessa idade, porque a IgG pode ser inteiramente materna. Aguardar sinais clínicos desperdiça a janela de 3,5 meses do transplante, em que a sobrevida em cinco anos é de 91,5% contra 68% depois.
Criança de 10 kg com agamaglobulinemia ligada ao X vai iniciar reposição de imunoglobulina humana. O pediatra hesita entre os dois esquemas iniciais previstos no protocolo nacional: 300 a 400 mg/kg a cada 3 semanas ou 400 a 500 mg/kg a cada 4 semanas. Convertidos para um mesmo período de 28 dias, como se comparam os tetos desses dois esquemas?
A conversão é direta: 400 mg/kg a cada 21 dias correspondem a 400 multiplicado por 28 e dividido por 21, ou seja, cerca de 533 mg/kg a cada 28 dias, contra os 500 mg/kg do teto do esquema de quatro semanas. Os pisos coincidem em 400 mg/kg por 28 dias, mas os tetos não, e a diferença é de aproximadamente 7% a mais por mês para quem inicia no topo do esquema mais curto. As doses máximas do protocolo, essas sim, se equivalem: 600 mg/kg a cada 3 semanas e 800 mg/kg a cada 4 semanas dão os mesmos 800 mg/kg por 28 dias. Dizer que os esquemas são idênticos ignora essa assimetria no teto inicial. A inversão que atribui 700 mg/kg ao esquema de quatro semanas não corresponde a nenhum valor do protocolo. O esquema de três semanas tem teto definido, de 600 mg/kg. E 300 mg/kg a cada 21 dias equivalem a 400 mg/kg por 28 dias, não a 300.
Adolescente de 16 anos apresentou, nos últimos doze meses, três episódios de otite média aguda e uma pneumonia documentada por radiografia, sem outros achados. O pediatra consulta as duas listas brasileiras de dez sinais de alerta para imunodeficiência primária, uma para crianças e outra para adultos. Quantos sinais esse paciente marca em cada lista, e o que explica a diferença?
A lista infantil brasileira exige quatro ou mais otites novas e duas ou mais pneumonias no último ano: com três otites e uma pneumonia, o paciente não marca item nenhum. A lista do adulto exige duas ou mais otites novas e uma pneumonia por ano: os mesmos números marcam dois itens. Os limiares do adulto são metade dos da criança nesses dois achados, e nenhum documento brasileiro declara em que idade se troca de lista — a única versão que fixa a faixa é a edição canadense do cartaz original, que estende a coluna infantil até os 18 anos. A opção que inverte as listas erra o sentido dos limiares, que são mais permissivos no adulto. A que iguala as duas versões desconhece a diferença central entre elas. A que exige quatro episódios de qualquer infecção inventa um limiar que não existe em nenhuma das listas. A que aponta a história familiar como única diferença ignora que ela é item idêntico nas duas.
Homem de 24 anos apresenta terceiro episódio de doença meningocócica invasiva. Qual investigação imunológica deve ser realizada?
Deficiências das frações terminais do complemento predispõem especificamente a infecções recorrentes por Neisseria, e a triagem se faz com a atividade hemolítica total complementada por dosagens específicas. Pedir apenas imunoglobulinas ou contagem de CD4 é o erro que investiga outros braços da imunidade, relevantes em outros padrões de infecção de repetição. O diagnóstico muda o cuidado, com esquema vacinal reforçado e orientação de procura imediata diante de febre.
Menino de 5 anos tem, no último ano, três pneumonias documentadas por radiografia e quatro otites médias agudas, todas por bactérias encapsuladas do trato respiratório. Cresce bem, não teve abscesso, granuloma, candidíase persistente nem infecção por oportunista. A triagem inicial mostra hemograma normal, albumina normal, sorologia negativa para o vírus da imunodeficiência humana, IgG 780 mg/dL, IgA 62 mg/dL e IgM 88 mg/dL, todas dentro da referência para a idade, com linfócitos B CD19 presentes em número normal. Qual o próximo passo?
A dosagem sozinha não fecha nada: é preciso verificar se o anticorpo funciona, por isoemaglutininas, títulos pós-vacinais ou anticorpos antipolissacarídeos do pneumococo — IgG normal não exclui defeito de anticorpo. O fenótipo aqui é o do defeito predominantemente humoral, com bactérias encapsuladas do trato respiratório e início acima dos 6 meses, e a presença de linfócitos B CD19 em número normal apenas afasta a agamaglobulinemia, sem dizer se esses linfócitos produzem anticorpo útil. Encerrar a investigação pelas três classes normais é justamente o erro que a régua funcional existe para impedir. Repor imunoglobulina antes de caracterizar o defeito trata sem diagnóstico e apaga qualquer avaliação de resposta vacinal posterior. O teste da diidrorrodamina responde a outro fenótipo — abscessos profundos, granulomas e germes catalase-positivos —, ausente no caso. E repetir as mesmas dosagens não acrescenta informação nova, ao contrário da avaliação funcional. Vale registrar a outra trava da etapa inicial: albumina caindo junto com as imunoglobulinas indicaria perda renal ou intestinal, e não falha de produção — aqui ela está normal.
Lactente do sexo masculino inicia infecções bacterianas de repetição por volta dos seis meses de vida. Qual é a explicação imunológica para o início dos sintomas nessa idade em um defeito de produção de anticorpos?
A imunoglobulina G materna atravessa a placenta no terceiro trimestre e mantém a criança protegida nos primeiros meses; à medida que essa reserva se esgota, por volta dos seis meses, quem não produz anticorpos próprios fica exposto, e é aí que as infecções bacterianas de repetição começam. O timo não involui nessa idade; a barreira cutânea não explica pneumonias e otites de repetição; a introdução alimentar não causa imunossupressão; e a imunoglobulina A do leite atua na mucosa, sem absorção sistêmica relevante.
Confirmado o diagnóstico de agamaglobulinemia ligada ao X, qual é a base do tratamento de manutenção?
O tratamento se apoia na reposição regular de imunoglobulina humana, que devolve os anticorpos que a criança não produz, somada ao tratamento antibiótico precoce e adequado das infecções e ao seguimento em serviço de imunologia, com atenção à função pulmonar a longo prazo. Corticoide agrava a imunossupressão; o transplante não é a conduta padrão nesse defeito humoral; antibiótico contínuo isolado não substitui a reposição; e apenas observar expõe a criança a infecções graves e a dano pulmonar irreversível.
Antes de firmar a suspeita de imunodeficiência primária, quais causas secundárias de hipogamaglobulinemia devem ser afastadas?
A investigação obriga a excluir causas adquiridas antes de rotular o defeito como primário: exposição ao HIV, perdas intestinais ou renais de proteína, medicamentos imunossupressores e neoplasias linfoproliferativas produzem o mesmo padrão laboratorial. Anemia, verminose e refluxo não causam hipogamaglobulinemia; doenças atópicas não reduzem imunoglobulinas, e a IgE costuma estar elevada; prematuridade isolada não explica o quadro após os seis meses; e antibióticos não suprimem a produção de anticorpos.
Um lactente apresenta IgG, IgA e IgM muito reduzidas e contagem de linfócitos B CD19 abaixo de dois por cento. Qual é a interpretação desses resultados?
A combinação de imunoglobulinas muito baixas nas três classes com quase ausência de linfócitos B circulantes indica bloqueio na maturação da linhagem B, quadro da agamaglobulinemia, em geral ligada ao X quando se trata de menino com história familiar por linhagem materna. Defeito de células T cursa com linfopenia T e infecções oportunistas; deficiência isolada de IgA poupa as demais classes; deficiência de complemento não altera imunoglobulinas nem células B; e os valores estão muito abaixo da faixa etária.
Qual é a triagem laboratorial de primeira linha diante da suspeita de imunodeficiência primária com padrão de infecções bacterianas de repetição?
A triagem inicial é barata e amplamente disponível: hemograma com diferencial afasta neutropenia e linfopenia, e a dosagem das imunoglobulinas identifica o defeito humoral, que responde pela maioria das imunodeficiências primárias. Sequenciamento do exoma é etapa posterior e confirmatória; complemento se investiga quando o padrão é de infecção por bactérias encapsuladas de repetição ou doença meningocócica recorrente; biópsia de linfonodo não é triagem, ainda mais em quem não tem linfonodo palpável; e o teste cutâneo isolado tem baixo rendimento no lactente.
Qual achado do exame físico reforça a suspeita de agamaglobulinemia ligada ao X em um lactente com infecções bacterianas de repetição?
Sem linfócitos B não se formam folículos linfoides, e o resultado é tecido linfoide ausente ao exame: lojas amigdalianas planas e nenhum linfonodo palpável, achado que orienta a suspeita já à beira do leito. Visceromegalia com linfonodomegalia aponta outras entidades; candidíase precoce e refratária sugere defeito de células T; eczema com plaquetopenia e sangramento remete à síndrome de Wiskott-Aldrich; e albinismo parcial com cabelos prateados aponta síndromes de defeito de tráfego intracelular.
Sobre a hipogamaglobulinemia transitória da infância, qual afirmação está correta?
Trata-se de um atraso na maturação da produção de anticorpos: a IgG está baixa, mas os linfócitos B circulam em número normal, a resposta a vacinas costuma estar preservada e os valores se normalizam espontaneamente ao longo dos primeiros anos, o que a distingue da agamaglobulinemia, em que as células B praticamente não existem. Não exige reposição vitalícia, aparece na primeira infância e não é causa de infecção oportunista.
Entre as situações abaixo, qual delas NÃO configura, isoladamente, um sinal de alerta para imunodeficiência primária em uma criança de dois anos?
Quatro resfriados em um ano numa criança de creche, com bom estado geral e crescimento preservado, são esperados nessa fase e não configuram alerta isolado; o que preocupa é frequência muito acima disso, gravidade desproporcional ou germe incomum. Duas pneumonias documentadas em um ano, abscessos profundos de repetição, necessidade de via endovenosa para resolver infecção banal e infecção por micobactéria atípica ou germe oportunista constam das listas clássicas de sinais de alerta.
Lactente com duas pneumonias, diarreia arrastada e parada de ganho ponderal. Qual diagnóstico não imunológico deve obrigatoriamente entrar no diferencial e qual exame o investiga?
A tríade de infecções respiratórias baixas de repetição, diarreia crônica e má progressão de peso é a apresentação clássica da fibrose cística, e a dosagem de cloro no suor é o exame que a confirma ou afasta, devendo ser pedida em paralelo à investigação imunológica. Doença celíaca não explica pneumonias de repetição; refluxo pode causar sintomas respiratórios, mas não esse conjunto; intolerância à lactose não cursa com pneumonia; e alergia ao leite de vaca não produz infecção bacteriana recorrente.
Enquanto a investigação de imunodeficiência primária está em curso, qual é a conduta correta quanto às vacinas de agente vivo atenuado?
Diante da suspeita, suspendem-se as vacinas de agente vivo atenuado, como a oral contra poliomielite, o rotavírus, a tríplice viral, a varicela, a febre amarela e o BCG, porque em imunodeficiência grave o próprio agente vacinal pode causar doença disseminada. Manter o calendário completo expõe a criança a esse risco; suspender também as inativadas retira proteção sem ganho de segurança; fracionar dose de vacina viva não reduz risco; e a reposição de imunoglobulina complementa, mas não substitui, o calendário de inativadas.
Menina de 6 anos com bronquiectasias, pneumonias de repetição, giardíase recorrente e IgG, IgA e IgM baixas, com má resposta a vacinas. A conduta terapêutica principal é:
O padrão de infecções sinopulmonares de repetição com bronquiectasias, giardíase e hipogamaglobulinemia com má resposta vacinal aponta defeito de produção de anticorpos, cuja terapia é a reposição de imunoglobulina — ela reduz infecções e a progressão do dano pulmonar. Corticoide sistêmico agravaria a imunossupressão. O transplante de medula é reservado a imunodeficiências combinadas graves, com fisiopatologia distinta.
Recém-nascido com hipocalcemia tardia refratária, dismorfismo facial com hipertelorismo e orelhas de implantação baixa, e história de infecções de repetição. A radiografia de tórax não mostra timo. Qual é a hipótese?
A deleção 22q11 compromete o desenvolvimento das terceira e quarta bolsas faríngeas, produzindo hipoparatireoidismo com hipocalcemia, aplasia ou hipoplasia tímica com imunodeficiência celular, dismorfismos e cardiopatias conotruncais — a ausência de timo na radiografia é a pista que amarra o raciocínio. O raquitismo carencial engana por também causar hipocalcemia, mas se manifesta meses depois, com alterações ósseas, e não explica a ausência de timo nem os dismorfismos.
Sobre a investigação de imunodeficiência em criança com pneumonias de repetição, qual conjunto de achados reforça essa suspeita?
O que levanta a suspeita é o padrão sistêmico: infecções graves e repetidas em locais diferentes, agentes incomuns, necessidade de antibiótico venoso prolongado, déficit de crescimento e antecedente familiar. Recorrência sempre no mesmo lobo aponta para causa localizada, e infecções virais frequentes em pré-escolar que frequenta creche e cresce bem são a normalidade, sendo esse o motivo mais comum de investigações imunológicas desnecessárias.
Lactente de 4 meses com diarreia crônica, candidíase oral persistente, déficit de crescimento e pneumonia por agente oportunista. Hemograma mostra linfopenia acentuada. Qual conduta é imediatamente necessária, além do suporte?
A imunodeficiência combinada grave é uma emergência pediátrica, com prognóstico dependente do transplante de células-tronco antes que ocorram infecções graves, e a linfopenia no hemograma é a pista que frequentemente é ignorada. Nesses pacientes as vacinas de agentes vivos causam doença disseminada, e hemoderivados precisam ser irradiados para evitar doença do enxerto contra o hospedeiro, dois erros iatrogênicos clássicos.
Sobre as causas secundárias de imunodeficiência em criança com pneumonias de repetição, qual deve ser sempre considerada na investigação inicial?
As imunodeficiências secundárias são muito mais frequentes que as primárias, e três causas concentram a maioria dos casos pediátricos: a infecção pelo HIV, a desnutrição grave, que compromete sobretudo a imunidade celular, e o uso de imunossupressores. Investigar apenas defeitos genéticos é caro, demorado e ignora as hipóteses mais prováveis, além de deixar sem tratamento condições que são reversíveis.
Menino de 3 anos apresenta a terceira pneumonia no último ano, além de duas otites médias e um episódio de sepse, com má resposta a cursos prolongados de antibiótico e déficit de crescimento. Qual conduta é a mais adequada?
Pneumonias de repetição, infecção sistêmica grave, resposta insuficiente a antibiótico e comprometimento do crescimento compõem vários dos sinais de alerta para imunodeficiência, e a investigação inicial é simples e disponível: hemograma, imunoglobulinas séricas, complemento e sorologia para HIV, que é a causa secundária mais importante a excluir. Prescrever profilaxia sem investigar mantém a criança exposta a infecções graves e adia um diagnóstico que muda o tratamento.
Criança com eczema grave desde os primeiros meses, abscessos cutâneos sem sinais inflamatórios exuberantes, pneumonias de repetição com formação de pneumatoceles, fácies grosseira e retenção de dentes decíduos. Qual a hipótese?
O conjunto de eczema precoce, abscessos frios, pneumonias que deixam pneumatoceles e alterações do tecido conjuntivo, como fácies característica e retardo na queda dos dentes de leite, define a síndrome de hiper-IgE, com valores muito elevados de IgE e eosinofilia. A dermatite atópica é o rótulo que costuma retardar o diagnóstico, mas ela não explica abscessos profundos nem as alterações esqueléticas e dentárias.
Lactente vacinado com BCG ao nascimento evolui com lesão local extensa, adenomegalia axilar supurada e disseminação com acometimento ósseo. Qual conduta é fundamental?
A vacina BCG é composta por bacilo vivo atenuado, e a doença disseminada após sua aplicação denuncia falha grave da imunidade celular, ocorrendo em imunodeficiências combinadas graves e em defeitos do eixo interferon-gama, entre outros. Por isso o evento é uma porta de entrada diagnóstica e não apenas uma complicação local a ser tratada, e reaplicar a vacina seria expor a criança novamente ao agente.
Adolescente com segundo episódio de doença meningocócica invasiva. Qual investigação deve ser realizada?
Os componentes finais do complemento formam o complexo de ataque à membrana, essencial para lisar Neisseria, e sua deficiência se manifesta caracteristicamente por infecções meningocócicas de repetição, frequentemente com sorogrupos incomuns e curso menos fulminante do que o habitual. Além do diagnóstico, o achado muda a conduta preventiva, com vacinação ampliada contra meningococo e orientação a familiares.
Sobre a deficiência seletiva de IgA, qual afirmação é correta?
A maioria dos portadores é assintomática e o diagnóstico surge por acaso; quando há sintomas, predominam infecções respiratórias e digestivas de repetição, além de associação com doença celíaca e autoimunidade. O detalhe que a prova cobra é a possibilidade de anticorpos anti-IgA provocarem reação grave em transfusões, o que exige hemocomponentes especiais. Repor imunoglobulina não é indicado, pois os preparados contêm pouca IgA e sensibilizam o paciente.
Criança em investigação de imunodeficiência humoral. Qual exame avalia a capacidade funcional de produção de anticorpos, além da simples dosagem quantitativa de imunoglobulinas?
Um paciente pode ter imunoglobulinas totais dentro da faixa de referência e ainda assim não produzir anticorpos protetores, e é justamente essa resposta específica que se avalia medindo títulos contra antígenos vacinais, com comparação antes e depois de um reforço quando necessário. Ficar apenas na dosagem quantitativa é o erro que gera falsa tranquilidade em crianças com deficiência funcional de anticorpos.
Criança com abscessos de repetição em pele, linfonodos e fígado, causados por Staphylococcus aureus, Serratia e Aspergillus, com formação de granulomas. Qual o defeito imunológico e o exame de triagem?
O padrão de infecções por microrganismos catalase-positivos, com formação de granulomas e abscessos profundos, aponta para doença granulomatosa crônica, em que o fagócito ingere, mas não consegue produzir espécies reativas de oxigênio para matar. Os testes funcionais que medem essa explosão respiratória fazem a triagem. Dosar imunoglobulinas nesse quadro é o caminho intuitivo e improdutivo, porque elas são normais e o defeito é da célula fagocitária.
Lactente do sexo masculino, previamente bem até os 7 meses, passa a apresentar infecções bacterianas graves e recorrentes. Ao exame, tonsilas praticamente ausentes e linfonodos não palpáveis. Imunoglobulinas séricas muito reduzidas e linfócitos B ausentes. Qual o diagnóstico e o tratamento?
O início dos sintomas por volta do sexto mês corresponde ao desaparecimento dos anticorpos maternos transferidos pela placenta, e a ausência de tecido linfoide visível reflete a falta de linfócitos B, que também explica as imunoglobulinas indetectáveis. O tratamento é a reposição regular de imunoglobulina, que reduz drasticamente as infecções. A deficiência seletiva de IgA é o distrator por ser a mais comum, mas nela as demais imunoglobulinas são normais e o tecido linfoide está presente.
Lactente de 5 semanas ainda não apresentou queda do coto umbilical, tem antecedente de infecções bacterianas de repetição e leucocitose persistente sem foco. Qual hipótese deve ser considerada?
A queda do coto além de três a quatro semanas, associada a infecções bacterianas de repetição e leucocitose persistente sem formação de pus, sugere defeito na adesão e na migração dos neutrófilos, condição rara mas de reconhecimento obrigatório porque muda todo o manejo e o prognóstico. Persistência do úraco produz drenagem de urina pelo umbigo, e o granuloma é uma lesão local sem repercussão sistêmica, sendo esse conjunto de alternativas o que costuma desviar a atenção do achado imunológico central.
Criança de 18 meses tem história de três pneumonias com necessidade de internação, duas otites de repetição e um abscesso cutâneo no último ano, além de baixo ganho de peso. Não há imunossupressão conhecida e o esquema vacinal está completo. A família pergunta se algo mais deve ser investigado. Qual é a conduta correta?
Infecções graves e recorrentes com falha de crescimento configuram sinais de alerta para imunodeficiência, exigindo triagem inicial com hemograma, dosagem de imunoglobulinas e sorologia para HIV, disponíveis na rede. Atribuir a quadro ambiental sem investigação retarda o diagnóstico de condição potencialmente grave. Antibiótico profilático sem definição diagnóstica não corrige a causa e favorece resistência. Suspender a vacinação sem avaliação priva a criança de proteção necessária, sendo a restrição a vacinas vivas dependente do diagnóstico.
Homem de 26 anos comparece ao pronto-socorro com terceiro episódio de meningite bacteriana em cinco anos, sendo dois deles por Neisseria meningitidis de sorogrupos diferentes. Ele está lúcido após tratamento, sem sequelas, e não tem antecedente de trauma craniano, fístula liquórica ou esplenectomia. O hemograma é normal e a sorologia para o vírus da imunodeficiência humana é não reagente. A imunoglobulina sérica está normal e a contagem de linfócitos é adequada. A investigação prioritária nesse contexto é
Infecções recorrentes por Neisseria de sorogrupos diferentes sugerem deficiência da via terminal do complemento, e a triagem se faz pela dosagem de CH50, com posterior identificação do componente deficiente e vacinação específica. Subclasses de imunoglobulina G se relacionam a infecções sinopulmonares por germes encapsulados, não ao padrão descrito. Neutropenia cíclica cursaria com neutropenia documentada e infecções cutâneas e orais recorrentes. A fístula liquórica é causa importante de meningite recorrente, mas o enunciado já afasta trauma e o padrão por Neisseria aponta para o complemento.
Menino de 4 anos é levado ao ambulatório porque teve, no último ano, duas pneumonias documentadas por radiografia, quatro otites médias com necessidade de antibiótico, um abscesso cutâneo profundo e um episódio de diarreia prolongada, além de baixo ganho ponderal. Nasceu a termo, sem intercorrências, e o cartão vacinal está em dia. Ao exame apresenta peso abaixo do percentil 3, ausência de tecido tonsilar visível e ausculta pulmonar com estertores esparsos em bases. A conduta mais adequada é:
Infecções recorrentes e graves em sítios diferentes, com déficit de crescimento e ausência de tecido tonsilar, preenchem sinais de alerta para imunodeficiência primária e exigem investigação com hemograma, dosagem de imunoglobulinas e avaliação especializada. Considerar tudo esperado para a idade ignora o número e a gravidade dos episódios. Antibiótico profilático sem investigação mascara o quadro e não define o diagnóstico. Avaliação nutricional é necessária, mas isolada não responde ao padrão infeccioso descrito.
Mãe de menino de 2 anos que frequenta creche há seis meses procura a Unidade Básica de Saúde muito preocupada, pois o filho teve oito episódios de resfriado com coriza, tosse e febre baixa no período, todos autolimitados e sem complicações. A criança nunca precisou de internação, mantém ganho ponderal adequado, desenvolvimento normal e cartão vacinal em dia. Ao exame, hoje assintomático, apresenta exame físico inteiramente normal, sem adenomegalias significativas e sem hepatoesplenomegalia. A conduta mais adequada é:
Crianças pequenas que frequentam creche podem apresentar de seis a oito ou mais episódios de infecção viral de vias aéreas por ano, e a ausência de complicações, o crescimento adequado e o exame normal afastam sinais de alerta para imunodeficiência, sendo a conduta orientar a família e manter acompanhamento. Investigação imunológica ampla se justifica diante de infecções graves, recorrentes em sítios profundos ou com déficit de crescimento. Antibiótico profilático não previne infecções virais. Retirar da creche não é a principal medida e traz impacto social e no desenvolvimento.
Mãe de menino de 2 anos pergunta se deve dar probiótico ao filho, pois viu propaganda dizendo que fortalece a imunidade e evita gripes. A criança é saudável, tem alimentação variada com frutas, verduras e leguminosas, frequenta creche e teve quatro quadros de infecção respiratória viral no último ano, todos leves e sem complicações. Ao exame: crescimento e desenvolvimento adequados, sem alterações, com esquema vacinal completo e sem uso recente de antibióticos. Qual é a orientação correta?
Crianças pequenas que frequentam creche apresentam com frequência seis ou mais episódios de infecção viral por ano, sendo esse número esperado e não indicativo de imunodeficiência quando os quadros são leves, com boa recuperação e crescimento adequado, não havendo indicação rotineira de probióticos com essa finalidade. Prescrever para todas as crianças de creche não tem respaldo. Probióticos não substituem vacinas. Afastar da creche compromete o desenvolvimento social e não é medida recomendada.
Menino de 3 anos é levado à Unidade Básica de Saúde com história de sete episódios de otite média aguda no último ano, duas pneumonias com necessidade de internação, uma sinusite prolongada e um abscesso cutâneo que necessitou de drenagem, além de déficit de crescimento. Ao exame: peso e estatura abaixo do esperado, sem dismorfismos evidentes, com cicatriz de drenagem em nádega e sem visceromegalias. A mãe pergunta se é normal a criança adoecer tanto. Qual é a conduta correta?
Infecções bacterianas de repetição em número elevado, com necessidade de internação, infecções profundas como abscessos e déficit de crescimento compõem sinais de alerta para imunodeficiência primária, exigindo investigação laboratorial dirigida e encaminhamento especializado. Atribuir tudo à creche ignora a gravidade e o padrão descrito. Antibiótico profilático sem investigação mascara o diagnóstico. Suplementação vitamínica não corrige defeito imunológico e adia o diagnóstico.
Menino de 3 anos é levado à Unidade Básica de Saúde com febre há três dias, tosse e coriza, e a mãe relata que ele frequenta creche e que já é o quinto episódio semelhante neste ano. Ela está preocupada com a imunidade da criança. Ao exame: ativo, hidratado, corado, com temperatura axilar 38 °C, orofaringe hiperemiada, otoscopia normal, ausculta pulmonar sem alterações, sem taquipneia e sem visceromegalias, com peso e estatura adequados e sem internações prévias. Qual é a orientação correta?
Crianças pequenas que frequentam creche podem apresentar seis ou mais infecções virais de vias aéreas por ano, número esperado quando os quadros são leves, sem internações, com boa recuperação entre os episódios e crescimento adequado, cabendo tranquilizar a família e reforçar higiene, vacinação e aleitamento. Investigação de imunodeficiência se justifica diante de sinais de alerta, ausentes aqui. Antibiótico profilático não previne infecções virais. Afastar da creche por anos prejudica o desenvolvimento social.
Menino de 4 anos é levado à Unidade Básica de Saúde por episódios repetidos de infecções respiratórias desde que entrou na creche, com cerca de oito quadros de coriza e tosse no último ano, todos de resolução espontânea em poucos dias, sem internações e sem uso de antibióticos na maioria deles. Ao exame: eutrófico, com crescimento e desenvolvimento adequados, sem visceromegalias, ausculta pulmonar normal, sem alterações otoscópicas e com hemograma dentro dos parâmetros esperados para a idade. Qual é a orientação correta?
Crianças que frequentam creche apresentam em média seis a oito infecções respiratórias virais por ano, com resolução espontânea, crescimento adequado e sem infecções graves, o que caracteriza padrão esperado e não imunodeficiência, cabendo à equipe acolher a preocupação, manter vacinação em dia e orientar sinais de alerta. A investigação imunológica se justifica diante de infecções graves, recorrentes em múltiplos sítios ou com repercussão no crescimento. Retirar da creche e antibiótico profilático não têm respaldo.
Menino de 5 anos, com esquema vacinal completo, apresenta o segundo episódio de doença meningocócica invasiva confirmada em dois anos, com recuperação completa após o primeiro episódio. Não há relato de imunossupressão, uso de medicamentos ou infecções em outros sítios, e o crescimento e o desenvolvimento são adequados. Ao exame, no seguimento ambulatorial: bom estado geral, sem visceromegalias, sem lesões cutâneas residuais e sem alterações no exame físico, com hemograma dentro dos parâmetros normais. Qual é a conduta mais adequada?
Episódios recorrentes de doença meningocócica invasiva em criança vacinada sugerem deficiência de componentes terminais do complemento, exigindo investigação imunológica dirigida, reforço da imunização contra meningococo e orientação sobre risco e sinais de alerta, incluindo aconselhamento familiar. Considerar coincidência deixa de identificar condição tratável do ponto de vista preventivo. Imunoglobulina empírica não corrige a deficiência descrita. Restringir a investigação ao HIV é insuficiente diante desse padrão.
Lactente de 7 meses é internado com terceiro episódio de pneumonia grave, associado a abscessos cutâneos de repetição e adenite supurativa desde os primeiros meses de vida, com má resposta a antibióticos e necessidade de drenagens repetidas. Há relato de tio materno falecido na infância por infecções graves. Ao exame: desnutrido, com hepatoesplenomegalia, cicatrizes de drenagens prévias em pele e adenomegalia cervical flutuante, com hemograma mostrando neutrófilos em número normal. Qual é a hipótese diagnóstica mais provável?
Infecções bacterianas e fúngicas de repetição com formação de abscessos e granulomas, adenite supurativa e história familiar sugestiva de herança ligada ao X, com contagem normal de neutrófilos, caracterizam a doença granulomatosa crônica, defeito da atividade microbicida dos fagócitos que exige profilaxia antimicrobiana e encaminhamento especializado. A neutropenia congênita cursa com neutrófilos reduzidos. A deficiência de imunoglobulina A costuma ser assintomática ou cursar com infecções leves de mucosas. A fibrose cística cursa com esteatorreia e acometimento respiratório crônico progressivo.
Menino de 2 anos é encaminhado ao ambulatório de referência por infecções bacterianas de repetição: três pneumonias com necessidade de internação, duas otites supuradas e uma sinusite no último ano, todas iniciadas após os 7 meses de vida. Tem um tio materno falecido na infância por infecção. Ao exame: emagrecido, sem amígdalas visíveis à orofaringoscopia e sem linfonodos cervicais palpáveis. Hemograma com linfócitos totais 3.400/mm³, sem neutropenia. As infecções virais que apresentou tiveram curso habitual. Qual é o exame inicial mais adequado para a investigação?
Infecções bacterianas piogênicas de repetição iniciadas após os 6 meses, quando cessa a proteção dos anticorpos maternos, com ausência de tecido linfoide e história familiar pelo lado materno, apontam para defeito de anticorpos, e a triagem inicial é a dosagem das imunoglobulinas séricas, esperando-se IgG, IgA e IgM muito reduzidas. Os testes de explosão respiratória investigam doença granulomatosa crônica, que cursa com abscessos e infecções fúngicas e por bactérias catalase-positivas. A avaliação do complemento é indicada em infecções neisseriais de repetição. A investigação de HIV é sempre pertinente, mas não explica a ausência de amígdalas nem a herança ligada ao sexo sugerida pela história.
Lactente de 4 meses é internado em enfermaria pediátrica com pneumonia arrastada, candidíase oral persistente apesar de tratamento tópico e diarreia crônica com perda de peso. Recebeu BCG ao nascer e apresenta lesão ulcerada extensa no local da aplicação, com adenomegalia axilar volumosa. Ao exame: desnutrido, ausência de timo visível na radiografia de tórax. Hemograma com linfócitos totais de 900/mm³. A mãe informa que um primo faleceu antes de 1 ano por infecção grave. Além do suporte, qual é a orientação imediata mais importante?
Linfopenia acentuada em lactente com infecções oportunistas, candidíase persistente, ausência de timo e becegeíte disseminada indica imunodeficiência combinada grave: vacinas de agentes vivos são formalmente contraindicadas e qualquer transfusão deve usar hemocomponentes irradiados e deleucocitados para evitar doença do enxerto contra o hospedeiro. Reforçar o BCG agravaria a infecção pelo bacilo vacinal. A reposição de imunoglobulina é parte do tratamento, mas por via endovenosa ou subcutânea e sem manter vacinas vivas. Postergar a investigação atrasa o único tratamento curativo, o transplante de células-tronco hematopoéticas, cujo resultado depende da precocidade.
Adolescente de 14 anos é avaliado em ambulatório de referência após a segunda internação por doença meningocócica em três anos, ambas com isolamento de Neisseria meningitidis de sorogrupos diferentes. Entre os episódios manteve-se hígido, com crescimento e desenvolvimento normais e sem infecções bacterianas de outros sítios. Não há história de infecções fúngicas, abscessos ou candidíase. Hemograma, imunoglobulinas séricas e sorologia anti-HIV sem alterações. Um irmão teve meningite bacteriana aos 11 anos. Qual é a investigação mais adequada nesse momento?
Infecções neisseriais de repetição, por sorogrupos distintos, em paciente saudável nos intervalos e com imunoglobulinas normais, é a apresentação clássica de deficiência de componentes terminais do complemento, cuja triagem se faz com CH50 e AH50; o manejo inclui vacinação meningocócica ampliada e orientação familiar. Subclasses de IgG e resposta vacinal investigam defeitos de anticorpo, incompatíveis com imunoglobulinas normais e infecções restritas a um único gênero bacteriano. O teste de di-hidrorrodamina avalia doença granulomatosa crônica, marcada por abscessos e infecções por germes catalase-positivos. A imunofenotipagem investiga defeitos celulares, que cursariam com infecções oportunistas e virais graves.
Recém-nascido de 12 dias é internado em enfermaria por crises convulsivas focais. Nasceu a termo, com sopro cardíaco detectado ainda na maternidade, e o ecocardiograma evidenciou tetralogia de Fallot. Ao exame: hipertelorismo, orelhas de implantação baixa e micrognatia. Exames laboratoriais mostram cálcio total de 6,2 mg/dL (referência 8,8 a 10,8), fósforo elevado e paratormônio inapropriadamente baixo. A radiografia de tórax não evidencia sombra tímica. Qual é a hipótese diagnóstica mais provável?
A associação de cardiopatia conotruncal, hipocalcemia por hipoparatireoidismo, hipoplasia tímica e dismorfismos faciais caracteriza a síndrome de deleção 22q11.2, confirmada por pesquisa da microdeleção; a criança exige atenção a vacinas de agentes vivos e a hemocomponentes irradiados conforme o grau de comprometimento das células T. A síndrome de Down tem fenótipo e cardiopatia próprios, com defeito de septo atrioventricular, e não cursa com hipoparatireoidismo e agenesia tímica. O hipoparatireoidismo autoimune isolado é doença de crianças maiores e adultos, sem cardiopatia nem dismorfismo. A imunodeficiência comum variável manifesta-se em geral após a segunda década de vida.
Menino de 3 anos é internado em enfermaria pediátrica com abscesso hepático. É o terceiro episódio infeccioso grave: teve linfadenite supurada cervical por Staphylococcus aureus aos 18 meses e pneumonia com cultura positiva para Serratia marcescens aos 2 anos. Apresenta ainda granuloma persistente na cicatriz vacinal do BCG. Ao exame: hepatomegalia dolorosa, sem esplenomegalia. Hemograma com leucócitos 22.000/mm³ e neutrófilos 14.000/mm³; imunoglobulinas séricas normais ou elevadas. Não há linfopenia. Qual é o exame de triagem mais adequado?
Abscessos profundos de repetição e infecções por germes catalase-positivos, como Staphylococcus aureus e Serratia, com neutrófilos abundantes e imunoglobulinas normais, sugerem doença granulomatosa crônica, defeito da explosão respiratória cuja triagem é o teste de di-hidrorrodamina; o manejo envolve profilaxia antibacteriana e antifúngica contínuas. A avaliação do complemento investiga infecções neisseriais de repetição. Subclasses de IgG e resposta vacinal avaliam defeitos de anticorpo, que produzem infecções sinopulmonares por germes encapsulados e não abscessos hepáticos. A microdeleção 22q11.2 cursa com cardiopatia, hipocalcemia e hipoplasia tímica, ausentes no caso.
Adolescente de 13 anos é avaliada em ambulatório por infecções respiratórias altas frequentes e episódios recorrentes de diarreia. Cresce e se desenvolve normalmente, sem internações prévias por infecção grave. A investigação mostra IgA sérica indetectável, com IgG e IgM normais e boa resposta de anticorpos às vacinas. A triagem sorológica para doença celíaca foi solicitada pela pediatra. A adolescente será submetida a cirurgia ortopédica eletiva, e a família pergunta sobre riscos. Qual é a orientação correta?
Na deficiência seletiva de IgA existe risco de anticorpos anti-IgA e reação anafilática à transfusão de hemocomponentes contendo IgA, de modo que a informação deve constar no prontuário e, havendo necessidade transfusional, indicam-se hemocomponentes lavados ou de doador também deficiente. A reposição de imunoglobulina não corrige a IgA e não está indicada quando IgG e resposta vacinal são normais. Vacinas de agentes vivos não são contraindicadas nessa deficiência isolada. A doença celíaca é mais frequente nesses pacientes e a triagem é recomendada, com a ressalva de que a sorologia baseada em IgA é falsamente negativa, exigindo testes da classe IgG.
Menino, 8 meses, apresenta desde os 5 meses de vida pneumonia bacteriana de repetição, otite média recorrente e um episódio de sepse. Tem irmão materno falecido na infância por infecção grave. Ao exame, não se palpam amígdalas nem linfonodos cervicais. Imunoglobulinas: IgG 120 mg/dL (VR 300–1.000), IgA e IgM indetectáveis; linfócitos B CD19 abaixo de 1%; linfócitos T normais. Qual o diagnóstico e o tratamento indicado?
Ausência de tecido linfoide periférico, linfócitos B praticamente ausentes, todas as imunoglobulinas reduzidas e história familiar materna caracterizam agamaglobulinemia ligada ao X, cujo tratamento é a reposição regular de imunoglobulina associada a manejo agressivo das infecções. A imunodeficiência comum variável manifesta-se tipicamente mais tarde, com linfócitos B presentes em número normal. A deficiência isolada de IgA cursa com IgG e IgM normais e frequentemente é assintomática, não justificando esse quadro grave. A imunodeficiência combinada grave compromete também os linfócitos T, que aqui estão normais. A neutropenia congênita cursa com contagem de neutrófilos muito baixa, e não com ausência de linfócitos B.
Menino, 10 meses, apresenta desde o nascimento infecções bacterianas graves de pele e linfonodos, abscessos hepáticos e pneumonia por Aspergillus. Ao exame, há granulomas em vários sítios e atraso de crescimento. Os níveis de imunoglobulinas são normais e as subpopulações linfocitárias estão preservadas. O teste de diidrorodamina em citometria de fluxo mostra ausência de burst oxidativo nos neutrófilos. Qual o diagnóstico?
Infecções por bactérias catalase-positivas e fungos, abscessos profundos, formação de granulomas e ausência de burst oxidativo no teste de diidrorodamina definem doença granulomatosa crônica, por defeito da NADPH oxidase dos fagócitos. A síndrome de DiGeorge cursa com hipoplasia tímica, hipocalcemia e cardiopatia conotruncal, com linfopenia T. A deficiência de adesão leucocitária apresenta queda tardia do coto umbilical, leucocitose persistente e ausência de pus nas lesões. A síndrome de Wiskott-Aldrich associa eczema, plaquetopenia com plaquetas pequenas e infecções. A deficiência de complemento terminal predispõe a infecções recorrentes por Neisseria, sem granulomas nem defeito oxidativo do neutrófilo.
Lactente, 6 meses, apresenta candidíase oral persistente, diarreia crônica, atraso importante do crescimento e pneumonia intersticial grave com hipoxemia. Ao exame, não há tecido tímico visível na radiografia de tórax e as amígdalas são ausentes. Linfócitos totais 900/mm³ (VR 4.000–10.500); linfócitos T CD3 muito reduzidos; imunoglobulinas baixas. Recebeu BCG ao nascimento, com lesão local ulcerada persistente. Qual o diagnóstico e a conduta definitiva?
Linfopenia acentuada com redução de linfócitos T, ausência de timo, infecções oportunistas como candidíase persistente e pneumonia intersticial, além de complicação por BCG, definem imunodeficiência combinada grave, emergência pediátrica cujo tratamento definitivo é o transplante de células-tronco hematopoéticas, precedido por isolamento protetor e profilaxias. A deficiência isolada de IgA não causa infecções oportunistas nem linfopenia T. A fibrose cística cursa com doença pulmonar supurativa e insuficiência pancreática, sem linfopenia T grave. A desnutrição primária pode causar imunossupressão, mas não explica a ausência de timo com linfócitos T praticamente ausentes. A asma do lactente não produz candidíase persistente nem infecção por BCG.
Menino, 4 meses, apresenta eczema grave desde as primeiras semanas, sangramento por petéquias e equimoses, além de otite média e pneumonia de repetição. Plaquetas 38.000/mm³ (VR 150.000–400.000), com volume plaquetário médio reduzido. IgM baixa, IgA e IgE elevadas. A mãe relata um tio materno falecido na infância com quadro semelhante de sangramento e infecções recorrentes. Qual o diagnóstico?
A tríade de eczema, plaquetopenia com plaquetas de volume reduzido e infecções recorrentes, com herança ligada ao X sugerida pela história materna e o padrão de imunoglobulinas com IgM baixa e IgA e IgE elevadas, define a síndrome de Wiskott-Aldrich. A síndrome de hiper-IgE cursa com abscessos frios, pneumatoceles, fácies característica e IgE muito elevada, sem plaquetopenia com plaquetas pequenas. A ataxia-telangiectasia manifesta-se mais tarde, com ataxia cerebelar progressiva e telangiectasias oculares. A doença granulomatosa crônica cursa com abscessos e granulomas, sem eczema e sem plaquetopenia. A púrpura trombocitopênica imune não causa eczema, infecções recorrentes nem alteração do volume plaquetário.
Menina, 8 anos, apresenta há 6 meses infecções sinopulmonares de repetição, com três pneumonias documentadas e sinusite crônica. Tem também episódios de diarreia recorrente. Imunoglobulinas: IgG 380 mg/dL (VR 700–1.600), IgA 20 mg/dL (VR 70–400) e IgM reduzida; linfócitos B em número normal. A resposta a vacinas polissacarídicas é inadequada, e não há causa secundária de perda proteica identificada. Qual o diagnóstico e o tratamento indicado?
Hipogamaglobulinemia envolvendo mais de uma classe de imunoglobulinas, com linfócitos B presentes, resposta vacinal inadequada e infecções sinopulmonares de repetição, define imunodeficiência comum variável, tratada com reposição regular de imunoglobulina e manejo agressivo das infecções. A agamaglobulinemia ligada ao X acomete meninos, cursa com ausência de linfócitos B e não tem no transplante seu tratamento habitual. A deficiência isolada de IgA mantém IgG e IgM normais. A fibrose cística cursa com insuficiência pancreática e infecções por germes específicos, sem hipogamaglobulinemia. A asma não controlada não explica hipogamaglobulinemia nem resposta vacinal inadequada.
Lactente, 9 meses, apresenta desde os 3 meses de vida infecções bacterianas graves recorrentes, sem formação de pus nas lesões cutâneas, com queda tardia do coto umbilical aos 45 dias de vida e cicatrização deficiente de feridas. Leucócitos persistentemente elevados, com 34.000/mm³ (VR 6.000–17.500) mesmo fora de episódios infecciosos. Imunoglobulinas e subpopulações linfocitárias dentro da normalidade. Qual o diagnóstico mais provável?
Queda tardia do coto umbilical, infecções graves sem formação de pus, cicatrização deficiente e leucocitose persistente definem deficiência de adesão leucocitária, na qual os neutrófilos não migram para os tecidos por defeito das moléculas de adesão. A doença granulomatosa crônica cursa com abscessos e granulomas, com formação de pus e defeito do burst oxidativo. A agamaglobulinemia ligada ao X apresenta imunoglobulinas ausentes e linfócitos B reduzidos, aqui normais. A neutropenia congênita grave cursa com contagem de neutrófilos muito baixa, oposta à leucocitose descrita. A deficiência de complemento terminal predispõe a infecções por Neisseria, sem alteração da migração leucocitária.
Menina, 3 anos, apresenta desde o primeiro ano de vida infecções recorrentes por Neisseria, com dois episódios de meningite meningocócica documentados por cultura. Está com o calendário vacinal completo, incluindo vacinas meningocócicas conjugadas. Imunoglobulinas normais, subpopulações linfocitárias normais e função de neutrófilos preservada. O teste de atividade hemolítica total do complemento resulta indetectável. Qual o diagnóstico e a conduta indicada?
Infecções recorrentes por Neisseria com atividade hemolítica total do complemento indetectável, imunoglobulinas e linfócitos normais, definem deficiência de complemento terminal, cuja conduta inclui imunização ampliada contra meningococo, orientação familiar e consideração de antibioticoprofilaxia. A imunodeficiência combinada grave cursa com linfopenia T e infecções oportunistas nos primeiros meses de vida. A asplenia congênita predispõe a bactérias encapsuladas, mas a esplenectomia complementar é conduta sem sentido. A doença granulomatosa crônica apresenta defeito do burst oxidativo, e a função de neutrófilos está preservada. A neutropenia cíclica cursa com quedas periódicas de neutrófilos, não com complemento indetectável.
Lactente, 4 meses, apresenta estridor, tetania e convulsões por hipocalcemia, com cálcio total de 6,2 mg/dL (VR 8,8–10,8). Ao exame, apresenta implantação baixa das orelhas, hipertelorismo e micrognatia. O ecocardiograma revela tetralogia de Fallot. A radiografia de tórax mostra ausência de sombra tímica, e a contagem de linfócitos T CD3 está reduzida, com imunoglobulinas ainda dentro da normalidade. Qual o diagnóstico mais provável?
A tríade de hipocalcemia por hipoparatireoidismo, cardiopatia conotruncal e hipoplasia tímica com linfopenia T, somada a dismorfismos faciais, define síndrome de DiGeorge por deleção 22q11. A síndrome de Down apresenta fácies característica distinta, hipotonia e defeito de septo atrioventricular, sem hipoplasia tímica com hipocalcemia. O raquitismo carencial cursa com alterações ósseas e elevação de fosfatase alcalina, sem cardiopatia conotruncal e sem linfopenia T. A síndrome de Wiskott-Aldrich cursa com eczema, plaquetopenia e infecções, sem hipocalcemia. O hipoparatireoidismo autoimune isolado não explica a cardiopatia, os dismorfismos e a ausência de timo.
Menino, 4 meses, apresenta desde o segundo mês infecções respiratórias de repetição, monilíase oral persistente e diarreia crônica com baixo ganho ponderal. A radiografia de tórax não evidencia sombra tímica. As dosagens mostram linfócitos totais de 1.100/mm³ (VR 4.000–10.500), com CD3 muito reduzido e imunoglobulinas baixas. A família relata consanguinidade entre os pais e um irmão falecido aos 8 meses por infecção pulmonar grave não esclarecida. Qual conduta é contraindicada nesse paciente?
Na suspeita de imunodeficiência combinada grave, vacinas de agentes vivos atenuados como BCG, rotavírus, poliomielite oral e tríplice viral são formalmente contraindicadas, pelo risco de doença vacinal disseminada e fatal. A profilaxia para Pneumocystis jirovecii é indicada e reduz a mortalidade nesses lactentes. O isolamento protetor e o uso de hemocomponentes irradiados e desleucocitados são medidas obrigatórias para prevenir infecção e doença do enxerto contra hospedeiro transfusional. O encaminhamento urgente para transplante é o tratamento definitivo. A reposição de imunoglobulina compõe o suporte enquanto se aguarda o transplante.
Menino, 6 anos, apresenta desde os 3 anos infecções recorrentes de pele e pulmão, com formação de abscessos frios, pneumatoceles residuais e eczema crônico. Ao exame, apresenta fácies grosseira com ponte nasal alargada e retenção de dentes decíduos. IgE sérica total de 4.200 UI/mL (VR < 200); eosinofilia moderada; imunoglobulinas das demais classes normais e subpopulações linfocitárias preservadas. Qual o diagnóstico mais provável?
Abscessos frios recorrentes, pneumatoceles, eczema crônico, fácies característica, retenção de dentes decíduos e IgE muito elevada definem a síndrome de hiper-IgE. A dermatite atópica grave isolada não produz abscessos frios, pneumatoceles nem alterações esqueléticas e dentárias. A doença granulomatosa crônica cursa com granulomas e defeito do burst oxidativo, sem IgE nesse patamar nem fácies característica. A síndrome de Wiskott-Aldrich associa eczema a plaquetopenia com plaquetas pequenas, ausente aqui. A deficiência seletiva de IgA cursa com IgA baixa e frequentemente é assintomática, sem esse conjunto de manifestações sistêmicas e esqueléticas.
Menina, 4 meses, apresenta desde o nascimento eczema grave, diarreia crônica com má absorção e diabetes de início muito precoce, diagnosticado aos 2 meses de vida. Apresenta ainda anemia hemolítica autoimune e trombocitopenia. Tem irmão que faleceu na infância com quadro semelhante de autoimunidade múltipla. As imunoglobulinas mostram IgE muito elevada e as subpopulações linfocitárias são numericamente preservadas. Qual a principal hipótese diagnóstica?
Eczema grave neonatal, enteropatia autoimune com má absorção, diabetes de início muito precoce e citopenias autoimunes, com história familiar em irmão do sexo masculino, caracterizam desregulação imune do espectro da síndrome IPEX, ligada ao X, que decorre de defeito nas células T reguladoras. A dermatite atópica isolada não causa diabetes neonatal nem enteropatia autoimune. A fibrose cística cursa com insuficiência pancreática exócrina e doença pulmonar, sem citopenias autoimunes. A imunodeficiência combinada grave clássica cursa com linfopenia T e infecções oportunistas, e não com autoimunidade múltipla de início tão precoce. A síndrome de DiGeorge apresenta hipocalcemia, cardiopatia conotruncal e hipoplasia tímica.
Menino de 10 meses apresenta a terceira pneumonia bacteriana, além de otites de repetição e um episódio de artrite séptica. FC 130 bpm, FR 40 ipm, com ausência de tonsilas palpáveis e linfonodos pouco perceptíveis ao exame. Imunoglobulinas séricas muito reduzidas em todas as classes, com contagem de linfócitos B circulantes praticamente ausente e linfócitos T normais; tio materno falecido na infância por infecções. Qual o diagnóstico mais provável?
Infecções bacterianas de repetição a partir dos 6 meses, ausência de tecido linfoide, imunoglobulinas muito reduzidas em todas as classes com linfócitos B praticamente ausentes e herança ligada ao X caracterizam a agamaglobulinemia de Bruton. A imunodeficiência comum variável manifesta-se mais tarde, com linfócitos B presentes. A deficiência seletiva de IgA cursa com IgG normal. A síndrome de DiGeorge apresenta hipoplasia tímica, hipocalcemia e cardiopatia congênita. A doença granulomatosa crônica cursa com infecções por germes catalase-positivos e formação de granulomas, com imunoglobulinas normais ou elevadas.
Lactente de 4 meses apresenta candidíase oral persistente, diarreia crônica, falha de crescimento e pneumonia intersticial com hipoxemia. FR 60 ipm, FC 160 bpm, SatO2 88%, sem timo visível à radiografia de tórax. Linfopenia acentuada com contagem de linfócitos T muito reduzida, imunoglobulinas baixas e história de irmão falecido no primeiro ano de vida por infecção grave. Qual a conduta é fundamental além do tratamento das infecções?
Na imunodeficiência combinada grave, vacinas de agentes vivos podem causar doença vacinal fatal e hemoderivados não irradiados podem provocar doença do enxerto contra o hospedeiro, de modo que ambos devem ser evitados, com encaminhamento urgente para transplante de células-tronco hematopoéticas. Aplicar todas as vacinas do calendário é potencialmente fatal. Transfundir hemoderivados convencionais tem o mesmo risco. O corticoide agrava a imunossupressão. Aguardar a evolução espontânea condena o lactente, pois a doença é fatal no primeiro ano sem tratamento definitivo.
Menino, 3 anos, apresenta abscessos cutâneos recorrentes, linfadenite supurativa, pneumonia por Aspergillus e abscesso hepático por Staphylococcus aureus. T 38,4 °C, FC 120 bpm, com hepatomegalia dolorosa. Imunoglobulinas normais ou elevadas, com contagem de neutrófilos normal. Teste de di-hidrorrodamina mostra falha do burst oxidativo dos neutrófilos após estímulo em citometria de fluxo. Qual o diagnóstico mais provável?
Infecções por germes catalase-positivos, como Staphylococcus aureus e Aspergillus, com abscessos profundos e falha do burst oxidativo ao teste de di-hidrorrodamina caracterizam a doença granulomatosa crônica, por defeito da NADPH oxidase. A neutropenia congênita cursaria com neutrófilos muito reduzidos. A deficiência de adesão leucocitária apresenta leucocitose intensa, queda tardia do coto umbilical e ausência de pus. A imunodeficiência comum variável cursa com hipogamaglobulinemia e infecções sinopulmonares. A deficiência de complemento terminal predispõe a infecções por Neisseria.
Adolescente do sexo masculino, 16 anos, apresenta o segundo episódio de meningite meningocócica em 3 anos, ambos com boa recuperação. PA 118/74 mmHg, FC 78 bpm, atualmente assintomático. Imunoglobulinas e contagem de linfócitos normais, sorologia para HIV negativa. Dosagem de CH50 indetectável, com investigação sugerindo deficiência de componente terminal do complemento. Qual a conduta preventiva mais adequada?
Na deficiência de componentes terminais do complemento, o risco é de infecções recorrentes por Neisseria, e a prevenção se apoia na vacinação ampliada contra meningococo, incluindo sorogrupos adicionais e reforços periódicos, além da orientação sobre sinais de alerta e busca precoce de atendimento. A reposição de imunoglobulina não corrige a deficiência de complemento. Restringir a profilaxia antibiótica a surtos é insuficiente como estratégia principal. O transplante de medula óssea não é indicado nessa condição. A corticoterapia contínua aumenta o risco infeccioso.
Recém-nascido apresenta convulsões nas primeiras 48 horas de vida, sopro cardíaco e fácies peculiar com hipertelorismo e micrognatia. FC 160 bpm, PA 62/38 mmHg, SatO2 88%. Cálcio total de 6,2 mg/dL (VR 8,8–10,8), com ecocardiograma mostrando cardiopatia conotruncal e radiografia de tórax sem imagem tímica evidente. Linfopenia com contagem reduzida de linfócitos T. Qual o diagnóstico mais provável?
Hipocalcemia neonatal com convulsões, cardiopatia conotruncal, fácies característica, ausência de timo e linfopenia T caracterizam a síndrome de DiGeorge, associada à deleção 22q11. A agamaglobulinemia ligada ao X manifesta-se após os 6 meses, com ausência de linfócitos B. A doença granulomatosa crônica cursa com abscessos por germes catalase-positivos. A imunodeficiência comum variável é diagnóstico do adolescente ou adulto jovem. A síndrome de Wiskott-Aldrich cursa com eczema, plaquetopenia com plaquetas pequenas e infecções, com herança ligada ao X.
Menino, 8 meses, apresenta eczema extenso, otites e pneumonias de repetição, além de sangramentos com petéquias e um episódio de melena. FC 140 bpm, PA 78/46 mmHg, com hepatoesplenomegalia discreta. Plaquetas de 28.000/mm³ com volume plaquetário médio reduzido, IgM baixa e IgA elevada. Tio materno falecido na infância por sangramento e infecções recorrentes. Qual o diagnóstico mais provável?
A tríade de eczema, plaquetopenia com plaquetas de pequeno volume e infecções de repetição, com herança ligada ao X, caracteriza a síndrome de Wiskott-Aldrich. A púrpura trombocitopênica imune cursa com plaquetas de volume normal ou aumentado, sem eczema ou imunodeficiência. A dermatite atópica isolada não cursa com plaquetopenia nem infecções invasivas de repetição. A imunodeficiência combinada grave apresenta linfopenia acentuada com falência de crescimento e infecções oportunistas, sem o padrão plaquetário descrito. A deficiência seletiva de IgA não cursa com plaquetopenia.
Menina, 4 anos, é levada por infecções de repetição. Teve duas pneumonias com necessidade de internação em 1 ano, quatro otites no mesmo período, um abscesso profundo e uso de antibiótico endovenoso prolongado para resolver infecção sinusal. FC 100 bpm, PA 94/58 mmHg, peso e estatura abaixo do percentil 3, com história familiar de óbito precoce por infecção em primo materno. Qual a conduta mais adequada?
Infecções graves e recorrentes, abscesso profundo, necessidade de antibiótico endovenoso prolongado, déficit de crescimento e história familiar de óbito por infecção são sinais de alerta que indicam investigação de imunodeficiência primária, iniciando por hemograma com contagem diferencial e dosagem de imunoglobulinas. Tratar apenas os episódios não identifica a causa. Iniciar imunoglobulina sem diagnóstico é inadequado e pode mascarar a investigação. A fisioterapia respiratória é adjuvante, sem esclarecer a etiologia. Considerar as infecções esperadas para a idade ignora múltiplos sinais de alarme.
Lactente de 10 meses, do sexo masculino, tem eczema extenso desde os 2 meses, três otites médias purulentas e uma pneumonia com internação. Apresenta petéquias e sangramento de mucosa oral recorrentes. Exame: eczema em face e dobras, petéquias, sem visceromegalias, T 36,8 °C. Plaquetas 28.000/mm³ com volume plaquetário médio reduzido; hemoglobina 10,5 g/dL; IgM baixa; IgE elevada; tio materno faleceu na infância por sangramento. Qual a principal hipótese diagnóstica?
A tríade de eczema, infecções de repetição e plaquetopenia com plaquetas de volume reduzido em menino, com história familiar materna, caracteriza a síndrome de Wiskott-Aldrich, ligada ao cromossomo X, cujo tratamento definitivo é o transplante de células-tronco hematopoéticas. A púrpura trombocitopênica imune cursa com plaquetas de volume normal ou aumentado e não explica as infecções e o eczema. A imunodeficiência comum variável manifesta-se em geral mais tarde e não cursa com microplaquetas. A síndrome de hiper-IgE apresenta abscessos frios e anormalidades esqueléticas, sem plaquetopenia. A anemia de Fanconi cursa com pancitopenia progressiva, malformações e macrocitose.
Menino, 3 anos, apresenta pneumonias de repetição desde o primeiro ano de vida, incluindo um episódio de pneumonia intersticial grave com hipoxemia, além de neutropenia intermitente documentada em três ocasiões. FC 118 bpm, FR 30 ipm, T 37,4 °C. Imunoglobulina G e imunoglobulina A muito reduzidas, com imunoglobulina M normal ou elevada. Os linfócitos B circulantes estão presentes em número normal. Qual o diagnóstico mais provável?
A síndrome de hiper-IgM é o diagnóstico mais provável: imunoglobulinas G e A muito baixas com imunoglobulina M normal ou elevada, na presença de linfócitos B circulantes, indicam falha na troca de classe, e a neutropenia com pneumonia intersticial grave completa o quadro típico. A imunodeficiência comum variável costuma se manifestar mais tardiamente e reduz também a imunoglobulina M. A agamaglobulinemia ligada ao X cursa com ausência de linfócitos B e queda de todas as classes. A deficiência seletiva de imunoglobulina A não explica a redução de imunoglobulina G. A doença granulomatosa crônica tem imunoglobulinas normais.
Recém-nascido de 5 dias apresenta tremores, irritabilidade e uma crise convulsiva tônico-clônica. Nasceu a termo, de parto sem intercorrências. Ao exame há sopro cardíaco em borda esternal esquerda e fácies com hipertelorismo e micrognatia. Cálcio total 6,2 mg/dL (VR 8,8-10,8); fósforo 9,1 mg/dL (VR 4,5-9); magnésio normal; paratormônio inapropriadamente baixo. A radiografia de tórax mostra ausência de sombra tímica. Qual a hipótese diagnóstica mais provável?
A síndrome de DiGeorge é a hipótese, sustentada pela tríade de hipoparatireoidismo com hipocalcemia e hiperfosfatemia, cardiopatia congênita sugerida pelo sopro e aplasia tímica evidenciada pela ausência de sombra do timo, além dos estigmas faciais. A deficiência materna de vitamina D cursaria com paratormônio elevado, e não inapropriadamente baixo. O pseudo-hipoparatireoidismo caracteriza-se por paratormônio alto com resistência periférica. A hipomagnesemia foi afastada pelo magnésio normal. O raquitismo carencial não se manifesta nos primeiros dias de vida e cursa com fósforo baixo, não elevado.
Recém-nascido com cardiopatia conotruncal diagnosticada por ecocardiograma apresenta, no terceiro dia de vida, crises convulsivas. FC 152 bpm, FR 52 ipm, T 36,7 °C. Fácies com hipertelorismo, micrognatia e orelhas de implantação baixa. Exames: cálcio total 6,4 mg/dL (VR 8,5–10,5); magnésio normal; PTH inapropriadamente baixo; radiografia de tórax sem sombra tímica identificável. Qual a hipótese diagnóstica?
A síndrome de deleção 22q11 é a hipótese, pela tríade de cardiopatia conotruncal, hipoparatireoidismo com hipocalcemia e PTH inapropriadamente baixo, e aplasia ou hipoplasia tímica sugerida pela ausência de sombra tímica, somada ao fenótipo facial característico. A hipocalcemia neonatal transitória não cursa com PTH baixo persistente nem com essa associação sindrômica. O pseudo-hipoparatireoidismo cursa com PTH elevado por resistência periférica. O raquitismo carencial não se manifesta nos primeiros dias de vida. A hipomagnesemia foi afastada pelo magnésio normal.
Menino, 4 anos, com quatro pneumonias no último ano, duas com necessidade de internação, além de otites de repetição e sinusite crônica. Está abaixo do percentil 3 de peso, FR 28 ipm, FC 104 bpm, SatO2 95%. As imunoglobulinas séricas mostram imunoglobulina G muito reduzida com imunoglobulina A indetectável, e o teste do suor foi normal em duas ocasiões. Qual a conduta indicada?
Pneumonias recorrentes graves com otites e sinusite crônica, déficit ponderal e hipogamaglobulinemia caracterizam imunodeficiência humoral, exigindo avaliação especializada e reposição de imunoglobulina endovenosa quando indicada. A antibioticoprofilaxia isolada sem definir o diagnóstico deixa a causa sem tratamento. Repetir o teste do suor já normal por seis meses atrasa o cuidado. O corticoide inalatório não previne infecções bacterianas e pode agravá-las. Considerar o quadro normal ignora sinais de alerta claros de imunodeficiência primária.
Lactente de 4 meses apresenta pneumonia arrastada, candidíase oral persistente e diarreia crônica, com déficit ponderal importante. FR 60 ipm, FC 156 bpm, SatO2 88%, com estertores difusos e ausência de tecido tímico na radiografia. Linfócitos totais de 1.100/mm3, muito abaixo do esperado para a idade, e não houve reação cicatricial no local da vacinação com BCG ao nascimento. Qual a hipótese diagnóstica mais provável?
Pneumonia arrastada, candidíase persistente, diarreia crônica, déficit ponderal grave, linfopenia acentuada e ausência de tecido tímico em lactente jovem caracterizam imunodeficiência combinada grave, emergência pediátrica que exige investigação urgente e transplante de células-tronco hematopoéticas. A fibrose cística não cursa com linfopenia e ausência de timo. A infecção pelo HIV é diagnóstico diferencial importante, mas cursaria com queda de linfócitos T CD4 e outros marcadores. A alergia alimentar não explica o quadro pulmonar e imunológico. O refluxo não causa linfopenia.
Menino de 2 anos, que frequenta creche desde os 8 meses, apresentou oito episódios de resfriado no último ano, todos com resolução espontânea em cerca de uma semana, sem pneumonia, otite supurada de repetição, abscessos ou internações. Está eutrófico, com crescimento e desenvolvimento adequados, exame físico normal entre os episódios e calendário vacinal completo para a idade. Qual a conduta mais adequada?
Tranquilizar a família é a conduta mais adequada, pois crianças que frequentam creche podem apresentar de seis a oito infecções respiratórias virais por ano, com resolução espontânea e sem repercussão no crescimento, o que caracteriza padrão esperado. A investigação imunológica ampla é indicada diante de sinais de alerta, como infecções graves, por agentes incomuns, com complicações ou falha de crescimento. O antibiótico profilático não previne infecções virais. A imunoglobulina periódica é tratamento de imunodeficiências específicas. Retirar a criança da creche não é medida terapêutica indicada.
Lactente de 8 meses apresenta desde os 4 meses diarreia com sangue, dor abdominal, déficit ponderal e lesões perianais extensas com fístulas. Teve duas internações por infecções bacterianas graves, incluindo abscesso cutâneo recorrente. FC 138 bpm, T 37,8 °C. Hb 8,6 g/dL (VR 10,5 a 13,5); proteína C reativa 78 mg/L (VR até 5). Colonoscopia mostra colite grave com úlceras profundas. Histórico familiar de consanguinidade entre os pais. Qual a investigação adicional mais importante?
A avaliação de imunodeficiência primária com estudo genético é a investigação mais importante, pois doença inflamatória intestinal de início muito precoce, antes dos 2 anos, com doença perianal grave, infecções recorrentes e consanguinidade, associa-se com frequência a defeitos monogênicos, como alterações do receptor de interleucina 10 e doença granulomatosa crônica, com implicação terapêutica direta, incluindo transplante de células-tronco. A sorologia celíaca não explica colite com fístulas perianais. O teste do suor investiga fibrose cística, que não cursa com esse padrão inflamatório colônico. A pesquisa de parasitas é razoável, mas não responde ao cerne do caso. A manometria anorretal avalia doença de Hirschsprung, quadro distinto.
Menino de 4 meses tem candidíase persistente, diarreia crônica, pneumonia por Pneumocystis e baixo ganho de peso. A contagem de linfócitos T é muito reduzida. Qual intervenção dirigida à causa é a mais adequada entre as opções?
Infecção ativa e necessidade de reconstituição imune exigem equipe especializada; vacinas vivas devem ser evitadas. Referência: https://medlineplus.gov/genetics/condition/x-linked-severe-combined-immunodeficiency/
Menino de 4 meses tem candidíase persistente, diarreia crônica, pneumonia por Pneumocystis e baixo ganho de peso. A contagem de linfócitos T é muito reduzida. Qual achado complementar favorece especificamente essa hipótese?
A subpopulação linfocitária ajuda a caracterizar a imunodeficiência, complementada por avaliação funcional e genética. Referência: https://medlineplus.gov/genetics/condition/x-linked-severe-combined-immunodeficiency/
Menino de 4 meses tem candidíase persistente, diarreia crônica, pneumonia por Pneumocystis e baixo ganho de peso. A contagem de linfócitos T é muito reduzida. Qual mecanismo explica melhor o quadro?
A disfunção de linfócitos T também prejudica a cooperação necessária à resposta de anticorpos. Referência: https://medlineplus.gov/genetics/condition/x-linked-severe-combined-immunodeficiency/
Menino de 4 meses tem candidíase persistente, diarreia crônica, pneumonia por Pneumocystis e baixo ganho de peso. A contagem de linfócitos T é muito reduzida. Qual é o diagnóstico mais provável?
Infecções oportunistas precoces com linfopenia T grave apontam para comprometimento importante da imunidade adaptativa. Referência: https://medlineplus.gov/genetics/condition/x-linked-severe-combined-immunodeficiency/
Bebê apresenta infecções graves desde os primeiros meses, baixo ganho ponderal e ausência funcional de linfócitos T, com investigação genética compatível. Qual defeito imunológico é mais provável?
O início precoce e o defeito celular favorecem imunodeficiência combinada grave. Infecções oportunistas precoces, candidíase persistente, diarreia e linfopenia importante sugerem comprometimento grave da imunidade celular e humoral. Referência: https://medlineplus.gov/genetics/condition/x-linked-severe-combined-immunodeficiency/
Paciente maior de quatro anos tem IgA abaixo do limite diagnóstico, repetida, com níveis normais de IgG e IgM e causas secundárias excluídas. Qual defeito imunológico é mais provável?
A idade e o perfil laboratorial sustentam deficiência seletiva de IgA. IgA muito baixa com IgG e IgM preservadas em idade apropriada, excluídas causas secundárias, indica deficiência seletiva. Referência: https://medlineplus.gov/ency/article/001476.htm
Paciente tem infecções fúngicas profundas recorrentes e neutrófilos em número normal, porém incapazes de realizar explosão oxidativa adequada. Qual defeito imunológico é mais provável?
A função fagocitária alterada explica doença granulomatosa crônica. Defeito da explosão oxidativa dos fagócitos favorece infecções bacterianas e fúngicas específicas; teste de di-hidrorodamina ajuda no diagnóstico. Referência: https://medlineplus.gov/genetics/condition/chronic-granulomatous-disease/
Adolescente apresenta susceptibilidade a infecções meningocócicas e deficiência documentada de C9. Qual defeito imunológico é mais provável?
O defeito terminal do complemento é a explicação imunológica. Alterações de C5 a C9 comprometem o complexo de ataque à membrana e aumentam risco de doença meningocócica recorrente. Referência: https://www.cdc.gov/meningococcal/risk-factors/index.html
Lactente tem candidíase persistente, pneumonia por Pneumocystis, diarreia e linfopenia profunda, com deficiência grave de células T. Qual defeito imunológico é mais provável?
A imunidade celular gravemente comprometida sugere deficiência combinada. Infecções oportunistas precoces, candidíase persistente, diarreia e linfopenia importante sugerem comprometimento grave da imunidade celular e humoral. Referência: https://medlineplus.gov/genetics/condition/x-linked-severe-combined-immunodeficiency/
Menino após seis meses desenvolve infecções bacterianas recorrentes, tem tonsilas pequenas, células B quase ausentes e variante patogênica em BTK. Qual defeito imunológico é mais provável?
O defeito de BTK causa agamaglobulinemia ligada ao X. Defeito de maturação de células B por alteração em BTK causa ausência ou redução intensa dessas células e imunoglobulinas. Referência: https://medlineplus.gov/genetics/condition/x-linked-agammaglobulinemia/
Escolar tem IgA repetidamente indetectável, IgG e IgM normais e ausência de causa secundária, em avaliação de infecções de mucosa. Qual defeito imunológico é mais provável?
O defeito é seletivo para IgA. IgA muito baixa com IgG e IgM preservadas em idade apropriada, excluídas causas secundárias, indica deficiência seletiva. Referência: https://medlineplus.gov/ency/article/001476.htm
Criança tem abscessos por Staphylococcus e infecção por Aspergillus, com teste de di-hidrorodamina marcadamente alterado. Qual defeito imunológico é mais provável?
O teste demonstra defeito da explosão oxidativa. Defeito da explosão oxidativa dos fagócitos favorece infecções bacterianas e fúngicas específicas; teste de di-hidrorodamina ajuda no diagnóstico. Referência: https://medlineplus.gov/genetics/condition/chronic-granulomatous-disease/
Adolescente teve episódios recorrentes de meningococcemia e investigação mostra deficiência de C8. Qual defeito imunológico é mais provável?
O componente terminal reduz defesa contra Neisseria. Alterações de C5 a C9 comprometem o complexo de ataque à membrana e aumentam risco de doença meningocócica recorrente. Referência: https://www.cdc.gov/meningococcal/risk-factors/index.html
Criança masculina com variante em BTK tem concentrações muito baixas de todas as classes de imunoglobulinas e células B ausentes. Qual defeito imunológico é mais provável?
A associação molecular e imunológica caracteriza agamaglobulinemia ligada ao X. Defeito de maturação de células B por alteração em BTK causa ausência ou redução intensa dessas células e imunoglobulinas. Referência: https://medlineplus.gov/genetics/condition/x-linked-agammaglobulinemia/
Bebê tem linfopenia persistente, candidíase extensa e infecções virais graves, com comprometimento funcional de imunidade celular e humoral. Qual defeito imunológico é mais provável?
O padrão combinado e grave caracteriza SCID. Infecções oportunistas precoces, candidíase persistente, diarreia e linfopenia importante sugerem comprometimento grave da imunidade celular e humoral. Referência: https://medlineplus.gov/genetics/condition/x-linked-severe-combined-immunodeficiency/
Escolar com doença meningocócica recorrente apresenta falha do complexo de ataque à membrana por deficiência de C7. Qual defeito imunológico é mais provável?
O defeito é do complemento terminal. Alterações de C5 a C9 comprometem o complexo de ataque à membrana e aumentam risco de doença meningocócica recorrente. Referência: https://www.cdc.gov/meningococcal/risk-factors/index.html
Criança apresenta infecção por Serratia e granulomas, com ensaio de explosão respiratória dos neutrófilos anormal. Qual defeito imunológico é mais provável?
A falha oxidativa favorece doença granulomatosa crônica. Defeito da explosão oxidativa dos fagócitos favorece infecções bacterianas e fúngicas específicas; teste de di-hidrorodamina ajuda no diagnóstico. Referência: https://medlineplus.gov/genetics/condition/chronic-granulomatous-disease/
Adolescente assintomático tem IgA muito baixa em exames repetidos, com IgG e IgM normais e avaliação sem causa adquirida. Qual defeito imunológico é mais provável?
A alteração isolada indica deficiência seletiva de IgA. IgA muito baixa com IgG e IgM preservadas em idade apropriada, excluídas causas secundárias, indica deficiência seletiva. Referência: https://medlineplus.gov/ency/article/001476.htm
Menino tem infecções por bactérias encapsuladas, ausência de linfócitos B circulantes e diagnóstico molecular de variante patogênica em BTK. Qual defeito imunológico é mais provável?
A alteração genética define o defeito de maturação B. Defeito de maturação de células B por alteração em BTK causa ausência ou redução intensa dessas células e imunoglobulinas. Referência: https://medlineplus.gov/genetics/condition/x-linked-agammaglobulinemia/
Lactente tem infecção disseminada por microrganismo oportunista, diarreia crônica e contagem de células T extremamente baixa. Qual defeito imunológico é mais provável?
O quadro exige investigação de deficiência combinada grave. Infecções oportunistas precoces, candidíase persistente, diarreia e linfopenia importante sugerem comprometimento grave da imunidade celular e humoral. Referência: https://medlineplus.gov/genetics/condition/x-linked-severe-combined-immunodeficiency/
Paciente com duas infecções invasivas por Neisseria apresenta dosagem ausente de C6. Qual defeito imunológico é mais provável?
A falha do complexo terminal explica a suscetibilidade. Alterações de C5 a C9 comprometem o complexo de ataque à membrana e aumentam risco de doença meningocócica recorrente. Referência: https://www.cdc.gov/meningococcal/risk-factors/index.html
Menino tem adenites supurativas e abscesso hepático, com produção de espécies reativas de oxigênio pelos neutrófilos muito reduzida. Qual defeito imunológico é mais provável?
O defeito fagocitário é típico da doença granulomatosa crônica. Defeito da explosão oxidativa dos fagócitos favorece infecções bacterianas e fúngicas específicas; teste de di-hidrorodamina ajuda no diagnóstico. Referência: https://medlineplus.gov/genetics/condition/chronic-granulomatous-disease/
Criança de oito anos tem deficiência persistente isolada de IgA, com outras classes normais e resposta vacinal global preservada. Qual defeito imunológico é mais provável?
O padrão é de deficiência seletiva de IgA. IgA muito baixa com IgG e IgM preservadas em idade apropriada, excluídas causas secundárias, indica deficiência seletiva. Referência: https://medlineplus.gov/ency/article/001476.htm
Paciente masculino tem pneumonias após queda de anticorpos maternos, imunoglobulinas muito baixas e bloqueio de maturação B por alteração em BTK. Qual defeito imunológico é mais provável?
O mecanismo indica agamaglobulinemia ligada ao X. Defeito de maturação de células B por alteração em BTK causa ausência ou redução intensa dessas células e imunoglobulinas. Referência: https://medlineplus.gov/genetics/condition/x-linked-agammaglobulinemia/
Qual conduta temporal é apropriada diante da trajetória laboratorial e das infecções graves desse lactente?
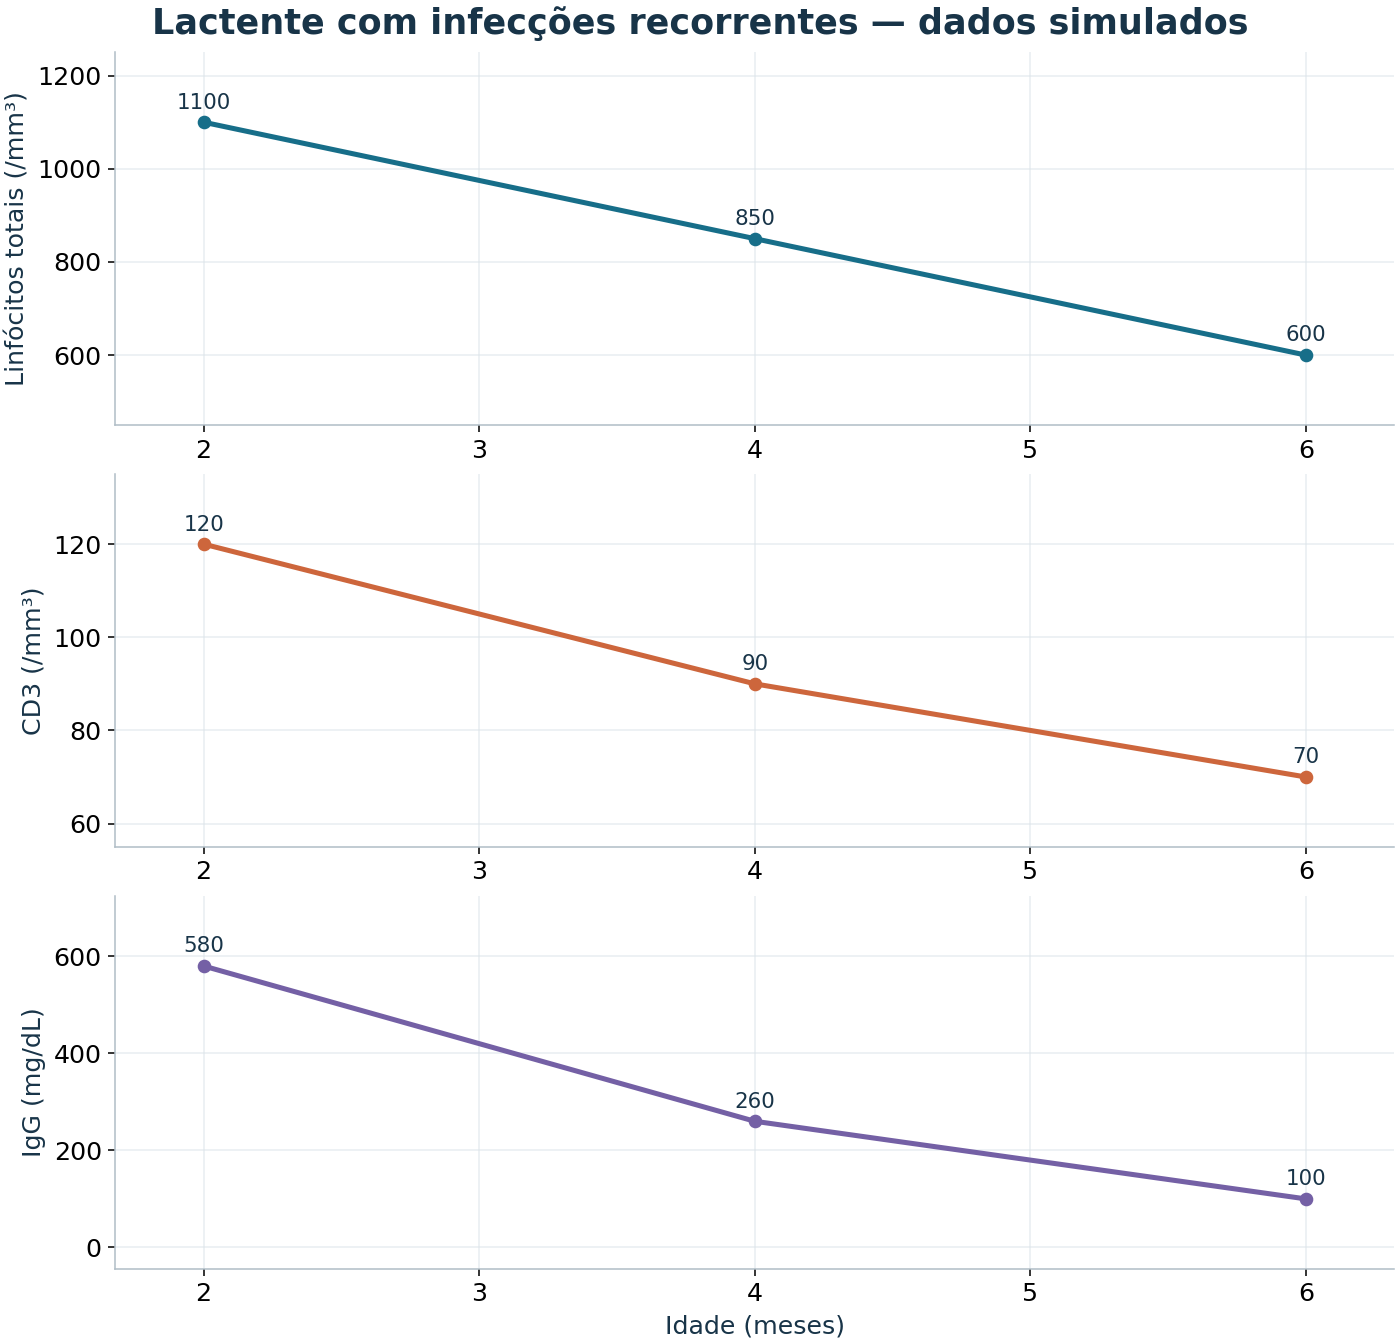
O diagnóstico e tratamento precoces podem mudar o prognóstico.
Lactente com candidíase persistente, diarreia e infecções graves tem os resultados mostrados. Qual linha de investigação é prioritária?
A linfopenia acentuada com CD3 muito baixo indica comprometimento celular importante.
Qual painel documenta mais diretamente a escassez de linfócitos T nesse lactente?
CD3 é marcador de linfócitos T.
Por que a queda progressiva de IgG no gráfico pode tornar a deficiência humoral mais evidente nos primeiros meses?
A perda da IgG materna pode revelar produção própria insuficiente.
Enquanto se investiga a imunodeficiência sugerida pelo gráfico, qual cuidado com imunizações é pertinente?
Deficiência celular grave pode permitir doença pelo agente vacinal.
Qual braço da imunidade é especialmente sugerido como comprometido?
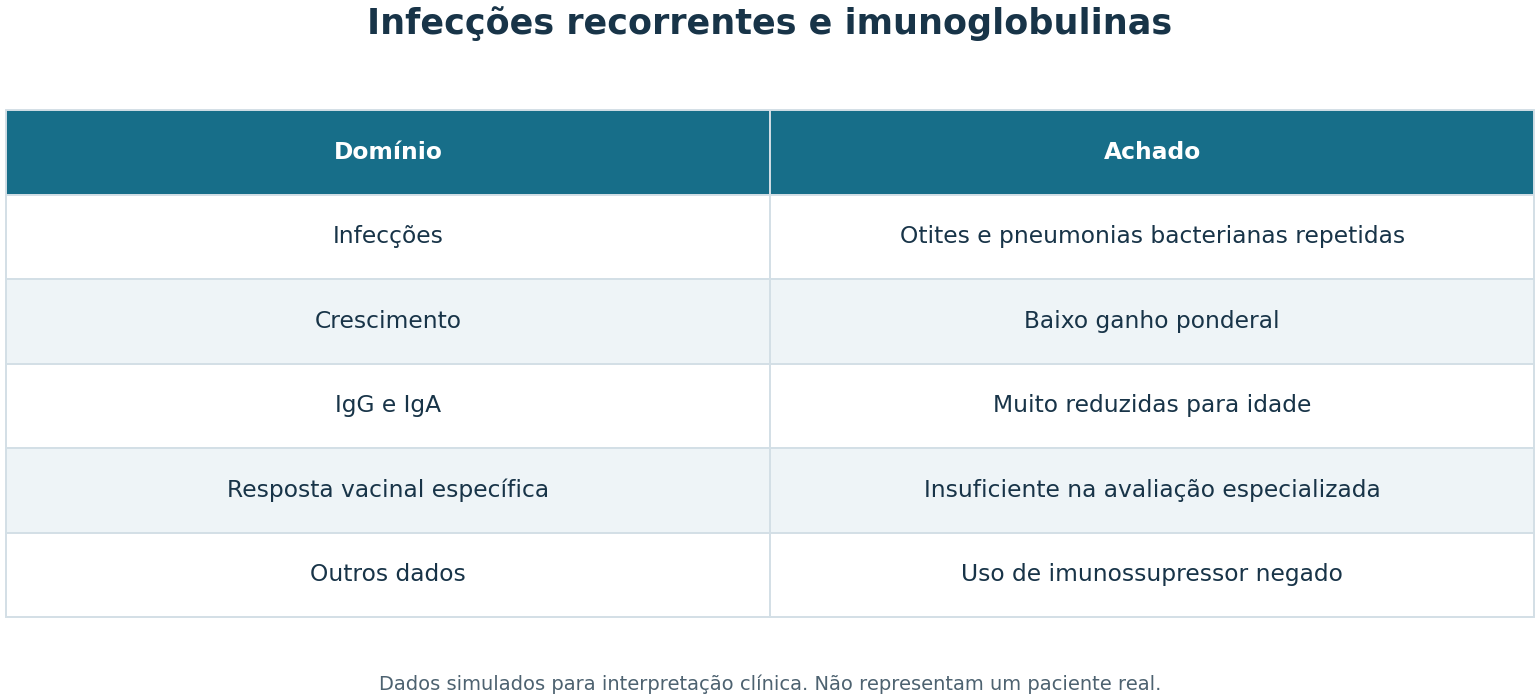
Imunoglobulinas baixas e resposta vacinal insuficiente sugerem deficiência humoral.
Qual dado clínico adicional reforça necessidade de investigação além das infecções?
Crescimento prejudicado acompanha sinais de alerta para doença sistêmica ou imunológica.
Por que infecções comuns em creche, isoladamente, não equivalem ao padrão apresentado?
O conjunto de sinais de alerta e alterações laboratoriais pesa mais que um número isolado de resfriados.
Qual classe de proteína atua como anticorpo?
Imunoglobulinas são proteínas do sistema imune com função de reconhecimento antigênico.
Qual avaliação evita atribuir automaticamente tudo a um defeito primário?
Deficiência de anticorpos pode ser secundária; investigação etiológica deve considerar contexto e causas adquiridas.
Um casal busca aconselhamento após confirmação molecular de deficiência de ADA em uma criança. Qual descrição do padrão hereditário mais comum dessa condição está correta?
A deficiência de ADA tem herança autossômica recessiva. Em geral, cada genitor é portador de uma variante, e o sexo da criança não determina a possibilidade de manifestação. Referência: NLM/NIH. MedlinePlus Genetics: Adenosine deaminase deficiency. https://medlineplus.gov/genetics/condition/adenosine-deaminase-deficiency/
A deficiência de adenosina desaminase nem sempre se apresenta com infecções graves nos primeiros meses. Qual fator ajuda a explicar formas de início mais tardio e menor gravidade imunológica?
A gravidade da deficiência de ADA relaciona-se à atividade enzimática remanescente. Variantes que preservam parte da função podem produzir apresentações tardias, sem excluir a necessidade de acompanhamento. Referência: NLM/NIH. MedlinePlus Genetics: Adenosine deaminase deficiency. https://medlineplus.gov/genetics/condition/adenosine-deaminase-deficiency/
A deficiência de adenosina desaminase pode provocar imunodeficiência combinada grave. Qual mecanismo metabólico explica a vulnerabilidade dos linfócitos nessa doença?
A deficiência de ADA prejudica o metabolismo de purinas e favorece acúmulo de desoxiadenosina e seus derivados. A toxicidade compromete especialmente os linfócitos em desenvolvimento. Referência: NLM/NIH. MedlinePlus Genetics: Adenosine deaminase deficiency. https://medlineplus.gov/genetics/condition/adenosine-deaminase-deficiency/
Uma criança com infecções recorrentes teve triagem neonatal por TREC normal. Qual conclusão é adequada sobre o alcance desse teste na avaliação de erros inatos da imunidade?
TREC é uma triagem voltada à produção de células T. Um resultado normal não exclui todos os erros inatos da imunidade, e sinais clínicos posteriores devem ser investigados. Referência: Amatuni GS et al. Newborn Screening for Severe Combined Immunodeficiency and T-cell Lymphopenia in California, 2010–2017. Pediatrics. 2019;143:e20182300. https://pubmed.ncbi.nlm.nih.gov/30683812/
Ao interpretar a imunofenotipagem de uma criança com deficiência clássica da cadeia gama comum, qual perfil quantitativo de linfócitos é mais característico antes da reconstituição imune?
O fenótipo clássico da SCID por IL2RG é T−B+NK−. A presença de células B não demonstra função humoral normal; variantes atípicas podem apresentar perfis diferentes. Referência: NLM/NIH. MedlinePlus Genetics: X-linked severe combined immunodeficiency. https://medlineplus.gov/genetics/condition/x-linked-severe-combined-immunodeficiency/
Na imunodeficiência combinada grave ligada ao X associada ao gene IL2RG, o defeito compromete sinais necessários à maturação linfocitária. Qual proteína é codificada por esse gene?
IL2RG codifica a cadeia gama comum de receptores envolvidos no desenvolvimento e na função de linfócitos. A perda de sua atividade interrompe múltiplos sinais imunológicos. Referência: NLM/NIH. MedlinePlus Genetics: IL2RG gene. https://medlineplus.gov/genetics/gene/il2rg/
Na deficiência de adesão leucocitária tipo 1, há infecções com pouca formação de pus apesar de neutrofilia circulante. Qual etapa da defesa está diretamente prejudicada pelo defeito em ITGB2?
ITGB2 codifica a subunidade beta-2 das integrinas leucocitárias. A deficiência dificulta adesão e passagem através da parede vascular, explicando a permanência de neutrófilos no sangue e sua escassez no foco. Referência: NLM/NIH. MedlinePlus Genetics: Leukocyte adhesion deficiency type 1. https://medlineplus.gov/genetics/condition/leukocyte-adhesion-deficiency-type-1/
A família de uma criança com doença granulomatosa crônica pergunta sobre o manuseio de folhas em decomposição e adubo orgânico. Qual risco específico deve ser considerado nessa exposição?
Matéria orgânica em decomposição pode liberar fungos associados a pneumonite e infecção pulmonar grave em pessoas com doença granulomatosa crônica. A prevenção deve incluir orientação sobre essas exposições. Referência: NLM/NIH. MedlinePlus Genetics: Chronic granulomatous disease. https://medlineplus.gov/genetics/condition/chronic-granulomatous-disease/
Uma criança tem eczema importante, alergia alimentar, IgE muito elevada e infecções cutâneas virais extensas e recorrentes, além de infecções respiratórias. Qual erro inato da imunidade merece especial consideração nesse padrão?
DOCK8 combina imunodeficiência com atopia acentuada e suscetibilidade a infecções cutâneas, inclusive virais. Esse conjunto exige investigação imunológica e molecular e não deve ser atribuído apenas a dermatite atópica. Referência: NLM/NIH. MedlinePlus Genetics: DOCK8 immunodeficiency syndrome. https://medlineplus.gov/genetics/condition/dock8-immunodeficiency-syndrome/
Uma criança com SCID ligada ao X apresenta quantidade de linfócitos B dentro da faixa esperada. Qual interpretação evita um erro na avaliação da imunidade humoral?
Na SCID ligada ao X, células B podem estar presentes e ser disfuncionais. Contagem celular e função imune são dimensões diferentes. Referência: Allenspach EJ et al. X-Linked Severe Combined Immunodeficiency. GeneReviews, atualização de 4/12/2025. https://www.ncbi.nlm.nih.gov/books/NBK1410/
A susceptibilidade cutânea na deficiência de DOCK8 se relaciona, em parte, à capacidade dos linfócitos de atravessar tecidos. Qual função dessa proteína ajuda a explicar a defesa antiviral da pele?
DOCK8 participa da organização e manutenção de células imunes. Células T e NK deficientes podem perder integridade e morrer ao transitar pela pele, prejudicando a defesa local. Referência: NLM/NIH. MedlinePlus Genetics: DOCK8 immunodeficiency syndrome. https://medlineplus.gov/genetics/condition/dock8-immunodeficiency-syndrome/
Síndrome de Wiskott–Aldrich e trombocitopenia ligada ao X podem apresentar gravidades distintas, apesar da relação molecular entre elas. Qual afirmação descreve essa relação?
Variantes em WAS podem produzir diferentes fenótipos, incluindo síndrome de Wiskott–Aldrich e trombocitopenia ligada ao X. A expressão clínica não é idêntica em todos os pacientes. Referência: NLM/NIH. MedlinePlus Genetics: Wiskott-Aldrich syndrome. https://medlineplus.gov/genetics/condition/wiskott-aldrich-syndrome/
Uma criança com doença granulomatosa crônica desenvolve colite e obstrução de saída gástrica por espessamento inflamatório. Qual manifestação da doença ajuda a explicar esse quadro?
Além de infecções, a doença granulomatosa crônica pode provocar inflamação intestinal e granulomas capazes de causar obstrução. Sintomas digestivos exigem avaliação de causas infecciosas e inflamatórias. Referência: NLM/NIH. MedlinePlus Genetics: Chronic granulomatous disease. https://medlineplus.gov/genetics/condition/chronic-granulomatous-disease/
Ao orientar uma família sobre doença granulomatosa crônica, é necessário conhecer o gene envolvido. Qual afirmação sobre sua transmissão hereditária está correta?
A doença pode decorrer de defeitos em diferentes componentes relacionados ao complexo NADPH oxidase. CYBB está associado à forma ligada ao X; outros genes causam formas autossômicas recessivas. Referência: NLM/NIH. MedlinePlus Genetics: Chronic granulomatous disease. https://medlineplus.gov/genetics/condition/chronic-granulomatous-disease/
Na síndrome de hiper-IgM ligada ao X por deficiência de CD40L, as células B podem estar presentes. Qual interação comprometida explica a produção reduzida de IgG, IgA e IgE?
A cooperação CD40L–CD40 fornece sinais essenciais para a troca de classe. O defeito permite IgM normal ou elevada, mas prejudica outras classes e também compromete interações imunológicas adicionais. Referência: NLM/NIH. MedlinePlus Genetics: X-linked hyper IgM syndrome. https://medlineplus.gov/genetics/condition/x-linked-hyper-igm-syndrome/
A síndrome IPEX combina enteropatia e múltiplas manifestações autoimunes precoces. Qual defeito funcional relacionado ao gene FOXP3 explica a perda de tolerância imunológica nessa condição?
FOXP3 é um fator de transcrição essencial para a função reguladora da resposta imune. Sua deficiência favorece ataque a tecidos próprios, explicando a autoimunidade multissistêmica da IPEX. Referência: NLM/NIH. MedlinePlus Genetics: Immune dysregulation, polyendocrinopathy, enteropathy, X-linked syndrome. https://medlineplus.gov/genetics/condition/immune-dysregulation-polyendocrinopathy-enteropathy-x-linked-syndrome/
No acompanhamento de longo prazo da síndrome de Wiskott–Aldrich, além de infecções e autoimunidade, existe predisposição neoplásica. Qual grupo de tumores está particularmente associado à síndrome?
A desregulação imune da síndrome inclui maior suscetibilidade a neoplasias, especialmente linfomas. O achado clínico não confirma câncer, mas justifica avaliação apropriada. Referência: NLM/NIH. MedlinePlus Genetics: Wiskott-Aldrich syndrome. https://medlineplus.gov/genetics/condition/wiskott-aldrich-syndrome/
Além de infecções e sangramentos, uma criança com síndrome de Wiskott–Aldrich pode desenvolver anemia hemolítica autoimune ou vasculite. Qual interpretação imunológica é adequada?
Deficiência de defesa contra infecções não impede respostas imunes dirigidas contra o próprio organismo. Autoimunidade é uma complicação reconhecida da síndrome de Wiskott–Aldrich. Referência: NLM/NIH. MedlinePlus Genetics: Wiskott-Aldrich syndrome. https://medlineplus.gov/genetics/condition/wiskott-aldrich-syndrome/
A proteína WASP participa da comunicação entre sinais de superfície e a estrutura interna das células sanguíneas. Qual componente celular tem função particularmente comprometida na síndrome de Wiskott–Aldrich?
WASP regula a organização da actina. Sua disfunção prejudica interações e movimentos celulares necessários à resposta imune e também afeta as plaquetas. Referência: NLM/NIH. MedlinePlus Genetics: Wiskott-Aldrich syndrome. https://medlineplus.gov/genetics/condition/wiskott-aldrich-syndrome/
Na agamaglobulinemia ligada ao X, o defeito de uma tirosina quinase compromete a formação de linfócitos B maduros. Qual associação entre gene e consequência celular está correta?
A tirosina quinase de Bruton participa da sinalização necessária ao desenvolvimento das células B. Variantes patogênicas em BTK explicam a deficiência humoral da doença. Referência: NLM/NIH. MedlinePlus Genetics: X-linked agammaglobulinemia. https://medlineplus.gov/genetics/condition/x-linked-agammaglobulinemia/
Quer treinar mais nesse tema? Estas questões vêm do nosso banco — lá tem milhares, com simulado, maratona e estatística de acerto por área.
Criar conta grátis e continuar →Plano de revisão
em 7 dias
Recite, sem consultar, os quatro limiares que separam a lista infantil da lista do adulto: quantas otites e quantas pneumonias por ano em cada uma. Diga qual das quatro listas declara quantos sinais bastam para investigar, e qual número ela declara. Nomeie os quatro itens do cartaz original que a lista infantil brasileira não tem, e os quatro que ela acrescentou. Depois dê os três cortes de linfócitos do lactente — 2.500, 2.800 e 3.000 — dizendo a que documento pertence cada um e o que acontece com uma criança que tem 2.700. Por fim, diga o exame de primeira linha de cada um dos quatro compartimentos: combinado, anticorpo, complemento e fagócito.
em 30 dias
Refaça o capítulo por decisões, não por listas. Dada uma vinheta, responda em sequência: que idade tem a criança e que lista vale para ela; que compartimento o agente e o sítio apontam; que exame de primeira linha corresponde; e com que valor de referência o resultado precisa ser comparado. Depois recite os números da imunodeficiência combinada grave — 3,5 meses, 91,5% contra 68%, 82,3% contra 64,7%, aproximadamente metade dos vacinados com BCG com complicação, T CD3+ abaixo de 300 células/mL — e explique por que a recoleta de um TREC alterado não encerra a investigação. Feche com a régua da reposição: quem entra, quem o protocolo exclui nominalmente, as duas posologias iniciais convertidas para 28 dias e o alvo de IgG acima de 500 mg/dL.
Agora atenda
Você sabe decidir com a tomografia na mão. A prova prática, e a vida, pedem outra coisa: chegar lá a partir de um paciente que ainda não tem exame nenhum.
Chega ao ambulatório um lactente de 8 meses, do sexo masculino, trazido pela mãe por infecções de repetição que começaram por volta dos 6 meses: duas pneumonias, otites e um episódio de diarreia arrastada. A mãe menciona que um tio dela morreu na infância por infecções. Você tem à mão a caderneta com o calendário vacinal, um hemograma recente e a possibilidade de solicitar dosagem de imunoglobulinas e contagem de linfócitos B. Conduza o atendimento: caracterize os episódios infecciosos por agente, sítio e resposta ao antibiótico, examine o tecido linfoide, decida qual lista de sinais de alerta cabe nessa idade, afaste as causas secundárias e não imunológicas, escolha a triagem de primeira linha e explique à mãe o que o resultado vai e o que não vai responder. — você conduz anamnese, exame físico e conduta; o paciente responde em tempo real e o feedback vem no fim.