
Outras Especialidades › Neurologia e Neurocirurgia
Ataxias hereditárias: o reflexo que some, o dedo que sobe e o coração que decide
Ataxias e doenças degenerativas hereditárias
Fenótipo, causas tratáveis e estratégia de investigação genética
Responda antes de ler
Escolha uma alternativa agora, mesmo sem certeza. Errar aqui faz parte — é o que faz a resposta certa grudar depois.
Sobre o rastreamento de risco na doença de Huntington, qual manifestação psiquiátrica exige vigilância ativa por sua alta prevalência e letalidade?
Como esse tema cai
O capítulo cobre a ataxia crônica e progressiva de causa hereditária no adolescente e no adulto jovem: a ataxia de Friedreich como protótipo recessivo, as ataxias espinocerebelares dominantes com destaque para a doença de Machado-Joseph, e as ataxias tratáveis que copiam as duas. O eixo é a ordem do raciocínio — primeiro localizar o sinal, depois excluir o que se trata, e só então pedir o teste que nomeia a mutação.
Fica de fora o que tem dono. A ataxia aguda do adulto por intoxicação, lesão vascular de fossa posterior ou encefalopatia de Wernicke é da apostila de Neurologia e Neurocirurgia em outros capítulos e da apostila de Toxicologia; a ataxia aguda pós-infecciosa da criança é da apostila de Neurologia Pediátrica. A esclerose múltipla, que também produz ataxia, tem capítulo próprio nesta apostila. A neuropatia periférica difusa e a síndrome de Guillain-Barré ficam no capítulo de polineuropatias, e as lesões focais de nervo e de plexo, no capítulo seguinte a este. A vertigem de origem vestibular periférica é da apostila de Otorrinolaringologia.
As fontes são de três tipos e a diferença resolve questões. Um texto clínico histórico fixou os critérios que a prova ainda usa para descrever o paciente. Uma revisão molecular definiu a mesma doença por outro caminho, e admite pacientes que os critérios clínicos rejeitariam. E uma norma brasileira define o que é doença rara no país e para onde o paciente é encaminhado. As três respondem perguntas diferentes sobre o mesmo doente.
Vale avisar de saída sobre a pegadinha epidemiológica. A ataxia hereditária mais frequente do mundo entre as de herança recessiva não é a mais frequente do Brasil quando se contam todas as heranças — e num estado do sul do país a proporção chega a extremos por razão histórica de colonização. Quem responde por manchete epidemiológica erra; quem responde pelo fenótipo descrito acerta.
O que muda decisão
Ataxia é um sinal, e ele tem três endereços
Ataxia é incoordenação do movimento sem fraqueza que a explique. Antes de discutir genética, é preciso responder de onde ela vem, porque três sistemas diferentes produzem marcha instável e a conduta muda em cada um.
A ataxia cerebelar vem da falha do próprio órgão que calibra o movimento. Ela combina alargamento da base de sustentação, decomposição do movimento nas provas de coordenação, tremor que aparece ao aproximar-se do alvo, fala escandida com sílabas separadas e nistagmo. O paciente oscila de olhos abertos, e fechar os olhos piora pouco: o cerebelo estava falhando com ou sem visão.
A ataxia sensitiva vem da perda da informação de posição que sobe pelos cordões posteriores da medula. O paciente compensa com a visão — olha para os próprios pés, bate os calcanhares no chão para sentir o contato — e desmorona quando a visão sai de cena. É por isso que ele descreve piora no escuro e ao ensaboar o rosto no banho, e é por isso que a manobra de Romberg o denuncia: em pé, pés juntos, o desequilíbrio aparece ou se acentua muito ao fechar os olhos.
A ataxia vestibular vem do labirinto ou de suas vias, e traz junto vertigem rotatória, náusea e nistagmo com características próprias. O paciente tende a cair para um lado, e a queixa dominante costuma ser tontura, não incoordenação das mãos.
Guarde o valor prático do Romberg, porque a prova o cobra por definição. Ele não testa cerebelo: testa a propriocepção. Positivo é o desequilíbrio que aparece ou piora nitidamente ao fechar os olhos, o que aponta cordão posterior ou nervo periférico sensitivo. A oscilação presente já de olhos abertos, que pouco muda ao fechá-los, é cerebelar. Descrever um paciente com marcha de base alargada e chamar o Romberg de positivo só porque ele oscila é o erro mais comum na leitura do exame físico.
A ataxia de Friedreich é interessante justamente porque tem as duas. Ela degenera cordões posteriores, tratos espinocerebelares e o trato corticospinal, e o resultado é um exame que mistura sinais de dois sistemas — a razão de o quadro parecer contraditório para quem espera que cada doença respeite um território.
A combinação que não costuma andar junto
O achado que identifica a ataxia de Friedreich num parágrafo é a coexistência de arreflexia profunda nos membros inferiores com resposta plantar em extensão. Normalmente esses dois sinais se excluem: reflexo abolido aponta lesão do arco reflexo, no nervo ou na raiz, e o sinal de Babinski aponta lesão do neurônio motor superior, que costuma cursar com reflexos vivos. Quando os dois aparecem no mesmo paciente jovem, a lista de diagnósticos encolhe drasticamente.
A explicação está na anatomia da degeneração. Os cordões posteriores e os gânglios da raiz dorsal perdem neurônios sensitivos, o que abole o braço aferente do reflexo e produz a arreflexia; o trato corticospinal degenera em paralelo, o que libera a resposta plantar. É a mesma doença atacando dois andares, e o exame registra as duas assinaturas ao mesmo tempo.
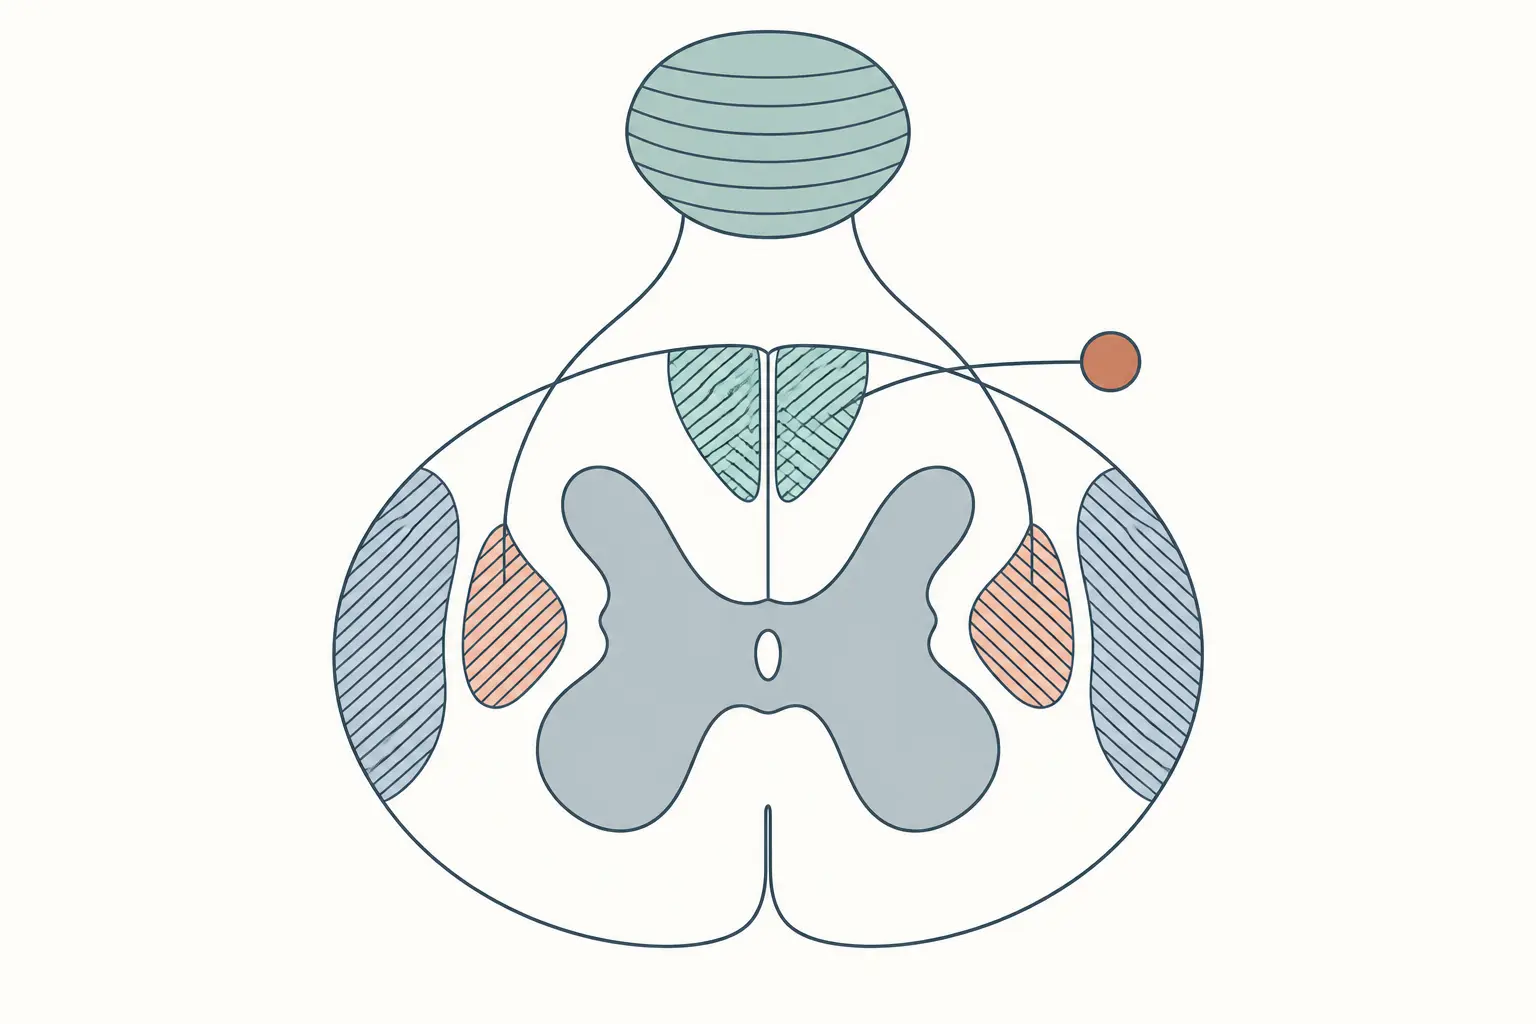
Em volta desse par, o quadro se completa com sinais que o enunciado costuma distribuir pelo texto. Perda de sensibilidade vibratória e proprioceptiva, com Romberg francamente positivo. Disartria escandida, que constrange o paciente ao telefone. Incoordenação das mãos, com dificuldade para escrever e abotoar. E, fora do sistema nervoso, dois achados esqueléticos que aparecem cedo: escoliose, muitas vezes já tratada com colete na adolescência, e pé cavo com dedos em martelo, que obriga calçado sob medida.
A idade de início típica está entre 5 e 15 anos, e a grande maioria manifesta a doença até os 25. O curso é lentamente progressivo, sem surtos e sem remissões — e essa característica é o que separa o quadro da esclerose múltipla numa questão que descreva paciente jovem com ataxia. Doença que melhora e piora em episódios não é degenerativa hereditária.
Dois achados sistêmicos mudam o desfecho e por isso mudam a conduta. A cardiomiopatia hipertrófica acomete a maioria dos pacientes e responde pela maior parte das mortes na doença — o que faz do eletrocardiograma e do ecocardiograma exames de rotina, e não de curiosidade. E o diabetes, que aparece em parcela relevante dos casos e justifica rastreio periódico com glicemia e hemoglobina glicada.
A régua brasileira: qual ataxia hereditária o paciente daqui tem
A ataxia de Friedreich é a mais frequente entre as ataxias hereditárias de herança recessiva no mundo, e é por isso que ela domina os enunciados. Mas quando se contam todas as ataxias hereditárias diagnosticadas no Brasil, sem separar por padrão de herança, quem aparece na frente é outra doença: a ataxia espinocerebelar tipo 3, também chamada de doença de Machado-Joseph.
A concentração tem explicação histórica. A doença chegou ao país com a colonização açoriana, e no Rio Grande do Sul a proporção alcança números extraordinários: as séries regionais descrevem a doença de Machado-Joseph respondendo pela grande maioria das ataxias dominantes diagnosticadas no estado. A prevalência estimada na região a mantém, ainda assim, dentro da definição brasileira de doença rara.
Essa definição é normativa e vale decorar, porque abre porta de serviço: pela política nacional, doença rara é a que afeta até 65 pessoas em cada 100 mil, o equivalente a 1,3 pessoa para cada 2 mil. A mesma norma divide o campo em dois eixos — doenças raras de origem genética, que reúnem anomalias congênitas ou de manifestação tardia, deficiência intelectual e erros inatos do metabolismo, e doenças raras de origem não genética — e habilita serviços de referência para diagnóstico, aconselhamento genético e acompanhamento.
A consequência para a prova é direta. Pergunta sobre epidemiologia brasileira de ataxia hereditária tem como resposta a doença de Machado-Joseph. Pergunta que descreve um paciente com arreflexia, Babinski, pé cavo, escoliose e cardiomiopatia hipertrófica tem como resposta a ataxia de Friedreich, por mais que a outra seja mais comum no país. O fenótipo vence a estatística sempre que o enunciado descreve alguém.
E a doença de Machado-Joseph tem fenótipo próprio, que vale reconhecer. Além da ataxia, ela costuma somar oftalmoparesia progressiva com limitação do olhar, olhos que parecem protuberantes pela retração palpebral, fasciculações de face e língua, distonia, sinais piramidais e síndrome das pernas inquietas. A herança é dominante, de modo que o heredograma mostra pessoas afetadas em gerações sucessivas — e não irmãos afetados com pais sadios, que é o desenho da recessiva.
As três dosagens que vêm antes do teste genético
Há um princípio que organiza a investigação e que a prova adora cobrar como conduta: antes de nomear a mutação, procura-se a ataxia que se trata. Teste genético confirma um diagnóstico que não muda com o resultado; dosagem sérica pode encontrar uma doença que regride com reposição. A ordem, portanto, não é de custo, é de reversibilidade.
A primeira dosagem é a vitamina E. A ataxia por deficiência isolada de vitamina E, causada por defeito na proteína de transferência do alfa-tocoferol, copia a ataxia de Friedreich quase item por item: início na adolescência, ataxia progressiva, arreflexia, perda proprioceptiva, às vezes pé cavo e cardiomiopatia. A diferença é que ela responde à reposição em doses altas, o que estabiliza e às vezes melhora o quadro. Deixar de dosar é perder a única ataxia hereditária com tratamento específico consolidado.
A segunda é a vitamina B12, com o ácido metilmalônico quando o valor for limítrofe. A deficiência produz degeneração combinada subaguda da medula, que ataca exatamente cordões posteriores e trato corticospinal — ou seja, reproduz a mesma dissociação entre arreflexia e resposta plantar em extensão que caracteriza a doença hereditária. A diferença está no tempo e no contexto: instalação em semanas a meses, em paciente com anemia macrocítica, gastrectomia, doença ileal, uso prolongado de inibidor de bomba de prótons, dieta estritamente vegetariana ou exposição a óxido nitroso.
A terceira frente é o perfil lipídico com pesquisa de acantócitos, que investiga a abetalipoproteinemia: colesterol muito baixo, hemácias espiculadas no esfregaço, esteatorreia desde a infância, retinopatia pigmentar e ataxia por má absorção de vitaminas lipossolúveis. Também é doença que responde à reposição.
Ao redor dessas três, completam a exclusão do que é tratável ou reversível: hormônio tireoestimulante, cobre sérico e ceruloplasmina, sorologias, rastreio de doença celíaca quando o contexto sugere, e uma revisão honesta da lista de medicamentos e do consumo de álcool. Fenitoína em nível tóxico, lítio, alguns quimioterápicos e o etilismo crônico produzem ataxia cerebelar e não estão no capítulo de genética.
As causas adquiridas que imitam a doença hereditária merecem varredura própria, porque são frequentes e reversíveis. O etilismo crônico produz ataxia cerebelar de predomínio na marcha, e a encefalopatia de Wernicke, na forma aguda, junta oftalmoparesia e confusão à ataxia, com resposta à tiamina administrada antes de qualquer glicose. Fenitoína em concentração tóxica, lítio, alguns quimioterápicos e o uso prolongado de metronidazol produzem quadros cerebelares que regridem com a suspensão. A doença celíaca pode cursar com ataxia mesmo sem sintoma digestivo evidente, e o hipotireoidismo entra na lista pelo custo baixo da dosagem. Nenhuma dessas causas aparece em painel genético, e todas aparecem em enunciado que descreve um paciente com uso de medicamento crônico ou com hábito não perguntado.
A alfa-fetoproteína merece linha própria: elevada, aponta ataxia-telangiectasia e as ataxias com apraxia oculomotora, que têm início mais precoce, telangiectasias conjuntivais, imunodeficiência e risco oncológico aumentado. É um exame barato que redireciona a investigação inteira.
Quando o heredograma decide antes do laboratório
Construir o heredograma é ato médico com rendimento diagnóstico alto e custo zero, e é item de peso em estação prática. Três perguntas bastam para orientar a investigação inteira.
Há irmãos afetados com pais sadios? Esse é o desenho da herança autossômica recessiva: a doença aparece numa única geração, atinge irmãos de ambos os sexos e os pais são portadores assintomáticos. É o padrão da ataxia de Friedreich, da ataxia por deficiência de vitamina E e da ataxia-telangiectasia. Consanguinidade entre os pais reforça a hipótese, especialmente em famílias de comunidades pequenas.
Há afetados em gerações sucessivas? Esse é o desenho autossômico dominante, com metade dos filhos de cada afetado em risco, homens e mulheres igualmente. É o padrão das ataxias espinocerebelares numeradas, incluindo a doença de Machado-Joseph.
A doença começou mais cedo e mais forte a cada geração? Isso é antecipação, e ela é a marca das doenças causadas por expansão de repetições instáveis. Nas ataxias dominantes por expansão de trinucleotídeo, a repetição tende a crescer na transmissão, e uma expansão maior significa início mais precoce e curso mais grave. O avô que começou aos 50, o pai aos 38 e o neto aos 22 não é coincidência de relato familiar: é o fenômeno biológico que o enunciado está descrevendo.
A mesma lógica de tamanho vale dentro da ataxia de Friedreich, ainda que a herança seja recessiva e a antecipação entre gerações não seja característica dela: quanto maior a expansão nos dois alelos, mais precoce o início e mais grave a evolução, com maior chance de cardiomiopatia e diabetes. É a razão de o laudo genético informar o número de repetições, e não apenas dizer presente ou ausente.
Vale nomear o limite do heredograma. Família pequena, pais falecidos cedo, filho único ou paternidade não revelada podem apagar o padrão de herança sem que a doença deixe de ser genética. Heredograma negativo não exclui doença hereditária — e mutação nova, que não veio de nenhum dos pais, existe. O heredograma orienta a ordem dos testes; ele não é o teste.
As dominantes numeradas: o sinal que vem junto com a ataxia
As ataxias espinocerebelares dominantes são identificadas por número, e passam de quarenta descritas. Decorar a lista inteira não rende; o que rende é saber que cada uma tende a trazer um acompanhante, e é o acompanhante que o enunciado usa para apontar o tipo. A ataxia é o denominador comum; o sinal ao lado dela é a chave.
A tipo 3, doença de Machado-Joseph, é a que mais importa no Brasil, e seu acompanhante é ocular e motor: limitação progressiva do olhar conjugado, retração palpebral com aparência protuberante dos olhos, fasciculações de face e de língua, distonia, sinais piramidais e síndrome das pernas inquietas. A tipo 2 costuma trazer sacadas lentas, arreflexia e tremor postural. A tipo 1 soma sinais piramidais proeminentes e alteração da motricidade ocular. A tipo 6 tende a ser a mais pura e a mais tardia, quase só cerebelar, com nistagmo que bate para baixo. A tipo 17 pode somar declínio cognitivo e movimentos coreicos, aproximando-se do quadro de outra doença por expansão.
Uma delas merece destaque porque a consequência é irreversível e o achado é fácil de ignorar: a tipo 7 cursa com retinopatia pigmentar e perda visual progressiva, que pode preceder ou acompanhar a ataxia. Paciente com ataxia dominante que se queixa de dificuldade para enxergar precisa de avaliação oftalmológica com fundoscopia, e não de tranquilização.
Do outro lado da herança, o grupo recessivo tem outros integrantes além de Friedreich e da deficiência de vitamina E. A ataxia-telangiectasia começa na primeira infância, soma telangiectasias conjuntivais, infecções respiratórias de repetição, imunodeficiência e risco oncológico aumentado, com alfa-fetoproteína elevada. As ataxias com apraxia oculomotora cursam com dificuldade de iniciar movimentos oculares voluntários, compensada por movimentos bruscos da cabeça. E a abetalipoproteinemia junta ataxia, esteatorreia desde a infância, retinopatia e hemácias espiculadas, com colesterol muito baixo.
A utilidade prática dessa organização é econômica. O painel genético custa caro e demora; o exame físico dirigido, feito com a lista de acompanhantes na cabeça, restringe a hipótese antes do pedido e muitas vezes indica o teste dirigido em vez do amplo. Em estação prática, é exatamente isso que se pontua: olhar a motricidade ocular, a língua, a marcha e o fundo de olho de quem chega com desequilíbrio.
O teste que nomeia e o laudo que informa o tamanho
Quando o fenótipo é clássico, o teste dirigido é o caminho curto: pesquisa da expansão GAA no primeiro íntron do gene da frataxina, em busca de expansão nos dois alelos. Cerca de 96% dos pacientes têm a expansão bialélica; os demais são heterozigotos compostos, com uma expansão de um lado e uma variante pontual ou uma deleção do outro — o que importa clinicamente porque um teste que procura só a expansão pode vir parcialmente negativo em quem tem a doença.
Quando o padrão é dominante, ou quando o dirigido volta negativo com fenótipo compatível, entra o painel para as ataxias espinocerebelares, que investiga as expansões dos tipos mais frequentes de uma só vez. A escolha entre teste dirigido e painel depende de quão característico é o quadro e do que o serviço tem disponível; o erro a evitar é pedir painel amplo antes de excluir as causas tratáveis, porque nenhum painel dosa vitamina E.
A eletroneuromiografia ajuda e costuma aparecer no enunciado. Na ataxia de Friedreich o padrão é de potenciais de ação sensitivos ausentes ou muito reduzidos, com condução motora preservada em velocidade e amplitude — assinatura de perda do neurônio sensitivo no gânglio, e não de desmielinização do nervo. Esse achado separa o quadro de uma polineuropatia desmielinizante, em que as velocidades caem.
A ressonância completa a topografia e às vezes surpreende. Nas ataxias espinocerebelares dominantes costuma haver atrofia de cerebelo e de tronco; na ataxia de Friedreich o cerebelo pode ter volume preservado, com atrofia da medula cervical e alteração de sinal nos cordões posteriores. Imagem de cerebelo normal, portanto, não afasta a doença — e responder que afasta é erro frequente.
Uma palavra sobre o que o teste faz na família. O irmão que já tem sintomas faz teste diagnóstico, e ele se justifica pela própria doença. O parente assintomático em risco entra em outra categoria, a do teste preditivo, que se faz dentro de protocolo com aconselhamento antes e depois, apoio psicológico e decisão informada — e que não é atribuição de um atendimento de porta de entrada.
O que se oferece hoje, e onde isso acontece no Brasil
A conduta na ataxia hereditária tem quatro frentes, e nenhuma delas é o teste genético — o teste apenas as organiza.
A primeira é a vigilância cardiológica. Na ataxia de Friedreich, a cardiomiopatia hipertrófica é a principal causa de morte, e o seguimento com eletrocardiograma e ecocardiograma é sistemático, mesmo em paciente sem sintoma cardíaco. Um jovem com ataxia e dispneia desproporcional ao esforço não tem descondicionamento: tem coração hipertrofiado até prova em contrário.
A segunda é a reabilitação, motora e fonoaudiológica, com adaptação do ambiente e do calçado para prevenir quedas, avaliação ortopédica da escoliose e do pé cavo, e treino de deglutição quando a disfagia aparece. É o que preserva função e independência ao longo de anos, e é o que a estação prática espera ouvir.
A disfagia merece atenção nominal, porque é a complicação que mais mata depois do coração. Ela se instala devagar, e o paciente costuma adaptar a dieta sozinho antes de contar. Perguntar por engasgo com líquidos, tosse durante as refeições e pneumonias de repetição faz parte da consulta de rotina, e a avaliação fonoaudiológica com ajuste de consistência previne a broncoaspiração que encerra muitos casos. A escoliose importante acrescenta restrição ventilatória, o que torna a avaliação respiratória periódica parte do mesmo pacote.
A terceira é o rastreio das comorbidades: glicemia e hemoglobina glicada pelo risco de diabetes, avaliação respiratória quando a escoliose é importante, e atenção ao humor, porque doença degenerativa em adulto jovem carrega sofrimento que costuma ficar sem nome.
A quarta é o aconselhamento genético, que não é sinônimo de entregar um laudo. Ele explica o padrão de herança, o risco para irmãos e para descendentes, as opções reprodutivas e o que o teste preditivo significa para quem ainda não adoeceu. Pela política nacional de doenças raras, esse cuidado tem endereço no sistema público: serviços de referência habilitados, no eixo das doenças raras de origem genética.
Sobre tratamento que modifica a doença, vale ser preciso. Um ensaio randomizado sustentou o registro, por agência regulatória estrangeira em 2023, do primeiro fármaco específico para a ataxia de Friedreich, autorizado a partir dos 16 anos, com efeito medido como redução da progressão numa escala funcional ao longo de quarenta e oito semanas. É um marco real e é uma resposta ruim para questão brasileira de conduta: o que se espera do candidato, aqui, é a vigilância cardiológica, a reabilitação, o rastreio metabólico e o aconselhamento — porque é isso que o paciente recebe, e é isso que muda o desfecho dele hoje.
Fecha o capítulo a distinção entre validar e explicar. A paciente com desequilíbrio progressivo desde a adolescência costuma chegar depois de anos ouvindo que é sedentarismo, ansiedade ou falta de coordenação. Reconhecer que a queixa tem doença por trás, nomear o padrão de herança e dar destino ao irmão afetado é a parte do atendimento que a estação pontua e que nenhum exame substitui.
Como o enunciado entrega o diagnóstico
Adolescente ou adulto jovem, desequilíbrio progressivo há anos sem surtos, marcha de base alargada com piora no escuro, arreflexia nos membros inferiores com resposta plantar em extensão, perda vibratória e proprioceptiva, disartria escandida, escoliose, pé cavo e irmão com quadro semelhante: ataxia de Friedreich. Se o texto acrescentar dispneia aos esforços ou sopro, a pergunta seguinte é sobre o coração.
Paciente com ataxia e afetados em gerações sucessivas, com limitação progressiva do olhar, olhos protuberantes, fasciculações de face e língua e distonia, especialmente com ascendência açoriana ou origem no sul do país: doença de Machado-Joseph, herança dominante.
Quadro de instalação em semanas a meses, com a mesma dissociação entre arreflexia e Babinski, em paciente com anemia macrocítica, gastrectomia prévia, dieta restritiva ou uso crônico de inibidor de bomba de prótons: degeneração combinada subaguda por deficiência de vitamina B12. O tempo curto e o contexto nutricional são o que separam.
Ataxia de início na infância com telangiectasias na conjuntiva, infecções de repetição e alfa-fetoproteína elevada: ataxia-telangiectasia. E ataxia com colesterol muito baixo, esteatorreia e hemácias espiculadas: abetalipoproteinemia. As duas são lembradas em alternativa justamente porque um exame simples as separa do resto.
Esquemas e tabelas
A sequência vale para o paciente com ataxia crônica e progressiva, sem surtos, na primeira avaliação ambulatorial. A ordem importa: localizar o sinal antes de nomear a doença, excluir o tratável antes de pedir genética, e pedir o exame do coração antes de qualquer discussão sobre prognóstico.
- 1Confirme que é ataxia: incoordenação sem fraqueza que a explique, e não fraqueza mal caracterizada nem tontura.
- 2Localize o sistema. Faça a manobra de Romberg com apoio de segurança e interprete o resultado pelo que ele mede: propriocepção, não cerebelo.
- 3Determine o tempo de instalação e o padrão de curso. Progressivo sem surtos aponta degenerativo; surtos e remissões apontam doença desmielinizante; instalação em horas aponta lesão aguda ou intoxicação.
- 4Examine os reflexos nos quatro membros e pesquise a resposta plantar dos dois lados. A dissociação entre arreflexia e extensão do hálux é o achado que estreita a lista.
- 5Procure os sinais fora do sistema nervoso: escoliose pelo teste de Adams, arco plantar e dedos, oclusão do olhar, telangiectasias conjuntivais.
- 6Ausculte o coração e peça eletrocardiograma e ecocardiograma sempre que a hipótese for ataxia de Friedreich, independentemente de sintoma cardíaco.
- 7Construa o heredograma perguntando por irmãos afetados, consanguinidade dos pais e afetados em gerações sucessivas, com idade de início de cada um.
- 8Peça as dosagens que encontram doença tratável antes de qualquer teste genético: vitamina E, vitamina B12 com ácido metilmalônico, perfil lipídico com acantócitos e alfa-fetoproteína.
- 9Revise medicamentos e consumo de álcool, incluindo nível sérico quando houver uso de fármaco que produz ataxia em concentração tóxica.
- 10Escolha o teste genético pelo fenótipo: dirigido para a expansão da frataxina quando o quadro é clássico, painel de ataxias dominantes quando o heredograma mostra gerações sucessivas.
- 11Ofereça aconselhamento genético ao paciente e aos irmãos, distinguindo teste diagnóstico em quem tem sintoma de teste preditivo em quem não tem.
- 12Encaminhe ao serviço de referência do eixo genético da política de doenças raras e organize reabilitação motora e fonoaudiológica desde o diagnóstico.
Primeiro degrau: de onde vem a incoordenação
Oscilação já de olhos abertos, que pouco piora ao fechá-los, com base alargada, fala escandida e nistagmo: cerebelar. Equilíbrio razoável de olhos abertos que desmorona ao fechá-los, com perda vibratória e proprioceptiva: sensitiva. Tontura rotatória dominante com queda para um lado: vestibular.
Segundo degrau: o par que estreita a lista
Reflexos profundos abolidos nos membros inferiores com resposta plantar em extensão é combinação que normalmente se exclui. Em paciente jovem com ataxia progressiva, ela aponta doença que degenera cordão posterior e trato corticospinal ao mesmo tempo — hereditária ou por deficiência de vitamina B12.
Terceiro degrau: procure primeiro o que se trata
Vitamina E, vitamina B12 com ácido metilmalônico e perfil lipídico com pesquisa de acantócitos vêm antes do teste genético, porque encontram doença que responde a reposição. Somam-se hormônio tireoestimulante, cobre e ceruloplasmina, alfa-fetoproteína e a revisão de medicamentos e álcool.
Quarto degrau: o exame que muda a sobrevida
Eletrocardiograma e ecocardiograma entram na rotina do paciente com ataxia de Friedreich, sintomático ou não: a cardiomiopatia hipertrófica responde pela maior parte das mortes. Dispneia desproporcional ao esforço em jovem com ataxia é coração até prova em contrário, e não descondicionamento.
Quatro diagnósticos que a mesma frase inicial pode esconder
| Diagnóstico | O que o enunciado acrescenta | Herança | Exame que decide |
|---|---|---|---|
| Ataxia de Friedreich | Início entre 5 e 15 anos, arreflexia com Babinski, escoliose, pé cavo, cardiomiopatia hipertrófica | Autossômica recessiva | Expansão GAA bialélica no primeiro íntron do gene da frataxina |
| Doença de Machado-Joseph | Afetados em gerações sucessivas, oftalmoparesia, olhos protuberantes, fasciculações de face e língua, distonia | Autossômica dominante | Painel de expansões das ataxias espinocerebelares |
| Deficiência de vitamina E | Quadro que copia Friedreich item por item e responde à reposição | Autossômica recessiva | Dosagem sérica de vitamina E, antes de qualquer genética |
| Deficiência de vitamina B12 | Instalação em semanas a meses, anemia macrocítica, gastrectomia, dieta restritiva ou óxido nitroso | Adquirida | Dosagem de vitamina B12 com ácido metilmalônico |
| Ataxia-telangiectasia | Início na infância, telangiectasias conjuntivais, infecções de repetição, risco oncológico | Autossômica recessiva | Alfa-fetoproteína elevada e teste molecular dirigido |
O que cada padrão de herança desenha no heredograma
| Padrão | Desenho na família | Risco declarado | Exemplo do capítulo |
|---|---|---|---|
| Autossômica recessiva | Afetados numa única geração, irmãos de ambos os sexos, pais sadios e portadores | Um em quatro para cada nova gestação do casal | Ataxia de Friedreich, deficiência de vitamina E, ataxia-telangiectasia |
| Autossômica dominante | Afetados em gerações sucessivas, homens e mulheres igualmente | Metade dos filhos de cada afetado | Ataxias espinocerebelares numeradas, incluindo Machado-Joseph |
| Expansão instável | Início mais precoce e curso mais grave a cada geração | Antecipação, com expansão que cresce na transmissão | Ataxias dominantes por repetição de trinucleotídeo |
A manobra de Romberg não avalia cerebelo. Positivo é o desequilíbrio que surge ou piora nitidamente ao fechar os olhos, o que aponta cordão posterior ou nervo sensitivo periférico.
Cerebelo de volume normal na ressonância não afasta ataxia de Friedreich: a doença atinge principalmente medula e gânglios sensitivos, e a atrofia cerebelar pode faltar.
Heredograma sem afetados não exclui doença genética. Família pequena, morte precoce dos pais e mutação nova apagam o padrão sem apagar a herança.
Onde as fontes divergem
Nestes pontos as fontes não dizem a mesma coisa. Cada posição vem com quem a sustenta — e com o que fazer diante de uma vinheta de prova.
Critérios clínicos clássicos. O estudo que analisou noventa famílias fixou como essenciais a herança autossômica recessiva, o início antes dos 25 anos, a ataxia progressiva de marcha e de membros, a arreflexia nos membros inferiores e a resposta plantar em extensão. Por essa régua, início aos 34 anos ou reflexos preservados excluiriam o diagnóstico.
Harding AE. Friedreich's ataxia: a clinical and genetic study of 90 families. Brain, 1981.
Definição molecular. O diagnóstico se estabelece pela presença de variantes patogênicas bialélicas no gene FXN, com expansão GAA nos dois alelos em cerca de 96% dos casos. Por essa régua existem formas atípicas reconhecidas: início depois dos 25 anos, início depois dos 40 anos e formas com reflexos preservados, que reunidas alcançam cerca de um quarto dos pacientes com expansão de penetrância completa.
Bidichandani SI, Delatycki MB. Friedreich Ataxia. GeneReviews, revisão vigente.
Na prova
Os dois critérios não competem: um descreve o paciente típico, o outro define a doença. Enunciado que traga o quadro clássico está usando a régua clínica e espera o nome da doença. Enunciado que traga início tardio ou reflexos preservados com teste genético positivo está testando se o candidato sabe que a molécula manda mais que a idade — e a alternativa que descartar o diagnóstico por causa da idade de início estará errada. Quando o texto não informa o teste, responda pelo quadro clássico.
A ataxia de Friedreich, quando se contam as ataxias de herança recessiva. É a mais frequente do grupo em populações de origem europeia, e é por isso que ela ocupa a maior parte dos enunciados e dos capítulos de referência.
Bidichandani SI, Delatycki MB. Friedreich Ataxia. GeneReviews, revisão vigente.
A doença de Machado-Joseph, quando se conta o conjunto das ataxias hereditárias diagnosticadas no Brasil. Séries do sul do país descrevem-na respondendo pela grande maioria das ataxias dominantes diagnosticadas na região, por efeito da colonização açoriana, com prevalência regional estimada que a mantém dentro da definição de doença rara.
Jardim LB et al. A survey of spinocerebellar ataxia in South Brazil. Journal of Neurology, 2001; e Portaria GM/MS nº 199, de 30 de janeiro de 2014.
Na prova
As duas afirmações são verdadeiras porque contam populações diferentes: uma separa por padrão de herança e a outra por país. Questão de epidemiologia brasileira responde com a doença de Machado-Joseph; questão que descreve um paciente com arreflexia, Babinski, escoliose, pé cavo e cardiomiopatia hipertrófica responde com a ataxia de Friedreich, ainda que ela seja menos frequente no país. O fenótipo vence a estatística sempre que existe um doente no texto.
Fármaco específico. Um ensaio randomizado controlado por placebo mediu redução da progressão numa escala funcional ao longo de quarenta e oito semanas, e sustentou o registro, em 2023, por agência regulatória estrangeira, do primeiro medicamento aprovado para a doença, autorizado a partir dos 16 anos de idade.
Lynch DR et al. Safety and Efficacy of Omaveloxolone in Friedreich Ataxia (MOXIe Study). Annals of Neurology, 2021; e nota de registro da agência regulatória, 2023.
Cuidado organizado. A perspectiva europeia de diagnóstico e tratamento estrutura o seguimento em vigilância cardiológica sistemática, rastreio de diabetes, reabilitação motora e fonoaudiológica e manejo ortopédico; e a política brasileira de doenças raras dá a esse cuidado endereço institucional, com serviços de referência para diagnóstico, aconselhamento genético e acompanhamento no eixo genético.
Schulz JB et al. Diagnosis and treatment of Friedreich ataxia: a European perspective. Nature Reviews Neurology, 2009; e Portaria GM/MS nº 199, de 30 de janeiro de 2014.
Na prova
Questão brasileira de conduta espera o segundo conjunto: eletrocardiograma e ecocardiograma, rastreio metabólico, reabilitação e aconselhamento genético com encaminhamento ao serviço de referência. O fármaco específico é fato recente e verdadeiro, e serve para reconhecer que a doença deixou de ser apenas de suporte — mas alternativa que o apresente como a conduta a ser tomada no ambulatório geral brasileiro não é o que se cobra, e a idade mínima do registro estrangeiro exclui parte dos pacientes descritos nos enunciados.
Caso resolvido
- primeiro, leia o par de sinais que estreita tudo
- Arreflexia profunda com resposta plantar em extensão é combinação que normalmente se exclui: uma aponta interrupção do arco reflexo, a outra aponta lesão do neurônio motor superior. Num paciente jovem com ataxia progressiva, esse par aponta doença que degenera cordões posteriores, gânglios sensitivos e trato corticospinal ao mesmo tempo.
- segundo, some o esqueleto e o heredograma
- Escoliose desde a adolescência, pé cavo com dedos em martelo, irmão afetado e pais consanguíneos completam o desenho: doença de herança autossômica recessiva manifesta numa única geração. O padrão exclui, na prática, as ataxias espinocerebelares dominantes, que apareceriam em gerações sucessivas.
- terceiro, não pule as dosagens que encontram doença tratável
- Antes do teste genético entram vitamina E, vitamina B12 com ácido metilmalônico, perfil lipídico com pesquisa de acantócitos e alfa-fetoproteína. A deficiência de vitamina E copia esse quadro item por item e responde à reposição; deixar de dosá-la é abrir mão da única causa com tratamento específico consolidado.
- quarto, trate a dispneia como sinal cardíaco até prova em contrário
- Dispneia desproporcional ao esforço em jovem com ataxia pede eletrocardiograma e ecocardiograma no mesmo dia da suspeita. A cardiomiopatia hipertrófica acomete a maioria e responde pela maior parte das mortes na doença — e o achado muda o seguimento inteiro, independentemente do resultado genético.
- quinto, escolha o teste dirigido pelo fenótipo
- Com quadro clássico e padrão recessivo, o caminho curto é a pesquisa da expansão GAA no primeiro íntron do gene da frataxina, com laudo que informe o número de repetições nos dois alelos. Painel de ataxias dominantes é o exame errado para este heredograma, e teste negativo com fenótipo compatível ainda deixa aberta a possibilidade de heterozigoto composto.
- sexto, dê destino à família e ao seguimento
- Encaminhe ao serviço de referência do eixo genético da política nacional de doenças raras, ofereça aconselhamento genético à paciente e ao irmão sintomático — que faz teste diagnóstico, e não preditivo —, organize reabilitação motora e fonoaudiológica, avaliação ortopédica da escoliose e do pé, rastreio de diabetes e adaptação do ambiente para prevenir quedas.
Agora feche você
- Passo 1
- Descreva o padrão de herança que o heredograma desenha e diga quais dois elementos do texto o definem, além do risco declarado para cada filho do paciente.
- Passo 2
- Nomeie a hipótese diagnóstica principal e liste os quatro achados do exame físico, além da ataxia, que a sustentam nesta família.
- Passo 3
- Compare as idades de início do avô, do pai e do paciente e explique o fenômeno biológico que elas sugerem, dizendo que tipo de mutação o produz.
- Passo 4
- Diga por que a sensibilidade vibratória preservada e os reflexos vivos afastam a hipótese que seria a primeira num paciente mais jovem, e nomeie essa hipótese.
- Passo 5
- Defina a investigação a solicitar e a conduta de seguimento, distinguindo o teste que se oferece ao paciente do teste que se discute com a filha de 19 anos, assintomática, que o acompanha na consulta.
Onde a banca derruba
- 1Chamar de Romberg positivo quem oscila de olhos abertos A manobra avalia propriocepção, não cerebelo. Positivo é o desequilíbrio que aparece ou piora nitidamente quando os olhos se fecham. Paciente com marcha de base alargada que já oscila de olhos abertos e pouco muda ao fechá-los tem ataxia cerebelar, e chamar isso de Romberg positivo troca o endereço da lesão.
- 2Pedir teste genético antes de dosar vitamina E A ataxia por deficiência isolada de vitamina E copia o quadro de Friedreich e responde à reposição em doses altas. Nenhum painel genético dosa vitamina. A ordem da investigação é de reversibilidade, não de custo: primeiro o que se trata, depois o que se nomeia.
- 3Excluir Friedreich porque o paciente começou depois dos 25 anos Os critérios clínicos clássicos exigem início antes dos 25, mas a definição molecular reconhece formas de início tardio, de início muito tardio e com reflexos preservados, que somadas alcançam cerca de um quarto dos casos com expansão de penetrância completa. Idade fora do padrão pede teste, não descarte.
- 4Descartar a doença porque o cerebelo está normal na ressonância Na ataxia de Friedreich a degeneração é sobretudo medular e ganglionar, com atrofia da medula cervical e alteração de sinal nos cordões posteriores, e o volume cerebelar pode estar preservado. Imagem cerebelar normal não afasta o diagnóstico; ela ajuda a diferenciá-lo das ataxias dominantes, em que a atrofia é a regra.
- 5Tratar a dispneia do jovem com ataxia como descondicionamento A cardiomiopatia hipertrófica acomete a maioria dos pacientes e responde pela maior parte das mortes. Dispneia desproporcional ao esforço, palpitação ou síncope pedem eletrocardiograma e ecocardiograma imediatos, e a vigilância cardiológica é rotina mesmo em quem não tem sintoma.
- 6Ler o quadro subagudo com contexto nutricional como doença genética A deficiência de vitamina B12 produz a mesma dissociação entre arreflexia e resposta plantar em extensão, porque atinge cordões posteriores e trato corticospinal. O que separa é o tempo, de semanas a meses, e o contexto: anemia macrocítica, gastrectomia, doença ileal, dieta estritamente vegetariana, inibidor de bomba de prótons ou exposição a óxido nitroso.
- 7Concluir que não é genético porque ninguém na família tem Família pequena, pais falecidos cedo, filho único, paternidade não revelada e mutação nova apagam o padrão de herança sem apagar a herança. Heredograma negativo orienta a ordem dos testes; ele não exclui doença hereditária, sobretudo em padrão recessivo, em que os pais são portadores sadios.
- 8Confundir antecipação com relato familiar impreciso Início mais precoce e curso mais grave a cada geração é fenômeno biológico das doenças por expansão instável de repetições, típico das ataxias dominantes. Quando o enunciado dá as idades de início do avô, do pai e do neto em ordem decrescente, ele está descrevendo antecipação e apontando para expansão de trinucleotídeo.
- 9Aceitar laudo genético que só diz presente ou ausente O tamanho da expansão informa prognóstico: expansões maiores associam-se a início mais precoce, curso mais grave e maior chance de cardiomiopatia e diabetes. Laudo sem o número de repetições responde metade da pergunta, e um teste que procura apenas a expansão pode não detectar o heterozigoto composto, que responde por parte dos casos.
- 10Oferecer teste ao parente assintomático como se fosse rotina Teste em quem já tem sintoma é diagnóstico e se justifica pela doença. Teste em parente sem sintoma é preditivo, tem implicação sobre trabalho, seguro, planejamento reprodutivo e sofrimento psíquico, e se faz dentro de protocolo com aconselhamento antes e depois. A porta de entrada encaminha; ela não solicita.
- 11Responder pela estatística quando o texto descreve um paciente A ataxia hereditária mais frequente do Brasil e a doença que o enunciado descreve podem ser diferentes. Fenótipo com arreflexia, Babinski, escoliose, pé cavo e cardiomiopatia aponta ataxia de Friedreich mesmo num país onde a doença de Machado-Joseph é mais comum.
- 12Atribuir a queixa a sedentarismo ou a causa emocional Desequilíbrio progressivo em adolescente ou adulto jovem costuma acumular anos de explicações erradas antes do diagnóstico. Validar a queixa e examinar reflexos, sensibilidade profunda e coordenação custa minutos, e é o passo que a estação prática pontua com peso alto.
Depressão é frequente na doença de Huntington e o risco de suicídio é várias vezes maior que na população geral, com dois picos: logo antes do diagnóstico formal e no momento em que a independência começa a se perder. Isso torna a avaliação de humor e de ideação parte obrigatória do seguimento, e é também a razão de cautela ao prescrever depletores de monoaminas. Focar em outros quadros psiquiátricos engana quem busca sintomas mais chamativos e deixa passar o que mais mata nessa população.
Recuperação
Responda as 10 — o gabarito e o comentário de cada uma abrem a cada questão ou só no fim, como você preferir.
Paciente de 48 anos com doença de Huntington apresenta coreia intensa que interfere na alimentação e provoca quedas. Qual a opção farmacológica com melhor evidência para controle da coreia?
A coreia responde à redução da transmissão dopaminérgica, seja por depletores vesiculares de monoaminas, seja por antipsicóticos, escolhidos conforme o perfil de comorbidade psiquiátrica — a tetrabenazina exige atenção ao risco de depressão e ideação suicida. Levodopa e agonistas dopaminérgicos engancham quem confunde com o tratamento do parkinsonismo e produzem o efeito oposto, agravando o movimento involuntário: no Huntington sobra dopamina relativa no estriado, ao contrário do que ocorre no Parkinson.
Filho assintomático de 25 anos de paciente com doença de Huntington solicita teste genético preditivo. Qual a conduta correta?
O teste preditivo em doença de início tardio sem terapia modificadora exige protocolo de aconselhamento genético, com avaliação psicológica, informação sobre implicações e período de reflexão, porque o resultado tem impacto profundo sobre projeto de vida, planejamento reprodutivo e risco de suicídio. Recusar o teste engana quem condiciona a informação genética à existência de tratamento, mas o direito de saber pertence ao indivíduo, que pode ter razões legítimas — reprodutivas, profissionais, existenciais — para querer conhecer o próprio status.
Paciente de 45 anos com doença de Huntington em fase intermediária apresenta disfagia com episódios de engasgo e uma pneumonia aspirativa. Qual a conduta mais apropriada?
A disfagia progressiva é esperada e o manejo inicial é reabilitador e adaptativo, com avaliação especializada, ajuste de consistências e manobras posturais, aproveitando a fase em que o paciente ainda tem capacidade de decidir para registrar suas preferências sobre alimentação artificial. Indicar gastrostomia de imediato engana quem quer resolver o risco de aspiração com um procedimento, mas a decisão deve ser antecipada e compartilhada, e a sonda não elimina a aspiração de saliva.
Paciente de 52 anos com doença de Huntington apresenta perda ponderal progressiva apesar de ingestão aparentemente adequada. Qual explicação é mais consistente?
A perda de peso é característica da doença e resulta da combinação de gasto calórico elevado pela coreia contínua, disfagia progressiva e alterações hipotalâmicas, exigindo aporte calórico bem acima do habitual e adaptação da consistência dos alimentos. Buscar má absorção ou doença endócrina associada engana quem procura uma causa externa, e atrasa a intervenção nutricional que efetivamente melhora qualidade de vida e reduz o risco de aspiração.
Homem de 42 anos apresenta movimentos involuntários irregulares, não repetitivos, que migram entre segmentos corporais, associados a irritabilidade, impulsividade e declínio cognitivo há 2 anos. Pai faleceu aos 55 anos com quadro semelhante. Qual a hipótese e o padrão de herança?
A tríade de coreia, alterações comportamentais e demência de início na quarta ou quinta década, com história familiar em gerações sucessivas, define a doença de Huntington, causada pela expansão de repetições CAG no gene da huntingtina, com herança autossômica dominante e fenômeno de antecipação. A doença de Wilson entra no diferencial de movimento anormal em jovem, mas é recessiva, cursa com hepatopatia, anel de Kayser-Fleischer e ceruloplasmina baixa, e o padrão familiar seria de irmãos afetados, não de gerações consecutivas.
Mulher de 20 anos com diagnóstico confirmado de ataxia de Friedreich refere dispneia aos esforços moderados há seis meses, desproporcional ao seu grau de limitação motora. Está afebril, sem tosse, com ausculta pulmonar limpa. Qual é a conduta prioritária?
A cardiomiopatia hipertrófica acomete a maioria dos pacientes com ataxia de Friedreich e responde pela maior parte das mortes na doença, o que torna o eletrocardiograma e o ecocardiograma exames de rotina no seguimento e obrigatórios diante de dispneia, palpitação ou síncope. A escoliose pode contribuir para restrição ventilatória, mas investigar o pulmão antes do coração inverte a probabilidade e o risco. Não há elementos que sugiram tromboembolismo, e a tomografia com contraste não é o primeiro passo diante dessa queixa. Atribuir a dispneia ao descondicionamento é exatamente o erro que retarda o diagnóstico cardíaco em paciente jovem. E apneia central por acometimento de tronco não é característica da doença nem explica dispneia aos esforços.
Homem de 39 anos com ataxia progressiva relata que o avô começou a andar mal aos 52 anos, o pai aos 44 e ele aos 33. Há afetados em três gerações consecutivas, homens e mulheres. Qual fenômeno esse padrão de idades sugere e a que tipo de mutação ele se associa?
Início progressivamente mais precoce a cada geração é a definição de antecipação, fenômeno característico das doenças causadas por expansão instável de repetições de trinucleotídeo, em que a repetição tende a aumentar de tamanho quando é transmitida e expansões maiores produzem início mais precoce e curso mais grave — mecanismo das ataxias espinocerebelares dominantes. Penetrância incompleta descreve pessoas com a variante que não adoecem, e não idade de início decrescente. Mosaicismo somático descreve mutação presente em parte das células de um indivíduo, sem esse padrão familiar. Herança mitocondrial teria transmissão apenas materna, incompatível com afetados por linha paterna em gerações sucessivas. E heterogeneidade alélica descreve variantes distintas do mesmo gene em pessoas diferentes, sem relação com a idade de início ao longo das gerações.
Adolescente de 16 anos apresenta desequilíbrio progressivo iniciado aos 11 anos, sem surtos, com marcha de base alargada, disartria escandida, escoliose e pé cavo. Ao exame neurológico, chamam atenção a arreflexia profunda nos membros inferiores e a resposta plantar em extensão bilateral, com perda de sensibilidade vibratória e proprioceptiva. Um irmão tem quadro semelhante e os pais são sadios. Qual é o significado da associação entre arreflexia e resposta plantar em extensão neste contexto?
Reflexo profundo abolido aponta interrupção do arco reflexo, no nervo sensitivo ou na raiz, e resposta plantar em extensão aponta lesão do neurônio motor superior — sinais que costumam se excluir, já que a lesão piramidal isolada cursa com reflexos vivos. A coexistência num jovem com ataxia progressiva aponta uma doença que atinge cordões posteriores, gânglios sensitivos e trato corticospinal simultaneamente, quadro típico da ataxia de Friedreich. Atribuir a arreflexia a erro de técnica ignora que ela é achado central da doença. A polineuropatia desmielinizante não produz sinal piramidal. Compressão medular cursaria com nível sensitivo e reflexos vivos abaixo da lesão, e não com arreflexia difusa. E doença desmielinizante do sistema nervoso central evolui tipicamente em surtos, ausentes neste relato.
Paciente de 24 anos com ataxia progressiva apresenta redução da sensibilidade vibratória e da posição articular nos pés, sem vertigem ou nistagmo. De olhos abertos, mantém-se em pé com pequena oscilação; ao fechar os olhos, oscila amplamente e precisa ser amparado. Qual é a conclusão mais adequada do conjunto de achados?
O equilíbrio em ortostatismo integra visão, propriocepção e sistema vestibular. A piora acentuada ao fechar os olhos caracteriza Romberg positivo, mas esse achado isolado não localiza exclusivamente a lesão. Nesta vinheta, a perda de sensibilidade vibratória e de posição articular, sem vertigem ou nistagmo, sustenta ataxia sensitiva por comprometimento das vias proprioceptivas, em cordão posterior ou nervo sensitivo periférico. Na ataxia cerebelar, a instabilidade costuma existir já com os olhos abertos. Fontes: Halmágyi e Curthoys, Current Opinion in Neurology, 2021, PMID 34160115; Forbes et al., Romberg Test, PMID 33085334.
Jovem de 17 anos tem ataxia progressiva desde os 12 anos, arreflexia nos membros inferiores, resposta plantar em extensão, perda proprioceptiva e pé cavo, com irmã afetada e pais sadios. O médico solicita painel genético amplo para ataxias hereditárias como primeiro exame da investigação. Qual é a crítica mais pertinente a essa conduta?
A investigação da ataxia crônica se organiza por reversibilidade, e não por custo: dosam-se antes as causas que respondem a tratamento. A ataxia por deficiência isolada de vitamina E reproduz o quadro de Friedreich quase item por item — início na adolescência, arreflexia, perda proprioceptiva, às vezes pé cavo e cardiomiopatia — e responde à reposição em doses altas, de modo que nenhum painel genético substitui a dosagem sérica. Ressonância não confirma o diagnóstico, e na ataxia de Friedreich o cerebelo pode ter volume preservado, com atrofia medular. O painel amplo não é o exame inicial de qualquer ataxia, e neste fenótipo recessivo clássico o teste dirigido para a expansão da frataxina seria o caminho curto. A eletroneuromiografia mostra padrão sensitivo compatível, mas não distingue as doenças entre si. E punção lombar não integra a investigação de rotina de ataxia progressiva sem surtos.
Homem de 52 anos apresenta, em quatro meses, marcha instável com piora no escuro, parestesias em pés, arreflexia aquileia e resposta plantar em extensão bilateral. Fez gastrectomia total por neoplasia há seis anos e mantém hemoglobina de 10,2 g/dL com volume corpuscular médio de 112 fL. Qual é a hipótese diagnóstica e a conduta?
A deficiência de vitamina B12 produz degeneração combinada subaguda da medula, que atinge cordões posteriores e trato corticospinal e reproduz a dissociação entre arreflexia e resposta plantar em extensão. O que a separa da doença hereditária é o tempo, de semanas a meses, e o contexto: gastrectomia total abole a produção de fator intrínseco, e a anemia macrocítica com volume corpuscular de 112 fL completa o quadro. A conduta é dosar e repor por via parenteral, dada a ausência de absorção. Ataxia de Friedreich, mesmo em forma tardia, tem curso de anos e não explica a macrocitose nem o antecedente cirúrgico. Painel de ataxias dominantes não se justifica sem heredograma sugestivo e sem excluir a causa carencial. A deficiência de vitamina E é hipótese de investigação da ataxia crônica, não deste quadro subagudo com causa evidente. E a esclerose múltipla evolui com surtos e não produz macrocitose.
Homem de 45 anos, natural do Rio Grande do Sul e de ascendência açoriana, tem ataxia progressiva, limitação do olhar conjugado, retração palpebral, fasciculações de língua e distonia. O pai e o avô paterno tiveram quadro semelhante. Qual é a hipótese mais provável e por quê?
Afetados em gerações sucessivas desenham herança autossômica dominante, e o fenótipo — ataxia com oftalmoparesia progressiva, retração palpebral que dá aparência protuberante aos olhos, fasciculações de face e língua e distonia — é característico da doença de Machado-Joseph, a ataxia espinocerebelar tipo 3, cuja concentração no sul do país se explica pela colonização açoriana. A ataxia de Friedreich tem herança recessiva, o que não casa com três gerações afetadas, e seu quadro é de arreflexia com perda proprioceptiva. A ataxia-telangiectasia começa na infância e traz telangiectasias conjuntivais, infecções de repetição e alfa-fetoproteína elevada. A esclerose lateral amiotrófica não produz ataxia progressiva com oftalmoparesia como quadro dominante. E a deficiência de vitamina E é recessiva e copia o fenótipo de Friedreich, não este.
Paciente de 34 anos inicia ataxia progressiva de marcha, com perda proprioceptiva e resposta plantar em extensão, mas com reflexos patelares presentes. O médico assistente descarta ataxia de Friedreich alegando que o início ocorreu depois dos 25 anos e que os reflexos estão preservados. Como avaliar esse raciocínio?
Os critérios clínicos clássicos exigem início antes dos 25 anos e arreflexia nos membros inferiores, e descrevem bem o paciente típico. A definição molecular, porém, estabelece o diagnóstico pela presença de variantes patogênicas bialélicas no gene FXN, e reconhece formas atípicas — início após os 25 anos, início após os 40 anos e formas com reflexos preservados — que somadas alcançam cerca de um quarto dos casos com expansão de penetrância completa. Idade fora do padrão pede o teste, e não o descarte. Afirmar que não há exceções contraria a literatura molecular. Descartar por resultado genético negativo teria lógica, mas o texto diz que o médico descartou pela clínica, sem teste. A idade de início guarda, sim, correlação inversa com o tamanho da expansão. E a herança é autossômica recessiva, não dominante.
Mulher de 22 anos recebe diagnóstico molecular de ataxia de Friedreich. Está acompanhada do irmão de 25 anos, assintomático, que pergunta se pode fazer o exame de sangue na mesma coleta para saber se também terá a doença. Qual é a conduta adequada na consulta?
Teste genético em quem já tem sintomas é diagnóstico e se justifica pela própria doença; em quem não tem sintomas, é preditivo, e sua realização passa por protocolo estruturado, com aconselhamento genético antes e depois, apoio psicológico e decisão informada, porque o resultado tem consequência sobre planejamento reprodutivo, trabalho e sofrimento psíquico. Solicitar na mesma coleta ignora esse cuidado. Dizer que não há risco é incorreto: em herança autossômica recessiva, cada irmão de um afetado tem risco definido de ter herdado os dois alelos alterados, e maior ainda de ser portador. Condicionar o teste a alteração prévia da eletroneuromiografia confunde exame preditivo com investigação de sintoma. E o rastreio cardíaco avalia repercussão em quem já tem a doença; ele não informa o estado genético de ninguém.
Adolescente com suspeita de ataxia de Friedreich realiza eletroneuromiografia dos quatro membros. O laudo mostra potenciais de ação sensitivos ausentes nos nervos surais e medianos bilateralmente, com velocidades e amplitudes das conduções motoras preservadas e sem desnervação ativa à agulha. Qual é a interpretação correta?
Potenciais sensitivos ausentes com condução motora normal em velocidade e amplitude, sem desnervação ativa, é a assinatura da perda de neurônios sensitivos no gânglio da raiz dorsal, achado esperado na ataxia de Friedreich e coerente com a arreflexia e a perda proprioceptiva do exame. Numa polirradiculoneuropatia desmielinizante as velocidades de condução cairiam e haveria dispersão temporal ou bloqueio, o que não ocorre aqui. O exame não é normal: a ausência bilateral de potenciais sensitivos é achado franco. Miopatia se manifesta na eletromiografia de agulha com potenciais de unidade motora de curta duração, e não altera a condução sensitiva. E doença da junção neuromuscular produz decremento à estimulação repetitiva, com condução sensitiva preservada.
Sobre a organização do cuidado ao paciente com ataxia hereditária no sistema público brasileiro, considerando a política nacional que rege o tema, qual afirmação está correta?
A política nacional de atenção integral às pessoas com doenças raras define doença rara como aquela que afeta até 65 pessoas em cada 100 mil indivíduos, o equivalente a 1,3 pessoa para cada 2 mil, e estrutura o cuidado em dois eixos: doenças raras de origem genética — que reúnem anomalias congênitas ou de manifestação tardia, deficiência intelectual e erros inatos do metabolismo — e doenças raras de origem não genética, incluindo as infecciosas, inflamatórias e autoimunes. O valor de 10 em cada 100 mil não é o adotado, e a organização não se dá por faixa etária. Restringir a política às doenças genéticas contraria o segundo eixo. Diagnóstico e aconselhamento genético ocorrem em serviços de referência habilitados, com a atenção primária coordenando o cuidado e encaminhando. E a definição é populacional, expressa em prevalência, e não em número absoluto de pessoas.
Qual exame complementar é fundamental no seguimento cardiológico de paciente com ataxia de Friedreich, mesmo assintomático do ponto de vista cardíaco?
Eletrocardiograma e ecocardiograma periódicos detectam hipertrofia ventricular e arritmias antes que se tornem sintomáticas, o que é essencial em pacientes cuja limitação motora mascara sintomas de esforço. Métodos invasivos ou de alta frequência não se justificam como rotina de rastreio. A limitação da marcha reduz a demanda cardíaca e explica por que a cardiomiopatia costuma ser silenciosa até fases avançadas.
Adolescente de 14 anos apresenta, há três anos, marcha progressivamente instável com base alargada, disartria, arreflexia em membros inferiores associada a sinal de Babinski bilateral, perda de sensibilidade vibratória e proprioceptiva, escoliose e pés cavos. Qual a hipótese diagnóstica?
A combinação de ataxia progressiva de início na adolescência, arreflexia em membros inferiores coexistindo com Babinski, perda de sensibilidade profunda, escoliose e pés cavos é a assinatura clínica da ataxia de Friedreich. A coexistência de sinais de neurônio motor superior e inferior é o achado que mais chama atenção e que diferencia de neuropatias puras, que não cursam com Babinski. Paralisia cerebral é por definição não progressiva, o que a exclui diante de piora ao longo de anos.
Criança de 6 anos apresenta ataxia progressiva, movimentos oculares anormais com dificuldade de iniciar sacadas, telangiectasias em conjuntivas e pavilhões auriculares, além de infecções sinopulmonares de repetição. Qual a hipótese?
A associação de ataxia progressiva na primeira infância, apraxia oculomotora, telangiectasias oculocutâneas e infecções sinopulmonares de repetição por imunodeficiência caracteriza a ataxia-telangiectasia, que cursa com alfafetoproteína elevada e risco aumentado de neoplasias linfoides. Ataxia de Friedreich não cursa com telangiectasias nem com imunodeficiência, o que a diferencia. A radiossensibilidade aumentada implica cautela com exames de imagem ionizantes nesses pacientes.
Paciente com ataxia de Friedreich em progressão apresenta perda da marcha independente. Qual a abordagem terapêutica adequada?
O manejo é multidisciplinar e visa preservar função, prevenir complicações e tratar as comorbidades que definem morbimortalidade, especialmente a cardiomiopatia, a escoliose e o diabetes, sempre com aconselhamento genético para a família. Abandonar o acompanhamento por não haver cura é o erro que priva o paciente de intervenções que melhoram qualidade de vida e sobrevida. Imunossupressores e imunoglobulina não têm papel em doença genética degenerativa.
Como se diferencia clinicamente a ataxia cerebelar da ataxia sensitiva ao exame físico?
A ataxia sensitiva depende da visão para compensar a perda proprioceptiva, o que produz piora marcante ao fechar os olhos e sinal de Romberg positivo, enquanto a ataxia cerebelar mantém instabilidade semelhante com olhos abertos ou fechados e acompanha-se de dismetria, disdiadococinesia, nistagmo e disartria escandida. Confundir as duas leva a investigar o compartimento errado. Na ataxia de Friedreich há componentes mistos, com comprometimento de cordões posteriores e de vias cerebelares.
Casal com um filho diagnosticado com ataxia de Friedreich pergunta sobre o risco para futuros filhos. Qual a orientação correta?
Na herança autossômica recessiva, o nascimento de um filho afetado indica que ambos os pais são portadores heterozigotos, o que estabelece risco de 25 por cento de recorrência a cada gestação, com 50 por cento de portadores assintomáticos e 25 por cento não portadores. Aplicar o risco de 50 por cento é o erro que confunde com herança dominante. O aconselhamento genético formal permite discutir teste de portadores em familiares e opções reprodutivas.
Qual é o mecanismo genético da ataxia de Friedreich?
A ataxia de Friedreich decorre de expansão de repetições em região não codificante do gene da frataxina, com herança autossômica recessiva, o que reduz a produção dessa proteína mitocondrial envolvida no metabolismo do ferro. As ataxias espinocerebelares autossômicas dominantes têm expansões em regiões codificantes e cursam com antecipação, o que faz desse o distrator mais próximo. A herança recessiva explica pais assintomáticos e o padrão de recorrência entre irmãos.
Quais causas tratáveis de ataxia devem ser sistematicamente afastadas antes de assumir etiologia hereditária?
Antes de rotular uma ataxia como hereditária, é obrigatório afastar causas potencialmente tratáveis, como deficiências vitamínicas, hipotireoidismo, doença celíaca, abetalipoproteinemia e exposição a toxinas, incluindo álcool e anticonvulsivantes. A deficiência de vitamina E merece destaque por produzir quadro que mimetiza a ataxia de Friedreich e responder à reposição, o que a torna um diagnóstico que não se pode perder. Também entram no rastreio causas autoimunes e paraneoplásicas.
Sobre as ataxias espinocerebelares autossômicas dominantes, assinale a alternativa correta.
As ataxias espinocerebelares dominantes formam um grupo heterogêneo, muitas por expansão de repetições, com padrão familiar vertical em gerações sucessivas, início tipicamente na vida adulta e possibilidade de antecipação, em que gerações seguintes apresentam início mais precoce. Supor ausência de história familiar é o erro que atrasa a hipótese, já que o heredograma é a pista mais barata disponível. Existem testes genéticos específicos que permitem diagnóstico molecular e aconselhamento.
Qual é a principal causa de morte em pacientes com ataxia de Friedreich e qual o rastreio obrigatório?
A cardiomiopatia hipertrófica é a principal causa de óbito na ataxia de Friedreich e frequentemente é assintomática enquanto o paciente perde a marcha, o que torna o rastreio com eletrocardiograma e ecocardiograma obrigatório desde o diagnóstico e ao longo do seguimento. Concentrar o cuidado apenas na parte neurológica é o erro que ignora o órgão que define a sobrevida. Diabetes mellitus é outra comorbidade frequente e também deve ser rastreada periodicamente.
Homem de 58 anos apresenta ha 3 anos ataxia de marcha progressiva com base alargada, dismetria apendicular, disartria escandida e nistagmo. Nao ha historia familiar conhecida, e ele nega etilismo. Qual conjunto de causas deve ser investigado?
Ataxia cerebelar progressiva no adulto exige investigacao ampla, incluindo deficiencias de vitamina E e B12, hipotireoidismo, doenca celiaca, causas paraneoplasicas e autoimunes, exposicao a alcool, fenitoina e outros toxicos, alem de ataxias hereditarias que podem se manifestar tardiamente mesmo sem historia familiar evidente. Restringir a doenca de Parkinson engana porque parkinsonismo e ataxia sao ambos disturbios do movimento e a atrofia de multiplos sistemas de fato une os dois, mas o quadro descrito e cerebelar puro e a investigacao precisa cobrir causas tratáveis. As demais alternativas nao explicam ataxia cerebelar.
Homem de 58 anos apresenta tremor que surge ao aproximar o dedo do nariz, aumentando de amplitude na fase final do movimento, com dismetria e disdiadococinesia. Qual o tipo de tremor e a topografia da lesao?
Tremor que aumenta de amplitude na aproximacao ao alvo, acompanhado de dismetria e disdiadococinesia, e tremor de intencao, indicando disfuncao cerebelar ou de suas vias eferentes, com causas que incluem esclerose multipla, acidente vascular cerebral, tumores e degeneracoes. O tremor postural engana porque tambem aparece com o membro em atividade e e o padrao do tremor essencial, mas ele se mantem com amplitude relativamente estavel na postura, sem a exacerbacao terminal nem os sinais cerebelares acompanhantes. O tremor de repouso caracteriza parkinsonismo e o distonico associa-se a postura anormal.
Homem de 42 anos apresenta ha 2 anos movimentos involuntarios rapidos, irregulares e fluidos, que migram entre segmentos corporais, associados a irritabilidade, impulsividade e declinio cognitivo. O pai faleceu com quadro semelhante aos 55 anos. Ressonancia mostra atrofia dos nucleos caudados com dilatacao dos cornos frontais. Qual o diagnostico?
Coreia progressiva com alteracoes psiquiatricas e declinio cognitivo, historia familiar sugestiva de heranca autossomica dominante e atrofia dos nucleos caudados com aspecto em asa de borboleta dos ventriculos definem a doenca de Huntington, confirmada por teste genetico com aconselhamento. A coreia de Sydenham engana porque tambem produz movimentos coreicos e alteracoes comportamentais, mas ocorre em criancas e adolescentes apos infeccao estreptococica, e autolimitada e nao cursa com atrofia do caudado nem com historia familiar dominante. Parkinsonismo, distonia e tremor essencial tem fenomenologia motora distinta.
Homem de 42 anos é avaliado em ambulatório por movimentos involuntários das mãos e da face, iniciados há dois anos e progressivos, associados a irritabilidade, impulsividade e declínio cognitivo. O pai faleceu aos 55 anos com quadro semelhante, e uma tia paterna teve diagnóstico de doença neurológica hereditária. Ao exame: coreia generalizada, movimentos oculares sacádicos lentificados e marcha instável. Ele tem dois filhos, de 12 e 18 anos, e a esposa pergunta se eles devem ser testados agora. Qual é a orientação correta?
A doença de Huntington tem herança autossômica dominante com risco de 50% para cada filho, e a conduta é confirmar o diagnóstico molecular no caso índice e oferecer aconselhamento genético à família, sendo consenso não realizar teste preditivo em menores assintomáticos, pois não há tratamento que altere o curso e o resultado tem enorme impacto psicossocial. Testar o filho de 12 anos viola esse princípio. A herança não é recessiva e não depende do genótipo materno. Coreia no adulto tem causas adquiridas, mas a história familiar aqui é claramente sugestiva de doença hereditária.
Menina, 6 anos, apresenta desequilíbrio e quedas frequentes desde os 2 anos, com marcha atáxica progressiva. Nos últimos 2 anos, teve quatro pneumonias e várias sinusites. FC 92 bpm, FR 22 ipm, T 36,5 °C. Ao exame, ataxia de tronco, disartria e telangiectasias na conjuntiva bulbar e nos pavilhões auriculares. Imunoglobulina A indetectável; alfafetoproteína sérica muito elevada para a idade. Qual o diagnóstico?
A ataxia-telangiectasia é o diagnóstico: ataxia progressiva de início precoce, telangiectasias oculocutâneas, infecções sinopulmonares de repetição por deficiência de imunoglobulina A e alfafetoproteína elevada compõem o quadro característico dessa doença de reparo do DNA. A síndrome de Wiskott-Aldrich cursa com eczema e plaquetopenia com plaquetas pequenas, sem ataxia. A agamaglobulinemia ligada ao X acomete meninos e não produz manifestações neurológicas nem telangiectasias. A síndrome de DiGeorge se apresenta com hipocalcemia e cardiopatia congênita no lactente. A ataxia pós-infecciosa é aguda e autolimitada.
Homem, 42 anos, com movimentos involuntários irregulares em face e membros há 2 anos, associados a irritabilidade, impulsividade e queda do desempenho no trabalho. Pai faleceu aos 55 anos com quadro semelhante. PA 126x78 mmHg, FC 76 bpm. Movimentos coreicos difusos, marcha dançante, dificuldade em manter a protrusão da língua e sacadas oculares lentificadas. Ressonância com atrofia de núcleo caudado bilateral. Qual o diagnóstico?
A doença de Huntington é o diagnóstico, pela tríade de coreia, alterações comportamentais e declínio cognitivo em adulto jovem, com herança autossômica dominante evidenciada pelo pai afetado e atrofia do núcleo caudado na imagem. A coreia de Sydenham segue infecção estreptocócica na infância e é autolimitada. A doença de Wilson cursaria com anéis de Kayser-Fleischer, hepatopatia e ceruloplasmina reduzida. A coreia por neurolépticos exige história de exposição a esses fármacos, ausente no relato. A síndrome antifosfolípide produz coreia isolada em contexto de trombose e autoanticorpos, sem atrofia caudada progressiva.
Menina, 6 anos, com marcha instável progressiva desde os 2 anos e infecções respiratórias de repetição. FC 92 bpm, T 36,6 °C. Ataxia de tronco e apendicular, apraxia oculomotora e telangiectasias em conjuntivas bulbares e pavilhões auriculares. Exames: alfafetoproteína sérica elevada; imunoglobulina A reduzida; linfopenia; ressonância com atrofia cerebelar. Pais consanguíneos, sem outros casos conhecidos na família. Qual o diagnóstico?
A ataxia telangiectasia é o diagnóstico, pela associação de ataxia cerebelar progressiva de início precoce, telangiectasias oculocutâneas, imunodeficiência com infecções de repetição e queda de imunoglobulina A, alfafetoproteína elevada e atrofia cerebelar. A ataxia de Friedreich cursa com arreflexia, escoliose e cardiomiopatia, sem telangiectasias ou imunodeficiência. A ataxia pós-infecciosa é autolimitada em semanas. A doença de Wilson apresenta anéis de Kayser-Fleischer e hepatopatia. A abetalipoproteinemia cursa com esteatorreia, acantocitose e retinite pigmentosa.
Adolescente de 15 anos apresenta desde os 11 anos desequilíbrio progressivo de marcha, com quedas e piora no escuro. Exame: ataxia de marcha e de tronco, disartria escandida, arreflexia global, Babinski bilateral, redução acentuada da sensibilidade vibratória e proprioceptiva em membros inferiores, escoliose e pés cavos. Ecocardiograma mostra hipertrofia ventricular esquerda concêntrica; glicemia de jejum 128 mg/dL (VR < 100). Pais consanguíneos e um irmão com quadro semelhante. Qual o diagnóstico?
Ataxia progressiva iniciada na segunda década, com arreflexia associada a sinal de Babinski, perda de sensibilidade vibratória e proprioceptiva, disartria escandida, escoliose, pés cavos, cardiomiopatia hipertrófica e intolerância à glicose, em família consanguínea com irmão afetado, é o quadro típico da ataxia de Friedreich, de herança autossômica recessiva. A esclerose múltipla teria curso em surtos e lesões desmielinizantes na ressonância. A ataxia-telangiectasia cursa com telangiectasias e imunodeficiência, ausentes. A doença de Charcot-Marie-Tooth não cursa com sinal de Babinski nem com cardiomiopatia hipertrófica. A degeneração combinada subaguda seria acompanhada de anemia macrocítica e não teria padrão familiar com consanguinidade.
Por que uma TC inicial sem lesão visível pode não encerrar a investigação?
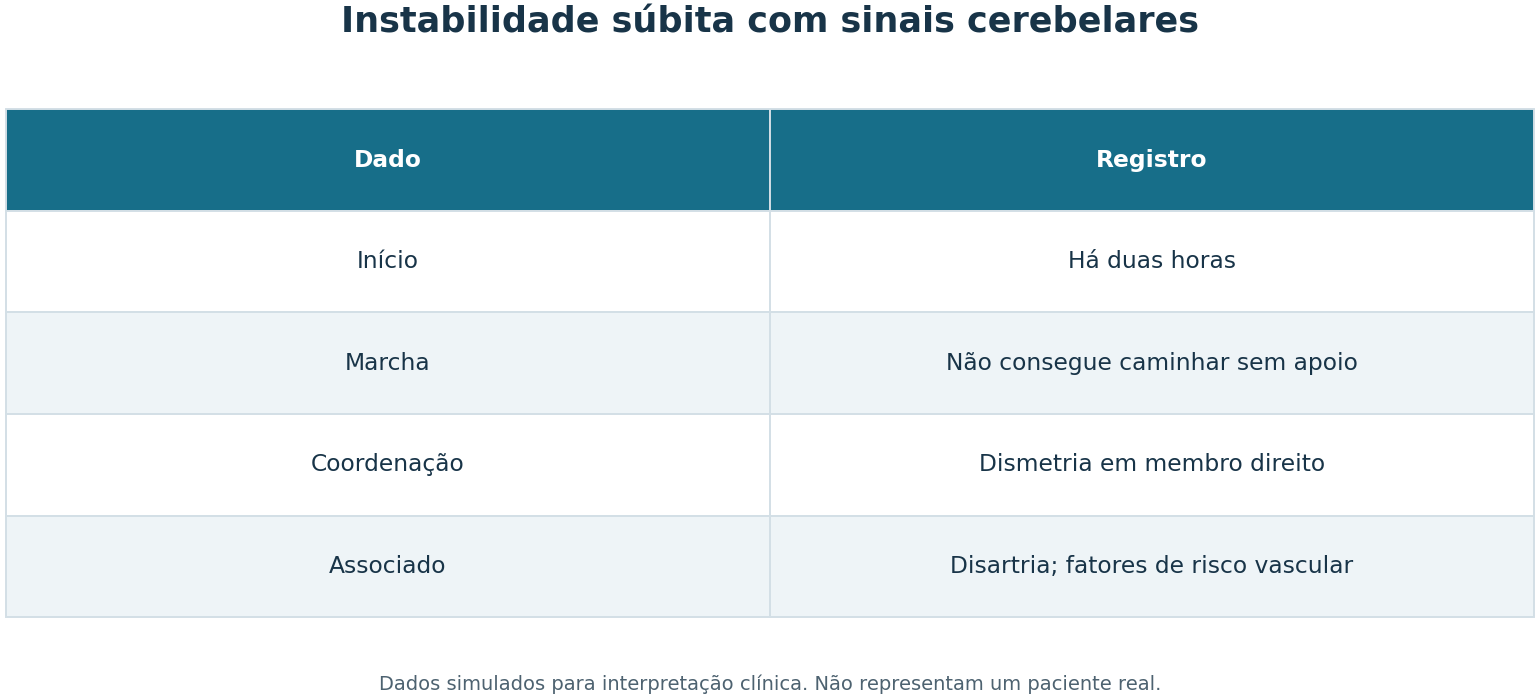
Sensibilidade depende de tempo e localização; sinais centrais persistentes exigem investigação apropriada.
Como interpretar a incapacidade aguda de ficar em pé sem apoio no contexto?
Instabilidade acentuada com outros sinais neurológicos aumenta preocupação com causa central.
Qual conduta integra início súbito, lateralização e risco vascular?
Ataxia aguda com dismetria e disartria é sinal de alerta para lesão central e demanda avaliação tempo-dependente.
Qual termo descreve erro de alcance no teste de coordenação?
Dismetria é dificuldade de ajustar amplitude do movimento a um alvo.
Qual alteração da fala foi descrita?
Disartria é alteração da articulação motora da fala.
Na investigação de pessoa com ataxia-telangiectasia, a equipe discute exames seriados. Qual particularidade da doença deve influenciar a escolha?
A escolha deve equilibrar necessidade diagnóstica e risco, sem deixar de investigar situações urgentes. Referências: GeneReviews. Ataxia-Telangiectasia — https://www.ncbi.nlm.nih.gov/books/NBK26468/
Adolescente com ataxia de Friedreich desenvolve poliúria, polidipsia e perda de peso. Qual investigação é prioritária para esse novo conjunto de sintomas?
Doença neurológica conhecida não deve encobrir uma complicação metabólica nova. Referências: GeneReviews. Friedreich Ataxia, atualização de 2025 — https://www.ncbi.nlm.nih.gov/books/NBK1281/
Adolescente com ataxia progressiva e arreflexia tem deficiência acentuada de vitamina E e variantes patogênicas bialélicas em TTPA. Qual tratamento atua sobre o mecanismo identificado?
Reconhecer uma causa tratável pode modificar a evolução, especialmente quando o tratamento começa precocemente. Referências: GeneReviews. Ataxia with Vitamin E Deficiency — https://www.ncbi.nlm.nih.gov/books/NBK1241/
Adolescente com fenótipo sugestivo de ataxia de Friedreich será submetido a confirmação molecular. Qual alteração é responsável pela maioria dos casos?
O método solicitado precisa detectar expansões de repetição; testes genéticos não cobrem necessariamente os mesmos tipos de variante. Referências: GeneReviews. Friedreich Ataxia, atualização de 2025 — https://www.ncbi.nlm.nih.gov/books/NBK1281/
Pessoa com diagnóstico confirmado de ataxia de Friedreich não refere dispneia ou palpitações. Qual componente de acompanhamento permanece relevante?
O plano deve integrar neurologia, cardiologia e outras áreas conforme a manifestação individual. Referências: GeneReviews. Friedreich Ataxia, atualização de 2025 — https://www.ncbi.nlm.nih.gov/books/NBK1281/
Um casal é heterozigoto para alterações patogênicas em FXN, compatíveis com ataxia de Friedreich autossômica recessiva. Já tem um filho afetado. Qual é o risco mendeliano de outro filho herdar alterações patogênicas nas duas cópias do gene em cada nova gestação?
O aconselhamento deve usar as variantes identificadas na família e discutir os resultados possíveis sem tratar probabilidade como sequência obrigatória. Referências: GeneReviews. Friedreich Ataxia, atualização de 2025 — https://www.ncbi.nlm.nih.gov/books/NBK1281/
Quer treinar mais nesse tema? Estas questões vêm do nosso banco — lá tem milhares, com simulado, maratona e estatística de acerto por área.
Criar conta grátis e continuar →Plano de revisão
em 7 dias
Escreva de memória o que a manobra de Romberg mede e como se diferencia ataxia cerebelar de ataxia sensitiva em três linhas. Em seguida, explique por que arreflexia com resposta plantar em extensão é combinação que normalmente se exclui e o que ela significa num paciente jovem. Feche listando as quatro dosagens que vêm antes de qualquer teste genético e dizendo qual delas encontra a única ataxia hereditária com tratamento específico consolidado.
em 30 dias
Refaça de cabeça os três desenhos de heredograma — recessivo, dominante e antecipação — dizendo, para cada um, o risco declarado e um exemplo do capítulo. Depois reconstrua a diferença entre a régua clínica e a régua molecular da ataxia de Friedreich, nomeando as formas atípicas que a segunda aceita. Termine explicando em voz alta por que a ataxia hereditária mais frequente do Brasil e a doença descrita num enunciado clássico podem ser diferentes, e qual das duas responde a qual tipo de pergunta.
Agora atenda
Você sabe decidir com a tomografia na mão. A prova prática, e a vida, pedem outra coisa: chegar lá a partir de um paciente que ainda não tem exame nenhum.
Uma mulher de 19 anos entra apoiando-se no batente e diz que cai desde os doze anos, que piora no escuro e que já ouviu de vários médicos que é falta de exercício. Conta que um irmão anda parecido com ela. Conduza a consulta: localize de onde vem o desequilíbrio, monte o heredograma, procure o que está fora do sistema nervoso e decida o que pedir antes do teste genético. — você conduz anamnese, exame físico e conduta; o paciente responde em tempo real e o feedback vem no fim.