
Pediatria › Neurologia Pediátrica
Manchas que fecham diagnóstico: as neurocutâneas e o seguimento que elas obrigam
Síndromes neurocutâneas na infância: neurofibromatose tipo 1, esclerose tuberosa e a genética na consulta pediátrica
Contar e medir manchas com a régua certa, reconhecer os critérios que mudaram em 2021, separar a neurofibromatose tipo 1 das síndromes que só imitam a pele, e montar o calendário de vigilância que faz a diferença de prognóstico.
Responda antes de ler
Escolha uma alternativa agora, mesmo sem certeza. Errar aqui faz parte — é o que faz a resposta certa grudar depois.
Menina de nove anos, pré-púbere, é levada à consulta de rotina. Ao exame da pele, despida e sob boa iluminação, apresenta oito máculas castanho-claras de bordas regulares e cor uniforme, distribuídas em dorso, abdome e coxas, sendo a maior com 18 mm de maior diâmetro, além de sardeamento fino em ambas as axilas. Não há nódulos à palpação de pele e subcutâneo. A mãe, examinada na mesma consulta, apresenta múltiplas manchas semelhantes e várias lesões nodulares moles no tronco. Quantos critérios são necessários para o diagnóstico nesta criança, e eles estão preenchidos?
Como esse tema cai
Nenhuma outra área da pediatria transforma tão diretamente um achado de pele em um plano de seguimento de décadas. A mãe traz a criança porque apareceram manchas claras de café nas costas e nas pernas, e a consulta que começa com uma pergunta estética termina com fundoscopia, medida de pressão arterial, exame de coluna e uma conversa sobre herança.
O que torna esse grupo de doenças especial é que o diagnóstico é clínico e cumulativo: os critérios não aparecem todos ao mesmo tempo, e vários deles surgem em idades previsíveis. Uma criança de dois anos pode ter apenas manchas; aos seis, ganha efélides nas dobras; na puberdade, os primeiros nódulos cutâneos. Isso obriga a distinguir entre não preencher critérios hoje e não ter a doença.
Os critérios diagnósticos da neurofibromatose tipo 1 foram revisados em 2021, depois de mais de três décadas com a mesma lista, e a revisão mudou três coisas que caem em prova: entrou a variante patogênica do gene como critério próprio, entrou uma alternativa oftalmológica aos nódulos de íris, e mudou a regra para a criança com pele isolada e sem pai ou mãe afetados. O texto a seguir percorre a régua nova, o que ela resolve, o diagnóstico diferencial que ela criou e o calendário de vigilância que sustenta o resto do cuidado.
O que muda decisão
Contar e medir: a mancha só vale como critério com a régua certa
Como usar este capítulo: conte e meça as lesões cutâneas, aplique os critérios próprios de cada síndrome e procure manifestações neurológicas, oftalmológicas e tumorais. A genética confirma e orienta a família, mas o seguimento é determinado pelos órgãos em risco.
A mancha café com leite é uma mácula hiperpigmentada de coloração castanho-clara uniforme, bordas regulares e superfície lisa, sem descamação e sem alteração de textura. Ela é comum na população geral: uma ou duas manchas isoladas aparecem em fração considerável de crianças saudáveis e não significam nada por si.
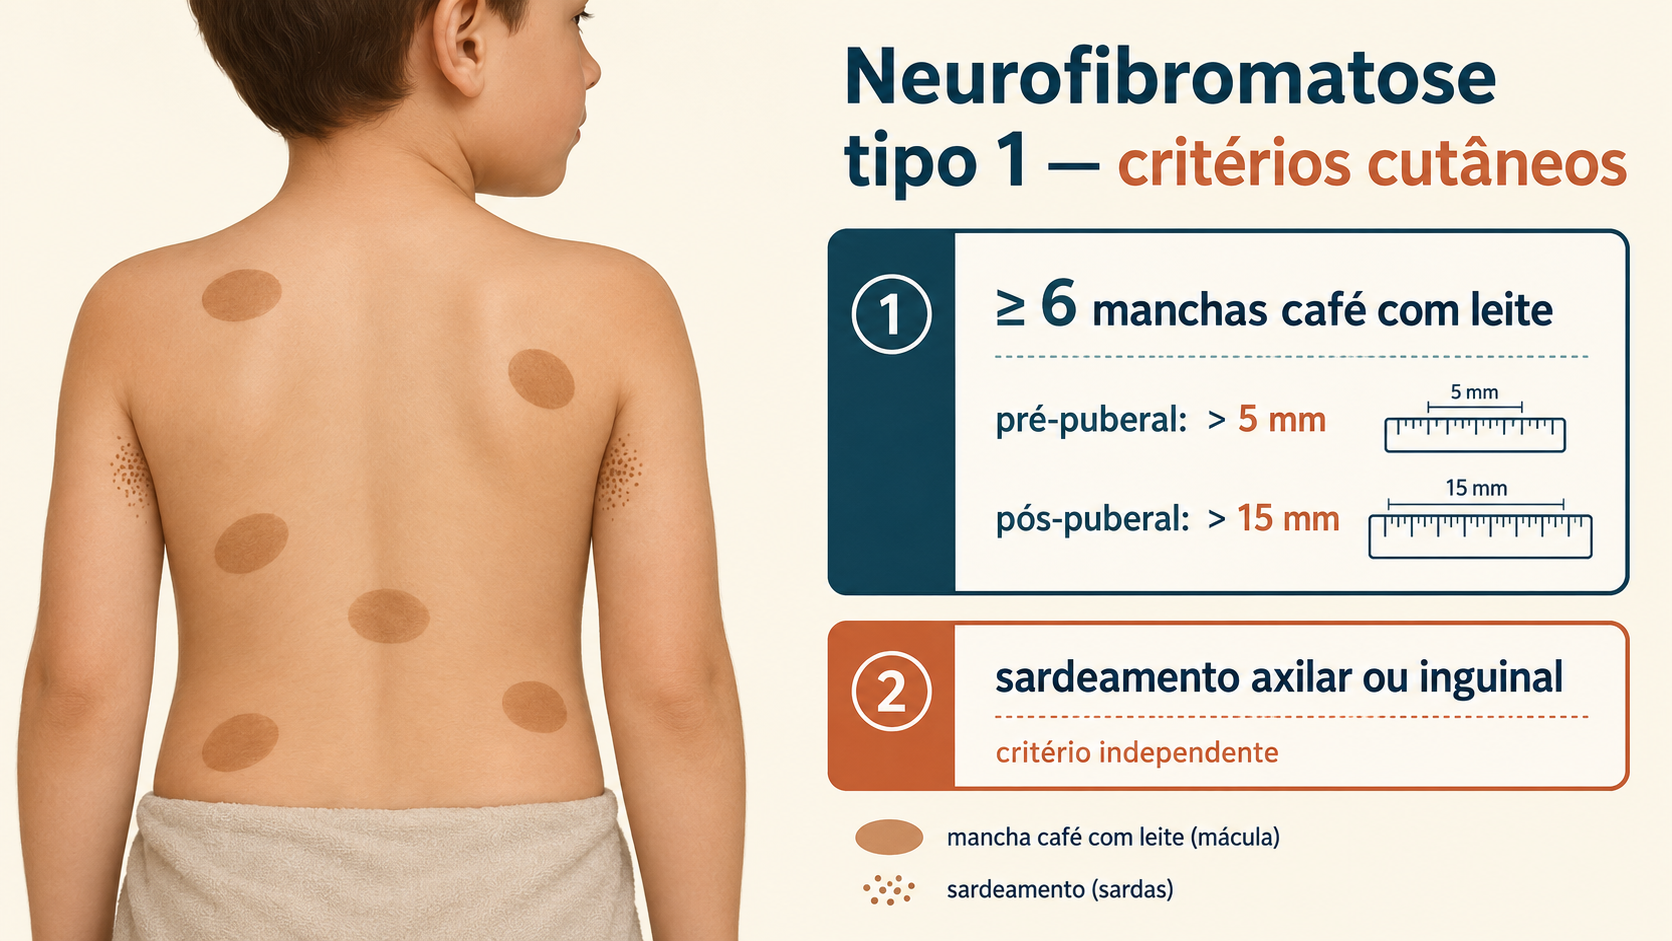
O que transforma o achado em critério é a contagem associada ao tamanho, e o tamanho tem duas réguas conforme a idade. São necessárias seis ou mais manchas, com maior diâmetro superior a 5 mm antes da puberdade e superior a 15 mm depois da puberdade. Contar sem medir é o erro mais comum, e ele funciona nos dois sentidos: sobra diagnóstico em criança com muitas manchas pequenas e falta diagnóstico em adolescente com seis manchas de um centímetro.
O exame precisa ser feito com a criança despida, sob boa iluminação, e incluir couro cabeludo, região perineal e plantas. Manchas em dorso e em membros inferiores costumam ser as mais numerosas, e nas peles mais escuras o contraste diminui, o que atrasa a contagem — uma lâmpada de luz ultravioleta ajuda nesses casos.
O segundo achado pigmentar é a efélide em dobra, o sardeamento de axila e de virilha, que costuma surgir entre os três e os cinco anos, depois das manchas. Ele é bem mais específico que a mancha isolada, e é o achado que muitas vezes fecha o segundo critério numa criança que só tinha o primeiro.
Vale registrar o que não conta. Mancha única gigante, mancha de bordas irregulares em recorte de costa litorânea, mancha com pelos grossos ou com alteração de textura pertencem a outros quadros e não somam na contagem. O que se procura é a mancha regular, uniforme, múltipla, na régua de tamanho da faixa etária.
Há ainda uma forma de apresentação que confunde e tem regra própria: a distribuição segmentar. Quando as manchas e o sardeamento se concentram numa faixa do corpo, respeitando a linha média e sem acometer o restante do tegumento, o que se tem provavelmente não é a doença constitucional, e sim um mosaicismo — a alteração está presente apenas em parte das células, surgida depois da fecundação. O reconhecimento importa por dois motivos: o risco de complicações se limita ao segmento acometido, e o aconselhamento genético muda, porque a transmissão aos filhos depende de as células germinativas estarem ou não envolvidas. É também por isso que a revisão dos critérios exige que a variante do gene seja encontrada em tecido normal e em fração alélica compatível com heterozigose constitucional: essa exigência é justamente o que separa a doença de corpo inteiro do mosaicismo segmentar.
Por fim, a documentação. Contar manchas de memória entre consultas não funciona, e a família costuma relatar aumento sempre que olha com atenção. Registrar o número, a localização e o maior diâmetro das duas ou três maiores lesões, na primeira consulta, é o que permite dizer com segurança, um ano depois, se houve progressão real — e é o mesmo registro que permite reconhecer a lesão nodular que mudou de consistência.
Os critérios revisados em 2021, e a mudança que os pais determinam
A régua atual organiza o diagnóstico em duas situações, conforme haja ou não pai ou mãe com a doença.
Na criança sem genitor afetado, são necessários dois dos seguintes: seis ou mais manchas café com leite na régua de tamanho da idade; efélides em axilas ou virilhas; dois ou mais neurofibromas de qualquer tipo ou um neurofibroma plexiforme; glioma de via óptica; dois ou mais nódulos de Lisch identificados à lâmpada de fenda ou duas ou mais anormalidades da coroide identificadas por tomografia de coerência óptica ou por imagem de reflectância no infravermelho; lesão óssea típica, como displasia da asa do esfenoide, arqueamento anterolateral da tíbia ou pseudoartrose de osso longo; e variante patogênica heterozigótica do gene NF1 com fração alélica em torno de metade em tecido normal.
Na criança com genitor afetado que preenche os critérios, um dos itens acima é suficiente. Essa assimetria não é detalhe burocrático: ela é o que permite diagnosticar cedo o filho de quem tem a doença, numa idade em que a criança ainda só tem manchas.
Três novidades da revisão merecem destaque. A primeira é a entrada do teste molecular como critério próprio, com a exigência de que a variante seja encontrada em tecido normal e em fração alélica compatível com heterozigose constitucional — o que separa a doença clássica dos mosaicismos segmentares. A segunda é a alternativa oftalmológica aos nódulos de íris: as alterações de coroide, vistas por imagem do fundo do olho com técnicas específicas, entraram com desempenho equivalente e são mais frequentes em crianças pequenas, faixa em que os nódulos de íris ainda não apareceram.
A terceira é a mais importante na prática do consultório geral: quando os únicos achados são os pigmentares — manchas e efélides — em criança sem antecedente familiar, a régua manda considerar explicitamente outros diagnósticos antes de rotular. É essa cláusula que abre a seção seguinte.
A síndrome que copia a pele e não copia o risco
A criança com seis manchas e efélides em dobras, sem qualquer outro achado, parece preencher os dois critérios necessários. Mas há uma doença autossômica dominante distinta que produz exatamente esse par de achados, e nada mais: manchas café com leite, sardeamento de dobras e, em parte dos casos, macrocefalia.
A diferença entre as duas é de risco, não de aparência. Nessa outra condição não ocorrem neurofibromas, não ocorrem gliomas de via óptica, não há nódulos de íris nem lesões ósseas típicas, e a vigilância oncológica que estrutura o seguimento da neurofibromatose deixa de fazer sentido. Rotular a criança errada significa condená-la a exames e a ansiedade por décadas; deixar de rotular a criança certa significa perder o rastreamento que muda desfecho.
É por isso que a revisão dos critérios trouxe o teste molecular para dentro da lista. Quando a apresentação é puramente pigmentar, o gene é o que separa: encontrar a variante do gene NF1 confirma; encontrar a variante do gene da outra condição reclassifica e encerra a vigilância oncológica.
Duas outras síndromes entram no mesmo diferencial pigmentar. Uma delas cursa com manchas de bordas irregulares, displasia óssea e puberdade precoce periférica, e a combinação de mancha, osso e endocrinopatia é o que a nomeia. Outra cursa com lentigos difusos, alterações de condução cardíaca e traços faciais característicos, e nela as lesões são muito mais numerosas e menores.
Há ainda uma condição rara de reparo do material genético que se apresenta com manchas café com leite na primeira infância e tumores em idade muito precoce; ela é lembrada quando há consanguinidade, quando há neoplasia antes dos dez anos ou quando há vários irmãos afetados. A regra prática que sobra é simples: pele isolada, sem antecedente familiar, não fecha diagnóstico — encaminha para investigação genética.
O que se procura no olho, e por que a fundoscopia é obrigatória
O exame oftalmológico faz duas coisas ao mesmo tempo na neurofibromatose tipo 1: fornece critério diagnóstico e faz rastreamento de tumor.
Como critério, entram os nódulos de Lisch — hamartomas de íris, elevados, de coloração acastanhada, arredondados, visíveis à lâmpada de fenda e frequentemente invisíveis a olho nu. Eles aumentam de frequência com a idade e são raros nos primeiros anos, o que sempre limitou o valor do critério justamente na faixa etária em que se precisa dele. A alternativa das alterações de coroide, incorporada em 2021, resolve parte desse problema porque aparece mais cedo.
Como rastreamento, o alvo é o glioma de via óptica, o tumor mais característico da doença. Ele ocorre tipicamente antes dos oito anos, é de baixo grau e pode permanecer assintomático por anos, mas quando se manifesta produz redução de acuidade visual, alteração de campo, proptose, estrabismo de instalação recente e, quando há acometimento do hipotálamo, puberdade precoce central e alteração de crescimento.
O padrão de rastreamento aceito para a criança assintomática é o exame oftalmológico completo e periódico — acuidade, campo, motilidade, fundoscopia e avaliação de disco óptico —, e não a imagem repetida. A ressonância entra quando o exame oftalmológico mostra alteração, quando surgem sinais visuais, quando há proptose, ou diante de puberdade precoce e desaceleração de crescimento sem outra explicação.
O motivo dessa escolha é prático e vale saber justificar: a imagem em criança pequena costuma exigir sedação, encontra lesões que não seriam tratadas e não altera conduta na ausência de sintoma ou de alteração do exame. Já a perda de visão detectada tarde é irreversível, e é o exame oftalmológico seriado que a antecipa.
O calendário anual: o que se examina em toda consulta
O seguimento da neurofibromatose tipo 1 é anual, é clínico e cabe na atenção primária, com encaminhamentos disparados por achado. Cinco itens compõem o núcleo da consulta.
O primeiro é a pressão arterial, medida com manguito adequado ao braço da criança, em toda consulta. A hipertensão nesta doença tem duas causas próprias e tratáveis — estenose de artéria renal por displasia vascular e tumor produtor de catecolaminas — e é achado que muda investigação, não apenas número a registrar.
O segundo é a coluna, avaliada pelo teste de flexão anterior do tronco. A escoliose é frequente e pode ser distrófica, de curva curta e angulada, com progressão rápida e necessidade cirúrgica precoce. O terceiro é o crescimento e a puberdade, com curva de estatura, perímetro cefálico e estadiamento de maturação sexual: desaceleração de crescimento ou puberdade precoce apontam para acometimento hipotalâmico e disparam imagem.
O quarto é a pele e o subcutâneo, com inspeção e palpação sistemáticas procurando neurofibromas novos e, sobretudo, mudança em lesão já conhecida. O quinto é o desenvolvimento e a aprendizagem: dificuldade de aprendizagem específica acompanha metade ou mais das crianças, e transtorno de atenção é frequente, o que faz do apoio pedagógico e da avaliação neuropsicológica parte do tratamento e não um extra.
Fecha o calendário a conversa sobre sinais de alarme, que precisa ser dita em cada consulta e anotada. Lesão que cresce depressa, que endurece, que dói de forma persistente ou que produz déficit neurológico novo motiva avaliação antecipada, porque é assim que se apresenta a transformação maligna de um neurofibroma plexiforme — o evento de pior prognóstico da doença e o que justifica todo o resto do seguimento.
O neurofibroma plexiforme e o motivo do alarme
Nem todo neurofibroma é igual, e a diferença entre eles organiza o risco. O neurofibroma cutâneo é a lesão macia, séssil ou pediculada, que surge no fim da infância e na adolescência, aumenta em número ao longo da vida e não se transforma. Ele produz sofrimento estético e prurido, e é onde mora boa parte do impacto sobre a qualidade de vida.
O neurofibroma plexiforme é outra coisa. Ele é congênito na maioria dos casos, cresce difusamente ao longo de um trajeto nervoso, pode ser profundo e invisível na inspeção, e frequentemente se anuncia por um segmento de pele com hiperpigmentação difusa, hipertricose e sensação de saco de vermes à palpação. Ele deforma, comprime estruturas e é o precursor da transformação maligna.
Os sinais que fazem suspeitar de transformação são específicos e devem ser ditos à família com essas palavras: crescimento rápido de uma lesão previamente estável, endurecimento de lesão antes macia, dor persistente — sobretudo a que acorda à noite — e déficit neurológico novo no território correspondente. Qualquer um deles motiva avaliação imediata com imagem e encaminhamento oncológico.
É por isso que a palpação sistemática entra na consulta anual e por que se registra em prontuário o que foi encontrado, com localização e tamanho. A comparação entre consultas é o que dá sentido à palavra crescimento: sem registro anterior, a família descreve uma impressão e o médico não tem como confirmá-la.
Vale dizer o que não se faz: não se ressecam neurofibromas cutâneos preventivamente, porque eles não se transformam e a cirurgia deixa cicatriz e pode recidivar no local. A indicação cirúrgica se guia por sintoma, por função e pela suspeita de transformação, e a decisão é de serviço especializado.
Quando o rótulo neurocutâneo pede outro nome
A neurofibromatose tipo 1 domina o grupo, mas duas outras condições aparecem na consulta pediátrica com apresentação de pele e cérebro, e o que as identifica é o tipo da lesão cutânea.
O complexo esclerose tuberosa produz máculas hipocrômicas — e não hipercrômicas —, com formato lanceolado, presentes desde o nascimento e mais visíveis sob lâmpada de luz ultravioleta. Somam-se placa de couro áspero em região lombossacra, angiofibromas faciais que surgem em idade escolar e fibromas periungueais na adolescência. A apresentação neurológica clássica é a de espasmos em salva no lactente, e o comprometimento inclui rim, coração e pulmão, o que faz do rastreamento por imagem parte do seguimento desde o diagnóstico.
A angiomatose encefalotrigeminal produz mancha vinhosa congênita, plana, de coloração vermelho-arroxeada, no território do primeiro ramo do trigêmeo — a região frontopalpebral. A associação com angioma leptomeníngeo do mesmo lado produz crises epilépticas que costumam começar no primeiro ano de vida, hemiparesia contralateral progressiva e comprometimento cognitivo, e a associação com glaucoma do mesmo lado exige medida de pressão intraocular desde o nascimento.
Uma distinção prática ajuda a não confundir: a mancha vinhosa que envolve a pálpebra superior e a fronte é a que se associa ao risco neurológico e ao glaucoma; a que se limita ao território maxilar ou mandibular tem risco muito menor. É a topografia, e não o tamanho, que orienta a investigação.
O denominador comum das três é que a lesão de pele antecede o problema neurológico e permite antecipá-lo. Nenhuma delas se diagnostica por imagem primeiro: a imagem responde a uma pergunta que o exame de pele já formulou.
Como se conversa sobre herança sem transformar consulta em sentença
A neurofibromatose tipo 1 é autossômica dominante, com risco de metade a cada gestação, e com expressividade muito variável dentro da mesma família. Cerca de metade dos casos surge por mutação nova, sem antecedente familiar, e essa proporção precisa ser dita porque a família chega assumindo que alguém transmitiu.
A expressividade variável é o conceito que mais precisa ser traduzido. Pai e filho com a mesma alteração no mesmo gene podem ter gravidades completamente diferentes: um com apenas manchas e nódulos de íris, outro com neurofibroma plexiforme extenso e escoliose grave. Isso significa que a gravidade do pai não prediz a do filho, e que a ausência de problema aparente num genitor não exclui que ele seja afetado.
Daí vem uma conduta que costuma ser esquecida: quando o diagnóstico é feito na criança, os pais devem ser examinados. Contar manchas, procurar efélides em dobras, palpar subcutâneo e encaminhar para fundoscopia. Um genitor afetado que se descobre na consulta do filho muda a régua diagnóstica — passa a bastar um critério — e ganha o próprio seguimento.
O aconselhamento genético formal entra depois, e nele se discutem o risco de recorrência, as possibilidades de teste em gestação futura e o significado de um resultado molecular. O papel do pediatra é encaminhar com a informação já organizada, não improvisar a conversa técnica.
Por fim, o tom. A criança está na sala e ouve tudo, e boa parte do sofrimento associado à doença é escolar e social: manchas que geram apelido, neurofibromas que aparecem na adolescência, dificuldade de aprendizagem lida como preguiça. Perguntar diretamente à criança como é na escola, e nomear a dificuldade de aprendizagem como parte da doença e não como falta de esforço, é intervenção terapêutica com efeito imediato.
O que a imagem responde, e quando ela não responde nada
A ressonância magnética do encéfalo e das vias ópticas é o exame de escolha quando há indicação, e a indicação vem do exame clínico. Ela responde à pergunta de existência e extensão de glioma de via óptica, de outras lesões do sistema nervoso central e de compressão por lesão plexiforme profunda.
Há um achado que ela produz com frequência e que confunde quem não o conhece: áreas de sinal alterado, hiperintensas em determinada sequência, na substância branca profunda, nos núcleos da base, no tronco e no cerebelo. Elas são muito comuns em crianças com a doença, tendem a diminuir e desaparecer na adolescência, não têm efeito de massa e não se realçam. Não são tumor e não indicam tratamento nem repetição frequente de exame.
A tomografia tem papel restrito. Ela entra na avaliação óssea — displasia da asa do esfenoide, pseudoartrose — e na urgência, quando há sinal de hipertensão intracraniana e a ressonância não está disponível de imediato. Para caracterizar lesão de via óptica ou lesão nervosa periférica, ela não substitui.
A radiografia continua útil e barata em dois lugares: coluna, quando o teste de flexão anterior do tronco mostra assimetria, e osso longo com arqueamento, para caracterizar a lesão típica e planejar a proteção contra fratura, porque a pseudoartrose costuma se instalar depois de uma fratura em osso já displásico.
A regra de ordem que sobra é a mesma das outras seções: o exame clínico anual formula a pergunta, e a imagem responde. Pedir ressonância anual em criança assintomática com exame oftalmológico normal não antecipa desfecho, expõe a sedação repetida e produz achados que não serão tratados.
As perguntas da anamnese que valem mais do que parecem
Boa parte dos critérios e dos sinais de alarme se levanta com perguntas, e não com exame. Quatro delas rendem mais que o resto.
A primeira é sobre a idade de surgimento e a progressão das manchas. Manchas presentes desde os primeiros meses, que aumentaram em número e em tamanho ao longo dos anos, compõem a história típica; manchas que surgiram todas de uma vez na adolescência sugerem outra coisa. A progressão é o dado que a mãe tem e o médico não.
A segunda é a história familiar dirigida, e ela precisa ser dirigida mesmo. Perguntar se alguém na família tem a doença costuma render resposta negativa; perguntar se alguém tem manchas parecidas, caroços moles na pele, coluna torta ou dificuldade escolar rende os casos não diagnosticados. Foi assim que se identificou, em muitas famílias, o genitor afetado que nunca soube.
A terceira é o desempenho escolar, perguntado com detalhe: leitura, escrita, matemática, atenção, coordenação motora fina. Dificuldade específica de aprendizagem é o problema mais frequente da doença na infância, mais frequente que qualquer tumor, e é o que mais responde a intervenção quando identificado cedo.
A quarta é a busca ativa por sintomas de alarme que a família não relaciona à doença: dor de cabeça persistente, mudança de visão, olho que ficou saltado, caroço que cresceu ou endureceu, dor que acorda à noite, alteração de marcha, dor óssea e fratura com trauma pequeno. Nenhuma dessas queixas é trazida espontaneamente numa consulta de rotina — todas aparecem quando se pergunta.
O que decide a conduta na primeira consulta
Uma criança chega com manchas. O que se faz depende de quantos critérios estão presentes, e há três cenários possíveis.
No primeiro, os critérios já estão preenchidos: seis manchas na régua de tamanho mais efélides em dobras, ou manchas mais nódulos de íris, ou manchas mais um genitor afetado. Aqui o diagnóstico é clínico e não depende de teste molecular. A conduta é iniciar o calendário de vigilância, encaminhar para avaliação oftalmológica, examinar os pais e encaminhar o casal para aconselhamento genético.
No segundo, há apenas manchas isoladas, em número insuficiente ou fora da régua de tamanho, sem qualquer outro achado e sem antecedente familiar. Aqui não se rotula e não se dispensa: agenda-se reavaliação, porque os critérios são cumulativos e aparecem em idades previsíveis. Explica-se à família exatamente isso, com essas palavras, para que a espera não seja lida como descaso.
No terceiro, há achados exclusivamente pigmentares que preenchem dois critérios — manchas e efélides — sem antecedente familiar. Este é o cenário que a revisão de 2021 destacou, e a conduta é encaminhar para investigação genética antes de instalar o seguimento oncológico, porque a condição que copia a pele sem copiar o risco entra exatamente aqui.
Em todos os cenários, três medidas não dependem do rótulo e devem ser feitas na primeira consulta: medir a pressão arterial com manguito adequado, examinar a coluna com o teste de flexão anterior do tronco e registrar em prontuário, com localização e tamanho, o que foi encontrado na pele. Sem esse registro inicial, nenhuma das consultas seguintes consegue dizer o que mudou.
Resta a pergunta que a família faz e que costuma ser respondida mal: o que muda na vida da criança a partir de hoje. A resposta honesta tem três partes. A primeira é que a maioria das pessoas com a doença leva vida sem limitação relevante, e que o seguimento existe para manter esse cenário, não porque a catástrofe seja esperada. A segunda é que o problema mais provável não é tumor, e sim aprendizagem — o que desloca a preocupação para onde ela é útil e para onde há intervenção eficaz. A terceira é a lista escrita de sinais que motivam voltar antes da data marcada, entregue em papel e revista em cada consulta.
Uma última decisão prática cabe aqui: quem conduz o caso. Este é um seguimento de atenção primária, com encaminhamentos disparados por achado — oftalmologia sempre, genética para aconselhamento, ortopedia diante de escoliose ou de arqueamento de osso longo, neurologia diante de déficit e oncologia diante de suspeita de transformação. Transferir o caso inteiro para o serviço especializado costuma piorar o acompanhamento, porque é a consulta de rotina, com a mesma equipe ao longo dos anos, que percebe o que mudou na criança.
Da mancha à decisão: contar, medir, procurar o segundo critério
O roteiro abaixo é o de uma primeira consulta por manchas na pele. Ele decide entre rotular hoje, reavaliar depois e encaminhar para investigação genética — e monta o calendário de quem já tem o diagnóstico.
- 1Dispa a criança sob boa iluminação e conte as manchas café com leite, incluindo couro cabeludo, períneo e plantas.
- 2Meça o maior diâmetro: acima de 5 mm antes da puberdade e acima de 15 mm depois dela. Contar sem medir invalida o critério nos dois sentidos.
- 3Procure efélides em axilas e virilhas — o sardeamento de dobra é bem mais específico que a mancha isolada.
- 4Palpe pele e subcutâneo procurando neurofibromas, e procure segmento com hiperpigmentação difusa, hipertricose e consistência de saco de vermes, que sugere lesão plexiforme.
- 5Examine os pais na mesma consulta: com genitor afetado, um único critério basta na criança.
- 6Encaminhe para exame oftalmológico com lâmpada de fenda e fundoscopia, que fornece critério e faz rastreamento de tumor de via óptica.
- 7Meça a pressão arterial com manguito adequado ao braço e investigue causas próprias se estiver elevada.
- 8Faça o teste de flexão anterior do tronco e registre assimetria; radiografe a coluna se houver.
- 9Registre estatura, perímetro cefálico e estadiamento puberal: desaceleração de crescimento ou puberdade precoce disparam imagem.
- 10Achados apenas pigmentares e sem antecedente familiar: encaminhe para investigação genética antes de instalar vigilância oncológica.
- 11Critérios insuficientes: agende reavaliação e explique que a lista é cumulativa e aparece em idades previsíveis.
- 12Diagnóstico fechado: calendário anual, apoio pedagógico, aconselhamento genético e lista escrita de sinais de alarme.
A régua da mancha
Seis ou mais manchas café com leite, de bordas regulares e cor uniforme, com maior diâmetro acima de 5 mm antes da puberdade e acima de 15 mm depois dela. Mancha isolada é comum na população geral e não conta. Contar sem medir sobra diagnóstico na criança pequena e falta no adolescente.
Quantos critérios bastam
Sem genitor afetado: dois critérios. Com genitor afetado que preenche os critérios: um basta. Se os dois critérios presentes forem apenas os pigmentares — manchas e efélides — e não houver antecedente familiar, a régua manda considerar outros diagnósticos antes de rotular.
Os sinais que antecipam a consulta
Lesão que cresce rápido, endurece, dói de forma persistente ou acorda à noite; déficit neurológico novo; perda de visão, alteração de campo, olho saltado ou estrabismo recente; puberdade precoce com desaceleração de crescimento; hipertensão arterial; escoliose de progressão rápida.
Os sete critérios diagnósticos revisados em 2021
| Critério | Como se verifica | Idade típica de aparecimento |
|---|---|---|
| Seis ou mais manchas café com leite | Contagem com medida do maior diâmetro: acima de 5 mm antes e acima de 15 mm depois da puberdade | Primeiros meses aos dois anos |
| Efélides em axilas ou virilhas | Inspeção das dobras com a criança despida | Três a cinco anos |
| Dois ou mais neurofibromas de qualquer tipo, ou um plexiforme | Inspeção e palpação de pele e subcutâneo | Cutâneos na adolescência; plexiforme em geral congênito |
| Glioma de via óptica | Exame oftalmológico periódico e imagem quando indicada | Antes dos oito anos |
| Dois ou mais nódulos de Lisch, ou duas ou mais alterações de coroide | Lâmpada de fenda; ou tomografia de coerência óptica e imagem de reflectância no infravermelho | Nódulos de íris aumentam com a idade; alterações de coroide aparecem antes |
| Lesão óssea típica | Displasia da asa do esfenoide, arqueamento anterolateral da tíbia, pseudoartrose de osso longo | Congênita ou primeira infância |
| Variante patogênica heterozigótica do gene NF1 | Teste molecular em tecido normal, com fração alélica em torno de metade | Qualquer idade |
As três neurocutâneas mais cobradas e o que as separa
| Condição | Lesão de pele | Achado neurológico dominante | Rastreamento que estrutura o seguimento |
|---|---|---|---|
| Neurofibromatose tipo 1 | Manchas café com leite, efélides em dobras, neurofibromas | Dificuldade de aprendizagem; glioma de via óptica | Exame oftalmológico anual, pressão arterial, coluna, crescimento e puberdade |
| Complexo esclerose tuberosa | Máculas hipocrômicas lanceoladas, placa de couro áspero, angiofibromas faciais | Espasmos em salva no lactente e epilepsia | Imagem de encéfalo, rins, coração e pulmão desde o diagnóstico |
| Angiomatose encefalotrigeminal | Mancha vinhosa congênita no território frontopalpebral | Crises epilépticas no primeiro ano e hemiparesia progressiva | Pressão intraocular desde o nascimento e imagem de encéfalo |
| Síndrome que copia a pele | Manchas café com leite e efélides em dobras, sem outras lesões | Ausente ou leve | Vigilância oncológica deixa de ser indicada quando o teste molecular reclassifica |
Ressonância anual de rotina em criança assintomática com exame oftalmológico normal não antecipa desfecho e expõe a sedação repetida; a imagem responde a uma pergunta que a clínica formulou.
Áreas de sinal alterado na substância branca, nos núcleos da base e no cerebelo são frequentes, regridem na adolescência, não têm efeito de massa e não indicam tratamento.
Neurofibroma cutâneo não se transforma e não se resseca preventivamente; a lesão que exige alarme é a plexiforme que cresce rápido, endurece, dói de forma persistente ou produz déficit novo.
Onde as fontes divergem
Nestes pontos as fontes não dizem a mesma coisa. Cada posição vem com quem a sustenta — e com o que fazer diante de uma vinheta de prova.
A leitura literal da lista antiga
A régua de consenso de 1988, que organizou o diagnóstico por mais de trinta anos, listava seis ou mais manchas café com leite na régua de tamanho por idade e efélides em axila ou virilha como critérios independentes, exigindo dois entre sete para diagnosticar. Lida ao pé da letra, ela permite fechar o diagnóstico numa criança que tem apenas manchas e sardeamento de dobras, sem qualquer outro achado e sem antecedente familiar.
Critérios de consenso do National Institutes of Health para neurofibromatose, de 1988, ainda reproduzidos em materiais didáticos e em protocolos de serviço
A revisão de 2021 cria a exceção pigmentar
A recomendação internacional de consenso publicada em 2021 mantém a estrutura de dois critérios entre sete, mas acrescenta que, quando os únicos achados presentes forem as alterações de pigmentação da pele — manchas café com leite e sardeamento de dobras —, devem-se considerar outros diagnósticos, nomeadamente a síndrome que produz o mesmo par de achados sem neurofibromas e sem tumores do sistema nervoso central. A mesma revisão traz o teste molecular como critério próprio, o que dá a via para distinguir os dois quadros.
Recomendação internacional de consenso para os critérios diagnósticos revisados da neurofibromatose tipo 1 e da síndrome de Legius, publicada em Genetics in Medicine em 2021
Na prova
Enunciado que descreve criança com seis manchas medidas e sardeamento de dobras, sem outro achado e sem antecedente familiar, pode estar cobrando qualquer uma das duas réguas — e é a data e a redação que denunciam qual. Se o enunciado pede o diagnóstico mais provável, a resposta esperada continua sendo a neurofibromatose tipo 1, que é muito mais frequente. Se o enunciado pergunta qual a conduta, ou se oferece explicitamente a alternativa de investigação genética antes de instalar vigilância, é a régua nova que está sendo cobrada. Enunciado que ofereça o teste molecular como critério diagnóstico só faz sentido sob a redação de 2021, porque a lista antiga não o continha.
Clínica primeiro, imagem por indicação
A conduta majoritária no acompanhamento da criança assintomática é o exame oftalmológico completo e periódico — acuidade, campo, motilidade, fundoscopia e avaliação do disco óptico —, reservando a ressonância para quando há alteração nesse exame, sintoma visual, proptose, estrabismo recente, ou puberdade precoce com desaceleração de crescimento. O argumento é que a imagem repetida em criança pequena exige sedação, encontra lesões que não seriam tratadas e não altera conduta na ausência de achado clínico.
Recomendações de seguimento em neurofibromatose tipo 1 reproduzidas em orientações de sociedades de pediatria e de neurologia infantil e em revisões de seguimento em idade pediátrica
Imagem de base em quem tem sinal de alerta
O material federal brasileiro de diagnóstico precoce do câncer na criança e no adolescente coloca alteração visual, proptose e sinais neurológicos focais entre os achados que devem disparar investigação sem espera, e registra que a maioria dos tumores do sistema nervoso central da criança se localiza em posição que compromete a circulação liquórica. Nessa leitura, a criança com neurofibromatose que apresenta qualquer sinal visual ou neurológico não entra em rastreamento periódico: entra em investigação por imagem imediata.
Instituto Nacional de Câncer. Diagnóstico precoce do câncer na criança e no adolescente — capítulo de sinais e sintomas de alerta
Na prova
As duas posições descrevem populações diferentes e não se contradizem, e é isso que o enunciado explora. Criança assintomática com fundoscopia normal cobra exame oftalmológico periódico, não imagem. Criança com redução de acuidade, alteração de campo, proptose, estrabismo recente ou puberdade precoce com desaceleração de crescimento cobra ressonância das vias ópticas sem espera. Enunciado que ofereça ressonância anual programada em criança sem qualquer sintoma está oferecendo excesso, e enunciado que ofereça apenas reavaliação clínica diante de perda visual está oferecendo atraso.
Caso resolvido
- critérios preenchidos
- Nove manchas café com leite de bordas regulares, com a maior acima de 5 mm em criança pré-púbere, cumprem o primeiro critério. Sardeamento em axilas e virilhas cumpre o segundo. Dois neurofibromas cutâneos cumprem o terceiro. Três critérios, quando dois bastariam.
- o genitor muda a régua
- A mãe, com múltiplas manchas semelhantes e nódulos moles em tronco, preenche os critérios e nunca havia sido diagnosticada. Com genitor afetado, um único critério bastaria na criança — e a mãe passa a ter indicação de seguimento próprio a partir desta consulta.
- o que a apresentação afasta
- A presença de neurofibromas cutâneos, que não ocorrem na condição que copia apenas a pele, retira este caso do cenário puramente pigmentar em que a régua de 2021 manda investigar antes de rotular. Não há máculas hipocrômicas nem mancha vinhosa que sugiram as outras neurocutâneas.
- encaminhamento oftalmológico
- Avaliação com lâmpada de fenda para pesquisa de nódulos de íris e fundoscopia completa com acuidade, campo e motilidade. O exame cumpre duas funções: acrescenta critério e faz o rastreamento do tumor de via óptica, que é o tumor característico da doença e ocorre tipicamente antes dos oito anos.
- vigilância que começa hoje
- Calendário anual com pressão arterial em manguito adequado, teste de flexão anterior do tronco, curva de estatura e perímetro cefálico, estadiamento puberal, inspeção e palpação de pele e subcutâneo com registro de localização e tamanho, e revisão dos sinais de alarme.
- a queixa escolar é da doença
- Dificuldade de leitura em criança com esta doença é o problema mais frequente dela na infância, e não falta de esforço. A conduta é avaliação neuropsicológica e apoio pedagógico, ditos à família e à criança como parte do tratamento, na mesma consulta em que o diagnóstico é comunicado.
- aconselhamento genético
- Herança autossômica dominante com risco de metade a cada gestação e expressividade muito variável dentro da mesma família. O casal é encaminhado para aconselhamento formal, com a informação de que a gravidade da mãe não prediz a da filha nem a de futuros irmãos.
Agora feche você
- o que está presente
- Sete manchas com a maior acima de 5 mm em criança pré-púbere cumprem um critério, e o sardeamento em dobras axilares cumpre outro. Sem genitor afetado, são necessários dois — e dois estão presentes.
- o que chama atenção
- Os dois critérios presentes são exclusivamente pigmentares. Não há neurofibroma, glioma de via óptica, nódulo de íris nem lesão óssea típica, e nenhum dos pais apresenta achado ao exame. A macrocefalia acompanha as duas condições e não separa uma da outra.
- a régua que se aplica
- A revisão de 2021 acrescentou justamente essa cláusula: quando os únicos achados são as alterações de pigmentação da pele, devem-se considerar outros diagnósticos antes de rotular, e o teste molecular entrou na lista como critério próprio para permitir essa separação.
Onde a banca derruba
- 1Contar manchas sem medir o diâmetro O critério tem duas réguas conforme a idade: acima de 5 mm antes da puberdade e acima de 15 mm depois dela. Contar sem medir erra nos dois sentidos — rotula a criança pequena com muitas manchas milimétricas e deixa de rotular o adolescente com seis manchas de um centímetro, que não alcançam a régua da faixa etária dele.
- 2Fechar diagnóstico com pele isolada e sem examinar os pais A régua atual manda considerar outros diagnósticos quando os únicos achados são manchas e sardeamento de dobras em criança sem antecedente familiar, porque existe uma condição autossômica dominante que produz exatamente esse par sem neurofibromas e sem tumores. Examinar os pais na mesma consulta muda a régua e o rótulo: com genitor afetado, um critério basta.
- 3Pedir ressonância anual em criança assintomática A imagem repetida em criança pequena exige sedação, encontra achados que não serão tratados e não antecipa desfecho quando o exame oftalmológico está normal. O rastreamento do tumor de via óptica na criança sem sintoma se faz com acuidade, campo, motilidade e fundoscopia periódicos, e a imagem entra quando algum desses itens se altera.
- 4Ler as áreas de sinal alterado como tumor Focos hiperintensos na substância branca profunda, nos núcleos da base, no tronco e no cerebelo são muito frequentes nesta doença, não têm efeito de massa, não se realçam e tendem a desaparecer na adolescência. Tratá-los como lesão neoplásica gera repetição de exames, encaminhamentos e angústia sem nenhum ganho.
- 5Ressecar neurofibromas cutâneos por precaução A lesão cutânea macia não se transforma. A cirurgia preventiva deixa cicatriz, pode recidivar no local e não reduz risco algum. Quem exige atenção é a lesão plexiforme que cresce rápido, endurece, dói de forma persistente ou produz déficit novo — e nela a decisão é de serviço especializado, guiada por sintoma e por função.
- 6Registrar a pressão arterial sem investigar quando está alta A hipertensão nesta doença tem duas causas próprias e tratáveis: estenose de artéria renal por displasia vascular e tumor produtor de catecolaminas. Anotar o número elevado e atribuí-lo a ansiedade de consultório perde a chance de identificar uma causa cirúrgica em criança, que é situação rara e reversível.
- 7Chamar de preguiça a dificuldade escolar Dificuldade específica de aprendizagem acompanha metade ou mais das crianças com a doença e é o problema mais frequente dela na infância, mais frequente que qualquer tumor. Nomear isso como parte do quadro, e não como falta de esforço, muda a relação da criança com a escola e abre a porta da avaliação neuropsicológica e do apoio pedagógico.
- 8Confundir a mancha vinhosa que dá risco com a que não dá Na angiomatose encefalotrigeminal, o que se associa a angioma leptomeníngeo, epilepsia precoce e glaucoma é a mancha que envolve a pálpebra superior e a fronte. Mancha vinhosa restrita aos territórios maxilar ou mandibular tem risco muito menor. É a topografia, e não o tamanho da lesão, que orienta a medida de pressão intraocular e a imagem.
A régua diagnóstica muda conforme haja ou não pai ou mãe que preencha os critérios. A mãe descrita, com múltiplas manchas café com leite e vários neurofibromas cutâneos em tronco, preenche a régua, e nessa situação um único critério basta na criança. A menina tem, de fato, dois: oito manchas de bordas regulares com a maior acima de 5 mm em criança pré-púbere, e sardeamento em ambas as axilas. O diagnóstico está fechado clinicamente e não depende de teste molecular, que entrou na revisão como critério adicional e não como confirmação obrigatória. O exame oftalmológico permanece indispensável, mas por outra razão: ele faz o rastreamento do tumor de via óptica e pode acrescentar critério, sem que o diagnóstico dependa dele aqui. A afirmação de que nenhum critério está preenchido ignora a régua de tamanho, que exige acima de 5 mm antes da puberdade e não acima de 15 mm, medida aplicável somente depois dela.
Recuperação
Responda as 10 — o gabarito e o comentário de cada uma abrem a cada questão ou só no fim, como você preferir.
Menino de seis anos com neurofibromatose tipo 1 diagnosticada aos três anos comparece à consulta anual. Está assintomático, com acuidade visual, campo, motilidade e fundoscopia normais no exame oftalmológico realizado há dois meses. A mãe pergunta se não seria melhor fazer uma ressonância magnética por ano para pegar cedo um eventual tumor. O que se deve orientar?
O rastreamento do glioma de via óptica na criança assintomática se faz clinicamente, com exame oftalmológico completo e periódico que inclui acuidade, campo visual, motilidade, fundoscopia e avaliação do disco óptico. A imagem entra por indicação: alteração nesse exame, sintoma visual, proptose, estrabismo de instalação recente, ou puberdade precoce com desaceleração de crescimento, que sugere acometimento hipotalâmico. O argumento contra a imagem programada em criança sem sintoma é concreto: ela costuma exigir sedação repetida nessa idade, identifica lesões que não seriam tratadas e não altera conduta quando a clínica está normal. A tomografia é ainda menos adequada para essa finalidade, porque não caracteriza bem lesão de via óptica e acrescenta radiação. Um exame de imagem normal isolado não encerra rastreamento, já que o tumor ocorre tipicamente antes dos oito anos e pode surgir depois de uma imagem negativa.
Adolescente de quinze anos, com desenvolvimento puberal completo, é avaliado por manchas na pele presentes desde a infância. Ao exame apresenta seis máculas castanho-claras de bordas regulares e cor uniforme, sendo a maior com 9 mm de maior diâmetro. Não há sardeamento em axilas ou virilhas, não há lesões nodulares à palpação e não há antecedente familiar. Como devem ser interpretadas essas manchas quanto ao critério diagnóstico?
O critério das manchas café com leite tem duas exigências que atuam juntas: contagem de seis ou mais e tamanho do maior diâmetro conforme o estágio puberal. Antes da puberdade, exige-se maior diâmetro acima de 5 mm; depois dela, acima de 15 mm. O adolescente descrito tem a contagem necessária, mas a maior mancha mede 9 mm, abaixo da régua aplicável à sua faixa, de modo que o critério não está preenchido. Essa é a razão de a contagem isolada errar nos dois sentidos: sobra diagnóstico na criança pequena com muitas manchas milimétricas e falta na idade em que a régua sobe. A medida do maior diâmetro não depende de haver ou não genitor afetado, que altera apenas quantos critérios são necessários no total. Não existe exigência de contagem mínima de dez manchas em nenhuma faixa etária. O teste molecular entrou na revisão como critério independente e não como confirmação de um critério clínico.
Menino de quatro anos é trazido por manchas na pele. Ao exame apresenta sete máculas castanho-claras de bordas regulares, a maior com 11 mm, e sardeamento fino em ambas as axilas, com perímetro cefálico no percentil noventa e sete. Não há neurofibromas, não há segmento com hiperpigmentação difusa ou hipertricose, não há lesão óssea aparente e a fundoscopia é normal. Ambos os pais foram examinados na consulta e não apresentam manchas, sardeamento de dobras nem lesões nodulares. Qual é a conduta mais adequada?
Em uma criança sem genitor afetado, o diagnóstico de NF1 pode ser estabelecido por dois ou mais critérios revisados. Aqui há sete manchas café com leite maiores que 5 mm e efélides axilares, preenchendo dois critérios. Quando apenas achados pigmentares estão presentes, a síndrome de Legius e outros diagnósticos devem ser considerados; por isso, a avaliação molecular de NF1 e SPRED1 é útil. Ela não deve, porém, ser tratada como condição para iniciar a vigilância clínica apropriada. Ressonância rotineira das vias ópticas não é recomendada em criança assintomática com avaliação oftalmológica normal, e biópsia das manchas não diferencia essas síndromes. Fontes: https://pubmed.ncbi.nlm.nih.gov/34012067/ ; https://www.ncbi.nlm.nih.gov/books/NBK1109/
Adolescente de treze anos com neurofibromatose tipo 1 relata que um caroço no dorso, que existia desde pequeno e era macio, endureceu nos últimos três meses, aumentou visivelmente de tamanho e passou a doer à noite, chegando a acordá-lo. Ao exame há massa de consistência firme na região dorsal, com hipoestesia em faixa no território correspondente. Qual é a conduta indicada?
Os quatro sinais que fazem suspeitar de transformação maligna de um neurofibroma plexiforme estão presentes ao mesmo tempo: crescimento rápido de lesão previamente estável, endurecimento de lesão antes macia, dor persistente que acorda à noite e déficit neurológico novo no território correspondente. Essa é a complicação de pior prognóstico da doença, e o atraso diagnóstico piora desfecho de forma direta, o que torna obrigatório o encaminhamento imediato para imagem e avaliação oncológica. Analgesia com reavaliação em três meses e agendamento eletivo com ultrassonografia adiam exatamente a conduta que muda prognóstico. A ressecção ambulatorial é conduta de lesão cutânea benigna e é inadequada diante de suspeita de malignidade, que exige planejamento e estadiamento em serviço especializado. O aumento de neurofibromas cutâneos na puberdade é real, mas descreve lesões que permanecem macias, indolores e sem déficit neurológico associado.
Lactente de sete meses é levado ao pronto atendimento por episódios de flexão súbita do tronco e elevação dos braços, em salvas de várias repetições, sobretudo ao despertar, iniciados há três semanas. A mãe relata que ele parou de sorrir e de interagir como antes. Ao exame da pele sob lâmpada de luz ultravioleta observam-se cinco máculas hipocrômicas de formato lanceolado no tronco e nos membros. Qual é a hipótese diagnóstica mais provável?
Máculas hipocrômicas de formato lanceolado, mais visíveis sob lâmpada de luz ultravioleta, associadas a espasmos em flexão em salvas no lactente e a regressão da interação social, compõem a apresentação característica do complexo esclerose tuberosa, cujo comprometimento se estende a rim, coração e pulmão e por isso exige rastreamento por imagem desde o diagnóstico. A neurofibromatose tipo 1 produz lesões hipercrômicas, e não hipocrômicas, e não tem os espasmos em salva como apresentação típica. A angiomatose encefalotrigeminal se manifesta por mancha vinhosa congênita no território frontopalpebral, com crises epilépticas e risco de glaucoma do mesmo lado, quadro cutâneo inteiramente distinto. A síndrome de Legius cursa com manchas café com leite e sardeamento de dobras, também hipercrômicas, sem comprometimento neurológico desta gravidade. Distúrbio pigmentar isolado não explica os espasmos nem a perda de aquisições.
Menino de dez anos com neurofibromatose tipo 1 realizou ressonância magnética de encéfalo por cefaleia que se resolveu espontaneamente. O laudo descreve múltiplos focos hiperintensos em substância branca profunda, núcleos da base e cerebelo, sem efeito de massa e sem realce após contraste. O exame neurológico e o oftalmológico são normais. A família procura a consulta muito assustada com o laudo. Qual é a interpretação correta desses achados?
Os focos hiperintensos em substância branca profunda, núcleos da base, tronco e cerebelo são achados muito comuns em crianças com neurofibromatose tipo 1. Eles não apresentam efeito de massa, não se realçam após contraste e tendem a diminuir e desaparecer ao longo da adolescência, de modo que não representam neoplasia, não indicam tratamento e não justificam controles frequentes de imagem. Reconhecê-los evita uma cascata de repetições de exame, encaminhamentos e sofrimento familiar desnecessários, e é justamente a família assustada com o laudo que precisa dessa explicação. Lesão neoplásica costuma apresentar efeito de massa ou realce, ausentes aqui, e o exame neurológico e o oftalmológico normais reforçam a benignidade. Doença desmielinizante e sequela isquêmica têm distribuição e contexto clínico distintos e não são sugeridas por esse padrão nesta doença. Controle trimestral por três meses exporia a criança a sedação repetida sem qualquer ganho.
Pai recém-diagnosticado com neurofibromatose tipo 1, cuja manifestação se limita a manchas café com leite e nódulos de íris, pergunta na consulta do filho qual é o risco de os próximos filhos terem a doença e se eles terão quadro tão leve quanto o dele. Qual resposta está correta?
A neurofibromatose tipo 1 tem herança autossômica dominante, com risco de metade a cada gestação, independentemente do sexo da criança. O segundo ponto da pergunta é o que mais importa na consulta: a doença tem expressividade muito variável dentro da mesma família, de modo que pai e filho com a mesma alteração no mesmo gene podem apresentar gravidades completamente distintas, um com apenas manchas e nódulos de íris e outro com lesão plexiforme extensa e escoliose grave. Por isso a manifestação leve do genitor não permite prever quadro leve nos filhos, e prometer isso compromete o aconselhamento. Um risco de um em quatro corresponderia a herança autossômica recessiva, e a restrição a filhos homens corresponderia a herança ligada ao cromossomo X, padrões que não são os desta doença. Manifestação leve não equivale a mosaicismo, que tem apresentação segmentar e regra própria de aconselhamento.
Menina de seis anos com neurofibromatose tipo 1 é trazida à consulta porque a professora relata que ela troca letras na leitura, tem dificuldade com contas e se distrai muito em sala. A mãe atribui o desempenho à falta de esforço e pergunta se deve ser mais rígida com os estudos em casa. O exame neurológico é normal e não há sinais de alarme oncológicos. Qual é a conduta mais apropriada?
Dificuldade específica de aprendizagem é a manifestação mais frequente desta doença na infância, mais comum que qualquer tumor, e acompanha metade ou mais das crianças, frequentemente associada a transtorno de atenção. Nomeá-la como parte do quadro clínico, e não como falta de esforço, é intervenção com efeito imediato sobre a relação da criança com a escola e sobre a atitude da família, e abre a porta da avaliação neuropsicológica e do apoio pedagógico, que são o tratamento com melhor resultado quando iniciados cedo. Aumentar a carga de estudo em casa mantém a leitura moralizante do problema e agrava o sofrimento escolar. Imagem de encéfalo não tem indicação com exame neurológico normal e sem sinal de alarme. Tratamento medicamentoso pressupõe diagnóstico formal, que a avaliação deve estabelecer. A criança precisa de avaliação oftalmológica no calendário anual, mas a queixa descrita não caracteriza urgência visual.
Recém-nascido a termo apresenta mancha vinhosa plana, de coloração vermelho-arroxeada, congênita, acometendo a pálpebra superior e a região frontal do lado direito. O exame neurológico ao nascimento é normal e não há outras alterações ao exame físico. Além da avaliação neurológica com imagem de encéfalo, qual avaliação complementar precisa ser garantida desde o período neonatal?
A mancha vinhosa congênita que envolve a pálpebra superior e a fronte corresponde ao território do primeiro ramo do trigêmeo, e é justamente essa topografia que se associa ao angioma leptomeníngeo do mesmo lado e ao glaucoma homolateral. Por isso a medida da pressão intraocular precisa ser garantida desde o período neonatal e mantida no seguimento, independentemente de o exame neurológico estar normal ao nascimento, já que as crises epilépticas costumam começar no primeiro ano de vida e o glaucoma pode instalar-se silenciosamente e levar à perda visual irreversível. Rabdomioma cardíaco, angiomiolipoma renal e as lesões renais e pulmonares pertencem ao rastreamento do complexo esclerose tuberosa, cuja lesão cutânea é a mácula hipocrômica lanceolada. Displasia óssea e pseudoartrose integram os critérios da neurofibromatose tipo 1. Perda auditiva neurossensorial não compõe o quadro descrito.
Durante consulta de seguimento de uma menina de oito anos com neurofibromatose tipo 1, a aferição da pressão arterial com manguito adequado ao braço mostra valores acima do percentil noventa e nove para idade, estatura e sexo, confirmados em duas medidas em dias diferentes. A criança está assintomática e o restante do exame é normal. Qual é a conduta mais apropriada?
Hipertensão arterial em criança é achado que sempre exige investigação de causa secundária, e nesta doença há duas causas próprias, tratáveis e potencialmente curáveis: a estenose de artéria renal por displasia vascular associada à doença e o tumor produtor de catecolaminas. Por isso a medida da pressão com manguito adequado integra o exame de toda consulta, e um valor elevado confirmado dispara investigação dirigida, e não observação. Atribuir o achado à ansiedade de consultório depois de duas medidas confirmatórias em dias diferentes perde a chance de identificar uma causa reversível. Orientação dietética isolada com reavaliação semestral trata a hipertensão como se fosse primária, o que é raro nessa faixa etária. Imagem de encéfalo não responde à pergunta que a pressão elevada formula. Esperar sintoma ou alteração urinária para encaminhar atrasa a investigação de uma criança já assintomática por definição.
Sobre o comprometimento neuropsiquiátrico na esclerose tuberosa, assinale a afirmativa correta.
O conjunto de manifestações neuropsiquiátricas é parte central da doença e inclui deficiência intelectual, autismo — cuja associação é forte, sobretudo em quem teve espasmos precoces — e transtornos de comportamento, exigindo avaliação sistemática e intervenção. Presumir desenvolvimento normal com crises controladas é o erro que atrasa a estimulação precoce, justamente na janela em que ela mais rende. O controle das crises melhora o prognóstico, mas não elimina o risco.
Qual é o achado cutâneo mais precoce da esclerose tuberosa, frequentemente visível já no período neonatal?
As máculas hipocrômicas costumam estar presentes ao nascimento ou nos primeiros meses e podem ser realçadas com lâmpada de Wood, sendo o marcador mais precoce. Os angiofibromas faciais são o distrator mais lembrado por serem visualmente marcantes, mas surgem tipicamente entre 2 e 5 anos, e os fibromas ungueais aparecem ainda mais tarde, na adolescência. Manchas café com leite pertencem à neurofibromatose. Reconhecer as máculas precocemente permite diagnosticar antes das crises.
Adolescente de 14 anos com esclerose tuberosa apresenta cefaleia progressiva, vômitos matinais e piora do controle de crises. A ressonância mostra lesão nodular junto ao forame de Monro com crescimento em relação ao exame anterior e dilatação ventricular. Qual a hipótese?
O astrocitoma subependimário de células gigantes é o tumor característico da esclerose tuberosa, cresce junto ao forame de Monro e obstrui o fluxo liquórico, produzindo hipertensão intracraniana — o tratamento envolve cirurgia ou inibidor de mTOR, como o everolimo. O meduloblastoma é o distrator dos tumores pediátricos frequentes, mas nasce na fossa posterior e não tem relação com essa síndrome. A vigilância por imagem seriada existe exatamente para detectar esse crescimento antes dos sintomas.
Sobre o uso de inibidores de mTOR, como o everolimo, na esclerose tuberosa, assinale a afirmativa correta.
A via mTOR está desregulada na doença, e seus inibidores reduzem o volume de astrocitomas subependimários e de angiomiolipomas, além de terem indicação como adjuvantes em crises refratárias — é uma terapia dirigida ao mecanismo, e não apenas ao sintoma. Considerá-los curativos é o erro conceitual: eles controlam enquanto são usados, e as lesões voltam a crescer com a suspensão. Estomatite, infecções e dislipidemia estão entre os efeitos adversos que exigem monitoramento.
Qual órgão, além do sistema nervoso central e da pele, exige rastreamento periódico por imagem em pacientes com esclerose tuberosa?
Os angiomiolipomas renais são frequentes e podem sangrar de forma volumosa quando ultrapassam certo tamanho, o que torna o rastreamento renal periódico obrigatório — os inibidores de mTOR são opção terapêutica para lesões grandes. O feocromocitoma é o distrator vindo de outra síndrome: ele pertence à neurofibromatose tipo 1, à doença de von Hippel-Lindau e às neoplasias endócrinas múltiplas. O acometimento pulmonar por linfangioleiomiomatose também exige atenção, sobretudo em mulheres.
Lactente de 5 meses inicia espasmos em flexão em salvas. Ao exame, apresenta três máculas hipocrômicas em folha de freixo no tronco. O ecocardiograma mostra rabdomiomas e a ressonância de crânio evidencia túberes corticais e nódulos subependimários. Qual o diagnóstico?
Máculas hipocrômicas, rabdomiomas cardíacos, túberes corticais e nódulos subependimários compõem o quadro da esclerose tuberosa, doença autossômica dominante por mutação em TSC1 ou TSC2. A neurofibromatose tipo 1 é o distrator de mesma família das facomatoses, mas ali as manchas são hiperpigmentadas — café com leite —, com efélides axilares e nódulos de Lisch. Chamar de síndrome de West idiopática é o erro que deixa de investigar a causa e muda o tratamento, já que a vigabatrina é particularmente eficaz nessa etiologia.
Sobre a herança da esclerose tuberosa, assinale a afirmativa correta.
A doença é autossômica dominante por mutação em TSC1 ou TSC2, mas cerca de dois terços dos casos são esporádicos, por mutação nova — o que explica a ausência de familiares afetados na maioria das crianças diagnosticadas. Descartar a hipótese por não haver história familiar é o erro que essa proporção torna comum. Ainda assim, o exame dos pais, incluindo pele com lâmpada de Wood e imagem, é recomendado para aconselhamento genético.
Lactente com esclerose tuberosa e rabdomioma cardíaco assintomático detectado ao ecocardiograma. Qual a conduta?
Os rabdomiomas são tumores benignos que costumam regredir de forma espontânea ao longo dos primeiros anos de vida, e a conduta padrão é o acompanhamento — a intervenção fica reservada aos que causam obstrução de via de saída ou arritmia significativa. Indicar cirurgia para todos é o erro de tratar um achado de imagem em vez de tratar o paciente. Não se trata de neoplasia maligna, o que exclui quimioterapia.
Menina de 6 anos com neurofibromatose tipo 1 apresenta redução progressiva da acuidade visual e proptose discreta. Qual a hipótese principal?
O glioma das vias ópticas é o tumor mais característico da neurofibromatose tipo 1, geralmente de baixo grau, e sua manifestação inclui queda da acuidade visual, proptose, alteração da papila e, às vezes, puberdade precoce por acometimento do quiasma e do hipotálamo, o que justifica o acompanhamento oftalmológico regular. A neurite óptica é o distrator mais próximo por também causar perda visual, mas costuma ser dolorosa à movimentação ocular e de instalação aguda, sem proptose progressiva.
Qual achado oftalmológico é característico da neurofibromatose tipo 1 e útil no diagnóstico?
Os nódulos de Lisch são hamartomas da íris, assintomáticos, que aumentam de frequência com a idade e são identificados à lâmpada de fenda, o que faz do exame oftalmológico parte da avaliação diagnóstica e do seguimento. A catarata subcapsular posterior é achado da neurofibromatose tipo 2 e é o distrator mais próximo, já que pertence à mesma família de doenças. Coriorretinite em placa aponta toxoplasmose congênita, o anel corneano remete à doença de Wilson, e o retinoblastoma é neoplasia com apresentação e genética próprias.
Lactente de 5 meses apresenta espasmos em flexão em salvas, manchas hipocrômicas em formato de folha no tronco e eletroencefalograma com hipsarritmia. Qual o diagnóstico e o exame complementar prioritário?
Espasmos infantis com hipsarritmia associados a máculas hipocrômicas em folha de freixo compõem a apresentação clássica da esclerose tuberosa, cuja investigação inclui neuroimagem para túberes corticais e nódulos subependimários e ecocardiograma para rabdomiomas, além de avaliação renal. A neurofibromatose é o distrator natural por ser a neurocutânea mais lembrada, mas suas manchas são hiperpigmentadas, e não hipocrômicas. Sturge-Weber cursa com mancha em vinho do porto na face, e vitiligo não causa epilepsia.
Menino de 7 anos apresenta oito manchas café com leite maiores que 5 mm no tronco e nos membros, efélides em região axilar e inguinal e dois nódulos cutâneos moles ao longo de trajetos nervosos. O pai tem lesões semelhantes. Qual o diagnóstico?
Manchas café com leite em número igual ou superior a seis, efélides em regiões de dobras e neurofibromas cutâneos, somados a parente de primeiro grau afetado, preenchem com folga os critérios diagnósticos da neurofibromatose tipo 1, doença autossômica dominante de alta penetrância. A síndrome de McCune-Albright é o distrator mais sofisticado, porque também cursa com manchas café com leite, mas nela a lesão é única e extensa, com bordas irregulares em costa de litoral, associada a displasia fibrosa óssea e puberdade precoce periférica.
Qual complicação ortopédica é característica da neurofibromatose tipo 1 e deve ser reconhecida precocemente?
As displasias ósseas fazem parte dos critérios diagnósticos da doença, com destaque para a curvatura anterolateral da tíbia que evolui para pseudoartrose e para a displasia da asa do esfenoide, esta última podendo causar pulsação orbitária, além da escoliose, que é a alteração esquelética mais frequente. As demais condições listadas são doenças ortopédicas pediátricas comuns, sem relação causal com a neurofibromatose, e a osteogênese imperfeita é entidade genética distinta, com fragilidade óssea generalizada.
Lactente de 18 meses tem quatro manchas café com leite de 8 mm, sem outros achados, e nenhum familiar afetado. Qual a conduta?
Com quatro manchas e nenhum outro achado os critérios não estão preenchidos, e como as manifestações aparecem em sequência ao longo da infância, com efélides e nódulos de Lisch surgindo depois das manchas, a conduta é acompanhar com reavaliações periódicas e exame oftalmológico. Firmar o diagnóstico prematuramente rotula a criança e a família sem base, e o extremo oposto, dar alta, encerra o seguimento justamente na fase em que os critérios costumam se completar. Manchas café com leite não malignizam e não se removem.
Criança de 3 anos apresenta mancha em vinho do porto na face acometendo a região frontal e a pálpebra superior, associada a crises convulsivas focais e hemiparesia contralateral. Qual a hipótese e o cuidado adicional obrigatório?
A mancha em vinho do porto no território da primeira divisão do trigêmeo, associada a epilepsia e déficit motor, indica angiomatose leptomeníngea da síndrome de Sturge-Weber, e o acompanhamento oftalmológico é obrigatório pelo risco elevado de glaucoma, que pode levar à cegueira se não for detectado. O hemangioma infantil é o distrator mais frequente, mas ele surge nas primeiras semanas, prolifera e involui espontaneamente, ao contrário da malformação capilar, que é congênita e permanente.
Qual afirmativa sobre a herança e a expressividade da neurofibromatose tipo 1 está correta?
A doença é autossômica dominante, com penetrância praticamente completa e expressividade extremamente variável, de modo que pai e filho com a mesma mutação podem ter manifestações muito distintas, e cerca de metade dos casos surge por mutação nova. Exigir antecedente familiar para considerar o diagnóstico é o erro que faz perder justamente os casos esporádicos. A variabilidade de gravidade dentro da mesma família é a regra, e não a exceção, o que torna o aconselhamento genético uma conversa sobre risco de transmissão, não sobre gravidade previsível.
Adolescente de 14 anos com neurofibromatose tipo 1 refere que um neurofibroma plexiforme da coxa passou a crescer rapidamente nos últimos 2 meses, com dor persistente e parestesia. Qual a principal preocupação?
Crescimento rápido, dor persistente e déficit neurológico em neurofibroma plexiforme são os sinais clássicos de transformação maligna, que exige imagem dirigida e biópsia sem demora, porque o prognóstico depende do diagnóstico precoce. Atribuir o crescimento à puberdade é a explicação mais tranquilizadora e a mais perigosa: as lesões de fato podem crescer nesse período, mas não com dor e parestesia progressivas. Infecção e hematoma teriam sinais inflamatórios e história de trauma, ausentes na descrição.
Qual seguimento é obrigatório em criança com neurofibromatose tipo 1?
O seguimento é clínico e sistemático: exame oftalmológico pela possibilidade de glioma das vias ópticas, aferição da pressão arterial em toda consulta pelo risco de hipertensão por estenose de artéria renal e por feocromocitoma, avaliação de coluna pela escoliose e acompanhamento do desenvolvimento, já que dificuldades de aprendizagem e transtorno de atenção são as manifestações mais prevalentes. Neuroimagem seriada sem sintomas não é recomendada, e ecocardiograma e colonoscopia não integram o protocolo dessa doença.
Menino de 7 anos é levado à Unidade Básica de Saúde para avaliação de dificuldades de aprendizagem. Ao exame a mãe menciona manchas na pele presentes desde os primeiros anos. Observam-se sete máculas hipercrômicas de bordas regulares, com diâmetro superior a 5 mm, distribuídas no tronco e nos membros, além de sardas na região axilar e inguinal. À oftalmoscopia identificam-se pequenos nódulos pigmentados na íris. O pai apresenta lesões cutâneas semelhantes e nódulos subcutâneos. A hipótese diagnóstica mais provável é:
Múltiplas manchas café com leite, efélides em axilas e virilhas, nódulos de Lisch na íris e história familiar preenchem critérios de neurofibromatose tipo 1, condição que exige acompanhamento longitudinal de crescimento, pressão arterial, escoliose, visão e aprendizagem. A esclerose tuberosa cursa com máculas hipocrômicas, angiofibromas faciais e crises epilépticas, achados distintos. A síndrome de Sturge-Weber apresenta mancha vinho do porto na face no território do trigêmeo, com epilepsia e glaucoma. A pitiríase versicolor produz máculas descamativas hipocrômicas ou acastanhadas superficiais, sem nódulos de íris nem herança familiar.
Lactente de 8 meses é levado ao ambulatório por crises convulsivas de difícil controle iniciadas aos 5 meses, com atraso do desenvolvimento neuropsicomotor. A mãe notou manchas claras na pele desde o nascimento, que ficam mais evidentes no sol. Ao exame apresenta três máculas hipocrômicas em formato de folha no tronco e na coxa, com bordas irregulares, além de uma placa de aspecto de casca de laranja na região lombar. A ultrassonografia abdominal identificou lesões renais múltiplas e a neuroimagem mostrou nódulos subependimários calcificados. A hipótese diagnóstica mais provável é:
Máculas hipocrômicas em folha, placa em casca de laranja, epilepsia de difícil controle, atraso do desenvolvimento, lesões renais e nódulos subependimários calcificados são achados que compõem o diagnóstico de esclerose tuberosa, doença multissistêmica com acompanhamento e tratamento específicos. A neurofibromatose tipo 1 se manifesta por manchas café com leite hipercrômicas, efélides axilares e nódulos de Lisch. O vitiligo produz máculas acrômicas adquiridas, sem relação com nódulos cerebrais nem lesões renais. A hipomelanose de Ito segue linhas de Blaschko e não cursa com o conjunto de achados descritos.
Menino, 8 anos, é avaliado por manchas na pele presentes desde os primeiros anos de vida. Exame: sete manchas café com leite maiores que 5 mm em tronco e membros, efélides em regiões axilar e inguinal, e dois nódulos cutâneos moles em tronco. Avaliação oftalmológica identifica nódulos de Lisch na íris bilateralmente. O pai apresenta manchas semelhantes. Desenvolvimento neuropsicomotor com dificuldade de aprendizagem escolar. Qual o diagnóstico?
Múltiplas manchas café com leite, efélides em dobras, neurofibromas cutâneos, nódulos de Lisch e história familiar preenchem critérios de neurofibromatose tipo 1, condição autossômica dominante com necessidade de seguimento multidisciplinar. A esclerose tuberosa cursa com máculas hipomelanóticas em folha de freixo, angiofibromas faciais e placa chagrém, além de crises epilépticas. A síndrome de McCune-Albright apresenta mancha café com leite única e extensa com bordas irregulares, displasia fibrosa óssea e puberdade precoce. A síndrome de Sturge-Weber cursa com mancha vinho do porto na área do trigêmeo, glaucoma e angioma leptomeníngeo. A incontinência pigmentar evolui em estágios vesicular, verrucoso e pigmentar seguindo as linhas de Blaschko.
Menino, 9 meses, apresenta desde o nascimento mancha vinho do porto na hemiface direita, acometendo a região da primeira e segunda divisões do trigêmeo, incluindo pálpebra superior. Há 2 meses passou a apresentar crises convulsivas focais do hemicorpo esquerdo. Exame oftalmológico: aumento da pressão intraocular à direita. Ressonância de crânio: realce leptomeníngeo occipitoparietal direito com calcificações corticais. Qual o diagnóstico?
Mancha vinho do porto facial na distribuição do trigêmeo, associada a angioma leptomeníngeo com calcificações, epilepsia e glaucoma, define a síndrome de Sturge-Weber, que é malformação capilar e não tumor vascular. O hemangioma infantil não está presente ao nascimento em sua forma plena, cresce nos primeiros meses e involui, sem angioma leptomeníngeo. A síndrome de Klippel-Trénaunay associa malformação capilar, varizes e hipertrofia de membro, sem acometimento leptomeníngeo facial. A neurofibromatose tipo 1 cursa com manchas café com leite, efélides em dobras e neurofibromas. A síndrome de Parkes Weber apresenta malformação arteriovenosa de alto fluxo com hipertrofia de membro, sem esse padrão facial e neurológico.
Criança, 6 anos, apresenta desde os primeiros anos de vida máculas hipomelanóticas em forma de folha de freixo no tronco e placa de textura rugosa em região lombossacra. Há 1 ano surgiram pápulas eritematosas confluentes na região centrofacial, sobretudo em sulcos nasogenianos. Apresenta epilepsia de difícil controle e atraso do desenvolvimento. Ressonância de crânio: nódulos subependimários e túberes corticais. Qual o diagnóstico?
Máculas hipomelanóticas em folha de freixo, placa chagrém lombossacra, angiofibromas faciais, epilepsia refratária e túberes corticais com nódulos subependimários definem a esclerose tuberosa. A neurofibromatose tipo 1 cursa com manchas café com leite, efélides em dobras, neurofibromas e nódulos de Lisch, sem túberes corticais. Interpretar os angiofibromas como acne e as máculas como vitiligo ignora o contexto neurológico e a placa chagrém, além de o vitiligo produzir acromia, não hipomelanose em folha. A síndrome de Sturge-Weber cursa com mancha vinho do porto facial e angioma leptomeníngeo. A incontinência pigmentar segue as linhas de Blaschko em estágios vesicular, verrucoso e pigmentar, acometendo sobretudo meninas.
Gestante de 31 anos, com 28 semanas, realiza ecocardiografia fetal por suspeita de massa cardíaca. O exame mostra múltiplas massas ecogênicas homogêneas em ventrículo esquerdo e septo interventricular, sem obstrução significativa de vias de saída e com função ventricular preservada. Não há hidropsia nem arritmia. A gestante não tem antecedentes conhecidos e nega manchas cutâneas ou crises convulsivas em si ou em familiares próximos. Qual a orientação correta?
Rabdomiomas cardíacos múltiplos associam-se fortemente à esclerose tuberosa, doença de herança autossômica dominante com expressividade variável, o que impõe investigação do feto por neuroimagem e avaliação clínica e genética dos pais. Afirmar que são sempre lesões isoladas contraria essa associação bem estabelecida. Indicar ressecção cirúrgica fetal é conduta inexistente na prática, pois os rabdomiomas costumam regredir espontaneamente após o nascimento. Iniciar quimioterapia materna é erro conceitual, pois não se trata de neoplasia materna nem de metástases. Programar transplante cardíaco neonatal é desproporcional diante de função ventricular preservada e ausência de obstrução.
Menino, 9 anos, encaminhado por manchas cutâneas presentes desde os 2 anos de idade. Mãe tem lesões semelhantes. PA 104x64 mmHg, FC 88 bpm. Ao exame: oito manchas café com leite maiores que 5 mm, efélides axilares e inguinais, três nódulos cutâneos moles e nódulos de Lisch na lâmpada de fenda. Desenvolvimento neuropsicomotor adequado, sem déficits focais ao exame neurológico. Qual o diagnóstico?
A neurofibromatose tipo 1 é diagnosticada por dois ou mais critérios clínicos, e o menino apresenta manchas café com leite em número suficiente, efélides em dobras, neurofibromas cutâneos, nódulos de Lisch e parente de primeiro grau afetado. A esclerose tuberosa cursaria com máculas hipocrômicas, angiofibromas faciais e crises epilépticas. A síndrome de McCune-Albright tem manchas de bordas irregulares, displasia fibrosa e puberdade precoce. A neurofibromatose tipo 2 caracteriza-se por schwannomas vestibulares bilaterais, sem esse conjunto cutâneo. A síndrome de Sturge-Weber exige angioma leptomeníngeo e mancha em vinho do Porto.
Lactente, 8 meses, investigado por espasmos em flexão iniciados aos 5 meses. A mãe tem lesões cutâneas faciais desde a adolescência. FC 124 bpm, perímetro cefálico no percentil 50. Ao exame, cinco máculas hipocrômicas em folha de freixo no tronco, evidenciadas pela lâmpada de Wood. Ressonância com túberes corticais e nódulos subependimários. Ecocardiograma com rabdomiomas cardíacos múltiplos. Qual o diagnóstico?
A esclerose tuberosa é o diagnóstico, pela associação de máculas hipocrômicas em folha de freixo, túberes corticais e nódulos subependimários, rabdomiomas cardíacos, espasmos infantis e história familiar compatível com herança autossômica dominante. A neurofibromatose tipo 1 cursa com manchas café com leite e efélides em dobras, não com máculas hipocrômicas. A síndrome de Sturge-Weber apresenta mancha em vinho do Porto e angioma leptomeníngeo. A incontinência pigmentar tem lesões cutâneas em estágios lineares seguindo linhas de Blaschko. A hipomelanose de Ito não cursa com rabdomiomas nem com nódulos subependimários.
Menino de 6 anos, com múltiplas manchas café com leite, efélides axilares e nódulos de Lisch à avaliação oftalmológica, apresenta redução progressiva da acuidade visual à direita nos últimos meses, com discreta proptose. Está afebril, com desenvolvimento adequado e sem cefaleia ou vômitos. A ressonância mostra espessamento fusiforme do nervo óptico direito com realce após contraste endovenoso. Qual a hipótese diagnóstica mais provável?
O glioma de vias ópticas associado à neurofibromatose tipo 1 é a hipótese mais provável, sugerido por manchas café com leite, efélides axilares e nódulos de Lisch, com espessamento fusiforme do nervo óptico e perda visual progressiva. O rabdomiossarcoma orbitário cursa com proptose de instalação rápida e massa de partes moles com erosão óssea. A celulite orbitária cursa com febre, dor e sinais inflamatórios. O retinoblastoma manifesta-se por leucocoria em criança mais nova. O pseudotumor inflamatório apresenta dor e resposta rápida ao corticoide, sem os estigmas cutâneos descritos.
Criança tem sete manchas café com leite de tamanho diagnóstico para idade e efélides axilares, com avaliação clínica compatível. Qual hipótese orienta melhor a avaliação?
A associação de critérios sustenta NF1. Múltiplas manchas café com leite associadas a outros critérios, como efélides axilares, neurofibromas ou variante patogênica, sustentam NF1. Referência: https://medlineplus.gov/genetics/condition/neurofibromatosis-type-1/
Paciente apresenta múltiplas manchas café com leite, neurofibromas cutâneos e familiar de primeiro grau com diagnóstico confirmado. Qual hipótese orienta melhor a avaliação?
Os achados preenchem critérios de neurofibromatose tipo 1. Múltiplas manchas café com leite associadas a outros critérios, como efélides axilares, neurofibromas ou variante patogênica, sustentam NF1. Referência: https://medlineplus.gov/genetics/condition/neurofibromatosis-type-1/
Paciente tem efélides axilares, múltiplas manchas café com leite e variante patogênica identificada no gene NF1. Qual hipótese orienta melhor a avaliação?
A combinação molecular e clínica sustenta neurofibromatose tipo 1. Múltiplas manchas café com leite associadas a outros critérios, como efélides axilares, neurofibromas ou variante patogênica, sustentam NF1. Referência: https://medlineplus.gov/genetics/condition/neurofibromatosis-type-1/
Menina apresenta manchas café com leite numerosas e glioma de via óptica, com avaliação genética e clínica que atende aos critérios específicos. Qual hipótese orienta melhor a avaliação?
A associação é compatível com NF1. Múltiplas manchas café com leite associadas a outros critérios, como efélides axilares, neurofibromas ou variante patogênica, sustentam NF1. Referência: https://medlineplus.gov/genetics/condition/neurofibromatosis-type-1/
Uma criança com neurofibromatose tipo 1 tem inteligência global preservada, mas dificuldades escolares. Qual interpretação orienta melhor sua avaliação?
NF1 pode associar-se a dificuldades específicas de aprendizagem e TDAH; inteligência global preservada não dispensa avaliação das necessidades escolares. Referência: NLM/NIH. MedlinePlus Genetics: Neurofibromatosis type 1. https://medlineplus.gov/genetics/condition/neurofibromatosis-type-1/
Embora muitos neurofibromas sejam benignos, a neurofibromatose tipo 1 associa-se a predisposição para certas neoplasias malignas. Qual tumor tem associação característica com essa síndrome?
Pessoas com NF1 apresentam risco aumentado desse tumor; a presença de lesões benignas não elimina a possibilidade de neoplasias malignas. Referência: NLM/NIH. MedlinePlus Genetics: Neurofibromatosis type 1. https://medlineplus.gov/genetics/condition/neurofibromatosis-type-1/
Ao avaliar uma criança pequena com suspeita de neurofibromatose tipo 1, qual característica da expressão clínica sustenta o acompanhamento ao longo do desenvolvimento?
As manifestações de NF1 não surgem todas ao nascimento; a evolução com a idade pode acrescentar sinais relevantes à avaliação. Referência: NLM/NIH. MedlinePlus Genetics: Neurofibromatosis type 1. https://medlineplus.gov/genetics/condition/neurofibromatosis-type-1/
O selumetinibe é uma terapia direcionada utilizada em situações selecionadas de neurofibromatose tipo 1. Qual alvo farmacológico caracteriza sua ação?
O selumetinibe inibe MEK1/2 e reduz sinalização proliferativa dependente dessa via. Referência: NCI/NIH. Drug Dictionary: selumetinib sulfate. https://www.cancer.gov/publications/dictionaries/cancer-drug/def/selumetinib-sulfate European Medicines Agency. Koselugo: indicação e mecanismo de ação. https://www.ema.europa.eu/en/medicines/human/EPAR/koselugo
Um teste molecular em sangue não identifica variante em TSC1 ou TSC2, apesar de achados clínicos relevantes de esclerose tuberosa. Qual fenômeno pode contribuir para essa discordância?
Uma alteração pós-zigótica pode produzir distribuição desigual da variante entre tecidos. Assim, resultado negativo no sangue não exclui toda possibilidade de mosaicismo. Referência: NLM/NIH. MedlinePlus Genetics: Tuberous sclerosis complex. https://medlineplus.gov/genetics/condition/tuberous-sclerosis-complex/
Além das crises epilépticas, o complexo de esclerose tuberosa pode cursar com manifestações reunidas sob a sigla TAND. A que conjunto essa sigla se refere?
TAND abrange manifestações como dificuldades de aprendizagem, atenção, comportamento e interação social; o acompanhamento não deve se restringir à contagem de crises. Referência: NLM/NIH. MedlinePlus Genetics: Tuberous sclerosis complex. https://medlineplus.gov/genetics/condition/tuberous-sclerosis-complex/
Por que o caráter benigno de muitos tumores renais no complexo de esclerose tuberosa não autoriza dispensar acompanhamento desses órgãos?
Benignidade histológica não significa ausência de repercussão clínica; lesões renais podem produzir complicações importantes e demandam vigilância conforme o quadro. Referência: NLM/NIH. MedlinePlus Genetics: Tuberous sclerosis complex. https://medlineplus.gov/genetics/condition/tuberous-sclerosis-complex/
No planejamento do seguimento de meninas com esclerose tuberosa até a vida adulta, qual doença pulmonar é uma associação reconhecida, particularmente em mulheres?
A linfangioleiomiomatose pode ocorrer em mulheres com esclerose tuberosa e causar doença pulmonar cística, dispneia e pneumotórax. Referência: NLM/NIH. MedlinePlus Genetics: Tuberous sclerosis complex. https://medlineplus.gov/genetics/condition/tuberous-sclerosis-complex/
O astrocitoma subependimário de células gigantes associado à esclerose tuberosa é geralmente benigno. Qual complicação intracraniana explica a necessidade de acompanhar seu crescimento?
O crescimento desse tumor pode prejudicar a circulação do líquido cefalorraquidiano e causar hidrocefalia; benignidade não elimina risco decorrente de sua localização. Referência: European Medicines Agency. Votubia: overview and mechanism of action. https://www.ema.europa.eu/en/medicines/human/EPAR/votubia
O everolimo pode ser utilizado em manifestações selecionadas do complexo de esclerose tuberosa. Qual via molecular é inibida pelo complexo formado pelo fármaco com FKBP-12?
O everolimo liga-se a FKBP-12, formando um complexo que inibe mTOR e interfere na sinalização de crescimento celular. Referência: NCI/NIH. Drug Dictionary: everolimus. https://www.cancer.gov/publications/dictionaries/cancer-drug/def/everolimus
No aconselhamento de pessoa com variante patogênica heterozigótica constitucional em NF1 e parceiro sem essa variante, qual risco de transmissão se aplica a cada gestação?
A herança autossômica dominante implica probabilidade de aproximadamente metade para transmissão da variante em cada gestação; o sexo não determina esse risco. Referência: NLM/NIH. MedlinePlus Genetics: Neurofibromatosis type 1. https://medlineplus.gov/genetics/condition/neurofibromatosis-type-1/
Na base molecular do complexo de esclerose tuberosa, qual associação entre os genes envolvidos e suas proteínas está correta?
Hamartina e tuberina participam do controle do crescimento celular; alterações em seus genes podem favorecer as manifestações do complexo de esclerose tuberosa. Referência: NLM/NIH. MedlinePlus Genetics: Tuberous sclerosis complex. https://medlineplus.gov/genetics/condition/tuberous-sclerosis-complex/
Na neurofibromatose tipo 1, variantes patogênicas no gene NF1 comprometem uma proteína chamada neurofibromina. Qual função dessa proteína explica a predisposição tumoral?
A neurofibromina participa da regulação do crescimento celular; sua perda funcional favorece proliferação desregulada e formação de tumores. Referência: NLM/NIH. MedlinePlus Genetics: NF1 gene. https://medlineplus.gov/genetics/gene/nf1/
Na neurofibromatose tipo 1, por que nódulos de Lisch e gliomas das vias ópticas não devem ser interpretados como lesões equivalentes?
As lesões têm localização e repercussão diferentes. Nódulos de Lisch auxiliam o reconhecimento da síndrome, mas não explicam automaticamente perda visual. Referência: NLM/NIH. MedlinePlus Genetics: Neurofibromatosis type 1. https://medlineplus.gov/genetics/condition/neurofibromatosis-type-1/
Quer treinar mais nesse tema? Estas questões vêm do nosso banco — lá tem milhares, com simulado, maratona e estatística de acerto por área.
Criar conta grátis e continuar →Plano de revisão
em 7 dias
Escreva de memória os sete critérios diagnósticos revisados, com a régua de tamanho das manchas nas duas faixas etárias e a alternativa oftalmológica aos nódulos de íris. Ao lado, escreva a diferença entre precisar de dois critérios e precisar de um só, e o que determina isso. Por fim, liste os cinco itens do exame anual e os quatro sinais que fazem suspeitar de transformação de lesão plexiforme.
em 30 dias
Monte, em dez linhas, a primeira consulta de uma criança de quatro anos trazida por manchas: o que contar, o que medir, o que palpar, o que perguntar à família, quem mais examinar na sala e para onde encaminhar. Depois refaça o caso trocando um dado por vez — a mãe tem manchas parecidas, há apenas quatro manchas de 8 mm, há sardeamento em axila mas nenhum outro achado, apareceu estrabismo há um mês, a pressão arterial está no percentil noventa e nove — e diga o que cada troca muda no rótulo, na urgência e no encaminhamento.
Agora atenda
Você sabe decidir com a tomografia na mão. A prova prática, e a vida, pedem outra coisa: chegar lá a partir de um paciente que ainda não tem exame nenhum.
Atenda uma criança levada por manchas na pele que incomodam na escola. Conte e meça com a régua da faixa etária, procure o segundo critério nas dobras e no subcutâneo, examine quem veio junto, peça o exame oftalmológico pelo que ele responde, monte o calendário anual e explique a herança sem transformar a consulta em sentença. — você conduz anamnese, exame físico e conduta; o paciente responde em tempo real e o feedback vem no fim.