
Pediatria › Neurologia Pediátrica
Hipotonia na infância: separar o neurônio motor do músculo, e o prazo que a norma brasileira impõe
Doenças neuromusculares da infância: atrofia muscular espinhal, distrofinopatia e a criança hipotônica
Distinguir no leito a hipotonia de origem central da periférica, reconhecer o padrão do neurônio motor inferior, saber qual exame fecha cada diagnóstico e conhecer os limites de idade que o protocolo federal impõe ao tratamento da atrofia muscular espinhal.
Responda antes de ler
Escolha uma alternativa agora, mesmo sem certeza. Errar aqui faz parte — é o que faz a resposta certa grudar depois.
Na avaliação de um lactente de três meses trazido por queixa de que é muito molinho, o médico deseja separar hipotonia de origem central de hipotonia de origem periférica ainda no leito, sem exames. Qual conjunto de achados aponta para origem periférica?
Como esse tema cai
A queixa quase nunca vem com o nome certo. A mãe diz que o bebê é molinho, que escorrega do colo, que cansa para mamar. O irmão mais velho, aos quatro anos, cai muito e demora para levantar do chão. São duas cenas diferentes, com dois mecanismos diferentes, e o que separa uma da outra cabe no exame de um lactente sobre a maca e numa pergunta sobre quando a criança andou.
O eixo que organiza tudo é a divisão entre hipotonia de origem central e hipotonia de origem periférica. A central vem com força relativamente preservada, reflexos vivos e, quase sempre, comprometimento do contato. A periférica vem com fraqueza real, reflexos deprimidos ou abolidos e uma criança que interage bem — e é dentro dela que moram a doença do neurônio motor, a doença da junção neuromuscular e a doença do músculo.
O segundo eixo é temporal e vale ouro: a criança nunca conquistou o marco, ou conquistou e perdeu? Nunca conquistar aponta para uma via; perder o que já se tinha aponta para outra. E o terceiro eixo, o que mais muda conduta no Brasil de hoje, é o do relógio: existe protocolo federal que paga tratamento modificador para a atrofia muscular espinhal, e ele traz limites de idade contados em meses. O texto a seguir percorre esses três eixos, com os números lidos diretamente nos documentos citados.
O que muda decisão
O lactente hipotônico: quatro manobras que separam o centro da periferia
Como usar este capítulo: diferencie hipotonia central de periférica pelo estado de alerta, força, reflexos e padrão de fraqueza. Depois localize corno anterior, nervo, junção ou músculo e escolha o teste; insuficiência respiratória e dificuldade de deglutição têm prioridade sobre o rótulo etiológico.
A avaliação do tônus no lactente não depende de equipamento, e as quatro manobras clássicas respondem à pergunta em poucos minutos. A primeira é a tração: segurando as mãos do bebê em decúbito dorsal e puxando-o suavemente para sentar, observa-se o que a cabeça faz. Atraso do movimento da cabeça em relação ao tronco é esperado no recém-nascido; num lactente de três a quatro meses, uma cabeça que fica para trás e depois pende para a frente é achado patológico.
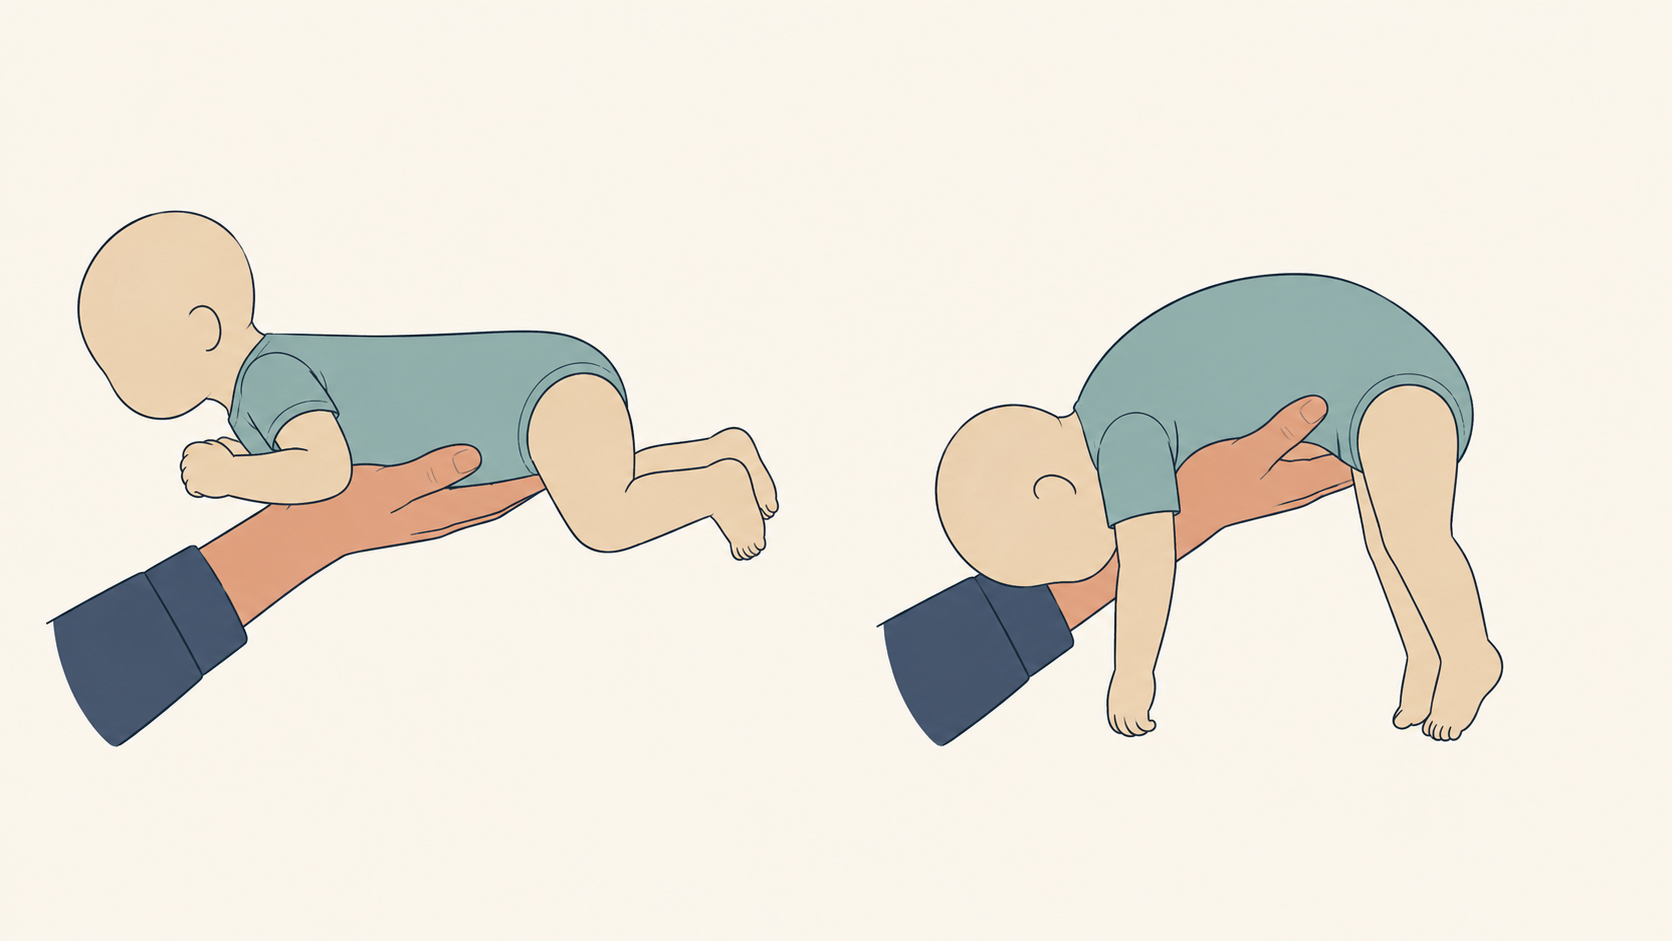
A segunda é a suspensão ventral: com a mão sob o abdome, o bebê é erguido na horizontal. Quem tem tônus adequado sustenta a cabeça na linha do tronco, flete os cotovelos e mantém os quadris parcialmente fletidos. Quem está hipotônico se dobra sobre a mão como um pano, com a cabeça e os membros pendentes. A terceira é a suspensão vertical pelas axilas: a criança com fraqueza proximal escorrega entre as mãos de quem a segura, porque não consegue fixar a cintura escapular.
A quarta é a postura em repouso. O lactente com fraqueza de origem periférica assume a chamada postura em abdução, com as coxas afastadas e rodadas para fora e os braços apoiados ao lado da cabeça, e mexe pouco contra a gravidade — os movimentos que restam acontecem nas mãos e nos pés, distalmente.
Feito isso, três achados decidem o lado da divisão. Reflexos osteotendinosos vivos ou exaltados, com ou sem sinal de liberação piramidal, empurram para causa central; reflexos deprimidos ou abolidos empurram para a periferia. Contato social preservado — o bebê acompanha com o olhar, sorri, reage à voz da mãe — sugere fortemente que o encéfalo está poupado. E a história perinatal, com intercorrência de parto, necessidade de reanimação ou convulsão precoce, reorienta para causa central adquirida.
Vale dizer o que esse exame não decide. Ele não separa a doença do neurônio motor da doença do músculo, porque as duas produzem fraqueza com reflexos deprimidos. Para essa segunda divisão são necessários outros dados: a língua, o tórax, a curva de creatinoquinase e o teste molecular.
A tríade que aponta o corno anterior da medula
Quando a hipotonia é periférica, três achados apontam especificamente para a degeneração dos neurônios motores da medula e do tronco encefálico, que é o mecanismo da atrofia muscular espinhal.
O primeiro é a fasciculação de língua. Ela se procura com a boca em repouso, sem choro e sem estímulo, porque o tremor do choro imita e engana. O que se vê é um repuxar fino e contínuo das bordas e da superfície da língua, e ele é sinal de desnervação. O protocolo federal de atrofia muscular espinhal descreve, no mesmo bloco de achados, a preservação da mímica facial e da interação com quem atende — o bebê acompanha com o olhar e sorri enquanto o corpo não se move.
O segundo é a arreflexia. O documento federal registra que a fraqueza é progressiva, geralmente simétrica, mais proximal que distal, com predomínio nos membros inferiores, sensibilidade preservada e reflexos tendinosos ausentes ou diminuídos, com fasciculações presentes.
O terceiro é o padrão respiratório. O mesmo texto descreve fraqueza dos músculos intercostais, tórax em forma de sino e respiração paradoxal — o abdome se expande na inspiração enquanto o tórax se retrai, porque o diafragma trabalha sozinho contra uma parede torácica que não o acompanha. É um achado de inspeção, visível da porta do consultório, e é ele que dá o risco de vida a curto prazo.
A soma desses três com preservação do contato compõe um quadro reconhecível: um bebê alerta, sorridente, que não levanta os braços da maca, respira com o abdome e engasga ao mamar. Quando o quadro está completo, a investigação não precisa passear — vai direto ao teste genético.
O teste que fecha a atrofia muscular espinhal, e os três que ficaram para trás
A doença é causada pela ausência homozigótica do éxon 7 e, eventualmente, do éxon 8 do gene SMN1, e o diagnóstico é molecular. O protocolo federal é explícito sobre o método: o padrão de referência é a análise quantitativa de SMN1 e SMN2 por MLPA ou por reação em cadeia da polimerase quantitativa, e a ausência das duas cópias completas de SMN1, comprovada por um desses dois métodos, confirma o diagnóstico.
Há uma minoria que não fecha assim. Quem tem deleção em um alelo e mutação de ponto no outro, ou mutação de ponto em homozigose nos casos de consanguinidade, precisa de sequenciamento adicional para confirmar. Na prática, isso significa que um resultado que mostra apenas uma cópia de SMN1 não encerra a investigação em criança com quadro compatível — encaminha para o passo seguinte.
O ponto que mais surpreende quem aprendeu a investigar hipotonia pela via clássica é o que o mesmo documento diz sobre os exames antigos: de forma geral, não há necessidade de biópsia muscular, de eletroneuromiografia ou de dosagem sérica de creatinoquinase para diagnosticar a doença. Os três exames que durante décadas organizaram a investigação do lactente hipotônico saíram do caminho quando o teste molecular ficou disponível.
Isso não os aposenta em geral, e a distinção importa. Eles continuam sendo a via para as outras hipóteses — a creatinoquinase é o que levanta a suspeita de doença primária do músculo, e a eletroneuromiografia é o que caracteriza a doença da junção neuromuscular. O que mudou foi a ordem: diante do quadro típico de doença do neurônio motor, o teste molecular vem primeiro e costuma encerrar a questão.
Há ainda um dado prático de tempo. Como a gravidade se correlaciona com a idade de início — e quanto mais precoce o começo dos sinais, mais rápido precisa ser o diagnóstico, segundo o próprio protocolo —, atrasar o teste molecular para colher exames que não confirmam nada é perder janela terapêutica, e não apenas dinheiro.
Os tipos, as cópias e o que cada número significa
A classificação por tipos organiza a doença pela idade de início e pelo marco motor mais alto alcançado. O quadro do protocolo federal traz quatro linhas. O tipo 1 responde por cerca de 60% dos casos, tem duas a três cópias de SMN2, início entre zero e seis meses, mediana de sobrevida abaixo de dois anos e marco máximo de sentar com apoio. O tipo 2 responde por cerca de 27%, tem três cópias, início entre sete e dezoito meses, sobrevida mediana acima de dois anos podendo chegar aos trinta e cinco, e marco máximo de sentar sem apoio.
O tipo 3 responde por cerca de 13%, tem três a quatro cópias, início após os dezoito meses, expectativa de vida normal e capacidade de ficar de pé e andar sem apoio. O tipo 4 aparece em adultos, com quatro ou mais cópias, e caminha na idade adulta. Há ainda o subtipo de apresentação pré-natal, com nenhum marco alcançado e morte em semanas.
O gene SMN2 merece explicação porque é o que quase toda questão cobra. Ele é um gene quase idêntico ao SMN1, mas produz proteína funcional em pequena fração; quanto mais cópias, mais proteína, e mais leve tende a ser o fenótipo. O protocolo diz as duas coisas ao mesmo tempo: o número de cópias é um fator importante de classificação e, isoladamente, não define o fenótipo — a idade de início e as funções motora e respiratória precisam entrar na avaliação.
Essa dupla afirmação tem consequência prática. Uma criança com três cópias pode se comportar como tipo 1 ou como tipo 2, e é a clínica que decide o rótulo. Mas o número de cópias volta como critério administrativo do lado do tratamento, e aí ele é rígido — o que gera a situação incômoda de um número que não define a doença e define o acesso.
O que o Sistema Único de Saúde paga, e o prazo contado em meses
O protocolo federal vigente cobre os tipos 1 e 2 e disponibiliza três medicamentos: nusinersena, risdiplam e onasemnogeno abeparvoveque. Todos exigem diagnóstico genético confirmado e até três cópias de SMN2, além de condições adequadas de nutrição e hidratação, com ou sem gastrostomia, e calendário de vacinação em dia.
O medicamento de terapia gênica tem a janela mais estreita e é onde as questões costumam morder. Entram indivíduos com até seis meses de idade na data da solicitação e idade máxima de sete meses na data da infusão, com diagnóstico genético confirmado de tipo 1, até três cópias de SMN2, desde que não estejam em ventilação mecânica invasiva por mais de dezesseis horas por dia. Vale para pré-sintomáticos e para sintomáticos com início dos sintomas até o sexto mês de vida.
O nusinersena é intratecal, com fase inicial de três doses de 12 mg a cada quatorze dias, nos dias zero, quatorze e vinte e oito, uma quarta dose trinta dias após a terceira, e manutenção de 12 mg a cada quatro meses. O protocolo registra que não preconiza ajuste de dose, por ausência de evidência para esquemas diferentes do de bula. Antes de administrar, recomenda-se aspirar volume de líquido cefalorraquidiano igual ao que será injetado.
O risdiplam é oral e diário, com dose que muda por idade e peso: 0,15 mg/kg de dezesseis dias a menos de dois meses; 0,20 mg/kg de dois meses a menos de dois anos; 0,25 mg/kg a partir de dois anos com menos de vinte quilos; e 5 mg a partir de dois anos com vinte quilos ou mais. O ajuste deve ser reavaliado pelo menos uma vez por mês até a criança atingir vinte quilos.
No tipo 2, além do início dos sintomas entre seis e dezoito meses, há uma régua de idade própria: entram os que começam o tratamento até doze anos; acima disso, apenas quem preserva a capacidade de sentar sem apoio e a função dos membros superiores.
Os critérios que excluem, e por que dois tetos de ventilação convivem
Os critérios de exclusão do protocolo federal são o trecho menos lido e o mais cobrado, porque contêm números que se parecem e não são iguais.
Para nusinersena, ficam de fora as apresentações mais precoces — manifestações presentes ao nascimento ou na primeira semana de vida — e as mais tardias, com manifestações após os dezoito meses. Fica de fora também quem tem necessidade de ventilação mecânica invasiva entendida como vinte e quatro horas por dia, continuamente, por vinte e um dias ou mais. Somam-se contraturas ou escoliose graves que inviabilizem a punção, doença cerebral ou medular que impeça a administração intratecal ou a circulação liquórica, derivação implantada para drenagem do líquido cefalorraquidiano e cateter de sistema nervoso central implantado.
Para risdiplam, os limites de subtipo são os mesmos e o teto de ventilação também é o de vinte e quatro horas por dia por vinte e um dias ou mais; acrescenta-se a idade inferior a dezesseis dias de vida, por ausência de estudos de segurança e eficácia nessa faixa.
Para a terapia gênica, o teto de ventilação é outro: mais de dezesseis horas por dia já exclui. Também excluem título de anticorpos contra o vírus adenoassociado sorotipo 9 igual ou maior que 1:50, infecção viral ativa de qualquer natureza, alergia conhecida a glicocorticoide e incapacidade de deglutição avaliada pelo médico responsável. O documento acrescenta uma saída explícita: manejada a infecção viral, se a criança já passou dos seis meses, restam as duas alternativas de uso continuado.
A convivência dos dois tetos não é descuido de redação. Eles vêm de populações de estudo diferentes e cumprem funções diferentes: um marca a fronteira do que se considera doença já estabelecida em ventilação permanente; o outro marca o limite de segurança de uma infusão única e irreversível. Quem lê o protocolo procurando um número só sai com o número errado.
A troca entre medicamentos e o que conta como falha
O protocolo federal prevê troca nos dois sentidos entre nusinersena e risdiplam, mediante relatório médico e questionário de avaliação clínica, e lista os motivos aceitos. Do lado do medicamento intratecal, entram reações adversas graves, evolução para contraturas ou escoliose que inviabilizem a punção, surgimento de doença cerebral ou medular que impeça a via, necessidade de derivação liquórica e não adesão por preferência quanto à via de administração.
O critério de inefetividade é o que interessa numa questão, porque é numérico. Considera-se falha a regressão nos indicadores de mobilidade medida pelas escalas de função motora usadas em lactentes e em crianças maiores, após doze meses de tratamento ou antes disso a critério médico, sempre com o resultado de duas avaliações consecutivas. Uma perda maior que dois pontos na escala é considerada regressão.
Repare no desenho: não basta uma medida ruim, e não basta piorar um ponto. São necessárias duas avaliações seguidas e uma perda que ultrapasse dois pontos. Esse rigor existe porque as escalas têm variabilidade entre aplicações, e porque interromper um tratamento modificador com base em ruído de medida é dano maior que manter.
O documento também define o que conta como benefício para manter o tratamento: no tipo 1, manutenção da pontuação da escala de lactentes acima de quarenta pontos em relação à linha de base; ausência de necessidade de ventilação permanente, definida como traqueostomia ou dezesseis horas ou mais de suporte ventilatório; não regredir na função motora atingida — sustentar a cabeça, sentar, ficar de pé ou andar; e alcance da capacidade de sentar por pelo menos trinta segundos até os trinta e seis meses.
Na terapia gênica há um cuidado à parte que aparece pouco no ensino e muito na prática: por risco de elevação de aminotransferases, todos recebem corticoide sistêmico por via oral desde o dia anterior à infusão e diariamente por trinta dias depois, com prednisolona 1 mg/kg/dia ou equivalente, com redução gradual ao longo dos vinte e oito dias seguintes se a função hepática estiver normal.
O menino que andou e depois andou mal: a distrofinopatia
A segunda grande doença neuromuscular da infância tem outra cena. O menino andou na idade esperada, e entre os dois e os cinco anos começa a cair com frequência, a subir escada com dificuldade, a correr menos que os colegas. Ninguém o descreve como molinho — descrevem-no como desastrado.
O exame tem assinatura própria. A manobra de levantar do chão mostra a criança que rola para decúbito ventral, apoia as mãos no solo, ergue o quadril e depois sobe escalando as próprias coxas com as mãos, porque a cintura pélvica não sustenta a extensão. A panturrilha aumentada e de consistência firme completa o quadro, e o aumento é de substituição por tecido fibroso e gorduroso, não de força. A marcha ganha hiperlordose lombar e apoio nas pontas dos pés, e o encurtamento do tendão calcâneo se instala cedo.
A fraqueza é proximal e simétrica, os reflexos patelares se apagam antes dos aquileus, e há um dado que engana quem espera doença só motora: atraso de linguagem e dificuldade de aprendizagem acompanham parte considerável dos meninos, porque a proteína também é expressa no encéfalo.
O exame que muda tudo é barato e está em qualquer laboratório. A creatinoquinase na distrofinopatia está muito elevada desde o período pré-sintomático, tipicamente dezenas de vezes acima do limite superior, e um valor normal praticamente afasta a hipótese. É o inverso exato do que acontece na doença do neurônio motor, em que a enzima é normal ou pouco elevada e não serve de triagem.
Confirmado o rastreio enzimático, a etapa seguinte é molecular: pesquisa de deleções e duplicações do gene da distrofina e, se negativa em quadro compatível, sequenciamento. A biópsia muscular com estudo da proteína ficou reservada para os casos em que a genética não fecha. A herança é recessiva ligada ao X, o que traz para a consulta a irmã e a mãe como possíveis transmissoras e faz do aconselhamento genético parte da conduta, e não um adendo.
O corticoide da distrofinopatia e a régua brasileira
O tratamento que mais muda história natural na distrofinopatia é o corticoide, e o objetivo dele é prolongar a marcha independente, adiar a escoliose e proteger a função respiratória e cardíaca. O consenso brasileiro sobre a doença recomenda iniciar preferencialmente na fase de platô do desempenho motor — o momento em que a criança para de ganhar habilidades novas e ainda não começou a perdê-las —, e admite início a partir dos dois anos de idade.
Os dois esquemas usados são prednisona ou prednisolona a 0,75 mg/kg/dia e deflazacorte a 0,9 mg/kg/dia. A escolha entre eles pesa perfil de efeito adverso e disponibilidade: ganho de peso tende a ser maior com o primeiro, e catarata é descrita com mais frequência com o segundo. No elenco público brasileiro, prednisona e prednisolona são as que estão disponíveis com facilidade.
O acompanhamento é multiprofissional e tem calendário. Função respiratória com espirometria e medidas de tosse; função cardíaca com ecocardiograma periódico e início precoce de inibidor da enzima conversora mesmo antes de disfunção clínica; densidade óssea e vitamina D pelo risco de fratura vertebral do corticoide; fisioterapia com alongamento diário do tendão calcâneo; e vigilância da coluna, porque a escoliose progride depressa quando a marcha se perde.
A diferença de estrutura normativa entre as duas doenças é o que mais confunde. A atrofia muscular espinhal tem protocolo federal com critérios de inclusão, de exclusão, de troca e de monitoramento escritos linha a linha. A distrofinopatia tem a régua distribuída entre consenso de sociedade, pareceres técnicos de apoio à decisão judicial e prática de serviço, e é por isso que perguntas sobre ela cobram conduta clínica e prognóstico, enquanto perguntas sobre a primeira cobram números administrativos.
Uma consequência prática vale registro: a criança com distrofinopatia em corticoide crônico é imunossuprimida para efeitos de vacinação e de manejo de infecção, e o uso prolongado desloca a conversa sobre profilaxia e sobre vacinas de vírus vivo para dentro da consulta de rotina.
As duas que imitam e mudam a conduta em horas
Nem toda hipotonia periférica aguda é degenerativa, e duas hipóteses precisam ser afastadas ativamente porque têm tratamento e janela curta.
A primeira é o botulismo do lactente. Ele acomete tipicamente crianças abaixo de um ano, com pico entre dois e oito meses, e a cena é reconhecível: constipação de instalação recente abrindo o quadro, seguida de fraqueza descendente que começa nos nervos cranianos — ptose, oftalmoparesia, choro fraco, sucção débil, redução da expressão facial — e desce para os membros. As pupilas podem ficar pouco reativas, o que é achado incomum nas outras doenças neuromusculares e serve de pista. A pergunta sobre mel oferecido antes de um ano é obrigatória, embora a maioria dos casos não tenha essa exposição identificada, e a fonte ambiental costuma ser poeira e solo. O diagnóstico se faz pela pesquisa do agente e da toxina nas fezes, e o tratamento é de suporte com imunoglobulina específica, o que torna a suspeita precoce decisiva.
A segunda é a doença da junção neuromuscular. Nas formas congênitas, a fraqueza flutua ao longo do dia e piora com o esforço, e a ptose que aumenta ao fim da tarde é a queixa que a família descreve como olhinho caindo. Nas formas transitórias do recém-nascido filho de mãe com a doença autoimune, o quadro se instala nas primeiras horas e regride em semanas. A eletroneuromiografia com estimulação repetitiva é o exame que caracteriza, e a resposta a inibidor da colinesterase pode ser diagnóstica e terapêutica ao mesmo tempo.
Fecham a lista as causas metabólicas de depósito com acometimento muscular, em que a combinação de hipotonia grave, cardiomegalia e creatinoquinase elevada em lactente pequeno pede investigação enzimática dirigida, porque também há tratamento de reposição disponível.
O denominador comum das três é o tempo. Diferentemente da doença do neurônio motor, em que o teste molecular pode esperar alguns dias, essas hipóteses cobram decisão no mesmo plantão — e a pergunta que as levanta é sempre a mesma: o quadro é estático, progressivo ou flutuante?
A conversa que a família precisa ter, e a herança que muda o próximo filho
O aconselhamento genético não é um encaminhamento burocrático. As duas doenças principais deste conjunto têm heranças diferentes, e os números que a família recebe mudam decisões reprodutivas concretas.
A atrofia muscular espinhal é autossômica recessiva: pais heterozigotos têm risco de um em quatro a cada gestação, meninos e meninas igualmente. A consanguinidade aumenta a probabilidade de dois portadores se encontrarem, e por isso a pergunta sobre parentesco entre os pais faz parte da anamnese. O protocolo federal recomenda que o aconselhamento seja feito por pessoal adequadamente capacitado, e que a criança com suspeita seja encaminhada preferencialmente a serviço especializado ou de referência em doenças raras.
A distrofinopatia é recessiva ligada ao X: a mãe transmissora tem risco de metade dos filhos homens afetados e metade das filhas transmissoras. Uma fração relevante dos casos surge por mutação nova, sem transmissora identificável, e isso precisa ser dito, porque a suposição automática de culpa materna aparece em quase toda consulta.
A triagem neonatal ampliada entra aqui. A lei federal que reorganizou o teste do pezinho incluiu a atrofia muscular espinhal no rastreamento, e o próprio protocolo do medicamento registra essa inclusão em nota. O sentido clínico é direto: identificar antes dos sintomas é o que permite tratar dentro da janela em que o neurônio motor ainda existe, porque o tratamento impede perda adicional e não devolve o que já se perdeu.
Por fim, o que dizer sobre prognóstico sem prometer o que não se pode. Na forma mais grave, o tratamento mudou a história natural de uma doença que levava à morte ou à ventilação permanente antes dos dois anos, mas o ganho depende de quanto neurônio restava quando o tratamento começou. Essa frase, dita cedo e sem rodeio, é o que sustenta a urgência do encaminhamento aos olhos da família.
Da criança mole à decisão: separar, localizar, testar
O roteiro abaixo cabe numa primeira consulta e não fecha diagnóstico. Ele decide se a investigação vai para o encéfalo, para o corno anterior, para o músculo ou para a junção neuromuscular — e quanto tempo se pode esperar.
- 1Confirme que há fraqueza, e não apenas frouxidão: mobilidade contra a gravidade, força de sucção, capacidade de sustentar a cabeça na tração.
- 2Faça tração, suspensão ventral e suspensão vertical, e descreva o que a cabeça, os cotovelos e os quadris fazem em cada uma.
- 3Pesquise reflexos osteotendinosos. Vivos ou exaltados apontam para causa central; deprimidos ou abolidos apontam para causa periférica.
- 4Avalie contato social, mímica facial e acompanhamento visual. Contato preservado com corpo imóvel empurra fortemente para doença periférica.
- 5Olhe a língua em repouso, sem choro, procurando fasciculação, e olhe o tórax procurando forma de sino e respiração paradoxal.
- 6Estabeleça a linha do tempo: nunca conquistou o marco, conquistou e perdeu, ou o quadro flutua ao longo do dia?
- 7Quadro típico de neurônio motor inferior: peça análise quantitativa de SMN1 e SMN2 por MLPA ou reação em cadeia da polimerase quantitativa.
- 8Menino que andou e passou a cair, com manobra de levantar do chão positiva e panturrilha firme: peça creatinoquinase antes de qualquer imagem.
- 9Constipação recente com fraqueza descendente e comprometimento de nervos cranianos em lactente: pense em botulismo e não espere o teste molecular.
- 10Fraqueza que flutua e ptose que piora ao fim do dia: eletroneuromiografia com estimulação repetitiva e avaliação de junção neuromuscular.
- 11Confirmada atrofia muscular espinhal: encaminhamento imediato a serviço de referência, avaliação de deglutição e de suporte ventilatório, aconselhamento genético.
Central × periférica
Central: reflexos vivos, contato comprometido, força relativamente preservada, história perinatal frequente. Periférica: reflexos deprimidos ou abolidos, contato preservado, fraqueza real, movimento residual distal. A divisão se faz no leito, antes de qualquer exame.
A tríade do corno anterior
Fasciculação de língua em repouso, arreflexia global e tórax em sino com respiração paradoxal, num bebê que sorri e acompanha com o olhar. Fraqueza simétrica, mais proximal que distal, com predomínio em membros inferiores e sensibilidade preservada.
Neurônio motor × músculo
Creatinoquinase normal ou pouco elevada, fasciculação de língua e arreflexia precoce: corno anterior, e o teste é molecular. Creatinoquinase dezenas de vezes elevada, manobra de levantar do chão positiva, panturrilha firme em menino que já andou: músculo, e o teste começa pela enzima.
Os quatro tipos de atrofia muscular espinhal segundo o protocolo federal
| Tipo | Proporção | Cópias de SMN2 | Início dos sintomas | Marco motor máximo | Sobrevida mediana |
|---|---|---|---|---|---|
| Tipo 1 | 60% | 2 a 3 | 0 a 6 meses | Senta com apoio | Menos de 2 anos |
| Tipo 2 | 27% | 3 | 7 a 18 meses | Senta sem apoio | Mais de 2 anos até 35 anos |
| Tipo 3 | 13% | 3 a 4 | Após 18 meses | Fica de pé e anda sem apoio | Normal |
| Tipo 4 | Não informada | 4 ou mais | Idade adulta | Caminha na idade adulta | Normal |
Números lidos diretamente nos documentos citados
| Número | O que ele mede | Fonte |
|---|---|---|
| Até 3 cópias de SMN2 | Teto para inclusão em qualquer dos três medicamentos | PCDT AME 5q tipos 1 e 2 (Portaria Conjunta SAES/SECTICS nº 3/2025) |
| 6 meses na solicitação e 7 meses na infusão | Janela de idade da terapia gênica | Mesmo protocolo, item de critérios de inclusão |
| 16 dias de vida | Idade mínima para uso do risdiplam | Mesmo protocolo, item de critérios de exclusão |
| 12 anos | Idade limite de início no tipo 2, exceto se preservada a capacidade de sentar sem apoio e a função de membros superiores | Mesmo protocolo |
| 12 mg | Dose de nusinersena por via intratecal, na fase inicial e na manutenção | Mesmo protocolo, item de tratamento |
| 0,15 / 0,20 / 0,25 mg/kg e 5 mg | Doses diárias de risdiplam por faixa de idade e peso | Mesmo protocolo, quadro de esquema posológico |
| Mais de 2 pontos em 2 avaliações consecutivas | Definição de regressão que caracteriza inefetividade | Mesmo protocolo, item de troca de tratamento |
| 1 mg/kg/dia de prednisolona | Corticoide oral desde o dia anterior até 30 dias após a terapia gênica | Mesmo protocolo, item de monitoramento |
| Etapa 5 de 5 | Posição da atrofia muscular espinhal no escalonamento da triagem neonatal | Lei federal nº 14.154, de 26 de maio de 2021 |
Creatinoquinase normal não afasta doença do neurônio motor e praticamente afasta distrofinopatia — a mesma enzima tem valores opostos de utilidade nas duas hipóteses.
O protocolo federal registra que biópsia muscular, eletroneuromiografia e creatinoquinase são dispensáveis para diagnosticar a atrofia muscular espinhal, porque o teste molecular é o padrão de referência.
Os limites de ventilação mecânica invasiva não coincidem entre os medicamentos: dezesseis horas por dia para a terapia gênica; vinte e quatro horas por dia por vinte e um dias ou mais para as demais.
Onde as fontes divergem
Nestes pontos as fontes não dizem a mesma coisa. Cada posição vem com quem a sustenta — e com o que fazer diante de uma vinheta de prova.
A lei escalona, e põe esta doença por último
A lei federal que ampliou o Programa Nacional de Triagem Neonatal organiza a implantação em cinco etapas sucessivas. A primeira reúne fenilcetonúria e outras hiperfenilalaninemias, hipotireoidismo congênito, doença falciforme e outras hemoglobinopatias, fibrose cística, hiperplasia adrenal congênita, deficiência de biotinidase e toxoplasmose congênita. A segunda traz galactosemias, aminoacidopatias, distúrbios do ciclo da ureia e distúrbios da betaoxidação de ácidos graxos. A terceira, doenças lisossômicas. A quarta, imunodeficiências primárias. A atrofia muscular espinhal está na quinta e última.
Lei federal nº 14.154, de 26 de maio de 2021, que altera a Lei nº 8.069/1990 e organiza a ampliação do Programa Nacional de Triagem Neonatal
O protocolo do medicamento conta o prazo em meses
O protocolo federal do tratamento admite a terapia gênica em criança com até seis meses de idade na data da solicitação e no máximo sete meses na data da infusão, e admite explicitamente o uso em pré-sintomáticos, cuja identificação depende de rastreamento populacional. O mesmo documento traz, em nota do quadro clínico, o registro de que a lei federal de 2021 incluiu o diagnóstico da doença em recém-nascidos no exame conhecido como teste do pezinho.
Protocolo Clínico e Diretrizes Terapêuticas da Atrofia Muscular Espinhal 5q tipos 1 e 2 (Portaria Conjunta SAES/SECTICS nº 3, de 20 de março de 2025) — itens de critérios de inclusão e nota do Quadro 2
Na prova
Enunciado que pergunta o que a triagem neonatal do Sistema Único de Saúde detecta hoje deve ser lido pela etapa efetivamente implantada no território descrito, não pela lista completa da lei — o escalonamento é parte da norma. Enunciado que pergunta o limite de idade da terapia gênica cobra os dois números do protocolo, seis meses para solicitar e sete para infundir, e não um número só. E enunciado que descreve lactente pré-sintomático identificado por antecedente familiar está cobrando a via que existe hoje para chegar cedo, que é o teste feito por indicação e não o rastreamento universal.
Dispensável quando a hipótese é o neurônio motor
O protocolo federal afirma que, de forma geral, não há necessidade de realização de biópsia muscular, eletromiografia ou mensuração dos níveis séricos de creatinoquinase para o diagnóstico, porque o padrão de referência é a análise quantitativa de SMN1 e SMN2 por MLPA ou por reação em cadeia da polimerase quantitativa, e a homozigose para a ausência do gene confirma a doença.
Protocolo Clínico e Diretrizes Terapêuticas da Atrofia Muscular Espinhal 5q tipos 1 e 2 (Portaria Conjunta SAES/SECTICS nº 3/2025) — item de diagnóstico clínico e genético
Primeiro exame quando a hipótese é o músculo
Nas distrofinopatias, a régua brasileira de conduta descrita em consenso de especialistas parte de uma creatinoquinase muito elevada em menino com atraso motor ou perda de marcha, antes de qualquer teste molecular, e reserva a biópsia com estudo da proteína para os casos em que a genética não confirma. O mesmo consenso situa o início do corticoide na fase de platô do desempenho motor, a partir dos dois anos, com prednisona ou prednisolona a 0,75 mg/kg/dia ou deflazacorte a 0,9 mg/kg/dia.
Consenso brasileiro sobre distrofia muscular de Duchenne, e pareceres técnicos de apoio à decisão judicial que descrevem a terapia padrão disponível no Sistema Único de Saúde
Na prova
As duas posições não se contradizem: elas respondem a perguntas diferentes, e o que decide qual vale é o quadro descrito. Fasciculação de língua, arreflexia e respiração paradoxal em lactente cobram teste molecular direto. Menino de quatro a cinco anos que já andou, com manobra de levantar do chão positiva e panturrilha firme, cobra creatinoquinase primeiro. Enunciado que ofereça biópsia muscular como primeira escolha em qualquer dos dois cenários está oferecendo a conduta antiga.
Caso resolvido
- quadro clínico
- Hipotonia com fraqueza real, reflexos abolidos e contato social íntegro definem hipotonia de origem periférica. Fasciculação de língua, arreflexia e respiração paradoxal com tórax em sino localizam a lesão no corno anterior da medula e no tronco encefálico.
- linha do tempo
- A criança conquistou o controle cefálico e o perdeu, com início dos sinais dentro dos seis primeiros meses de vida. Esse padrão de perda em lactente pequeno corresponde à forma mais grave e mais frequente da doença, que responde por cerca de sessenta por cento dos casos.
- o que descartar
- Botulismo do lactente foi afastado pela ausência de constipação recente e de fraqueza descendente com comprometimento de nervos cranianos. Doença da junção neuromuscular é improvável pela ausência de flutuação e de ptose. Causa central é improvável pelo contato preservado e pelos reflexos abolidos.
- exame que confirma
- Análise quantitativa de SMN1 e SMN2 por MLPA ou por reação em cadeia da polimerase quantitativa. A ausência das duas cópias completas de SMN1 confirma o diagnóstico, e a contagem de cópias de SMN2 entra no prognóstico e na elegibilidade ao tratamento. Biópsia muscular, eletroneuromiografia e creatinoquinase são dispensáveis aqui.
- urgência do encaminhamento
- Encaminhamento imediato a serviço de referência em doenças raras. Aos cinco meses, a janela da terapia gênica ainda está aberta — seis meses na data da solicitação e sete meses na data da infusão —, e cada semana de espera pela consulta consome parte dela.
- suporte que não espera o laudo
- Avaliação de deglutição pelo engasgo às mamadas, com plano de via alternativa se houver risco de aspiração; avaliação respiratória com fisioterapia e técnicas de tosse assistida e definição sobre suporte não invasivo noturno; garantia de nutrição e hidratação adequadas, que o próprio protocolo exige como condição para tratar.
- aconselhamento genético
- Herança autossômica recessiva, com risco de um em quatro a cada gestação e consanguinidade aumentando a chance de encontro de dois heterozigotos. O casal deve ser encaminhado para aconselhamento por profissional capacitado, e a discussão sobre gestações futuras entra na mesma conversa.
Agora feche você
- o que o quadro exclui
- Marco motor conquistado na idade esperada e perdido só depois, sem fasciculação de língua e sem respiração paradoxal, afasta a doença do corno anterior de apresentação precoce. Não há flutuação ao longo do dia nem ptose, o que torna improvável a doença da junção neuromuscular.
- o padrão que se reconhece
- Fraqueza proximal simétrica em menino que já andava, com manobra de levantar do chão positiva, panturrilha aumentada e firme, marcha em pontas com hiperlordose e dificuldade de aprendizagem compõem a distrofinopatia ligada ao X.
- o primeiro exame
- Creatinoquinase sérica, que nesta doença está elevada dezenas de vezes acima do limite superior mesmo antes dos sintomas, e cujo valor normal praticamente afasta a hipótese. É exatamente o exame que o protocolo da outra doença dispensa.
Onde a banca derruba
- 1Confundir frouxidão articular com fraqueza Criança com hipermobilidade articular benigna alcança amplitudes exageradas e parece mole no colo, mas levanta os membros contra a gravidade, suga com força e tem reflexos normais. Fraqueza se mede por movimento antigravitacional e por força de sucção, não por quanto o cotovelo estende. Trocar uma pela outra gera investigação cara em criança saudável e, no sentido inverso, atraso em criança doente.
- 2Ler o tremor do choro como fasciculação de língua A língua de um lactente que chora treme, e esse tremor grosseiro não é sinal de desnervação. A fasciculação se procura com a boca em repouso, sem estímulo, e o que se vê é um repuxar fino e contínuo das bordas. Registrar fasciculação onde havia choro cria uma suspeita de doença do neurônio motor que arrasta a família por exames desnecessários.
- 3Pedir creatinoquinase para confirmar atrofia muscular espinhal O protocolo federal diz que a enzima não é necessária para o diagnóstico, e um valor normal em nada afasta a doença. Pior: um valor discretamente elevado, que pode ocorrer, é lido como se apontasse para o músculo e desvia a investigação. Diante do quadro típico de neurônio motor inferior, o exame que se pede é a análise quantitativa dos genes.
- 4Achar que qualquer teto de ventilação serve para qualquer medicamento São dois números diferentes no mesmo documento. Mais de dezesseis horas por dia de ventilação invasiva já exclui a terapia gênica; para os dois medicamentos de uso continuado, o critério é vinte e quatro horas por dia, continuamente, por vinte e um dias ou mais. Uma criança pode estar excluída de um e elegível para os outros no mesmo dia.
- 5Tratar o número de cópias de SMN2 como se definisse o tipo O protocolo afirma as duas coisas: as cópias são fator importante de classificação e, isoladamente, não definem o fenótipo, que depende também da idade de início e das funções motora e respiratória. Três cópias aparecem tanto no tipo 1 quanto no tipo 2. Rotular a criança pelo laudo molecular sem olhar a idade de início troca a classificação e, com ela, a régua de acesso.
- 6Deixar a constipação de fora da história do lactente fraco No botulismo do lactente a constipação costuma abrir o quadro, dias antes da fraqueza, e a família raramente a relaciona ao problema neurológico. A fraqueza é descendente, começa nos nervos cranianos com ptose e choro fraco, e as pupilas podem ficar pouco reativas. É a hipótese que exige decisão no mesmo plantão, porque há tratamento específico.
- 7Prometer recuperação do que já se perdeu Os medicamentos modificadores impedem perda adicional de neurônio motor; eles não repovoam o corno anterior. O ganho funcional depende de quanto havia quando o tratamento começou, e é por isso que o protocolo aceita o uso em pré-sintomáticos. Dizer à família que a criança vai andar transforma um resultado bom em fracasso percebido e mina a adesão a um tratamento longo.
- 8Supor culpa materna na herança ligada ao X Uma fração relevante das distrofinopatias surge por mutação nova, sem transmissora identificável, e o teste da mãe pode vir negativo. Anunciar a herança antes de estudar o caso instala culpa e atrapalha o próprio aconselhamento, que é o momento de discutir risco concreto para irmãs e para gestações futuras com números, e não com suposição.
A divisão entre hipotonia central e periférica se faz por três eixos que não dependem de exame complementar. Reflexos osteotendinosos deprimidos ou abolidos apontam para comprometimento do neurônio motor inferior, da junção neuromuscular ou do músculo, ao passo que reflexos vivos ou exaltados, com sinais de liberação piramidal, apontam para o encéfalo. Contato social preservado, com o bebê que sorri e acompanha com o olhar enquanto o corpo não se move, é o segundo eixo e sugere fortemente que o encéfalo está poupado. O terceiro é a presença de fraqueza real, com movimento antigravitacional ausente e sobra de movimento apenas distal, nas mãos e nos pés. Reflexos exaltados com contato pobre compõem o padrão central. Macrocefalia progressiva com opistótono e força preservada com sorriso social também apontam para o encéfalo. Hipermobilidade articular com sucção vigorosa e reflexos normais descreve frouxidão sem fraqueza, que não é doença neuromuscular.
Recuperação
Responda as 10 — o gabarito e o comentário de cada uma abrem a cada questão ou só no fim, como você preferir.
Recém-nascido de vinte dias de vida, irmão de criança falecida por atrofia muscular espinhal 5q tipo 1, teve teste genético colhido ao nascimento com resultado que confirma o diagnóstico e mostra duas cópias de SMN2. Está assintomático, mamando bem, com exame neurológico normal e calendário vacinal em dia. A família questiona se faz sentido tratar uma criança sem sintoma algum. Qual conduta é a correta?
O protocolo federal prevê expressamente a inclusão de indivíduos pré-sintomáticos, exigindo diagnóstico genético confirmado e até três cópias de SMN2, e a criança descrita preenche esses requisitos com vinte dias de vida, nutrição adequada e vacinação em dia. Esperar o aparecimento de sinais contraria a lógica da doença: o tratamento impede perda adicional de neurônio motor e não repovoa o corno anterior, de modo que cada semana de espera reduz o patrimônio funcional que será preservado. A janela é estreita também no plano administrativo, porque a terapia gênica exige até seis meses na data da solicitação e no máximo sete meses na data da infusão. Repetir o teste genético não se justifica diante de resultado confirmatório obtido por método de referência. Estudo eletrofisiológico e creatinoquinase são dispensáveis para este diagnóstico segundo o próprio documento, e não condicionam a decisão terapêutica.
Lactente com diagnóstico genético confirmado de atrofia muscular espinhal 5q tipo 1 e duas cópias de SMN2 é encaminhado a serviço de referência. Na data em que o pedido do medicamento é apresentado à unidade de saúde responsável, ele tem seis meses e três semanas de vida. Está em ventilação não invasiva por oito horas noturnas, com nutrição e hidratação adequadas por gastrostomia e calendário vacinal em dia. Considerando o protocolo federal vigente, qual alternativa terapêutica medicamentosa está disponível para ele?
O limite de idade que o protocolo federal impõe é específico da terapia gênica de dose única: entram indivíduos com até seis meses na data da solicitação e no máximo sete meses na data da infusão. Com seis meses e três semanas na data do pedido, essa alternativa está fora, e a exclusão vale mesmo que a infusão viesse a ocorrer antes dos sete meses, porque as duas datas são exigidas em conjunto. Restam os dois medicamentos de uso continuado, ambos indicados no tipo 1 com até três cópias de SMN2 e início dos sintomas até o sexto mês de vida, e a escolha entre eles é feita com a família considerando via de administração e preferência. A ventilação não invasiva por oito horas não exclui nenhum deles: o teto para os medicamentos de uso continuado é ventilação mecânica invasiva por vinte e quatro horas diárias, continuamente, por vinte e um dias ou mais. Gastrostomia não contraindica a punção intratecal; o protocolo exige nutrição e hidratação adequadas com ou sem gastrostomia.
Criança de dez anos com atrofia muscular espinhal 5q tipo 2 está em tratamento com nusinersena há quatorze meses. Duas avaliações consecutivas com escala de função motora mostram perda de quatro pontos em relação à linha de base, sem intercorrência clínica que explique a piora, e a família relata dificuldade de comparecer às aplicações. Conforme o protocolo federal, qual é a conduta cabível?
O protocolo federal define inefetividade como regressão nos indicadores de mobilidade medidos pelas escalas de função motora, verificada em duas avaliações consecutivas, considerando regressão a perda maior que dois pontos, após doze meses de tratamento ou antes disso a critério médico. O caso preenche esse desenho, e a inefetividade é um dos motivos listados para troca entre os dois medicamentos de uso continuado, mediante relatório médico com justificativa e preenchimento do questionário de avaliação clínica previsto. A não adesão por dificuldade relacionada à via de administração também é motivo aceito. Manter e reavaliar por mais um ano contraria o critério já preenchido. A inefetividade autoriza a troca e não a saída do tratamento, e o documento orienta o menor intervalo possível entre os esquemas para evitar progressão. O protocolo não preconiza ajuste de dose do medicamento intratecal. A terapia gênica tem limite de idade em meses e está fora nesta faixa etária.
Casal cujo primeiro filho faleceu aos catorze meses com diagnóstico confirmado de atrofia muscular espinhal 5q procura a unidade básica por estar planejando nova gestação. Não há consanguinidade e ambos são assintomáticos. Perguntam qual é a chance de um novo filho ter a mesma doença e se o sexo da criança altera esse risco. Qual resposta está correta?
A atrofia muscular espinhal 5q tem herança autossômica recessiva: um filho afetado indica que ambos os pais são heterozigotos, e o risco de recorrência é de um em quatro em cada gestação, independentemente do sexo da criança, já que o gene não está no cromossomo X. O padrão de metade dos filhos homens afetados e metade das filhas transmissoras corresponde à herança recessiva ligada ao X, que é a das distrofinopatias, não desta doença. Um risco de metade a cada gestação corresponderia a herança autossômica dominante, incompatível com pais assintomáticos e um único filho afetado. A hipótese de mutação nova com risco desprezível não se sustenta em doença recessiva com filho afetado e pais heterozigotos obrigatórios. A ausência de consanguinidade não reduz o risco depois que o primeiro caso ocorreu, porque o encontro dos dois alelos alterados já está demonstrado no casal. O protocolo federal recomenda aconselhamento por profissional adequadamente capacitado.
Lactente de seis meses, previamente hígido e em aleitamento materno com introdução alimentar iniciada há duas semanas, é levado ao pronto-socorro por dificuldade para mamar e choro fraco. A mãe relata que há cinco dias ele deixou de evacuar, o que era diário. Ao exame apresenta ptose palpebral bilateral, redução da mímica facial, sucção débil, hipotonia com fraqueza mais evidente em cintura escapular que em membros inferiores, reflexos deprimidos e pupilas pouco reativas à luz. Não há febre. Qual é a hipótese diagnóstica principal?
Constipação de instalação recente abrindo o quadro, seguida de fraqueza descendente que começa nos nervos cranianos, com ptose, redução da mímica facial, choro fraco e sucção débil, é a sequência característica do botulismo do lactente, e a hiporreatividade pupilar reforça porque é achado incomum nas demais doenças neuromusculares da faixa etária. A doença do corno anterior produz fraqueza de predomínio proximal em membros inferiores, com fasciculação de língua e respiração paradoxal, e não cursa com pupilas comprometidas nem com constipação inaugural. A doença da junção neuromuscular cursa com fraqueza que flutua ao longo do dia e piora com o esforço, sem constipação abrindo o quadro e com pupilas poupadas. A polirradiculoneurite é ascendente, parte dos membros inferiores e segue infecção prévia. A distrofia congênita se manifesta desde o nascimento, sem instalação aguda em dias. O reconhecimento precoce importa porque existe tratamento específico e o suporte ventilatório pode ser necessário em horas.
Durante uma discussão de caso sobre uma criança com diagnóstico genético de atrofia muscular espinhal 5q, um residente afirma que o número de cópias do gene SMN2 informado no laudo define, sozinho, o tipo da doença. Considerando o que estabelece o protocolo federal vigente, qual afirmação corrige adequadamente essa colocação?
O protocolo federal afirma as duas coisas no mesmo parágrafo: a maioria dos pacientes com o tipo 1 apresenta duas cópias de SMN2 e a maioria dos do tipo 2 apresenta três, o que faz do número um fator importante de classificação, e ao mesmo tempo registra que isoladamente ele não define o fenótipo, sendo necessário avaliar a idade de início da doença e as funções motora e respiratória. Isso desfaz a leitura de correspondência fixa entre contagem e tipo, porque três cópias aparecem tanto no tipo 1 quanto no tipo 2 nos quadros do próprio documento. Também desfaz a ideia oposta, de que a contagem seria irrelevante ou meramente burocrática: ela tem valor prognóstico reconhecido e volta como critério rígido de acesso, já que os três medicamentos exigem até três cópias. Em criança identificada antes dos sintomas, a avaliação clínica continua indispensável, inclusive para verificar as condições nutricionais e respiratórias que o protocolo exige.
Menino de cinco anos é levado à consulta porque cai com frequência e não acompanha os colegas ao correr. Andou aos quinze meses. Ao exame apresenta marcha com hiperlordose lombar e apoio nas pontas dos pés, panturrilhas volumosas e firmes à palpação, fraqueza proximal simétrica de cintura pélvica e, ao levantar-se do chão, rola para decúbito ventral e sobe escalando as próprias coxas com as mãos. Não há fasciculação de língua nem alteração do padrão respiratório. Qual exame deve ser solicitado primeiro?
A cena descrita é a da distrofinopatia ligada ao cromossomo X: marco motor conquistado na idade esperada e depois deteriorado, fraqueza proximal simétrica, hiperlordose com marcha em pontas, pseudo-hipertrofia de panturrilha e manobra de levantar do chão positiva. Nessa doença a creatinoquinase está elevada dezenas de vezes acima do limite superior já na fase pré-sintomática, e um valor normal praticamente afasta a hipótese, o que faz dela o exame de triagem correto e barato antes de qualquer teste molecular. O estudo genético da distrofina vem depois do rastreio enzimático, e a biópsia com estudo da proteína ficou reservada aos casos em que a genética não confirma. A análise dos genes do neurônio motor investiga outra doença, cujo quadro traz fasciculação de língua, arreflexia precoce e respiração paradoxal, ausentes aqui. A imagem da coluna e o estudo eletrofisiológico não respondem à pergunta que este quadro faz.
Lactente de quatro meses é levado à unidade básica porque deixou de sustentar a cabeça, habilidade que já apresentava aos três meses, e cansa durante as mamadas. Nasceu a termo e sem intercorrências. Está alerta, sorri para a mãe e acompanha objetos com o olhar. Ao exame apresenta hipotonia global acentuada, escorrega ao ser erguido pelas axilas, movimenta apenas dedos e pés, reflexos osteotendinosos abolidos nos quatro membros, repuxar fino e contínuo das bordas da língua com a boca em repouso, e retração torácica com expansão abdominal ampla durante a inspiração. Qual exame deve ser solicitado para confirmar a hipótese?
O conjunto de fraqueza real, reflexos abolidos e contato social preservado define hipotonia de origem periférica, e a fasciculação de língua somada à respiração paradoxal com retração torácica localiza a lesão no corno anterior da medula e no tronco encefálico. O protocolo federal da atrofia muscular espinhal estabelece que o padrão de referência diagnóstico é a análise quantitativa de SMN1 e SMN2 por MLPA ou por reação em cadeia da polimerase quantitativa, e que a ausência das duas cópias completas de SMN1 confirma a doença. O mesmo documento afirma que, de forma geral, não há necessidade de biópsia muscular, de eletromiografia nem de mensuração de creatinoquinase para esse diagnóstico, o que retira da primeira linha tanto o estudo histológico do músculo quanto a dosagem enzimática seriada. A imagem do encéfalo investiga causa central, incompatível com reflexos abolidos e contato preservado. O estudo com estimulação repetitiva caracteriza doença da junção neuromuscular, que cursa com fraqueza flutuante e ptose, ausentes aqui.
Uma equipe de atenção primária discute o rastreamento de doenças no Programa Nacional de Triagem Neonatal após a lei federal de 2021, que organizou a ampliação em cinco etapas sucessivas. Um profissional pergunta em que posição desse escalonamento a atrofia muscular espinhal foi colocada. Qual é a resposta correta?
A lei federal que ampliou o Programa Nacional de Triagem Neonatal organiza a implantação de forma escalonada e coloca a atrofia muscular espinhal na quinta e última etapa. A primeira etapa reúne fenilcetonúria e outras hiperfenilalaninemias, hipotireoidismo congênito, doença falciforme e outras hemoglobinopatias, fibrose cística, hiperplasia adrenal congênita, deficiência de biotinidase e toxoplasmose congênita. A segunda traz galactosemias, aminoacidopatias, distúrbios do ciclo da ureia e distúrbios da betaoxidação de ácidos graxos. A terceira reúne as doenças lisossômicas e a quarta, as imunodeficiências primárias. A posição importa clinicamente porque o protocolo federal do tratamento admite uso em crianças pré-sintomáticas e impõe limite de idade contado em meses para a terapia gênica, de modo que a identificação precoce depende, enquanto a etapa final não estiver implantada, do teste feito por indicação, sobretudo diante de antecedente familiar.
Menino de sete anos com distrofinopatia confirmada, em uso de prednisona há dois anos, comparece à consulta de rotina ambulatorial. Está deambulando, sem queixa respiratória e sem sintoma cardiovascular. A mãe pergunta quais avaliações periódicas a criança precisa manter mesmo enquanto está bem. Qual conjunto de medidas de seguimento é o mais apropriado?
O seguimento da distrofinopatia é multiprofissional e programado, e não guiado por sintomas, porque a perda de função respiratória e o comprometimento cardíaco começam antes de qualquer queixa. Espirometria e medidas de eficácia da tosse acompanham a função ventilatória; o ecocardiograma periódico é o que permite iniciar cardioproteção antes de disfunção clínica; a vigilância da coluna importa porque a escoliose progride depressa quando a marcha se perde; a avaliação de densidade óssea e de vitamina D responde ao risco de fratura vertebral associado ao corticoide crônico; e o alongamento diário do tendão calcâneo retarda o encurtamento que compromete a marcha. Repetir a creatinoquinase não acompanha atividade da doença: ela é alta desde o início e cai à medida que a massa muscular diminui, de modo que uma queda pode significar piora. A biópsia de controle não tem papel no seguimento, e imagem de encéfalo e estudo eletrofisiológico não integram a rotina.
Lactente de 4 meses apresenta hipotonia grave, ausência de sustentação cefálica, fraqueza proximal simétrica, arreflexia, fasciculações de língua e respiração paradoxal com tórax em sino. Contato visual e social preservados. A hipótese diagnóstica é:
A combinação de hipotonia grave com arreflexia, fasciculações de língua e padrão respiratório diafragmático em criança ALERTA e socialmente conectada aponta doença do neurônio motor inferior, e não do sistema nervoso central — a preservação cognitiva é justamente o achado que separa a atrofia muscular espinhal das encefalopatias. O tórax em sino reflete a fraqueza intercostal com diafragma relativamente poupado.
Sobre a hipotonia no lactente, o conjunto de achados que aponta origem CENTRAL, e não periférica, é:
A pergunta que organiza o exame é se a criança é hipotônica mas forte, ou hipotônica e fraca: a hipotonia central preserva relativamente a força e vem acompanhada de sinais encefálicos — atraso cognitivo, crises, dismorfismos e reflexos normais ou vivos. Arreflexia, fasciculações, atrofia e insuficiência respiratória apontam a unidade motora. Essa distinção clínica define se a investigação segue para neuroimagem ou para músculo, nervo e genética.
Sobre o padrão de herança da atrofia muscular espinhal e o aconselhamento genético, é correto afirmar que:
O padrão recessivo implica que ambos os pais são portadores assintomáticos e que o risco de 25% se repete a cada gestação, independentemente dos filhos anteriores — ponto que as famílias frequentemente entendem mal. A pesquisa de portador em familiares e a possibilidade de diagnóstico pré-natal fazem parte do aconselhamento. Supor mutação nova e risco nulo de recorrência é o erro que deixa a família sem orientação para gestações futuras.
Sobre as complicações ortopédicas na atrofia muscular espinhal tipo II, é correto afirmar que:
A fraqueza do tronco leva a escoliose de instalação precoce e curso progressivo, e a deformidade reduz a complacência torácica, agravando a restrição respiratória — por isso o acompanhamento é conjunto entre neurologia, ortopedia e pneumologia. O tratamento vai de órteses e posicionamento à artrodese em casos selecionados, com timing avaliado à luz da função pulmonar e do crescimento remanescente.
Recém-nascido apresenta hipotonia acentuada, dificuldade de sucção, criptorquidia e baixo tônus com choro fraco. A mãe relata movimentação fetal reduzida. Ao longo dos meses, evolui com melhora do tônus e hiperfagia progressiva. A hipótese mais provável é:
Hipotonia neonatal grave com dificuldade de sucção e hipogonadismo, seguida de melhora do tônus e instalação de hiperfagia com obesidade, é a evolução bifásica típica da síndrome de Prader-Willi, causada por perda da expressão de genes paternos na região 15q11-q13. A atrofia muscular espinhal não melhora com o tempo, e o botulismo do lactente tem curso agudo com constipação e midríase, sem esse padrão evolutivo em fases.
Sobre as terapias modificadoras de doença disponíveis para atrofia muscular espinhal, é correto afirmar que:
O determinante de resultado é o número de neurônios motores ainda vivos no início do tratamento — a terapia protege o que resta, mas não recupera o que já se perdeu, e é por isso que a triagem neonatal e o tratamento pré-sintomático mudaram o prognóstico da doença. Esperar a perda de marcos motores para iniciar contraria essa lógica. O suporte respiratório, nutricional e ortopédico continua essencial mesmo com terapia específica.
Menina de 3 anos apresenta hipotonia e fraqueza proximal, com marcos motores adquiridos tardiamente e mantidos, sem regressão. Consegue sentar sem apoio, mas nunca andou sem auxílio. Considerando a suspeita de atrofia muscular espinhal e sua classificação clássica pela história natural, qual tipo é mais compatível com o marco motor máximo descrito?
Na classificação clássica da AME, o tipo II permite sentar independentemente, mas não adquirir marcha independente; no tipo I não se adquire o sentar independente e no III há aquisição de marcha independente. O marco máximo descrito favorece o tipo II. Essa classificação se baseia na história natural, que pode ser modificada pelas terapias atuais; ela não substitui a confirmação diagnóstica molecular. Distrofia muscular de Duchenne é outra doença, não um subtipo de AME. Referência: GeneReviews, Spinal Muscular Atrophy, seção Clinical Description.
Sobre o diagnóstico da atrofia muscular espinhal, é correto afirmar que:
O teste genético é diagnóstico e substituiu biópsia e eletroneuromiografia como primeira linha, além de determinar elegibilidade para as terapias modificadoras. O número de cópias do gene SMN2, que produz pequena quantidade de proteína funcional, modula a gravidade e ajuda a prever o fenótipo. A creatinofosfoquinase costuma ser normal ou pouco elevada — valores muito altos apontam distrofias musculares, não doença de neurônio motor.
Lactente com atrofia muscular espinhal tipo I apresenta tosse ineficaz, secreções retidas e infecções respiratórias de repetição. A abordagem respiratória apropriada inclui:
A morbidade e a mortalidade nessa doença são majoritariamente respiratórias, e o pilar do cuidado é higiene brônquica assistida — o paciente não consegue gerar fluxo expiratório para tossir — associada a suporte ventilatório não invasivo, iniciado proativamente. Esperar insuficiência franca leva a intubações evitáveis. A traqueostomia é decisão individualizada e discutida com a família, não conduta universal e precoce.
Sobre a norma brasileira de triagem neonatal ampliada e a atrofia muscular espinhal, é correto afirmar que:
O sentido de triar é agir na janela pré-sintomática: a criança nasce aparentemente normal e a perda de neurônios motores avança nas primeiras semanas, de modo que o tratamento iniciado antes dos sintomas altera radicalmente a trajetória. Restringir a triagem a quem tem história familiar não funciona, porque a maioria dos casos nasce de pais portadores assintomáticos e sem qualquer antecedente conhecido.
Lactente de 5 meses é levado ao pronto-atendimento por dificuldade para mamar e engasgos frequentes, com piora progressiva da movimentação desde os 2 meses. Os pais relatam que ele nunca sustentou a cabeça. Ao exame apresenta hipotonia grave com postura em rã, ausência de reflexos profundos, movimentação preservada apenas das mãos e dos pés, língua com fasciculações, tórax em sino e respiração predominantemente diafragmática, com face expressiva e contato visual adequado. A hipótese diagnóstica mais provável é:
Hipotonia grave de instalação nos primeiros meses, com arreflexia, fasciculações de língua, respiração diafragmática e preservação do contato visual e da expressão facial, é o quadro clássico da atrofia muscular espinhal tipo 1, doença do neurônio motor inferior que exige diagnóstico genético e encaminhamento imediato pela existência de tratamento modificador. A paralisia cerebral discinética cursa com movimentos involuntários e reflexos preservados ou aumentados. A encefalopatia hipóxico-isquêmica leve não produz arreflexia progressiva com fasciculações. O hipotireoidismo congênito causa hipotonia, mas com letargia, macroglossia, icterícia prolongada e triagem neonatal alterada.
Lactente, 5 meses, com hipotonia grave e ausência de sustentação cefálica, que a mãe percebe piorando desde os 2 meses. FC 138 bpm, FR 52 ipm, com respiração paradoxal e tórax em sino. Postura em rã, arreflexia global, fasciculações de língua e movimentação ocular preservada, com contato visual e sorriso social presentes. Creatinofosfoquinase discretamente elevada. Qual o diagnóstico mais provável?
A atrofia muscular espinhal do tipo 1 é a hipótese, pela hipotonia grave de início precoce e progressiva, arreflexia global, fasciculações de língua, respiração paradoxal com tórax em sino e preservação da cognição e do contato social, marca do acometimento puro do neurônio motor inferior. A paralisia cerebral hipotônica não cursa com fasciculações nem com piora progressiva. O botulismo do lactente instala-se de forma aguda, com constipação e midríase, sem esse curso de meses. A miastenia congênita apresenta ptose e fatigabilidade, com reflexos preservados. A distrofia congênita cursa com contraturas e enzimas musculares mais elevadas.
Recém-nascido a termo, com 5 dias de vida, apresenta hipotonia global desde o nascimento. FC 142 bpm, FR 48 ipm, T 36,8 °C. Postura em rã, reflexos profundos presentes e simétricos, ausência de fasciculações e sucção débil. Apresenta ainda alteração do nível de alerta, com crises convulsivas focais nas primeiras 48 horas. Ultrassom transfontanelar com sinais de lesão de substância branca. Qual a origem mais provável da hipotonia?
A hipotonia de origem central é a mais provável, pois há crises convulsivas, alteração do nível de alerta, reflexos profundos preservados e lesão de substância branca à ultrassonografia, conjunto que aponta o encéfalo como sítio primário. A origem periférica cursaria com arreflexia, fasciculações e alerta preservado, padrão típico da atrofia muscular espinhal. A doença da junção neuromuscular produz ptose e fatigabilidade, com reflexos normais e sem crises. A miopatia congênita cursa com fraqueza e reflexos reduzidos, sem alteração da consciência. Um distúrbio metabólico puramente sistêmico não explicaria a lesão estrutural encontrada.
Lactente, 3 meses, com hipotonia desde o nascimento, dificuldade de sucção e choro fraco. Mãe refere que sente dificuldade para soltar a mão após cumprimentar alguém e tem queda das pálpebras. FC 138 bpm, FR 48 ipm. Lactente com face alongada, boca em tenda, hipotonia global e arreflexia. Mãe apresenta miotonia à percussão da eminência tenar e calvície frontal. Ultrassom pré-natal com polidrâmnio. Qual o diagnóstico?
A distrofia miotônica congênita é o diagnóstico, sugerida pela hipotonia neonatal grave com boca em tenda e polidrâmnio, somada aos sinais maternos de miotonia de ação e percussão, ptose e calvície frontal, com transmissão preferencialmente materna por fenômeno de antecipação. A atrofia muscular espinhal não teria acometimento materno nem miotonia. A síndrome de Prader-Willi não cursa com miotonia familiar. A miastenia neonatal transitória exigiria mãe miastênica, com fatigabilidade, e resolve-se em semanas. O botulismo do lactente instala-se após período livre, com constipação e midríase.
Recém-nascido a termo, sem intercorrências no parto e com Apgar 8 e 9, apresenta desde o nascimento hipotonia acentuada, postura em rã, choro fraco e dificuldade de sucção. Reflexos profundos ausentes, com fasciculações de língua e movimentação espontânea reduzida em membros, preservando mímica facial. FC 142 bpm, FR 52 ipm, T 36,8 °C. Creatinoquinase normal e ultrassonografia transfontanelar sem alterações. Qual a principal hipótese diagnóstica?
A atrofia muscular espinhal é a hipótese principal: hipotonia grave com arreflexia, fasciculações de língua, choro fraco e face preservada indicam lesão do neurônio motor inferior, com creatinoquinase tipicamente normal e confirmação por estudo molecular do gene SMN1. A encefalopatia hipóxico-isquêmica exige asfixia perinatal, com Apgar baixo e acidose, o que a vinheta afasta. A distrofia muscular congênita cursa com creatinoquinase elevada, aqui normal. A síndrome de Prader-Willi apresenta hipotonia central com reflexos presentes, hipogonadismo e fácies característica, sem fasciculações de língua. O botulismo do lactente ocorre semanas após o nascimento, com constipação e oftalmoplegia precedendo a fraqueza.
Menino de 5 anos é levado à consulta por quedas frequentes e dificuldade para subir escadas, notadas desde os 3 anos. Exame: marcha anserina, hipertrofia de panturrilhas, manobra de Gowers positiva, força proximal reduzida com força distal preservada, reflexos patelares hipoativos, sem alterações sensitivas. Creatinoquinase 12.400 U/L (VR até 200). Um tio materno faleceu aos 20 anos por doença muscular. Qual o diagnóstico e a conduta?
Menino com fraqueza proximal progressiva desde a primeira infância, marcha anserina, pseudo-hipertrofia de panturrilhas, sinal de Gowers, creatinoquinase muito elevada e herança compatível com padrão ligado ao X define distrofia muscular de Duchenne, confirmada por teste genético e tratada com corticoterapia e acompanhamento multidisciplinar cardiorrespiratório. A atrofia muscular espinhal cursa com fasciculações e creatinoquinase normal ou pouco elevada. A polimiosite é rara nessa idade e teria curso mais agudo, sem pseudo-hipertrofia. A miopatia congênita não progressiva não cursa com creatinoquinase nessa magnitude nem com progressão. As neuropatias hereditárias acometem predominantemente a musculatura distal e cursam com alterações sensitivas.
Se há fraqueza respiratória com oximetria diurna normal, qual limitação merece atenção?
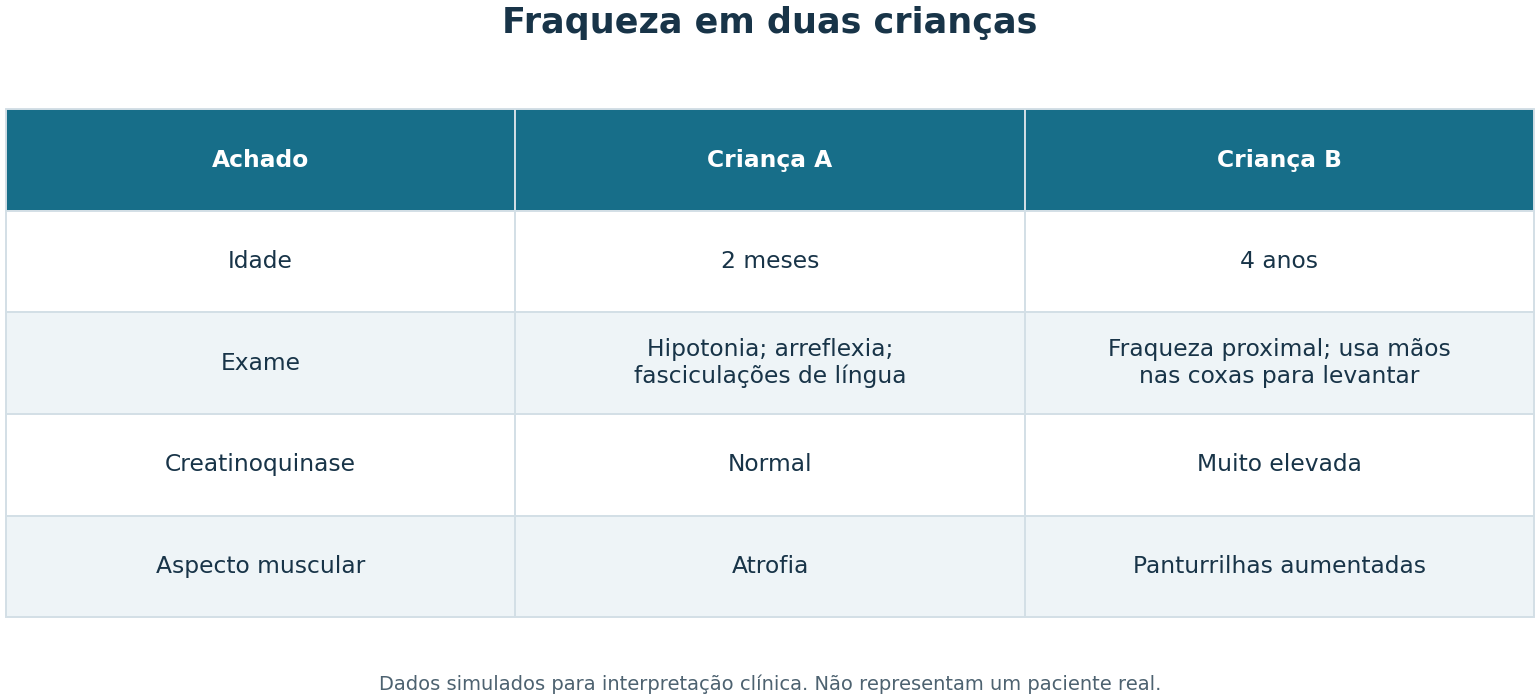
Oxigenação pontual não mede toda ventilação; doença neuromuscular pode causar hipoventilação inicialmente noturna.
Qual alteração de reflexos está informada em A?
A tabela descreve ausência de reflexos em A.
Por que panturrilhas aumentadas em B não demonstram hipertrofia muscular funcional?
Em distrofias, aumento aparente pode não representar aumento de fibras contráteis eficazes.
A manobra de apoiar as mãos nas coxas para levantar recebe qual nome?
Gowers é uma compensação para fraqueza proximal ao levantar do chão.
Qual localização fisiopatológica é mais sugerida pela combinação dos dados?
Reflexos, fasciculações e CK ajudam a diferenciar padrões neurogênico e miopático.
Menino com atraso motor e dificuldade para levantar do chão tem AST e ALT elevadas, sem icterícia ou outros indícios claros de doença hepática. Antes de atribuir tudo ao fígado, qual exame ajuda a investigar origem muscular?
AST e ALT não são exclusivas do fígado. A integração entre exame motor e enzimas pode evitar investigação invasiva mal direcionada. Referências: National Task Force for Early Identification of Childhood Neuromuscular Disorders. CK testing — https://childmuscleweakness.org/ck-test/
Um lactente mantém fraqueza objetiva e atraso motor. A creatinoquinase veio normal. Qual interpretação evita interromper indevidamente a investigação?
Um exame complementar deve refinar a hipótese, sem substituir os achados clínicos que motivaram a avaliação. Referências: National Task Force for Early Identification of Childhood Neuromuscular Disorders. CK testing — https://childmuscleweakness.org/ck-test/
Lactente com fraqueza progressiva, dificuldade de alimentação e cardiomiopatia hipertrófica tem suspeita de doença de Pompe. Qual investigação se relaciona diretamente à doença?
Os resultados enzimáticos e moleculares devem ser interpretados em conjunto com o fenótipo, incluindo a possibilidade de pseudodeficiência em rastreamentos. Referências: GeneReviews. Pompe Disease — https://www.ncbi.nlm.nih.gov/books/NBK1261/
Um recém-nascido tem hipotonia importante, dificuldade alimentar e hipoplasia genital. A equipe considera síndrome de Prader-Willi. Qual exame é diretamente pertinente à confirmação desse mecanismo diagnóstico?
A caracterização posterior do mecanismo genético complementa o diagnóstico e o aconselhamento familiar. Referências: GeneReviews. Prader-Willi Syndrome — https://www.ncbi.nlm.nih.gov/books/NBK1330/
Na UTI neonatal, causas adquiridas imediatas de hipotonia foram investigadas, mas o quadro permanece inexplicado. Há acesso a diagnóstico genético rápido. Segundo consenso multicêntrico IPCHiP, qual opção deve ser considerada precocemente?
A estratégia deve respeitar os recursos locais e não substitui avaliação de hipóteses que exigem exames específicos. Referências: IPCHiP. Multicenter consensus approach to neonatal hypotonia in the genomic era — https://pubmed.ncbi.nlm.nih.gov/35254387/
Quer treinar mais nesse tema? Estas questões vêm do nosso banco — lá tem milhares, com simulado, maratona e estatística de acerto por área.
Criar conta grátis e continuar →Plano de revisão
em 7 dias
Escreva de memória as quatro manobras de avaliação do tônus no lactente e o que cada uma mostra, e ao lado a divisão entre hipotonia central e periférica pelos três achados que a decidem. Em seguida, escreva a tríade que aponta o corno anterior e o exame que confirma a atrofia muscular espinhal, com o método nomeado. Por fim, liste os três medicamentos do protocolo federal e o teto de cópias de SMN2 comum aos três.
em 30 dias
Monte, em dez linhas, a conduta completa diante de um lactente de quatro meses com hipotonia grave, arreflexia, fasciculação de língua e respiração paradoxal: o que examinar, que exame pedir, para onde encaminhar e o que dizer à família sobre prognóstico e sobre risco na próxima gestação. Depois refaça o caso trocando um dado por vez — a criança tem sete meses, está em ventilação invasiva dezoito horas por dia, tem quatro cópias de SMN2, tem creatinoquinase quarenta vezes elevada, começou com constipação há cinco dias — e diga o que cada troca muda no acesso ao tratamento e na hipótese.
Agora atenda
Você sabe decidir com a tomografia na mão. A prova prática, e a vida, pedem outra coisa: chegar lá a partir de um paciente que ainda não tem exame nenhum.
Atenda a mãe de um lactente que parou de levantar os braços e cansa para mamar. Faça o exame do tônus com as manobras que separam o centro da periferia, procure a fasciculação de língua e o padrão respiratório, peça o exame que confirma sem passear pelos que não confirmam, e comunique a suspeita de doença neuromuscular grave em linguagem acessível, sem prometer o que o tratamento não devolve. — você conduz anamnese, exame físico e conduta; o paciente responde em tempo real e o feedback vem no fim.