
Pediatria › Oncologia Pediátrica
Tumores sólidos da infância
A vinheta do diagnóstico já está treinada. O que a prova cobra depois é a régua brasileira: o que prova cada um dos três, o que é proibido pedir, quem estadia e quando, e o prazo legal que só começa a correr com um laudo patológico que dois destes tumores podem nunca ter.
Responda antes de ler
Escolha uma alternativa agora, mesmo sem certeza. Errar aqui faz parte — é o que faz a resposta certa grudar depois.
Menino de 3 anos é levado pelos pais que notaram aumento do volume abdominal. Ao exame, palpa-se massa abdominal endurecida em flanco esquerdo que NÃO ultrapassa a linha média, indolor. PA de 118/78 mmHg (acima do p95 para idade). Hematúria macroscópica em um episódio. Estado geral preservado. Qual o diagnóstico mais provável?
Como esse tema cai
O reconhecimento destes três tumores pela vinheta já está resolvido no repertório de quem chega à prova: massa em flanco que não cruza a linha média, indolor, com hipertensão e hematúria microscópica é tumor de Wilms; massa que cruza a linha média, irregular, com equimose periorbitária, calcificações e catecolaminas urinárias altas é neuroblastoma; reflexo branco na pupila é retinoblastoma. Essa camada é a mais cobrada e a mais treinada.
O que vem depois dela é outra coisa. A questão pergunta o que fazer com a criança que tem a massa: qual exame prova o diagnóstico de cada um, o que é proibido pedir, quem estadia e em que momento, dentro de que prazo a lei manda tratar e o que muda quando o tratamento começa sem laudo patológico. Nesse terreno as réguas brasileiras são específicas, escritas e pouco decoradas.
Este capítulo trabalha essa segunda camada. Ele parte da cadeia de leis que governa o tempo da criança com câncer no SUS, passa pelas três provas diagnósticas — que são diferentes entre si e uma delas proíbe a biópsia —, separa rastreamento de vigilância de grupo de risco, mostra onde cada sistema de estadiamento entra e fecha com o que o SUS incorporou para o neuroblastoma de alto risco, com critério de idade e de fase.
O que muda decisão
Sinais de alerta e apresentação dos tumores sólidos
Como usar este capítulo: compare idade, localização, comportamento da massa e síndromes associadas para priorizar neuroblastoma, tumor de Wilms ou retinoblastoma. Preserve o estádio: imagem e encaminhamento vêm antes de manipulação ou biópsia improvisada, e algumas apresentações exigem tratamento antes do laudo definitivo.
O relógio do tratamento oncológico no Brasil está na Lei nº 12.732, de 2012. O art. 2º dá ao paciente com neoplasia maligna o direito ao primeiro tratamento no SUS em até 60 dias, e o texto é preciso quanto ao ponto de partida: contados a partir do dia em que for firmado o diagnóstico em laudo patológico, ou em prazo menor conforme a necessidade terapêutica do caso registrada em prontuário único. O § 1º diz o que conta como tratamento efetivamente iniciado: terapia cirúrgica, ou início de radioterapia, ou início de quimioterapia.
Antes desse relógio existe outro. O § 3º do mesmo artigo, acrescentado pela Lei nº 13.896, de 2019, determina que, nos casos em que a principal hipótese diagnóstica seja a de neoplasia maligna, os exames necessários à elucidação sejam realizados no prazo máximo de 30 dias, mediante solicitação fundamentada do médico responsável. São dois prazos encadeados e com gatilhos diferentes: o de 30 dias parte da hipótese fundamentada, o de 60 dias parte do laudo.
A criança aparece em três normas posteriores. O Estatuto da Pessoa com Câncer, Lei nº 14.238, de 2021, reserva um capítulo inteiro ao atendimento especial às crianças e aos adolescentes — o Capítulo V, que tem um único artigo, o art. 10, segundo o qual o atendimento deverá ser especial em todas as suas fases, com tratamento universal e integral e prioridade à prevenção e ao diagnóstico precoce. A Lei nº 14.308, de 2022, institui a Política Nacional de Atenção à Oncologia Pediátrica, alcança a faixa de 0 a 19 anos e, no parágrafo único do art. 1º, abrange expressamente quem está apenas sob suspeita. A Lei nº 15.442, de 26 de junho de 2026, altera essa política para dirigir as campanhas de conscientização aos sinais e sintomas dos principais tipos de câncer infantil e à educação continuada na atenção primária.
Nenhuma das três substitui os 60 e os 30 dias por números menores. Elas criam obrigações de outra natureza: a Lei nº 14.308 obriga os centros habilitados em oncologia pediátrica a prever atendimento de 0 a 19 anos, manda registrar cada paciente no Registro Hospitalar de Câncer e no Registro de Câncer de Base Populacional no ano do seu diagnóstico, estende a obrigatoriedade do registro à rede privada e suplementar e determina padronizar os critérios de estadiamento e de extensão da doença ao diagnóstico para permitir comparação entre centros. São obrigações de rede e de dado, não de calendário.
A consequência prática é a que a prova cobra: o prazo aplicável à criança com neoplasia maligna comprovada é o mesmo prazo geral, e ele só começa a correr quando existe laudo patológico. Quem responde "trinta dias porque é criança" está somando duas coisas separadas — o prazo de 30 dias é dos exames de elucidação e vale para qualquer idade.
Quando o tratamento pode começar antes do laudo histológico
A prova do diagnóstico não é a mesma nos três, e é aí que a régua brasileira é mais específica.
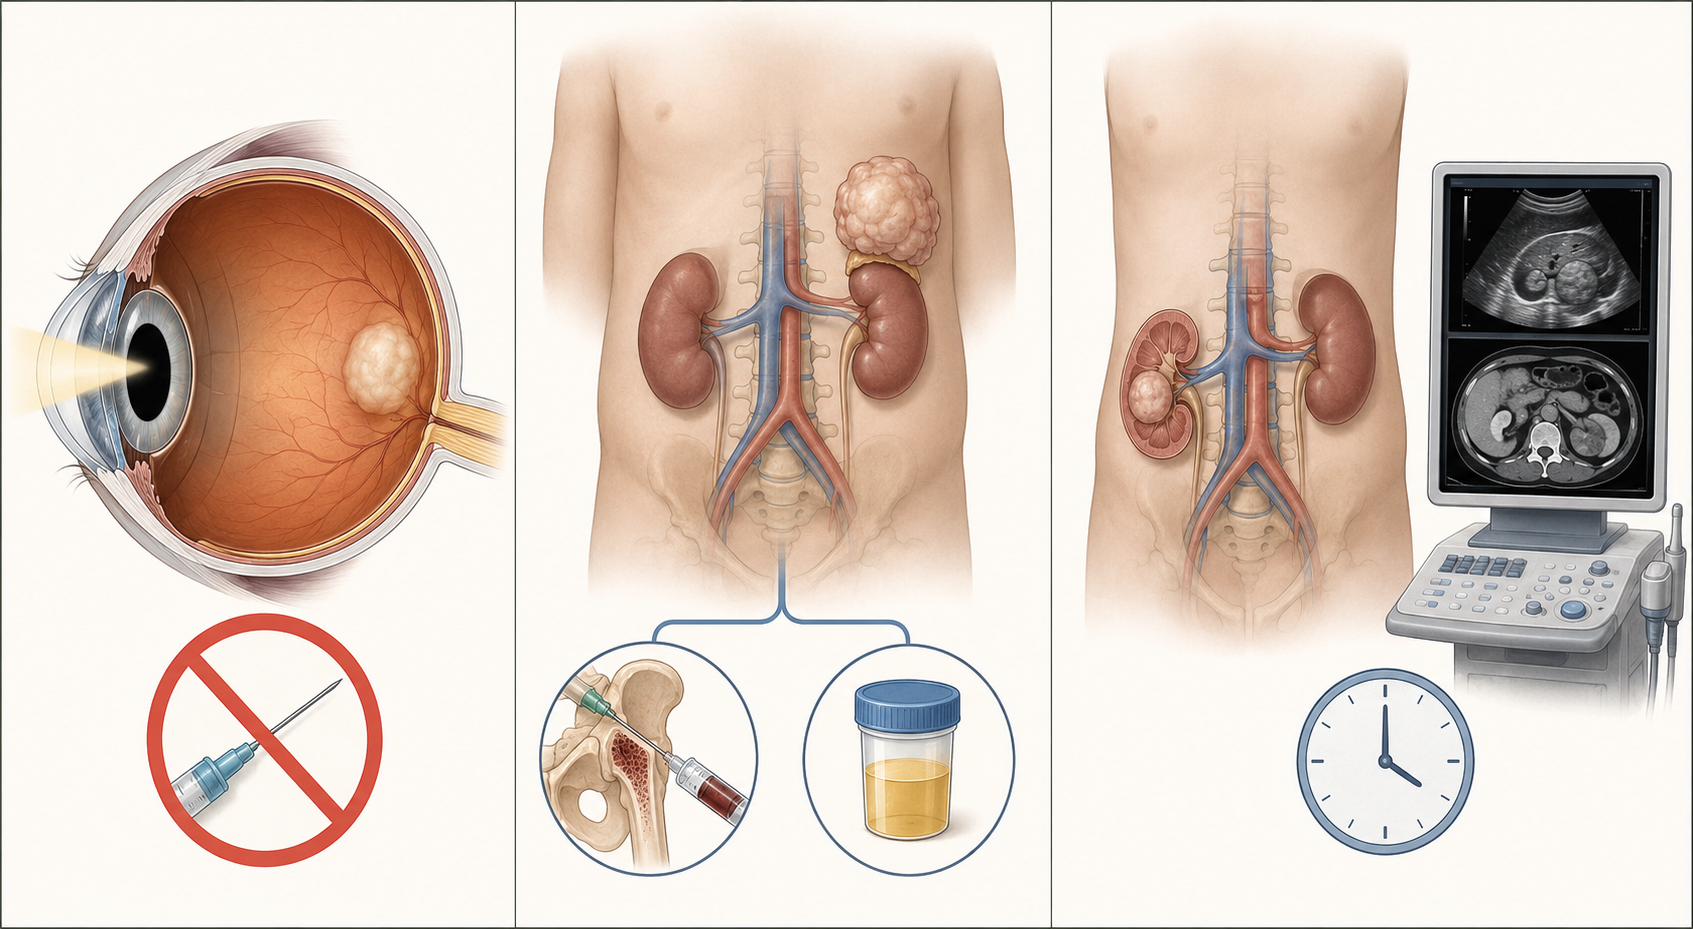
No retinoblastoma, o INCA registra que o diagnóstico é clínico e se apoia em exame oftalmológico sob anestesia geral e fundoscopia com dilatação pupilar, e que a biópsia intraocular é contraindicada pelo risco de disseminação tumoral. A ultrassonografia ocular é útil na avaliação inicial e a ressonância magnética é o método de escolha para o diagnóstico diferencial com outras doenças oculares, como a doença de Coats, e para avaliar extensão extraocular e do sistema nervoso central. Um tumor cujo tratamento pode começar por enucleação, por quimioterapia intravenosa, intra-arterial ou intravítrea, por terapias locais com laser ou crioterapia, ou por radioterapia — nenhuma delas exigindo peça prévia.
No neuroblastoma há dois caminhos alternativos para fechar o diagnóstico, e a conjunção importa. O INCA descreve o diagnóstico como baseado no estudo histológico de tecido tumoral por microscopia óptica com imuno-histoquímica, ou na presença de células tumorais no aspirado ou na biópsia de medula óssea associada a aumento de catecolaminas urinárias ou séricas, ou de seus metabólitos. O segundo caminho é uma conjunção: medula positiva sozinha não fecha, catecolaminas altas sozinhas não fecham, as duas juntas fecham.
No tumor de Wilms a régua tem um número. Segundo o INCA, quando a imagem é característica de tumor sólido renal e a criança tem mais de 7 meses de idade, a biópsia nem sempre é necessária e pode-se iniciar o tratamento quimioterápico neoadjuvante. O corte de idade tem razão clínica: no período neonatal e nos primeiros meses os tumores malignos renais são raros e predominam hidronefrose, cistos renais e nefroma mesoblástico, como registra o protocolo de diagnóstico precoce do Ministério da Saúde — abaixo do corte, a chance de a massa não ser Wilms é alta o bastante para exigir prova histológica antes de quimioterapia.
Junte as duas pontas e aparece o vão. A lei ancora os 60 dias no laudo patológico; o retinoblastoma não tem laudo porque a biópsia é contraindicada, e o tumor de Wilms acima de 7 meses pode iniciar quimioterapia antes de qualquer peça. Nesses dois cenários o tratamento legítimo começa sem que o marco temporal previsto no art. 2º tenha sido produzido. A lei não cria uma regra alternativa de contagem para eles. O que ela oferece é o próprio caput, que admite prazo menor conforme a necessidade terapêutica registrada em prontuário, e o § 3º, que limita a 30 dias os exames de elucidação — o trecho da linha do tempo que nesses casos carrega o peso inteiro.
Rastreamento, vigilância e diagnóstico precoce: conceitos diferentes
O INCA usa as três palavras com sentidos separados, e a prova explora a confusão entre elas. Rastreamento é aplicar teste ou exame a uma população assintomática. Diagnóstico precoce é abordar quem já tem sinal ou sintoma inicial. Vigilância de grupo de risco é acompanhar quem tem uma condição que aumenta a probabilidade.
Para o tumor de Wilms e para o neuroblastoma, o INCA é explícito: não há evidência científica de que o rastreamento traga mais benefícios do que riscos e, até o momento, ele não é recomendado. A frase vale para a população geral. No mesmo texto sobre o tumor de Wilms, o INCA orienta que pacientes com fatores de risco sejam rastreados periodicamente por ultrassonografia de abdome, e a lista desses fatores é a síndrome WAGR — tumor de Wilms, aniridia, anormalidades genitourinárias e retardo mental —, anormalidades genitourinárias como criptorquidia, hipospádia e estenose da junção ureteropélvica, a síndrome de Beckwith-Wiedemann, a história familiar de tumor de Wilms, a aniridia isolada e a hemi-hipertrofia isolada. Não é contradição: é a diferença entre oferecer um exame a toda criança e acompanhar quem tem uma síndrome de predisposição.
No retinoblastoma existe rastreamento populacional de fato, e ele é o teste do reflexo vermelho. O INCA registra que o teste do olhinho é recomendado para todos os bebês no Brasil antes da alta hospitalar na maternidade e serve para identificar o retinoblastoma e outras doenças oculares, como catarata congênita e glaucoma. A nota técnica conjunta da Sociedade Brasileira de Oftalmologia Pediátrica com o Conselho Brasileiro de Oftalmologia e a Sociedade Brasileira de Pediatria acrescenta o essencial da execução: oftalmoscópio direto a 30 a 50 cm, lente do aparelho em zero, ambiente em penumbra, sem necessidade de colírio midriático, e três resultados possíveis — reflexo presente, ausente ou duvidoso. Ausente e duvidoso levam à mesma conduta: encaminhamento ao oftalmologista para exame completo em até 30 dias.
A mesma nota técnica registra dois limites que costumam escapar. O teste do reflexo vermelho não é a forma adequada de identificar precocemente descolamento de retina, e portanto não é como se avalia o prematuro em risco de retinopatia da prematuridade; e ele não substitui a avaliação oftalmológica completa, que a nota indica para todas as crianças entre 6 meses e 1 ano de vida.
Quando o sinal já apareceu, sai-se do rastreamento e entra-se no diagnóstico precoce. O protocolo do Ministério da Saúde de 2017, elaborado com o INCA e a Sociedade Brasileira de Oncologia Pediátrica, classifica a probabilidade de câncer infantojuvenil em três faixas, e na faixa de risco de câncer ou doença grave — a que manda encaminhar urgentemente a serviço especializado — estão lado a lado leucocoria, estrabismo de aparecimento súbito, aniridia, heterocromia ocular, hifema, proptose e massa palpável no abdome. Os três tumores deste capítulo entram por essa mesma linha.
Estadiamento: por que a ordem dos procedimentos muda o resultado
No tumor de Wilms o estadiamento definitivo é patológico e vem depois da cirurgia. O INCA descreve a imagem — radiografia de tórax, ultrassonografia de abdome, tomografia de tórax, abdome e pelve — como o que detecta a massa e as metástases a distância, e coloca o estadiamento baseado na patologia, após a cirurgia de ressecção tumoral, como o que orienta o tratamento adjuvante, junto com o subtipo histológico.
Daí decorre a consequência que a prova cobra: como o estádio nasce da peça, a escolha de operar antes ou depois da quimioterapia muda o material que o patologista recebe. O INCA descreve as duas escolas sem arbitrar: o grupo cooperativo americano preconiza cirurgia inicial, com nefrectomia seguida de quimioterapia; o grupo cooperativo europeu preconiza quimioterapia pré-operatória, para diminuir a ruptura tumoral e facilitar a ressecção cirúrgica.
No neuroblastoma há dois sistemas com finalidades distintas, e a confusão entre eles é armadilha frequente. O Sistema Internacional de Estadiamento de Neuroblastoma, o INSS, adotado desde os anos 1990, é baseado no estadiamento pós-operatório. O sistema mais recente é o INRGSS, baseado em imagem, que o INCA trata como padrão-ouro para classificação dos grupos de risco e que usa os fatores de risco definidos por imagem, os IDRFs, para avaliar a ressecabilidade pré-operatória e planejar a estratégia cirúrgica. Um estadia depois de operar; o outro existe justamente para decidir antes.
Há ainda um padrão que não é um número na escala e precisa ser reconhecido pelo desenho: o padrão de metástase especial do lactente, o MS, caracterizado pelo INCA como nódulos subcutâneos e/ou infiltração hepática difusa com hepatomegalia associada a infiltração de medula óssea menor que 10%. O limite de 10% é o que separa esse padrão da doença metastática comum, e o INCA registra que a hepatomegalia maciça ao diagnóstico pode levar à insuficiência respiratória, principalmente no lactente.
No retinoblastoma a classificação brasileira é mais simples e funcional: o INCA a descreve como a distinção entre doença intraocular, que prediz a possibilidade de preservação do globo ocular, e doença extraocular, que define prognóstico e orienta a estratégia terapêutica.
Neuroblastoma de alto risco: terapias incorporadas ao SUS
O neuroblastoma de alto risco tem definição objetiva no relatório da Conitec que sustentou a incorporação: presença de metástases em crianças maiores de 12 meses, ou amplificação do gene MYCN em pacientes de qualquer idade. A sobrevida global em 5 anos nesse grupo é de cerca de 40%. O mesmo relatório registra que a amplificação de MYCN está presente em cerca de 25% de todos os casos de neuroblastoma e em aproximadamente 40% dos de alto risco, e que no Brasil cerca de metade dos casos recém-diagnosticados está no estágio 4.
O tratamento do alto risco tem três fases: indução, que reduz o tumor primário e as lesões metastáticas e prepara a ressecção; consolidação, que inclui o transplante de células-tronco; e manutenção, também chamada pós-consolidação, cuja base é o ácido retinoico.
É na terceira fase que entra o medicamento novo. A Portaria sectics/MS nº 7, de 9 de fevereiro de 2025, publicada no Diário Oficial da União de 11 de fevereiro de 2025, incorporou ao SUS o betadinutuximabe para o tratamento do neuroblastoma de alto risco na fase de manutenção. A indicação avaliada pela Conitec é para pacientes a partir dos 12 meses de idade, tratados anteriormente com quimioterapia e que atingiram no mínimo uma resposta parcial, seguida de terapia mieloablativa e transplante de células-tronco; e para pacientes com histórico de neuroblastoma recidivante ou refratário, com ou sem doença residual.
A portaria traz também o prazo administrativo que costuma passar despercebido: conforme o art. 25 do Decreto nº 7.646, de 2011, as áreas técnicas têm o prazo máximo de 180 dias para efetivar a oferta no SUS. Incorporação e disponibilidade não são o mesmo dia, e a diferença entre os dois é normativa, não operacional.
O contraponto do alto risco é a outra ponta do espectro. O mesmo relatório descreve o neuroblastoma como capaz de ir da regressão espontânea, com tendência marcada em crianças com menos de 12 meses, até a maturação em ganglioneuroma benigno, ou à doença agressiva com disseminação metastática. Os 12 meses aparecem duas vezes e com sinais opostos: abaixo deles, a regressão espontânea é tendência reconhecida; acima deles, a metástase basta para classificar como alto risco.
Como integrar idade, localização, imagem e marcadores
A seção de câncer infantojuvenil da Estimativa 2026 do INCA dá 7.560 casos novos por ano para o Brasil no triênio de 2026 a 2028, com 3.960 no sexo masculino e 3.600 no feminino, correspondendo a um risco de 136,33 por milhão de crianças e adolescentes de 0 a 19 anos. As parcelas fecham a soma. O mesmo trecho estima aproximadamente 430 mil casos novos entre crianças e adolescentes — e aqui vale registrar uma correção de edição: a versão anterior dava esse número sem dizer o território, e a de 2026 escreve “globalmente”. A aritmética chegava à mesma conclusão sozinha, porque a razão entre os dois números é 56,9: nenhum país responde por 57 vezes menos casos do que produz.
O mesmo documento permite reconstruir o denominador: 7.560 casos divididos por 136,33 por milhão dão cerca de 55,5 milhões de pessoas de 0 a 19 anos. É esse o tamanho da população sobre a qual o risco foi calculado, e ele serve para conferir qualquer proporção que apareça depois.
A página do INCA sobre neuroblastoma dá duas medidas de frequência que não repousam sobre a mesma base: de 8 a 10% dos casos de neoplasias na criança, e um caso a cada 7.000 nascidos vivos. Distribuindo os 55,5 milhões pelos vinte anos de idade da faixa, cada ano de idade tem cerca de 2,77 milhões de pessoas; um caso a cada 7.000 dá aproximadamente 396 casos novos por ano, o que corresponde a 5,2% dos 7.560. Para chegar aos 8 a 10%, a palavra criança teria de designar um grupo com cerca de 4 mil a 5 mil casos por ano, isto é, algo entre 52% e 66% do total de 0 a 19 anos — uma faixa etária mais estreita do que a que a estimativa conta. As duas medidas convivem, desde que o leitor não as ponha no mesmo denominador.
A página do INCA sobre retinoblastoma traz dois percentuais de 10% que pedem o mesmo cuidado. Sob a forma bilateral, que corresponde a cerca de 40% dos casos e está associada à mutação germinativa do RB1, lê-se que cerca de 10% podem se apresentar como doença unilateral. Sob a forma unilateral, que corresponde a cerca de 60%, lê-se que cerca de 10% têm origem hereditária. Ancorando na primeira: se 90% dos casos germinativos são bilaterais e os bilaterais são 40% do total, os germinativos são 44,4% do total, dos quais 4,4 pontos se apresentam unilaterais — o que dá 7,4% dos 60% de unilaterais, e não 10%. Ancorando na segunda: 10% de 60% são 6 pontos, os germinativos somam 46% e a fatia deles que se apresenta unilateral é 13%, e não 10%. Os dois números são aproximações e nenhum está errado por si; o que não existe é um par de valores que satisfaça os dois ao mesmo tempo. Em questão de prova, o percentual só significa alguma coisa depois de identificado o denominador.
Uma conta útil e sem tensão nenhuma: o calendário de seguimento do tumor de Wilms descrito pelo INCA — a cada 3 meses nos dois primeiros anos, a cada 4 meses no terceiro ano, a cada 6 meses no quarto e anual no quinto — soma 8 mais 3 mais 2 mais 1, ou seja, 14 avaliações programadas em cinco anos, das quais mais da metade cai nos dois primeiros. A concentração inicial é a tradução prática da frase de que o risco de recidiva é maior nesse período.
Do outro lado do relógio, o estudo brasileiro que analisou o painel-Oncologia de 2017 a 2021 na faixa de 0 a 19 anos encontrou que aproximadamente 80% iniciaram o tratamento em até 30 dias após o diagnóstico, com prevalência maior entre os mais novos, quando a primeira modalidade foi cirurgia e nas Regiões Sul e Centro-Oeste. O complemento é a informação clínica: cerca de um em cada cinco começou depois disso.
Ler o caso na ordem em que a decisão acontece
Fora da vinheta clássica, quase toda questão do tema se resolve identificando primeiro que pergunta o enunciado faz: se é de prova diagnóstica, de prazo, de estratégia de detecção, de estadiamento ou de acesso a tecnologia. Cada uma tem régua própria, e as réguas não se substituem.
- 1Identificar o que o enunciado pergunta: prova diagnóstica, prazo, detecção, estadiamento ou acesso.
- 2Se for prova diagnóstica, ir ao tumor: olho não se biopsia; neuroblastoma aceita a via da medula somada às catecolaminas; rim acima de 7 meses com imagem típica dispensa a peça.
- 3Se for prazo, achar o gatilho: hipótese fundamentada aciona os 30 dias; laudo patológico aciona os 60 dias.
- 4Se for detecção, separar população assintomática, grupo de risco e criança com sinal presente.
- 5Se for estadiamento, ver se o sistema é anterior ou posterior à cirurgia.
- 6Se for acesso, conferir idade, fase do tratamento e resposta prévia exigidas na incorporação.
Dois relógios, um só gatilho cada
O prazo de 30 dias do § 3º do art. 2º da Lei nº 12.732 parte da hipótese fundamentada de neoplasia maligna e cobre os exames de elucidação. O prazo de 60 dias do caput parte do laudo patológico e cobre o primeiro tratamento, que se considera iniciado com cirurgia, radioterapia ou quimioterapia. Nos casos em que o tratamento começa legitimamente sem peça — retinoblastoma, e tumor de Wilms acima de 7 meses com imagem típica —, o segundo relógio não chega a partir.
Três tumores, três provas
Retinoblastoma: diagnóstico clínico por exame sob anestesia geral e fundoscopia, com biópsia intraocular contraindicada. Neuroblastoma: histologia do tumor, ou medula óssea com células tumorais somada a catecolaminas elevadas. Tumor de Wilms: imagem característica; acima de 7 meses a biópsia nem sempre é necessária e cabe quimioterapia neoadjuvante.
Rastreamento não é vigilância
Teste do reflexo vermelho em todo recém-nascido é rastreamento populacional. Ultrassonografia periódica em quem tem WAGR, Beckwith-Wiedemann, aniridia isolada, hemi-hipertrofia isolada, anomalias genitourinárias ou história familiar é vigilância de grupo de risco. Rastreamento populacional de tumor de Wilms e de neuroblastoma não é recomendado pelo INCA.
O que confirma, o que estadia e o que é vedado em cada um dos três
| Tumor | O que fecha o diagnóstico | O que estadia e quando | O que não se faz |
|---|---|---|---|
| Retinoblastoma | Clínico: exame oftalmológico sob anestesia geral e fundoscopia com dilatação. Ultrassonografia ocular na avaliação inicial; ressonância magnética para diferencial e extensão | Distinção entre doença intraocular, que prediz preservação do globo, e extraocular, que define prognóstico e estratégia | Biópsia intraocular — contraindicada pelo risco de disseminação tumoral |
| Neuroblastoma | Histologia do tecido tumoral com imuno-histoquímica; ou células tumorais na medula óssea associadas a catecolaminas urinárias ou séricas elevadas | INRGSS, por imagem e com os IDRFs, antes de operar, para grupo de risco e ressecabilidade; o INSS é pós-operatório | Tratar a medula positiva isolada, ou a catecolamina alta isolada, como diagnóstico fechado pela segunda via |
| Tumor de Wilms | Imagem característica de tumor sólido renal; acima de 7 meses a biópsia nem sempre é necessária e cabe quimioterapia neoadjuvante | Patológico, após a cirurgia de ressecção, somado ao subtipo histológico | Dispensar a prova histológica abaixo do corte de idade, faixa em que predominam hidronefrose, cistos e nefroma mesoblástico |
Os prazos que alcançam a criança com câncer, e o que cada norma faz
| Norma | O que estabelece | Prazo |
|---|---|---|
| Lei nº 12.732, de 2012, art. 2º, caput | Primeiro tratamento no SUS, considerado iniciado com cirurgia, radioterapia ou quimioterapia; admite prazo menor conforme necessidade terapêutica registrada em prontuário único | Até 60 dias do laudo patológico |
| Lei nº 12.732, art. 2º, § 3º, incluído pela Lei nº 13.896, de 2019 | Exames necessários à elucidação quando a principal hipótese é neoplasia maligna, mediante solicitação fundamentada | Até 30 dias |
| Lei nº 14.238, de 2021, Capítulo V, art. 10 | Atendimento especial em todas as fases à criança e ao adolescente com câncer ou em suspeição, com tratamento universal e integral | Sem prazo próprio |
| Lei nº 14.308, de 2022 | Política Nacional de Atenção à Oncologia Pediátrica: faixa de 0 a 19 anos, abrange a suspeita, obriga centros habilitados a atender toda a faixa e padroniza registro e critérios de estadiamento | Sem prazo próprio |
| Lei nº 15.442, de 26 de junho de 2026 | Dirige as campanhas de conscientização aos sinais e sintomas dos principais tipos de câncer infantil e à educação continuada, principalmente na atenção primária | Sem prazo próprio |
| Portaria SECTICS/MS nº 7, de 9 de fevereiro de 2025 | Incorpora o betadinutuximabe para neuroblastoma de alto risco na fase de manutenção; prazo do art. 25 do Decreto nº 7.646, de 2011, para efetivar a oferta | Até 180 dias para a oferta |
O Quadro 1 do Protocolo de diagnóstico precoce para oncologia pediátrica, do Ministério da Saúde, abre a faixa de maior risco com a linha "Febre por mais de 7 dias se causa aparente". A negação não está na linha impressa: o critério corrente é febre prolongada sem causa aparente, e o texto publicado inverte o sentido, classificando como risco de câncer justamente a febre que já tem explicação. O mesmo quadro traz "onco-hematoglogia", "Copnversar", "possíve", "RISCCO" e "baceteriana", e a ficha catalográfica do documento tem o campo ISBN sem número — o conjunto indica falha de revisão tipográfica, não divergência técnica.
O destino do encaminhamento da leucocoria aparece de três formas dentro do mesmo protocolo de 2017: o Quadro 1 manda encaminhar urgentemente a serviço especializado em onco-hematologia pediátrica; a seção de tumores oculares manda encaminhar a centros especializados em Pediatria e, adiante, ao médico oftalmologista apto a realizar o diagnóstico. A nota técnica das sociedades e a página do INCA convergem para o oftalmologista, que é quem faz o exame sob anestesia e a fundoscopia. Numa questão que peça o encaminhamento imediato do reflexo branco, a resposta que se sustenta nas três fontes é a avaliação oftalmológica.
A página do INCA sobre neuroblastoma o apresenta como a terceira neoplasia extracraniana maligna mais comum da infância e adolescência, após a leucemia e os tumores de sistema nervoso central. O qualificador e a lista se contradizem: tumores do sistema nervoso central são intracranianos e não poderiam ocupar posição num ranking de extracranianos. As duas afirmações correntes são separadas — o neuroblastoma é o tumor sólido extracraniano mais comum da infância, e é o terceiro câncer infantil mais comum depois de leucemias e tumores do sistema nervoso central. A frase da página funde as duas.
A página do INCA sobre neuroblastoma chama de prevalência o que é medida de incidência por nascidos vivos, ao escrever "prevalência de um caso a cada 7000 nascidos vivos". A distinção importa em questões de epidemiologia, em que casos novos por população exposta e casos existentes num momento não são intercambiáveis.
O texto submetido à Consulta Pública nº 2, de 2026, sobre a triagem ocular neonatal, escreve: "Nos casos em que não seja possível a realização da triagem na maternidade ou nos casos em que o nascimento tenha acontecido na maternidade, a TON deverá ser realizada na 1ª consulta de puericultura". A segunda hipótese contradiz a regra do parágrafo anterior, que manda fazer a triagem nas primeiras 48 horas, preferencialmente na maternidade; a leitura coerente exige que a hipótese seja o nascimento ocorrido fora da maternidade. Como o documento está em revisão e sem versão final publicada, o ponto é pendência de redação de uma proposta, não regra em vigor.
Onde as fontes divergem
Nestes pontos as fontes não dizem a mesma coisa. Cada posição vem com quem a sustenta — e com o que fazer diante de uma vinheta de prova.
Três vezes ao ano nos três primeiros anos
Todos os nascidos devem ser submetidos ao teste antes da alta da maternidade e pelo menos três vezes ao ano nos três primeiros anos de vida, nas consultas de puericultura.
Nota técnica conjunta da Sociedade Brasileira de Oftalmologia Pediátrica, do Conselho Brasileiro de Oftalmologia e da Sociedade Brasileira de Pediatria sobre o teste do reflexo vermelho, diretoria 2021-2023.
Três vezes ao ano por dois anos, depois anual
Para as crianças com triagem normal, repetir aos 2, 6 e 9 meses no primeiro ano e aos 12, 18 e 24 meses no segundo; a partir do terceiro ano, uma vez ao ano nas consultas de puericultura, até concluir a fase pré-verbal ou entrar em rastreio escolar com teste de acuidade visual.
Texto do Guia para realização da triagem ocular neonatal e seguimento assistencial submetido à Consulta Pública nº 2 do Ministério da Saúde, de 13 a 28 de fevereiro de 2026 — versão preliminar, sem texto final publicado.
Na prova
O ponto em que as duas divergem é estreito e específico: o terceiro ano de vida, em que uma régua prevê três exames e a outra prevê um. Enquanto a proposta do Ministério da Saúde não tiver versão final publicada, o enunciado que cobrar periodicidade estará apoiado na recomendação das sociedades, e o sinal de que é dela que se trata é a menção aos três primeiros anos. Um enunciado que fixe o calendário por meses de idade, com 2, 6 e 9 meses no primeiro ano, está transcrevendo a proposta em revisão. Nas duas réguas o encaminhamento do resultado ausente ou duvidoso é o mesmo: avaliação oftalmológica em até 30 dias.
Cirurgia inicial e depois quimioterapia
O grupo cooperativo americano preconiza cirurgia inicial, com nefrectomia seguida de quimioterapia, e o estadiamento patológico feito sobre o tumor que não recebeu tratamento prévio.
Instituto Nacional de Câncer, página do tumor de Wilms, versão para profissionais de saúde, atualizada em 10 de abril de 2026.
Quimioterapia pré-operatória e depois cirurgia
O grupo cooperativo europeu preconiza quimioterapia pré-operatória para diminuir a ruptura tumoral e facilitar a ressecção cirúrgica; a peça chega ao patologista já tratada.
Instituto Nacional de Câncer, página do tumor de Wilms, versão para profissionais de saúde, atualizada em 10 de abril de 2026.
Na prova
A fonte brasileira apresenta as duas escolas lado a lado e não elege uma, de modo que o enunciado precisa dizer qual protocolo adota — e quando diz, costuma dizer pelo nome do grupo cooperativo. O sinal textual mais confiável é outro: quando o enunciado descreve imagem característica, criança acima do corte de idade e pergunta a conduta inicial sem mencionar peça cirúrgica nem laudo, está descrevendo a rota da quimioterapia pré-operatória, em que a biópsia nem sempre é necessária. Quando o enunciado já traz estádio patológico e subtipo histológico, a cirurgia já aconteceu e a pergunta é de tratamento adjuvante.
Caso resolvido
- Aplicar o corte de idade antes de qualquer outra coisa
- A régua brasileira do INCA condiciona dispensar a biópsia a duas coisas simultâneas: imagem característica de tumor sólido renal e criança com mais de 7 meses. O lactente de 8 meses preenche as duas; o de 6 meses preenche apenas a primeira. A imagem idêntica não iguala os dois casos.
- Dizer por que o corte existe
- Não é formalidade. No período neonatal e nos primeiros meses os tumores malignos renais são raros e predominam hidronefrose, cistos renais e nefroma mesoblástico. Abaixo do corte, a probabilidade de a massa não ser tumor de Wilms é alta o bastante para que a quimioterapia sem prova histológica trate a criança errada.
- Definir a conduta de cada um
- No lactente de 8 meses cabe iniciar quimioterapia neoadjuvante com base na imagem, sem biópsia prévia, na rota da quimioterapia pré-operatória. No de 6 meses a definição histológica precede a quimioterapia, seja por biópsia, seja pela cirurgia inicial, conforme o protocolo do serviço.
- Ver qual relógio está correndo em cada um
- Nos dois, a principal hipótese diagnóstica é neoplasia maligna, de modo que os exames necessários à elucidação estão sob o limite de 30 dias do § 3º do art. 2º da Lei nº 12.732, mediante solicitação fundamentada. O prazo de 60 dias do caput conta do laudo patológico: no lactente de 6 meses ele começará a correr quando o laudo sair; no de 8 meses, que iniciará quimioterapia sem peça, esse marco não terá sido produzido antes do tratamento.
- Não confundir ausência de marco com ausência de dever
- O art. 2º admite prazo menor que 60 dias conforme a necessidade terapêutica do caso registrada em prontuário único, e é esse dispositivo, somado ao limite de 30 dias da elucidação, que sustenta a cobrança de tempo quando o tratamento começa sem laudo. A criança de 8 meses não fica fora da lei por não ter peça; ela fica sob a parte da lei que não depende de peça.
- Programar o seguimento desde já
- Depois do tratamento, o calendário descrito pelo INCA concentra as avaliações no início: a cada 3 meses nos dois primeiros anos, a cada 4 meses no terceiro, a cada 6 meses no quarto e anual no quinto, totalizando 14 avaliações programadas em cinco anos. Cada uma inclui exame físico com medida da pressão arterial, exames de sangue e urina e imagem para monitorar o rim remanescente.
Agora feche você
- Localizar o erro que causa dano
- Há uma solicitação que não pode ser feita, um destino de encaminhamento que não é o que resolve, e um prazo que foi construído sobre um marco que nunca vai existir neste caso. Os três se sustentam no mesmo engano: supor que todo câncer se prova por peça.
- Reconstruir a prova diagnóstica
- Escreva qual é o exame que fecha o diagnóstico de retinoblastoma segundo a régua brasileira, quem o executa e em que condição, e diga quais exames de imagem entram — um na avaliação inicial e outro para diferencial e extensão.
- Corrigir o prazo
- Diga qual dos dois prazos da Lei nº 12.732 se aplica a uma criança que ainda está em elucidação diagnóstica, qual é o gatilho dele, e por que esperar pelo laudo patológico neste caso significa esperar por algo que não virá.
- Fechar com o encaminhamento e o retorno
- Escreva o destino do encaminhamento e o intervalo máximo até a avaliação especializada segundo a nota técnica das sociedades, e substitua o retorno em 60 dias por uma programação compatível com esse intervalo.
Onde a banca derruba
- 1Contar os 60 dias a partir da suspeita O art. 2º da Lei nº 12.732 conta os 60 dias a partir do dia em que for firmado o diagnóstico em laudo patológico. O prazo que parte da suspeita é outro, é de 30 dias e cobre os exames de elucidação, não o tratamento. Trocar os gatilhos transforma uma questão de prazo em aritmética errada.
- 2Supor que a lei da oncologia pediátrica encurtou o prazo da criança A Lei nº 14.308, de 2022, institui a Política Nacional de Atenção à Oncologia Pediátrica, define a faixa de 0 a 19 anos, alcança quem está sob suspeita e obriga os centros habilitados a atender toda a faixa — mas não fixa prazo próprio. O mesmo vale para o Capítulo V do Estatuto da Pessoa com Câncer e para a alteração de 2026. Os números continuam sendo os da Lei nº 12.732.
- 3Pedir biópsia no olho A biópsia intraocular é contraindicada no retinoblastoma pelo risco de disseminação tumoral. Qualquer alternativa que proponha confirmação histológica antes de tratar está fora da régua, e o item costuma aparecer travestido de rigor diagnóstico.
- 4Fechar neuroblastoma com metade da segunda via A segunda via diagnóstica exige células tumorais no aspirado ou na biópsia de medula óssea associadas a aumento de catecolaminas urinárias ou séricas. Medula positiva isolada não fecha, e catecolamina elevada isolada não fecha. A alternativa que oferece só uma das duas está trocando conjunção por disjunção.
- 5Tratar vigilância de síndrome como rastreamento populacional O INCA diz que o rastreamento do tumor de Wilms não é recomendado e, no mesmo texto, orienta ultrassonografia periódica de abdome em quem tem WAGR, Beckwith-Wiedemann, aniridia isolada, hemi-hipertrofia isolada, anomalias genitourinárias ou história familiar. As duas frases convivem: uma fala de população assintomática sem fator de risco, a outra de grupo com predisposição.
- 6Ler o padrão MS do lactente como um estádio numérico qualquer O padrão de metástase especial do lactente é definido por nódulos subcutâneos e/ou infiltração hepática difusa com hepatomegalia associada a infiltração de medula óssea menor que 10%. O limite de 10% faz parte da definição; acima dele o quadro deixa de ser esse padrão.
- 7Aplicar o betadinutuximabe fora da fase e da idade A incorporação é para o neuroblastoma de alto risco na fase de manutenção, em pacientes a partir dos 12 meses tratados antes com quimioterapia e com no mínimo resposta parcial, seguida de terapia mieloablativa e transplante de células-tronco, ou em doença recidivante ou refratária. Não é droga de indução, e a portaria ainda concede às áreas técnicas até 180 dias para efetivar a oferta.
- 8Repetir que o neuroblastoma é o terceiro tumor extracraniano As duas afirmações corretas são separadas: o neuroblastoma é o tumor sólido extracraniano mais comum da infância, e é o terceiro câncer infantil mais comum depois das leucemias e dos tumores do sistema nervoso central. A frase que junta as duas coloca um tumor intracraniano dentro de um ranking de extracranianos.
- 9Somar percentuais de denominadores diferentes Cerca de 10% dos retinoblastomas germinativos se apresentam como doença unilateral e cerca de 10% dos retinoblastomas unilaterais têm origem hereditária são frases sobre bases distintas. Convertida uma na outra, a primeira daria em torno de 7,4% e a segunda em torno de 13%. Antes de usar um percentual, é preciso saber sobre o que ele incide.
Massa renal que geralmente não cruza a linha média, em pré-escolar, indolor, com hipertensão (por renina) e hematúria, aponta para tumor de Wilms. Neuroblastoma costuma ser massa que CRUZA a linha média, irregular, com criança comprometida e sinais paraneoplásicos (opsoclonus, catecolaminas elevadas). Linfoma de Burkitt abdominal cursa com massa de crescimento rápido, dor e sintomas B, geralmente ileocecal. Rabdomiossarcoma de bexiga cursa com sintomas urinários obstrutivos/hematúria mas massa pélvica. Hepatoblastoma origina-se no fígado (massa em hipocôndrio direito, alfafetoproteína elevada).
Recuperação
Responda as 10 — o gabarito e o comentário de cada uma abrem a cada questão ou só no fim, como você preferir.
Menino de 2 anos é levado à consulta porque a mãe notou aumento do volume abdominal. Ao exame, palpa-se massa abdominal que não ultrapassa a linha média, indolor, e a pressão arterial é 118/78 mmHg (acima do p95 para idade). Não há hematúria. A criança está em bom estado geral. Qual é o diagnóstico mais provável?
Pré-escolar com massa abdominal unilateral que não cruza a linha média, indolor, associada a hipertensão (por compressão/renina) é o quadro típico do tumor de Wilms. O neuroblastoma costuma cruzar a linha média, é irregular e cursa com estado geral comprometido e sinais paraneoplásicos. O linfoma de Burkitt cresce rápido com sintomas B. O hepatoblastoma é massa em hipocôndrio direito com alfafetoproteína elevada. O rabdomiossarcoma de bexiga cursa com sintomas urinários obstrutivos/hematúria.
Menina, 3 anos, levada ao pronto-socorro por irritabilidade e claudicação há 3 semanas. Ao exame: palidez cutânea, nódulos subcutâneos azulados no tronco, proptose à esquerda com equimose periorbitária bilateral ("olhos de guaxinim") e massa abdominal fixa que cruza a linha média. PA 100/62 mmHg, FC 118 bpm. Laboratório: Hb 7,8 g/dL (VR 11,5–15,5), plaquetas 95.000/mm³ (VR 150–400 mil). Ácido vanilmandélico e homovanílico urinários elevados. TC de abdome: massa suprarrenal esquerda com calcificações, englobando a aorta. Cintilografia com MIBG e aspirado de medula óssea confirmam infiltração metastática. A criança encontra-se assintomática do ponto de vista respiratório e neurológico. Considerando o estadiamento INRG e os fatores prognósticos, qual conduta MELHOR se aplica a este caso?
Correta: Trata-se de neuroblastoma metastático (massa suprarrenal com calcificações cruzando a linha média, catecolaminas urinárias elevadas, MIBG+ e infiltração medular). Aos 3 anos (>18 meses) com metástases ósseas/medulares e disseminação a distância, é estágio M de ALTO RISCO — o tratamento é multimodal, começando por quimioterapia de indução para citorredução antes da cirurgia do primário (seguida de consolidação com quimio em altas doses/transplante, radioterapia e imunoterapia anti-GD2). Errado: a massa é neuroblastoma suprarrenal, não tumor de Wilms — nefrectomia não é a abordagem, e não se opera primário volumoso englobando a aorta antes de reduzir. Errado: o estágio MS/4S de bom prognóstico ocorre em lactentes <12–18 meses com metástases limitadas a pele, fígado e medula (mínima) — esta criança tem 3 anos e doença óssea, o que exclui MS. Errado: enucleação/radioterapia orbitária é conduta de retinoblastoma; aqui a proptose e a equimose periorbitária são metástases de neuroblastoma. Errado: não há indicação de radioterapia craniana profilática de rotina; o acometimento periorbitário é metastático ósseo, não meníngeo.
Menino, 4 anos, previamente hígido, trazido pela mãe que notou aumento do volume abdominal e uma "bola" na barriga há cerca de 2 semanas, percebida durante o banho. A criança está ativa, sem dor, sem febre e sem perda de peso. Ao exame: massa firme, lisa, em flanco esquerdo, que NÃO cruza a linha média. PA 128/86 mmHg (percentil >99 para idade/estatura), demais sinais vitais normais. Sem adenomegalias. Urina I: hematúria microscópica. Ultrassonografia: massa sólida intrarrenal esquerda de 9 cm, com pseudocápsula, deslocando o parênquima renal. Qual é o diagnóstico MAIS provável e o próximo passo diagnóstico adequado?
Correta: o quadro é clássico de tumor de Wilms: pré-escolar (pico 2–5 anos), massa abdominal assintomática que NÃO cruza a linha média (intrarrenal, com pseudocápsula), hipertensão (por compressão/renina) e hematúria. O próximo passo é estadiamento por imagem (TC de abdome e tórax — pulmão é o principal sítio metastático) e nefrectomia; a biópsia percutânea é EVITADA porque rompe a cápsula e eleva o estágio. Errado: neuroblastoma tipicamente cruza a linha média, tem calcificações e catecolaminas elevadas, e é mais comum em lactentes/menores de 2 anos; a massa aqui é intrarrenal. Errado: linfoma abdominal costuma cursar com massa extrarrenal/mesentérica e sintomas B; a biópsia percutânea não é o passo correto num Wilms. Errado: rabdomiossarcoma geniturinário cursa com sintomas obstrutivos/massa vesical ou vaginal, não massa intrarrenal sólida. Errado: massa sólida de 9 cm com hematúria e HAS não é cisto simples e jamais deve ser apenas observada.
Lactente de 10 meses é levado à consulta porque a mãe percebeu, em várias fotografias com flash, que a pupila do olho direito da criança aparece com um reflexo esbranquiçado/amarelado, em vez do reflexo vermelho habitual. Ao exame oftalmológico, confirma-se leucocoria à direita e ausência do reflexo vermelho (teste do olhinho alterado) nesse olho. Não há história familiar conhecida de doença ocular. Qual é o diagnóstico mais provável?
Correta: Leucocoria (reflexo pupilar branco, o "reflexo do olho de gato") com teste do reflexo vermelho alterado em um lactente é a apresentação mais típica e clássica do retinoblastoma, o tumor intraocular maligno mais comum da infância. O rastreio pelo teste do olhinho (Bruckner) visa justamente a detecção precoce. Errado: catarata congênita também causa leucocoria, mas o retinoblastoma é a causa maligna que deve ser SEMPRE excluída primeiro — é o diagnóstico mais grave e prioritário, e o quadro descrito (leucocoria de detecção recente) aponta para ele. Errado: neuroblastoma orbitário manifesta-se com proptose e equimose periorbitária (metástase), não leucocoria. Errado: conjuntivite cursa com hiperemia e secreção, sem alteração do reflexo vermelho. Errado: glaucoma congênito cursa com epífora, fotofobia, buftalmo e opacidade corneana difusa, não com leucocoria por reflexo tumoral.
Menino, 8 anos, é levado ao pronto-socorro por cefaleia há cerca de 3 meses, de piora progressiva. A dor predomina pela manhã, chega a acordá-lo durante a noite e vem acompanhada de vômitos ao despertar, sem relação com a alimentação. Nas últimas semanas, a mãe notou que ele está mais desequilibrado ao andar. Nega febre. Ao exame: PA 100/60 mmHg, FC 88 bpm, T 36,6 °C; fundoscopia com borramento das margens dos discos ópticos (papiledema) e marcha atáxica com dismetria à prova índex-nariz. Qual é a conduta mais apropriada?
Correta: o quadro reúne sinais de alarme (SNOOP) de cefaleia secundária: curso progressivo, dor matinal que desperta à noite, vômitos ao despertar, papiledema e sinais cerebelares (ataxia/dismetria) — conjunto sugestivo de hipertensão intracraniana por lesão de fossa posterior, com indicação formal de neuroimagem (RM de crânio é o exame de escolha). Erra: profilaxia se aplica à enxaqueca primária, não a um quadro com papiledema e sinais focais. Erra: triptano trata crise de enxaqueca, mas aqui há bandeiras vermelhas que impedem presumir cefaleia primária. Erra EEG não avalia massa/HIC e não é o exame indicado. Erra: reassegurar é inadequado diante de exame neurológico claramente alterado.
Menino, 3 anos, previamente hígido, é levado ao pediatra após a mãe notar, durante o banho, um aumento de volume no abdome. Nega dor, febre, hematúria ou emagrecimento. Ao exame: massa em flanco esquerdo, superfície lisa, consistência firme, que NÃO ultrapassa a linha média; PA 118/78 mmHg. Ultrassonografia e tomografia de abdome mostram massa sólida intrarrenal esquerda de ~10 cm, sem trombo em veia cava, rim contralateral morfologicamente normal, sem calcificações grosseiras e sem metástases pulmonares. Imagem compatível com tumor de Wilms típico. Segundo o protocolo adotado majoritariamente no Brasil (GBTTW/SIOP), qual a conduta inicial mais adequada?
Correta: No Brasil predomina o protocolo do tipo SIOP (GBTTW), que indica quimioterapia neoadjuvante SEM biópsia para crianças de 6 meses a 16 anos com imagem típica de tumor de Wilms; a quimio reduz o volume tumoral e o risco de ruptura intraoperatória, facilitando a nefrectomia. Nefrectomia imediata é a filosofia do protocolo norte-americano COG, não o padrão brasileiro. A biópsia percutânea está contraindicada: rompe a cápsula e eleva (upstage) o estádio local, além de risco de disseminação. Nefrectomia parcial reserva-se a tumor bilateral ou rim único/nefropatia, não ao tumor unilateral com rim contralateral normal. Radioterapia inicial não tem papel como primeira medida no Wilms típico e é reservada a estádios avançados após cirurgia.
Menina, 2 anos, com massa abdominal, irritabilidade, febre baixa intermitente e perda de peso nas últimas 6 semanas. Ao exame: massa abdominal firme, de superfície irregular, fixa, que CRUZA a linha média. Tomografia mostra massa retroperitoneal de topografia suprarrenal/paravertebral esquerda, com calcificações puntiformes, que engloba (encarcera) os grandes vasos sem deslocá-los, e realça de forma heterogênea. Diante da principal hipótese diagnóstica, qual exame melhor corrobora o diagnóstico?
Correta: Massa que cruza a linha média, com calcificações e que engloba os vasos (em vez de deslocá-los), em topografia suprarrenal/paravertebral, aponta para neuroblastoma (origem em tecido da crista neural/cadeia simpática). Cerca de 90% dos casos produzem catecolaminas, e a dosagem urinária de VMA e HVA corrobora fortemente o diagnóstico. AFP/beta-hCG é marcador de tumores de células germinativas/hepatoblastoma, não do neuroblastoma. Nefrectomia é conduta do tumor de Wilms, que tipicamente NÃO cruza a linha média e desloca os vasos, sendo intrarrenal. Ácido úrico/DHL são inespecíficos e refletem carga tumoral/lise, não confirmam a etiologia. Bence-Jones é próprio de discrasias plasmocitárias do adulto, irrelevante na infância.
Lactente de 18 meses é trazido à consulta porque, em fotografias recentes com flash, a mãe percebeu que a pupila do olho direito aparece com um reflexo esbranquiçado, em vez do reflexo vermelho habitual. Nota ainda um desvio ocular (estrabismo) desse olho. Ao teste do reflexo vermelho, há leucocoria à direita; a fundoscopia sob dilatação revela massa retiniana esbranquiçada, com aspecto de crescimento intraocular. Qual o diagnóstico mais provável?
Correta: Leucocoria (reflexo branco) associada a estrabismo em criança pequena é a apresentação clássica do retinoblastoma, o tumor intraocular maligno mais comum da infância; a fundoscopia mostrando massa retiniana esbranquiçada confirma a suspeita e exige encaminhamento oncológico/oftalmológico urgente. Catarata congênita também causa leucocoria, mas gera opacidade do cristalino, sem massa retiniana à fundoscopia. Toxocaríase pode causar leucocoria por granuloma/uveíte, porém cursa com inflamação e não com massa tumoral sólida típica. Retinopatia da prematuridade ocorre em prematuros com história de oxigenoterapia neonatal, ausente aqui. Coloboma é defeito de fechamento com falha tecidual, não uma massa que preenche a retina.
Criança de 3 anos é levada à Unidade Básica de Saúde para consulta de puericultura. A mãe não tem queixas específicas, mas relata que, ao trocar a roupa da filha há alguns dias, percebeu um caroço na barriga. Nega febre, hematúria, vômitos, dor abdominal, perda de peso ou alteração do hábito intestinal. Ao exame físico, a criança encontra-se em bom estado geral, ativa e corada; à palpação do abdome identifica-se massa endurecida, de superfície lisa, indolor, localizada no flanco esquerdo, que não ultrapassa a linha média. O restante do exame não apresenta alterações. Considerando os sinais de alerta para neoplasia na infância, qual é a conduta mais adequada neste momento?
Massa abdominal palpável, endurecida e indolor em pré-escolar é um sinal de alerta maior para neoplasia (notadamente tumor de Wilms/nefroblastoma e neuroblastoma) e exige investigação prioritária com ultrassonografia e encaminhamento especializado — mesmo em criança assintomática e em bom estado geral. Interpretar o achado como fecaloma e prescrever laxante não se sustenta: o fecaloma costuma ser móvel/moldável e não justifica postergar a avaliação de massa endurecida. Reduzir a hipótese a parasitose intestinal, solicitando apenas parasitológico de fezes, também erra: parasitose não produz massa palpável dessa natureza. E tranquilizar a mãe com o rótulo de variação anatômica benigna minimiza um sinal de alerta que nunca deve ser considerado normal, retardando o diagnóstico.
Uma lactente de 6 meses comparece à unidade de saúde da família para consulta de puericultura. Está em aleitamento materno exclusivo até o quinto mês, ganho ponderal adequado e vacinas em dia. A mãe, preocupada, mostra fotografias recentes em que a pupila do olho direito da criança aparece com um brilho esbranquiçado, enquanto a esquerda permanece avermelhada. Nega trauma, secreção ocular ou hiperemia conjuntival. Ao exame, a médica realiza o teste do reflexo vermelho: observa reflexo vermelho-alaranjado normal à esquerda e reflexo esbranquiçado (leucocoria) à direita. O restante do exame físico é normal. Qual é a conduta adequada nesse momento?
Leucocoria (reflexo vermelho ausente ou esbranquiçado) é o sinal de alerta cardinal do retinoblastoma, tumor intraocular mais comum na infância, e exige encaminhamento urgente ao oftalmologista — o diagnóstico precoce permite preservar o olho, a visão e, sobretudo, a vida. O teste do reflexo vermelho (teste do olhinho) é obrigatório na maternidade e nas consultas de puericultura justamente com essa finalidade. Atribuir o achado a artefato de foto e adiar a avaliação é erro grave, ainda mais porque foi confirmado no exame clínico. Não há sinais de conjuntivite (sem hiperemia ou secreção), e colírio não trata leucocoria. A investigação por imagem é indicada pelo especialista após o exame de fundo de olho — solicitar tomografia na atenção primária apenas retarda o encaminhamento e expõe a lactente a radiação desnecessária.
Uma menina de 3 anos é levada à unidade básica de saúde porque a mãe percebeu, durante o banho, um aumento do volume do abdome à esquerda há cerca de duas semanas. A criança mantém bom estado geral, apetite preservado, sem febre, sem dor abdominal, sem perda de peso e com hábito intestinal normal. Ao exame: corada, hidratada, pressão arterial 118/78 mmHg (acima do percentil 95 para idade, sexo e estatura), abdome flácido, com massa palpável em flanco esquerdo, de superfície lisa, consistência firme, indolor, que não ultrapassa a linha média. Exame de urina rotina evidencia hematúria microscópica, sem leucocitúria. Qual é, respectivamente, a hipótese diagnóstica mais provável e a conduta?
Massa abdominal palpável em pré-escolar é sinal de alerta maior para câncer infantil. O conjunto massa unilateral em flanco que NÃO cruza a linha média + hipertensão arterial (por compressão/renina) + hematúria, em criança de 3 anos com bom estado geral, é o quadro típico do tumor de Wilms. A conduta preconizada pelo Ministério da Saúde/INCA é confirmar com ultrassonografia — exame acessível, sem radiação — e referenciar com urgência à oncologia pediátrica; a palpação repetida deve ser evitada pelo risco de rotura da cápsula tumoral e disseminação. O neuroblastoma caracteristicamente ultrapassa a linha média, é irregular e cursa com comprometimento do estado geral; além disso, adiar 60 dias é inaceitável. A hidronefrose não explica hipertensão com massa firme e o retorno em 3 meses retarda um diagnóstico oncológico. Fecaloma não causa massa firme unilateral em flanco, hematúria nem hipertensão, e o hábito intestinal é normal.
Menino de 3 anos é levado à Unidade Básica de Saúde pela mãe, que notou aumento do volume abdominal durante o banho há duas semanas. A criança está ativa, sem febre e sem perda de peso. Ao exame: massa em flanco esquerdo, lisa e indolor, que não ultrapassa a linha média. PA = 112/78 mmHg (acima do percentil para idade e sexo) e urina com hematúria microscópica. Qual o diagnóstico mais provável?
A tríade massa abdominal que NÃO cruza a linha média + hipertensão + hematúria em criança em bom estado geral é típica do tumor de Wilms, o tumor renal mais comum da infância. Neuroblastoma tende a cruzar a linha média, cursa com criança mais comprometida e eleva catecolaminas urinárias. Linfoma de Burkitt cresce rapidamente com sintomas B e acometimento intestinal/ganglionar, não com hematúria e hipertensão. Hidronefrose não explica a massa sólida palpável associada a hipertensão e hematúria com criança hígida.
Lactente de 18 meses é levado à Unidade de Pronto Atendimento por 'olhos roxos' há uma semana, sem história de trauma. Ao exame: equimoses periorbitais bilaterais, palidez, irritabilidade e massa abdominal endurecida que cruza a linha média; Hb = 7,8 g/dL. A equipe questiona a mãe repetidamente sobre quedas. Além do suporte inicial, qual a conduta mais apropriada para elucidar o diagnóstico?
Equimose periorbital bilateral ('olhos de guaxinim') sem trauma, associada a massa abdominal que cruza a linha média e anemia, sugere neuroblastoma metastático para a órbita — a pegadinha é atribuir os hematomas a maus-tratos. A investigação correta é dosar catecolaminas urinárias (VMA/HVA), elevadas em ~90% dos casos, e imagem. Notificar o Conselho como conduta isolada ignora a causa orgânica. Coagulopatia não justifica a massa abdominal. Ferro e reavaliação tardia postergam um diagnóstico oncológico que exige encaminhamento urgente a centro de referência.
Durante consulta de puericultura na Unidade Básica de Saúde, a mãe relata que, em fotografias recentes, um dos olhos da filha de 14 meses 'aparece branco'. Ao teste do reflexo vermelho (teste do olhinho), há leucocoria à direita, com reflexo vermelho ausente nesse olho. A criança não apresenta dor nem hiperemia ocular. Qual a conduta mais adequada?
Leucocoria com reflexo vermelho ausente é sinal de alarme e deve motivar encaminhamento urgente ao oftalmologista, pois o retinoblastoma é a principal causa maligna e o diagnóstico precoce preserva visão e vida. Colírio antibiótico trata conjuntivite, que cursa com hiperemia/secreção, não leucocoria. Tranquilizar a mãe retarda um diagnóstico potencialmente fatal. Sorologias e hemograma na UBS não devem atrasar a avaliação oftalmológica especializada, que define a conduta.
Em consulta de puericultura na Unidade Básica de Saúde, a mãe de uma criança de 2 anos relata que, em fotografias recentes com flash, um dos olhos aparece com um "brilho branco". Ao exame, o médico realiza o teste do reflexo vermelho e observa reflexo esbranquiçado (leucocoria) no olho esquerdo, com reflexo normal à direita. A criança não apresenta sinais de infecção ocular nem dor. Qual é a conduta mais adequada?
A leucocoria (reflexo vermelho ausente ou esbranquiçado) é o principal sinal de alerta de retinoblastoma, o tumor intraocular mais frequente da infância, e exige encaminhamento urgente ao serviço especializado (correta). Não há dados de conjuntivite, que cursa com hiperemia e secreção, e antibiótico atrasaria o diagnóstico. Reflexo branco nunca é variação normal e não deve ser observado sem investigação. Erro refracional não altera o reflexo vermelho e a demora compromete a chance de preservar o olho e a vida.
Menina de 7 anos é atendida na Unidade Básica de Saúde por cefaleia recorrente há 6 semanas, de predomínio matinal ao despertar, acompanhada de vômitos em jato e com piora progressiva de intensidade. Nas últimas duas semanas, a mãe percebeu desequilíbrio à marcha e desvio ocular recente. À fundoscopia, o médico identifica papiledema bilateral. Qual é a conduta mais adequada?
Cefaleia matinal progressiva, vômitos em jato, sinais neurológicos focais (ataxia, estrabismo novo) e papiledema indicam hipertensão intracraniana e são sinais de alerta clássicos de tumor de SNC, o tumor sólido mais comum da infância, exigindo neuroimagem e encaminhamento urgentes (correta). Tratar como enxaqueca ignora as bandeiras vermelhas e retarda o diagnóstico. O estrabismo aqui decorre de acometimento neurológico/hipertensão intracraniana, não de erro refracional. Papiledema e déficits focais afastam cefaleia tensional benigna.
Menino de 3 anos é levado à UBS após a mãe notar, durante o banho, um abaulamento no flanco esquerdo. A criança está ativa, sem dor, sem febre e em bom estado geral. Ao exame: massa abdominal firme, de superfície lisa, localizada no flanco esquerdo, que não ultrapassa a linha média. PA 118/78 mmHg (acima do p99 para a idade). O exame de urina (EAS) mostra hematúria microscópica. Assinale o diagnóstico mais provável.
O quadro é clássico de tumor de Wilms: criança de 1-4 anos hígida, com massa em flanco de superfície lisa que caracteristicamente NÃO cruza a linha média, associada a hipertensão (por compressão/renina) e hematúria. O neuroblastoma tende a cruzar a linha média, é nodular/irregular e cursa com sintomas sistêmicos (dor óssea, irritabilidade) e catecolaminas urinárias elevadas. O hepatoblastoma origina-se do lobo hepático (massa em hipocôndrio direito) e eleva a alfafetoproteína. A hidronefrose por estenose de junção ureteropélvica não produz massa firme e a criança costuma ter história de ITU/dor.
Lactente de 4 meses, previamente hígido, apresenta há duas semanas hepatomegalia volumosa e múltiplos nódulos subcutâneos azulados. A investigação revela: massa suprarrenal direita à ultrassonografia; catecolaminas urinárias (VMA e HVA) elevadas; aspirado de medula óssea com infiltração tumoral inferior a 10%; cintilografia óssea (MIBG) sem lesões corticais. A análise molecular mostra N-MYC não amplificado. Assinale a afirmativa correta quanto ao estadiamento e ao prognóstico.
O padrão descrito — lactente com menos de 18 meses, tumor primário localizado e metástases restritas a pele, fígado e medula óssea (infiltração <10%), SEM lesão óssea cortical à MIBG — define o estágio MS (antigo 4S). É a forma de prognóstico excelente, com regressão espontânea frequente, sobretudo quando o N-MYC não está amplificado (marcador de baixo risco). Por isso não se enquadra como estágio 4 de alto risco nem justifica quimioterapia intensiva/transplante de imediato. O acometimento medular limitado faz parte da própria definição de MS e não confere alto risco nessa faixa etária. A amplificação do N-MYC é o principal marcador biológico de mau prognóstico, portanto sua ausência importa.
Menina de 18 meses é levada ao pediatra porque, em fotografias com flash, o olho direito apresenta reflexo esbranquiçado, enquanto o esquerdo mostra o reflexo vermelho habitual. A mãe também percebeu, nas últimas semanas, um desvio do olho direito. Ao teste do reflexo vermelho (Bruckner), confirma-se leucocoria à direita. Assinale o diagnóstico e a conduta mais apropriados.
Leucocoria (reflexo pupilar branco) associada a estrabismo em criança pequena é retinoblastoma até prova em contrário — são os dois sinais de apresentação mais frequentes. A conduta é encaminhamento urgente ao oftalmologista para exame de fundo de olho sob anestesia (mapeamento das lesões nos dois olhos). A catarata congênita também causa leucocoria, mas nunca se posterga a investigação diante desse achado; a persistência da vascularização fetal não explica leucocoria com estrabismo. A biópsia transcutânea é formalmente contraindicada no retinoblastoma pelo risco de disseminação extraocular do tumor — o diagnóstico é clínico/oftalmoscópico e por imagem.
Uma lactente de 14 meses é levada à Unidade Básica de Saúde porque a mãe percebeu, em fotografias recentes tiradas com flash, um reflexo esbranquiçado ("olho de gato") na pupila direita. Nega trauma, secreção ou febre. Ao exame, a criança apresenta bom estado geral, mas o teste do reflexo vermelho mostra reflexo esbranquiçado (leucocoria) à direita e vermelho normal à esquerda; há discreto estrabismo convergente no olho acometido. Diante desse achado, a principal hipótese diagnóstica, que exige encaminhamento oftalmológico imediato, é:
Leucocoria (reflexo vermelho alterado/esbranquiçado) associada a estrabismo em criança pequena é o sinal de alerta clássico do retinoblastoma, o tumor intraocular mais comum da infância, e impõe encaminhamento oftalmológico urgente — a detecção precoce salva o olho e a vida. Catarata congênita também causa leucocoria, mas costuma ser bilateral/precoce e não é neoplásica, sendo a exclusão obrigatória, não a principal hipótese oncológica. Glaucoma congênito cursa com epífora, fotofobia e buftalmia, não leucocoria. Retinopatia da prematuridade ocorre em prematuros de baixo peso submetidos a oxigenoterapia, história ausente aqui.
Menino de 2 anos é levado à ESF por aumento do volume abdominal notado no banho há 3 semanas, irritabilidade e recusa alimentar. A mãe observou ainda "manchas roxas" ao redor dos dois olhos, sem trauma. Ao exame: criança irritada, com massa abdominal firme, de limites imprecisos, que ultrapassa a linha média; equimoses periorbitárias bilaterais e proptose discreta. Pressão arterial normal, sem hematúria. Considerando o conjunto de achados, o diagnóstico mais provável é:
Massa abdominal que ultrapassa a linha média em lactente/pré-escolar, somada a equimoses periorbitárias bilaterais ("olhos de guaxinim", metástase orbitária) e proptose, é altamente sugestiva de neuroblastoma metastático — tumor de origem na crista neural (adrenal/cadeia simpática). O tumor de Wilms é a principal pegadinha: massa renal que tipicamente NÃO cruza a linha média e cursa com hematúria e hipertensão, ausentes aqui, e não dá metástase orbitária. O hepatoblastoma produz massa em hipocôndrio direito com alfafetoproteína elevada, sem raccoon eyes. O linfoma de Burkitt causa massa abdominal de crescimento rápido, mas não equimose periorbitária metastática.
Menino de 2 anos é levado ao pronto-socorro por palidez, irritabilidade, recusa alimentar e febre baixa há três semanas, associadas a dor em membros inferiores com recusa a deambular. Ao exame: massa abdominal endurecida, irregular e fixa em flanco esquerdo, que ultrapassa a linha média; equimose periorbitária bilateral sem história de trauma; hepatomegalia. Pressão arterial no percentil 95. Hemograma: hemoglobina 7,4 g/dL, plaquetas 96.000/mm³. A tomografia mostra massa suprarrenal esquerda com calcificações grosseiras, que desloca o rim para baixo sem distorcer o sistema coletor. Assinale a alternativa que traz o diagnóstico mais provável e o achado que melhor o sustenta.
O caso é o quadro clássico do neuroblastoma metastático (estádio M): tumor de origem suprarrenal/simpática, irregular, que cruza a linha média, com calcificações grosseiras à tomografia e deslocamento do rim para baixo sem distorção do sistema coletor (diferente do Wilms, intrarrenal, que distorce os cálices). A equimose periorbitária bilateral ("olhos de guaxinim") é metástase para os ossos da órbita, e a dor óssea com recusa a deambular e a bicitopenia refletem infiltração medular. O diagnóstico bioquímico se apoia na elevação dos catabólitos de catecolaminas urinários (VMA e HVA), presentes em cerca de 90% dos casos. O tumor de Wilms tipicamente é liso, não cruza a linha média, calcifica raramente e não cursa com equimose periorbitária. O Burkitt abdominal não produz massa suprarrenal calcificada nem metástase orbitária dessa forma. O rabdomiossarcoma tem sítios preferenciais em cabeça/pescoço e trato geniturinário e não explica as calcificações suprarrenais nem a elevação de catecolaminas.
Dois lactentes com massa abdominal são avaliados no mesmo serviço. O primeiro tem 6 meses e o segundo, 8 meses. Em ambos, a ultrassonografia e a tomografia mostram massa sólida intrarrenal unilateral com pseudocápsula, rim contralateral normal, sem trombo em veia cava e sem metástases pulmonares — imagem característica de tumor sólido renal. Nenhum dos dois tem definição histológica. Segundo a orientação do Instituto Nacional de Câncer, qual conduta é adequada?
A página profissional do INCA informa que, diante de imagem característica de tumor sólido renal e idade acima de sete meses, a biópsia nem sempre é necessária antes da quimioterapia neoadjuvante. Essa possibilidade se aplica ao lactente de oito meses e não deve ser extrapolada automaticamente ao de seis. A estratégia diagnóstica e cirúrgica é definida em oncologia pediátrica; obter histologia não significa obrigatoriamente realizar punção percutânea em todos os casos. A imagem não impõe quimioterapia para qualquer idade, e alfafetoproteína não substitui a avaliação específica do tumor renal.
Em uma unidade básica de saúde, a equipe discute a conduta para duas crianças assintomáticas: a primeira, de 2 anos, hígida, sem antecedentes; a segunda, de 2 anos, com diagnóstico de síndrome de Beckwith-Wiedemann. Os pais de ambas perguntam se há exame para detectar tumor renal antes que ele dê sintomas. Segundo a orientação do Instituto Nacional de Câncer, qual resposta é correta?
As duas frases do Instituto Nacional de Câncer que parecem conflitar operam sobre populações diferentes. Para a população geral, o texto afirma que não há evidência científica de que o rastreamento do tumor de Wilms traga mais benefícios do que riscos e que, até o momento, ele não é recomendado. No mesmo texto, orienta que pacientes com fatores de risco sejam rastreados periodicamente por meio de ultrassonografia de abdome, e arrola entre esses fatores a síndrome WAGR, as anormalidades genitourinárias como criptorquidia, hipospádia e estenose da junção ureteropélvica, a síndrome de Beckwith-Wiedemann, a história familiar de tumor de Wilms, a aniridia isolada e a hemi-hipertrofia isolada. Rastreamento populacional e vigilância de grupo de risco são estratégias distintas. A ultrassonografia é o exame citado por ser de fácil acesso e execução, livre de irradiação e capaz de avaliar ambos os rins e seus vasos, o que também afasta a tomografia anual como resposta.
Menina de 2 anos investiga massa abdominal que cruza a linha média, com calcificações à tomografia e topografia suprarrenal. O aspirado de medula óssea mostra células tumorais compatíveis com neoplasia de pequenas células azuis, e as catecolaminas urinárias estão elevadas. Não foi realizada biópsia do tumor primário. Segundo a régua diagnóstica descrita pelo Instituto Nacional de Câncer para o neuroblastoma, qual é a conclusão correta?
O Instituto Nacional de Câncer descreve o diagnóstico do neuroblastoma como baseado no estudo histológico de tecido tumoral por microscopia óptica com imuno-histoquímica, ou na presença de células tumorais no material de aspirado ou biópsia de medula óssea associada a aumento de catecolaminas urinárias ou séricas, ou de seus metabólitos. São duas vias alternativas entre si, e a segunda é uma conjunção: exige os dois achados juntos. Por isso, exigir a histologia do primário desconhece a segunda via, e aceitar só a medula ou só a catecolamina quebra a conjunção que a define. A amplificação de MYCN, a deleção de 11q e a ploidia do DNA são estudos moleculares incorporados à estratificação de risco, não requisitos para afirmar o diagnóstico.
Lactente de 16 meses é encaminhada por leucocoria unilateral confirmada ao teste do reflexo vermelho. A fundoscopia sob dilatação, realizada sob anestesia geral, revela massa retiniana esbranquiçada com crescimento intraocular. A equipe discute os exames que complementam a avaliação e a necessidade de confirmação histológica antes do tratamento. Segundo a orientação do Instituto Nacional de Câncer para o retinoblastoma, qual conjunto está correto?
O Instituto Nacional de Câncer descreve o diagnóstico do retinoblastoma como clínico, apoiado em exame oftalmológico sob anestesia geral e fundoscopia com dilatação pupilar, e afirma expressamente que a biópsia intraocular é contraindicada devido ao risco de disseminação tumoral — o que exclui de saída qualquer via de coleta intraocular, inclusive a aspiração de vítreo e a punção transescleral. Entre os exames complementares, a ultrassonografia ocular é útil na avaliação inicial e a ressonância magnética é o método de escolha para o diagnóstico diferencial com outras doenças oculares, como a doença de Coats, e para o estadiamento e a avaliação de extensão extraocular e do sistema nervoso central. Atribuir esse papel à tomografia e dispensar a avaliação do sistema nervoso central troca o método de escolha e deixa de fora justamente o território que define prognóstico e estratégia.
Menina de 3 anos com neuroblastoma metastático concluiu a quimioterapia de indução com resposta parcial, foi submetida a terapia mieloablativa e a transplante de células-tronco e encontra-se agora na fase de manutenção. A equipe assistencial questiona se pode oferecer o betadinutuximabe pelo SUS. Considerando a decisão de incorporação publicada pelo Ministério da Saúde, qual afirmação é correta?
A Portaria SECTICS/MS nº 7, de 9 de fevereiro de 2025, incorporou ao SUS o betadinutuximabe para o tratamento do neuroblastoma de alto risco na fase de manutenção, e o relatório de recomendação da Conitec que a sustentou descreve a indicação em dois braços: pacientes a partir dos 12 meses de idade, tratados anteriormente com quimioterapia e que atingiram no mínimo uma resposta parcial, seguida de terapia mieloablativa e transplante de células-tronco; e pacientes com histórico de neuroblastoma recidivante ou refratário, com ou sem doença residual. A paciente descrita percorreu exatamente o primeiro braço, de modo que restringir a indicação à doença recidivante ignora metade do texto. O alto risco é definido por metástases em crianças maiores de 12 meses ou por amplificação de MYCN em qualquer idade — são critérios alternativos, e não um requisito molecular obrigatório. O tratamento do alto risco tem três fases, indução, consolidação com transplante e manutenção, e é na terceira que o medicamento entra, ao lado do ácido retinoico. Vale lembrar que a mesma portaria concede às áreas técnicas o prazo máximo de 180 dias para efetivar a oferta, conforme o art. 25 do Decreto nº 7.646, de 2011.
Lactente de 4 meses apresenta hepatomegalia volumosa de instalação recente e múltiplos nódulos subcutâneos azulados. A investigação revela massa suprarrenal à ultrassonografia, catecolaminas urinárias elevadas e aspirado de medula óssea com infiltração tumoral estimada em 6% das células. Não há lesões ósseas corticais à cintilografia. A criança apresenta desconforto respiratório atribuído ao volume hepático. Qual é a leitura correta do conjunto de achados?
O Instituto Nacional de Câncer descreve, nos lactentes, um padrão de metástase especial, o MS, caracterizado por nódulos subcutâneos e/ou infiltração hepática difusa com hepatomegalia associada a infiltração de medula óssea menor que 10%. O limite de 10% integra a definição: os 6% do caso a preenchem, em vez de afastarem o diagnóstico. O mesmo texto registra que a hepatomegalia maciça ao diagnóstico pode levar a quadro de insuficiência respiratória, principalmente nos lactentes, o que explica o desconforto descrito. Os nódulos subcutâneos fazem parte da definição do padrão e não podem ser descartados como inespecíficos, e a ausência de lesões corticais à cintilografia é coerente com esse padrão, e não um falso-negativo a ser contornado. O reconhecimento importa porque o neuroblastoma do lactente tem tendência à regressão espontânea em crianças com menos de 12 meses e pode maturar em ganglioneuroma benigno, comportamento que não se atribui à doença metastática do grupo de alto risco.
Recém-nascido a termo, sem intercorrências, realiza o teste do reflexo vermelho antes da alta da maternidade. O médico observa reflexo vermelho nítido no olho esquerdo e, à direita, um reflexo que lhe parece assimétrico e de interpretação incerta, sem conseguir afirmar que esteja ausente. Não há outros achados. Segundo a nota técnica conjunta da Sociedade Brasileira de Oftalmologia Pediátrica, do Conselho Brasileiro de Oftalmologia e da Sociedade Brasileira de Pediatria, qual é a conduta?
A nota técnica reconhece três resultados possíveis para o teste do reflexo vermelho — presente, ausente ou duvidoso — e define como duvidoso justamente o caso em que há assimetria evidente ou suspeita de reflexo alterado em um dos olhos. Se o reflexo for ausente ou duvidoso em um ou em ambos os olhos, a criança deve ser encaminhada ao oftalmologista para exame oftalmológico completo em até 30 dias, com biomicroscopia, retinoscopia e mapeamento de retina. Tratar o duvidoso como normal é o erro que a categoria existe para impedir. A mesma nota registra que o teste é feito com oftalmoscópio direto a 30 a 50 cm, em ambiente de baixa iluminação e sem necessidade de colírio para dilatação, e que a avaliação oftalmológica completa recomendada entre 6 meses e 1 ano de vida não substitui nem adia o encaminhamento de um teste alterado.
Durante discussão de caso, um residente afirma que o estadiamento do neuroblastoma e o do tumor de Wilms seguem a mesma lógica, e que em ambos o estádio é definido por imagem antes de qualquer procedimento. Considerando as descrições do Instituto Nacional de Câncer, qual afirmação corrige o residente?
As duas lógicas são opostas justamente no ponto que o residente igualou. No tumor de Wilms, o Instituto Nacional de Câncer descreve a imagem como o que detecta a massa e as metástases a distância, mas coloca o estadiamento baseado na patologia, após a cirurgia de ressecção tumoral, como o que orienta o tratamento adjuvante, junto com o subtipo histológico. No neuroblastoma, o texto apresenta o INRGSS, baseado em imagem, como padrão-ouro para a classificação dos grupos de risco, e explica que ele usa os fatores de risco definidos por imagem, os IDRFs, para avaliar a ressecabilidade pré-operatória e planejar a estratégia cirúrgica; o sistema anterior, o INSS, adotado desde os anos 1990, é que era baseado no estadiamento pós-operatório. Dizer que o neuroblastoma se estadia só por catecolaminas e MYCN ignora a ressonância ou tomografia do sítio primário e a cintilografia com MIBG ou o PET-TC com FDG, que são os exames de estadiamento citados.
Menino de 3 anos e 2 meses é atendido em serviço de referência por aumento do volume abdominal. A tomografia mostra massa sólida intrarrenal unilateral com pseudocápsula, rim contralateral normal e ausência de metástases, imagem característica de tumor de Wilms. O serviço adota o protocolo de quimioterapia pré-operatória e inicia o tratamento sem biópsia prévia. A família, orientada por uma associação de pacientes, pergunta como fica o prazo legal para o tratamento, já que a criança tem menos de 19 anos e existe uma política nacional de oncologia pediátrica. Considerando a legislação federal vigente, qual afirmação está correta?
A Lei nº 12.732, de 2012, no art. 2º, dá o direito ao primeiro tratamento no SUS em até 60 dias contados do dia em que for firmado o diagnóstico em laudo patológico, ou em prazo menor conforme a necessidade terapêutica registrada em prontuário único. Quando a rota terapêutica dispensa a peça, como no tumor de Wilms acima de 7 meses com imagem característica, esse marco não é produzido antes do tratamento — o que não retira a criança da lei, porque o § 3º do mesmo artigo, incluído pela Lei nº 13.896, de 2019, limita a 30 dias os exames necessários à elucidação quando a principal hipótese é neoplasia maligna. A Lei nº 14.308, de 2022, institui a Política Nacional de Atenção à Oncologia Pediátrica, define a faixa de 0 a 19 anos e alcança quem está sob suspeita, mas não fixa prazo próprio; o Capítulo V do Estatuto da Pessoa com Câncer, Lei nº 14.238, de 2021, tem um único artigo, que promete atendimento especial em todas as fases sem estabelecer calendário; e a Lei nº 15.442, de 2026, dirige campanhas de conscientização, sem tocar em prazos. Deslocar o início da contagem para o exame de imagem ou para a suspeita inventa um gatilho que a lei não tem.
Lactente de 7 meses tem neuroblastoma de suprarrenal com metástases ósseas corticais múltiplas à cintilografia, sem nódulos subcutâneos e sem infiltração hepática difusa. A pesquisa molecular não mostra amplificação do gene MYCN. Segundo a definição de alto risco adotada no relatório de recomendação que sustentou a incorporação do betadinutuximabe ao SUS, como se classifica o caso?
A definição objetiva de alto risco tem dois braços alternativos: metástases em crianças maiores de 12 meses, ou amplificação do gene MYCN em pacientes de qualquer idade. O lactente de 7 meses não cumpre o primeiro, porque está abaixo do corte de idade, e não cumpre o segundo, porque o MYCN não está amplificado — os 12 meses aparecem duas vezes com sinais opostos, já que abaixo deles a regressão espontânea é tendência reconhecida e a maturação em ganglioneuroma benigno é possível. Dizer que a metástase classifica em qualquer idade apaga o corte etário, e transformar a ausência de amplificação em marcador desfavorável inverte o significado do achado: o MYCN amplificado está em cerca de 25% de todos os casos e em aproximadamente 40% dos de alto risco. O padrão de metástase especial do lactente exige nódulos subcutâneos e/ou infiltração hepática difusa com hepatomegalia e medula abaixo de 10%, e o caso descreve justamente o contrário, com lesões ósseas corticais. Ploidia do DNA e deleção de 11q entram na estratificação de risco, mas não são exigidas por essa definição.
Numa reunião de equipe da atenção primária discute-se se algum dos três tumores sólidos mais cobrados da infância tem rastreamento populacional recomendado no Brasil, entendido como exame oferecido a crianças assintomáticas e sem fator de risco. Segundo o Instituto Nacional de Câncer, qual afirmação é correta?
As três palavras têm sentidos separados: rastrear é aplicar exame a população assintomática, diagnosticar precocemente é abordar quem já tem sinal ou sintoma, e vigiar grupo de risco é acompanhar quem tem condição que aumenta a probabilidade. Para o tumor de Wilms e para o neuroblastoma o INCA afirma que não há evidência de que o rastreamento traga mais benefícios do que riscos e que ele não é recomendado — no Wilms, a ultrassonografia periódica de abdome é para quem tem WAGR, Beckwith-Wiedemann, aniridia isolada, hemi-hipertrofia isolada, anomalias genitourinárias ou história familiar, o que é vigilância, não rastreamento. Já o teste do reflexo vermelho é rastreamento populacional de fato: recomendado para todos os bebês antes da alta da maternidade, com oftalmoscópio direto a 30 a 50 cm, em penumbra e sem colírio midriático. A fundoscopia sob anestesia geral é o exame que confirma o retinoblastoma em quem já tem achado, não triagem de recém-nascido saudável. Vale o limite registrado na mesma nota técnica: o teste não identifica precocemente descolamento de retina e por isso não avalia o prematuro em risco de retinopatia.
Crianca de 2 anos apresenta movimentos oculares caoticos e multidirecionais, mioclonias e ataxia, com irritabilidade acentuada. Qual sindrome esta descrita e qual neoplasia deve ser investigada?
Opsoclonia com mioclonias e ataxia em lactente ou pre-escolar, com irritabilidade marcante, e a sindrome de opsoclonia-mioclonia, fortemente associada ao neuroblastoma, o que torna obrigatorio o rastreamento com imagem abdominal e torácica e dosagem de catecolaminas urinarias. A ataxia cerebelar aguda pos-viral engana porque tambem surge em criancas pequenas com marcha instavel apos quadro infeccioso e e mais frequente, mas nao cursa com opsoclonia nem com mioclonias, e o erro custa o diagnostico de um tumor curavel. Sindrome de West cursa com espasmos e hipsarritmia, e a coreia de Sydenham tem movimentos coreicos.
Sobre o prognóstico do retinoblastoma no Brasil, é correto afirmar:
Em países com diagnóstico precoce a sobrevida do retinoblastoma intraocular ultrapassa 90%, mas quando o tumor já invadiu o nervo óptico, a órbita ou deu metástases, os números despencam — e é exatamente por isso que políticas de detecção precoce, com teste do reflexo vermelho na maternidade e na puericultura, têm impacto tão grande. Reconhecer que o atraso é o principal determinante muda a postura do generalista diante de uma leucocoria ou de um estrabismo em criança pequena. Afirmar que o estadiamento não importa é o erro que sustenta condutas de espera e encaminhamentos sem prioridade.
Além da leucocoria e do estrabismo, outra forma de apresentação do retinoblastoma que deve ser reconhecida é:
Tumores avançados podem se manifestar com inflamação intraocular, glaucoma secundário, hifema espontâneo, quadro simulando celulite orbitária sem infecção e até proptose por extensão extraocular — apresentações que atrasam o diagnóstico porque são tratadas como infecção ou inflamação banal. Reconhecer que criança pequena com olho vermelho e doloroso refratário precisa de fundoscopia sob midríase evita esse atraso. Secreção purulenta bilateral, prurido sazonal, epífora com refluxo mucoide e ptose isolada correspondem a conjuntivite, alergia, obstrução lacrimal e ptose congênita, quadros comuns e sem relação com o tumor.
Diante da suspeita de retinoblastoma em uma criança de 18 meses, a conduta correta é:
O diagnóstico do retinoblastoma é clínico e de imagem: exame de fundo sob anestesia por especialista, ultrassonografia que demonstra massa com calcificações e ressonância para avaliar extensão e acometimento do nervo óptico e da pineal. A biópsia é formalmente contraindicada, porque perfurar o olho pode disseminar células tumorais para a órbita e para o sistema, transformando um tumor intraocular curável em doença extraocular — e é justamente esse o erro mais grave que a questão testa. Observar ou adiar por meses compromete sobrevida, preservação do olho e da visão, e nenhum tratamento se inicia fora do centro de referência.
Menino de 2 anos apresenta ataxia, movimentos oculares caóticos e rápidos em todas as direções e mioclonias. A investigação deve incluir prioritariamente:
Opsoclônus, mioclonias e ataxia compõem uma síndrome paraneoplásica clássica, associada a neuroblastoma em uma parcela expressiva dos casos pediátricos — encontrar o tumor muda completamente o prognóstico e a conduta. Interpretar os movimentos oculares como nistagmo comum de quadro pós-infeccioso é o erro que retarda a busca do tumor. A imagem toracoabdominal e as catecolaminas urinárias são o caminho inicial dessa investigação.
Sobre a genética do retinoblastoma, é correto afirmar:
O retinoblastoma é o modelo clássico do gene supressor de tumor e da hipótese dos dois eventos de Knudson: na forma hereditária a criança já nasce com um alelo do RB1 alterado em todas as células, o que explica a apresentação mais precoce, bilateral e multifocal, e o risco aumentado de segundos tumores como osteossarcoma e sarcomas de partes moles ao longo da vida. A forma esporádica é unilateral e unifocal, e inverter essas características é o erro que a questão cobra. Justamente por isso o aconselhamento genético e o rastreio de irmãos e de futuros filhos fazem parte do cuidado, e não são opcionais.
Sobre o tratamento do retinoblastoma, é correto afirmar:
A conduta moderna busca preservar vida, olho e visão nessa ordem: quimioterapia sistêmica ou intra-arterial reduz o tumor e permite terapias focais como crioterapia, laser e braquiterapia, reservando a enucleação para olhos com doença avançada, sem potencial visual ou com risco de disseminação. A radioterapia externa caiu em desuso como primeira linha, sobretudo na forma hereditária, por aumentar de forma marcante o risco de segundos tumores no campo irradiado — considerá-la escolha universal é o erro que a questão testa. O tratamento é sempre conduzido em centro especializado, nunca na atenção básica.
Na avaliação por imagem de uma criança com leucocoria, o achado ultrassonográfico que mais favorece o diagnóstico de retinoblastoma é:
As calcificações intratumorais são a marca do retinoblastoma e aparecem à ultrassonografia como focos hiperecogênicos com sombra acústica posterior, além de serem bem demonstradas na tomografia — embora a ressonância seja preferida na avaliação de extensão, para evitar radiação em criança com predisposição genética a segundos tumores. Cristalino opaco sem massa aponta para catarata congênita, e membrana vítrea aderida ao disco sugere persistência do vítreo primário hiperplásico, ambos diferenciais importantes de leucocoria. Globo aumentado sem lesão focal levanta glaucoma congênito ou miopia axial alta, não tumor.
Em uma família em que um dos filhos foi diagnosticado com retinoblastoma bilateral, a conduta correta em relação aos irmãos e à prole futura é:
A bilateralidade indica forma hereditária em praticamente todos os casos, e isso muda o cuidado da família inteira: os irmãos e a futura prole precisam de aconselhamento genético, pesquisa da mutação quando disponível e exames de fundo seriados sob anestesia desde as primeiras semanas de vida, com periodicidade decrescente ao longo dos primeiros anos. Esperar o aparecimento da leucocoria é esperar a doença já avançada, e é justamente o que o rastreio pretende evitar. Avaliação na idade escolar ou apenas medida de acuidade chegam anos depois da janela em que o tumor é curável com preservação do olho.
Menino de 3 anos com retinoblastoma unilateral avançado é submetido a enucleação. Sobre o seguimento, é correto afirmar:
A enucleação não encerra o cuidado: a análise histopatológica do olho, avaliando invasão do nervo óptico além da lâmina crivosa, invasão coroidiana maciça e comprometimento escleral, define o risco de doença extraocular e a indicação de quimioterapia adjuvante. O seguimento inclui vigilância do olho contralateral, principalmente quando há suspeita de forma hereditária, e atenção a segundos tumores ao longo da vida. A prótese ocular é parte da reabilitação estética e psicossocial e não aumenta risco de recidiva — evitá-la por esse motivo é um mito que prejudica a criança sem qualquer benefício.
Criança de 4 anos com massa abdominal, palidez, irritabilidade e dor óssea, com lesões líticas em ossos longos e elevação de catecolaminas urinárias. Qual a hipótese principal?
Massa abdominal em criança pequena, com dor óssea, lesões líticas e catecolaminas urinárias elevadas, é a apresentação do neuroblastoma metastático, tumor de crista neural que frequentemente se manifesta já disseminado. O tumor de Wilms é o diferencial abdominal mais importante, mas costuma cursar com massa que não cruza a linha média, sem elevação de catecolaminas e com metástases pulmonares, não ósseas. Osteossarcoma nessa idade é raro, e o hepatoblastoma cursa com alfafetoproteína elevada.
Ao avaliar uma massa abdominal em criança, qual conduta do exame físico deve ser evitada?
Massas abdominais da infância — hepatoblastoma e sobretudo tumor de Wilms — devem ser palpadas o mínimo necessário, porque a manipulação vigorosa pode romper a cápsula e disseminar células, piorando o estadiamento e o prognóstico. A aferição da pressão arterial engana quem considera qualquer procedimento dispensável nessa criança, mas ela é essencial, pois hipertensão sugere tumor renal ou secreção de catecolaminas. Avaliar linfonodos e pele acrescenta informação sem risco algum.
Criança de 8 meses com retinoblastoma bilateral confirmado. Qual a informação correta a ser dada à família?
Retinoblastoma bilateral é sinônimo prático de mutação germinativa do RB1, com herança autossômica dominante de alta penetrância e risco de cerca de 45% para a prole, além de risco aumentado de segundas neoplasias — osteossarcoma e sarcomas de partes moles — ao longo da vida, especialmente após radioterapia. Confundir bilateralidade com metástase é erro conceitual: são focos primários independentes. Nem toda doença bilateral leva a enucleação bilateral; o esforço atual é preservar pelo menos um olho com quimioterapia sistêmica ou intra-arterial e terapias focais.
Qual conduta está formalmente contraindicada diante da suspeita clínica e radiológica de tumor de Wilms?
A biópsia percutânea de rotina no tumor de Wilms rompe a cápsula, contamina o retroperitônio e eleva o estádio, mudando o tratamento para pior — por isso a abordagem padrão é cirúrgica ou quimioterapia pré-operatória conforme o protocolo, sem punção prévia. Doppler para trombo em veia renal e cava, tomografia de tórax para metástases pulmonares, avaliação do rim contralateral e busca de síndromes associadas (WAGR, Beckwith-Wiedemann, Denys-Drash) fazem parte da propedêutica correta e não devem ser omitidas.
Menino de 3 anos com massa abdominal palpável, hipertensão arterial e hematúria macroscópica. A ultrassonografia mostra massa sólida renal que não cruza a linha média. Qual o diagnóstico mais provável?
Massa renal sólida que desloca estruturas sem cruzar a linha média, em pré-escolar com hipertensão e hematúria, é a apresentação clássica do tumor de Wilms — a hipertensão decorre da produção de renina. O neuroblastoma é o distrator mais tentador porque também é massa abdominal do pré-escolar, mas costuma cruzar a linha média, calcificar e vir acompanhado de sintomas sistêmicos e catecolaminas urinárias elevadas. Rabdomiossarcoma vesical cursa com sintomas urinários obstrutivos. Linfoma de Burkitt produz massa de crescimento explosivo, tipicamente com acometimento intestinal e risco de lise tumoral.
Lactente com retinoblastoma unilateral submetido a enucleação. Qual achado histopatológico da peça indica maior risco de disseminação e necessidade de quimioterapia adjuvante?
O nervo óptico é a via preferencial de disseminação para o sistema nervoso central; invasão além da lâmina crivosa, especialmente com margem cirúrgica comprometida, e invasão coroidal maciça são os fatores de alto risco que indicam quimioterapia adjuvante. As rosetas de Flexner-Wintersteiner são apenas o marcador de diferenciação característico do tumor e não graduam risco — confundir achado diagnóstico com fator prognóstico é o erro aqui. Calcificações são típicas e ajudam na imagem, descolamento seroso é consequência local e reação glial não tem valor prognóstico.
Qual é o gene cuja mutação está envolvida na patogênese do retinoblastoma e qual sua característica funcional?
O RB1 é o protótipo de gene supressor tumoral e ilustra a hipótese dos dois eventos de Knudson: nos casos hereditários uma mutação já vem na linhagem germinativa e basta um segundo evento somático, o que explica a apresentação bilateral e mais precoce. MYCN é amplificado no neuroblastoma e funciona como oncogene. WT1 está ligado ao tumor de Wilms. TP53 participa de muitas neoplasias, mas não é o gene definidor do retinoblastoma. BCR-ABL é a assinatura da leucemia mieloide crônica.
Criança de 3 anos com massa abdominal em flanco esquerdo, lisa, que não cruza a linha média, com hematúria microscópica e pressão arterial acima do percentil 99. Qual cuidado deve ser tomado no exame físico e na propedêutica inicial?
O tumor de Wilms tem pseudocápsula frágil, e a manipulação repetida pode romper a lesão e disseminar células na cavidade, o que eleva o estádio e obriga à radioterapia abdominal. Por isso a orientação clássica é minimizar a palpação e sinalizar o cuidado no leito. Punção à beira do leito viola o mesmo princípio de forma ainda mais direta, e a propedêutica correta começa por ultrassonografia com Doppler, para avaliar extensão tumoral em veia renal e cava.
Lactente de 18 meses com massa abdominal palpável que cruza a linha média, irritabilidade, dor óssea e equimoses periorbitárias bilaterais. Qual a hipótese diagnóstica?
Massa abdominal que cruza a linha média, irregular e endurecida, somada a dor óssea e à equimose periorbitária por metástase para os ossos da órbita, é o retrato do neuroblastoma, confirmado pela elevação das catecolaminas urinárias. O tumor de Wilms é o distrator obrigatório: ele também é massa abdominal do pré-escolar, mas nasce do rim, é liso, NÃO costuma cruzar a linha média, associa-se a hematúria e hipertensão e raramente se apresenta com metástase óssea sintomática.
Mãe relata que ao fotografar a filha de 14 meses com flash percebeu reflexo esbranquiçado na pupila esquerda. Ao exame, ausência do reflexo vermelho à esquerda e discreto estrabismo. Qual a conduta?
Leucocoria, isto é, o reflexo pupilar branco com perda do reflexo vermelho, é sinal de alarme para retinoblastoma e exige avaliação oftalmológica urgente com fundoscopia sob midríase, porque o diagnóstico precoce preserva a visão e frequentemente o próprio olho. O estrabismo que acompanha é consequência da perda visual e nunca deve ser tratado isoladamente. Atribuir o achado a artefato do flash é o erro que custa meses e permite a extensão extraocular do tumor.
Qual é a faixa etária de maior incidência do retinoblastoma e o comportamento típico da forma unilateral esporádica?
Mais de 90% dos casos ocorrem antes dos 5 anos; a forma bilateral hereditária aparece mais cedo, com mediana em torno dos 12 meses, porque a primeira mutação já veio na linhagem germinativa, enquanto a unilateral esporádica exige dois eventos somáticos e surge tipicamente entre 2 e 3 anos. Deslocar o pico para a idade escolar ou a adolescência é o erro que faz o médico não pensar no diagnóstico no lactente, que é exatamente onde ele mora. Casos após os 6 anos são raros e obrigam a reconsiderar outros diagnósticos.
Qual é o passo obrigatório antes de qualquer procedimento diagnóstico invasivo em suspeita de sarcoma ósseo primário?
A biópsia de tumor ósseo deve ser planejada e idealmente realizada no centro que fará a cirurgia definitiva, porque o trajeto é considerado contaminado e precisa ser ressecado em bloco — uma biópsia mal posicionada pode inviabilizar a preservação do membro e levar à amputação. Fazer a biópsia no serviço de origem para ganhar tempo é justamente o erro que custa a função. Quimioterapia sem histologia é inaceitável. Curetagem dissemina o tumor. E o estadiamento local exige ressonância de todo o osso acometido, não apenas radiografia.
Qual sinal ou sintoma em criança com dor osteoarticular deve levantar suspeita de neoplasia em vez de causa benigna?
Dor noturna que desperta, progressiva, com massa palpável, perda de peso ou febre é bandeira vermelha para neoplasia óssea ou hematológica e exige radiografia e avaliação especializada. As dores de crescimento são bilaterais, vespertinas, com exame normal e melhora com massagem. Dor migratória que responde rápido ao anti-inflamatório sugere quadro reativo. Claudicação pós-esforço com melhora em repouso e dor pós-traumática documentada têm explicação mecânica — o problema é justamente rotular como crescimento uma dor que é unilateral, noturna e progressiva.
Criança de 5 anos com massa abdominal palpável e febre prolongada é investigada. Qual característica ao exame físico favorece neuroblastoma em vez de tumor de Wilms?
O neuroblastoma nasce na cadeia simpática ou na adrenal, cresce de forma irregular e cruza a linha média, além de metastatizar para osso e órbita, produzindo a equimose periorbitária característica e nódulos subcutâneos azulados no lactente. A massa lisa que respeita a linha média engana quem memoriza apenas metade da comparação, pois descreve o tumor de Wilms, de origem renal, mais frequentemente associado a hematúria e hipertensão.
Qual é o principal fator de risco genético-molecular que define alto risco no neuroblastoma?
A amplificação de MYCN é o marcador que reclassifica o paciente para alto risco independentemente do estádio anatômico, orientando quimioterapia intensiva, transplante autólogo e imunoterapia. A mutação BRAF V600E engana por ser um marcador molecular igualmente citado em oncologia pediátrica, mas pertence à histiocitose de células de Langerhans. Os cariótipos e deleções listados correspondem a síndromes genéticas sem esse papel prognóstico no neuroblastoma.
Qual sinal ou sintoma em criança com dor óssea persistente deve levantar suspeita de neoplasia e indicar investigação?
Dor noturna que interrompe o sono, com sintomas sistêmicos, claudicação ou massa, é o padrão de alarme que indica imagem e exames laboratoriais, pois pode representar leucemia, sarcoma ósseo ou histiocitose. As dores do crescimento enganam por serem extremamente comuns e por gerarem ansiedade nos pais, mas são bilaterais, vespertinas, aliviadas por massagem e jamais limitam a criança nem despertam do sono — e o exame físico é normal.
Menina de 2 anos apresenta há 3 semanas movimentos oculares caóticos, rápidos e multidirecionais, mioclonias de tronco e membros, ataxia e irritabilidade intensa com regressão de fala. Não houve infecção prévia identificada. Qual a conduta obrigatória?
A síndrome de opsoclonia, mioclonia e ataxia com irritabilidade e regressão de linguagem é paraneoplásica em cerca de metade dos casos pediátricos, quase sempre associada a neuroblastoma oculto, o que torna obrigatória a busca por imagem do tórax e do abdome e pela dosagem de catecolaminas urinárias. Rotular como cerebelite pós-infecciosa é o erro que a ausência de infecção prévia e a duração já contradizem, e apenas observar deixa passar um tumor tratável. Anticonvulsivante não trata mioclonia de origem imunomediada, e a avaliação psiquiátrica isolada ignora o achado ocular característico.
Quais exames urinários apoiam o diagnóstico de neuroblastoma?
O neuroblastoma é tumor de origem neural que secreta catecolaminas, e seus metabólitos urinários, o ácido vanilmandélico e o ácido homovanílico, estão elevados na maioria dos casos, servindo tanto ao diagnóstico quanto ao seguimento. O cortisol livre urinário é o distrator mais plausível por também investigar patologia da glândula suprarrenal, mas ele avalia hipercortisolismo, que é quadro inteiramente distinto. Os demais exames listados investigam função renal e distúrbios metabólicos, sem relação com tumores de crista neural.
Qual é o tratamento da síndrome de opsoclonia e mioclonia associada a neuroblastoma?
A síndrome tem mecanismo autoimune, com anticorpos dirigidos contra o sistema nervoso desencadeados pelo tumor, e por isso o tratamento combina a abordagem oncológica com imunoterapia, buscando reduzir a inflamação e as sequelas cognitivas de longo prazo. Presumir que a retirada do tumor basta é o erro conceitual central, porque os sintomas neurológicos frequentemente persistem ou recidivam mesmo após a ressecção completa. Fisioterapia e anticonvulsivantes são adjuvantes, sem atuar sobre o mecanismo da doença.
Sobre o prognóstico da síndrome de opsoclonia e mioclonia na infância, é correto afirmar:
Curiosamente, o neuroblastoma associado a essa síndrome costuma ter estádio favorável e boa evolução oncológica, mas o prognóstico funcional é determinado pelo componente imunológico, com déficits cognitivos, de linguagem e de comportamento frequentes, o que impõe reabilitação e acompanhamento neuropsicológico de longo prazo. Presumir recuperação completa após a cirurgia é o otimismo que deixa a família despreparada e a criança sem suporte. Afirmar evolução fatal inverte o prognóstico oncológico geralmente bom desses tumores.
Qual característica do neuroblastoma explica a indicação de observação em alguns lactentes com doença localizada?
O neuroblastoma é um dos poucos tumores que pode regredir espontaneamente ou amadurecer em tecido benigno, fenômeno observado sobretudo em lactentes com estádios localizados e biologia favorável, o que sustenta estratégias de observação vigilante e evita toxicidade desnecessária. Essa peculiaridade convive com o extremo oposto, a doença de alto risco com amplificação do gene MYCN, que exige tratamento intensivo. Afirmar ausência de risco de progressão em qualquer situação é generalização perigosa da mesma característica biológica.
Qual das seguintes é a neoplasia sólida extracraniana mais comum na infância?
O neuroblastoma é o tumor sólido extracraniano mais frequente na infância, com pico em menores de cinco anos, origem na crista neural e comportamento notoriamente heterogêneo, indo da regressão espontânea em lactentes à doença metastática de altíssimo risco. O rabdomiossarcoma é o distrator mais comum, pois é o sarcoma de partes moles mais frequente na infância, o que não o torna o tumor sólido extracraniano mais comum. Osteossarcoma predomina na adolescência, e retinoblastoma e tumores germinativos têm incidência menor.
Menino de 2 anos apresenta massa abdominal palpável que cruza a linha média, irregular, associada a equimose periorbital bilateral e proptose. Qual a hipótese?
Massa abdominal irregular que cruza a linha média, associada a equimose periorbital e proptose por metástase orbitária, é a apresentação característica do neuroblastoma avançado, que costuma se manifestar já disseminado ao diagnóstico. O tumor de Wilms é o principal diferencial e o distrator mais forte, mas é intrarrenal, tipicamente liso, raramente cruza a linha média e não produz metástase orbitária, sendo mais comum a criança em bom estado geral com massa achada no banho. Linfoma, hepatoblastoma e rabdomiossarcoma têm apresentações próprias e distintas.
Criança de 4 anos com neuroblastoma apresenta dor óssea intensa, claudicação, palidez e equimose periorbital. Qual a explicação para esses achados?
O neuroblastoma metastatiza preferencialmente para medula óssea e esqueleto, e o acometimento orbitário produz a equimose periorbital característica, enquanto a infiltração medular explica a palidez e a dor óssea com claudicação. A compressão medular também ocorre nesse tumor, sobretudo quando ele cresce pelo forame intervertebral em ampulheta, mas se manifestaria com déficit motor, alteração de esfíncteres e nível sensitivo, e não com esse conjunto. Osteomielite multifocal e efeito adverso de quimioterapia não explicam a equimose orbitária.
Qual exame de medicina nuclear é utilizado para estadiamento e avaliação de resposta no neuroblastoma?
A metaiodobenzilguanidina é análoga da noradrenalina e é captada pelas células de origem simpática, o que a torna específica para mapear a extensão da doença e avaliar resposta no neuroblastoma, com valor tanto diagnóstico quanto terapêutico em formas marcadas com iodo radioativo. A cintilografia óssea convencional é o distrator mais próximo, pois detecta lesões esqueléticas, mas não tem a mesma especificidade tumoral. Os demais exames avaliam coração, tireoide e cicatriz renal, sem qualquer papel nesse estadiamento.
Menina de 2 anos apresenta diarreia aquosa crônica, distensão abdominal e hipopotassemia persistente, sem agente infeccioso identificado, e é diagnosticada com tumor abdominal. Qual a explicação?
Alguns tumores neurais secretam peptídeo intestinal vasoativo, produzindo diarreia secretora volumosa com hipopotassemia refratária, quadro que persiste apesar do jejum e que se resolve com o tratamento do tumor. A compressão mecânica é o distrator intuitivo, mas ela causaria sintomas obstrutivos e não diarreia secretora com perda de potássio. Intolerância secundária e enteropatia perdedora de proteínas têm mecanismos e achados laboratoriais distintos, e infecção oportunista não explicaria a cronicidade sem agente identificado.
Qual conduta é adequada diante de massa abdominal palpável em criança pequena, antes da definição diagnóstica?
Massa abdominal em criança é sinal de alerta oncológico e exige ultrassonografia como primeiro exame, por ser acessível, sem irradiação e capaz de definir origem e características, seguida de encaminhamento rápido. A recomendação de evitar palpação vigorosa e repetida vale sobretudo para o tumor de Wilms, pelo risco de rotura capsular, e por isso a palpação insistente é o erro mais citado nesse contexto. Punção na unidade básica é inadequada, e observar por meses transforma um diagnóstico precoce em doença avançada.
Pré-escolar de 3 anos tem massa abdominal descoberta durante o banho. A ultrassonografia mostra massa retroperitoneal heterogênea com calcificações grosseiras, que envolve os grandes vasos e desloca o rim inferiormente, sem originar-se do parênquima renal. Qual a hipótese?
Massa retroperitoneal extrarrenal, heterogênea, com calcificações grosseiras e que envolve os grandes vasos, empurrando o rim para baixo em vez de deformar seu contorno, é o padrão de imagem do neuroblastoma. O tumor de Wilms é o principal diferencial e o distrator mais forte, mas ele nasce dentro do rim, produz o sinal da garra renal, raramente calcifica e tende a deslocar estruturas em vez de envolvê-las. Linfoma costuma acometer alças e mesentério, e cisto e hidronefrose têm aspecto anecoico e cístico bem distinto.
Qual achado ao exame físico de um lactente sugere tumor neural na cadeia simpática cervicotorácica?
A interrupção da via simpática por tumor na cadeia cervicotorácica produz ptose, miose e anidrose do mesmo lado, achado que em lactente obriga a investigar neuroblastoma com imagem de pescoço e tórax, mesmo sem massa palpável. Assimetria de pulsos femorais aponta coarctação da aorta, e macroglossia com onfalocele compõe síndrome de crescimento excessivo que aumenta o risco de outros tumores, sobretudo o de Wilms e o hepatoblastoma, sendo esse o distrator mais interessante para quem associa síndromes a risco oncológico.
Qual marcador biológico define alto risco no neuroblastoma e altera a intensidade do tratamento?
A amplificação do gene MYCN é o marcador biológico mais estabelecido de agressividade nesse tumor, associando-se a doença avançada, progressão rápida e pior sobrevida, e sua pesquisa é obrigatória no diagnóstico porque desloca o paciente para protocolos intensivos mesmo em estádios que pareceriam favoráveis. O cromossomo Filadélfia pertence a leucemias, o CD20 é marcador de linhagem B usado em linfomas, e o antígeno carcinoembrionário é marcador de tumores epiteliais do adulto, sem papel na oncologia pediátrica desse tumor.
Sobre a idade ao diagnóstico como fator prognóstico no neuroblastoma, é correto afirmar:
A idade é fator prognóstico consolidado no neuroblastoma, com melhores desfechos entre os lactentes e crianças menores, o que se combina com a biologia tumoral, o estádio e marcadores como a amplificação do gene MYCN para definir os grupos de risco. Inverter essa relação é o erro mais comum de quem transporta a intuição de que doença em criança pequena é sempre mais grave. O tamanho do primário isoladamente tem peso limitado, já que a agressividade desse tumor é determinada sobretudo por sua biologia.
Lactente de 4 meses apresenta massa abdominal, nódulos cutâneos azulados e hepatomegalia volumosa, sem acometimento ósseo. A biópsia confirma neuroblastoma sem amplificação do gene MYCN. Qual a peculiaridade dessa apresentação?
Lactentes com doença disseminada limitada a fígado, pele e medula em pequena proporção, sem acometimento ósseo cortical e com biologia favorável, compõem um padrão de comportamento peculiar, com alta taxa de regressão espontânea e necessidade de intervenção apenas quando a hepatomegalia compromete a respiração ou a perfusão. Presumir altíssimo risco pela extensão anatômica é o erro conceitual que essa entidade desfaz, porque nesse tumor a biologia e a idade pesam mais que o mapa da doença.
Criança de 5 anos com massa em região de cabeça e pescoço, de crescimento rápido, com proptose e obstrução nasal. Biópsia revela tumor de células pequenas, redondas e azuis com diferenciação muscular. Qual a hipótese?
O rabdomiossarcoma é o sarcoma de partes moles mais comum da infância e tem predileção por cabeça e pescoço, órbita e trato geniturinário, com diferenciação muscular esquelética no exame histopatológico e imuno-histoquímico. A localização orbitária tende a apresentar melhor prognóstico, por ser detectada precocemente pela proptose. Ele pertence ao grupo dos tumores de células pequenas, redondas e azuis, cuja distinção depende de imuno-histoquímica e estudo molecular.
Menina de 2 anos apresenta movimentos oculares caóticos e rápidos em todas as direções, associados a mioclonias e ataxia. Qual a investigação obrigatória?
A síndrome de opsoclonia-mioclonia-ataxia é uma síndrome paraneoplásica clássica e obriga a procurar neuroblastoma oculto, muitas vezes pequeno e paravertebral, com imagem de tórax e abdome e catecolaminas urinárias. O detalhe que a torna especial é que o tumor associado costuma ter biologia favorável e bom prognóstico oncológico, mas as sequelas neurológicas e cognitivas podem persistir mesmo após a ressecção, o que exige acompanhamento do desenvolvimento a longo prazo.
Criança com retinoblastoma bilateral. Qual a implicação genética e a conduta com a família?
O retinoblastoma bilateral ou multifocal implica mutação germinativa do gene RB1, o modelo clássico dos dois eventos de Knudson, com transmissão autossômica dominante de alta penetrância; isso obriga aconselhamento genético e exame oftalmológico seriado dos irmãos desde os primeiros meses. Esses pacientes carregam ainda risco aumentado de segundas neoplasias ao longo da vida, especialmente osteossarcoma e melanoma, o que torna o seguimento vitalício.
Adolescente de 14 anos com tumor de células germinativas em quimioterapia inicia, 24 horas após a primeira dose, hipercalemia, hiperfosfatemia, hipocalcemia, hiperuricemia e elevação de creatinina. Qual o diagnóstico e a conduta?
A destruição maciça de células tumorais libera potássio, fósforo e ácidos nucleicos, e a hipocalcemia surge por quelação pelo fósforo, com risco de arritmia e lesão renal aguda. O tratamento é hidratação vigorosa e controle metabólico, com rasburicase nos casos de alto risco e diálise quando há refratariedade. Um detalhe importante é que a alcalinização urinária não é mais recomendada de rotina, porque favorece a precipitação de fosfato de cálcio nos túbulos.
Criança com tumor de Wilms unilateral confirmado. Qual a base do tratamento?
O tratamento combina cirurgia com estadiamento adequado e quimioterapia, acrescentando radioterapia conforme o estádio e a presença de histologia anaplásica, e alcança sobrevida global superior a 85 a 90% nas formas favoráveis, um dos grandes êxitos da oncologia pediátrica. Protocolos diferem quanto à quimioterapia pré-operatória, adotada em alguns cenários para reduzir o tumor e o risco de ruptura. A regressão espontânea é fenômeno descrito no neuroblastoma do lactente, não no nefroblastoma.
Qual conjunto de características diferencia melhor o tumor de Wilms do neuroblastoma na avaliação inicial de massa abdominal em pré-escolar?
A comparação organiza o raciocínio diante de massa abdominal na infância: o nefroblastoma nasce do rim, é liso, respeita a linha média, cursa com hipertensão e hematúria e poupa relativamente o estado geral, com metástase pulmonar. O neuroblastoma nasce da crista neural, é irregular, cruza a linha média, produz catecolaminas, dissemina para osso e medula e traz uma criança doente, com dor óssea, febre e irritabilidade.
Criança de 2 anos com tumor de Wilms apresenta, na tomografia de estadiamento, nódulos pulmonares múltiplos. Qual a implicação?
O pulmão é o principal sítio de metástase do tumor de Wilms, e sua presença eleva o estádio, exigindo quimioterapia mais intensa e, em geral, radioterapia pulmonar, mas mantendo taxas de cura ainda favoráveis, o que distingue esse tumor de muitas neoplasias metastáticas. A nefrectomia continua fazendo parte do tratamento. Metástase óssea é característica do neuroblastoma, e não do nefroblastoma, cuja disseminação segue a via hematogênica pulmonar.
Criança de 7 anos com diagnóstico de retinoblastoma unilateral avançado. Qual princípio orienta a decisão terapêutica?
A hierarquia terapêutica no retinoblastoma é vida, olho e visão, nessa ordem: a enucleação continua indicada em doença avançada unilateral quando não há chance segura de preservação, e as abordagens conservadoras, como quimioterapia intra-arterial e terapias focais, se aplicam a casos selecionados. Um ponto crítico é que a biópsia do tumor intraocular é proscrita, porque violar o globo dissemina células tumorais e converte doença intraocular em extraocular.
Criança de 5 anos com tumor de fossa posterior evolui, no pós-operatório imediato, com rebaixamento do nível de consciência, bradicardia, hipertensão arterial e alteração do padrão respiratório. Qual a interpretação?
Bradicardia, hipertensão arterial e respiração irregular compõem a tríade de Cushing e sinalizam hipertensão intracraniana grave com herniação iminente, exigindo elevação da cabeceira, otimização de oxigenação e ventilação, terapia hiperosmolar e avaliação neurocirúrgica de emergência. É um erro perigoso interpretar a hipertensão arterial como dor e tratá-la baixando a pressão, porque ela é um mecanismo compensatório para manter a perfusão cerebral diante do aumento da pressão intracraniana.
Qual síndrome genética está associada a maior risco de tumor de Wilms e justifica rastreamento com ultrassonografia seriada?
Beckwith-Wiedemann, com macroglossia, onfalocele, hemi-hipertrofia e hipoglicemia neonatal, e a síndrome WAGR, que reúne tumor de Wilms, aniridia, anomalias geniturinárias e comprometimento do desenvolvimento, são as associações clássicas, junto com a síndrome de Denys-Drash. Nessas condições recomenda-se ultrassonografia abdominal seriada até cerca dos 7 ou 8 anos, o que permite detectar tumores menores e em estádios iniciais, com impacto real no tratamento necessário.
Criança de 7 anos apresenta paralisia de múltiplos nervos cranianos, sinais de via longa (hemiparesia e hiperreflexia) e ataxia, com evolução em semanas, sem hipertensão intracraniana inicial. Qual a hipótese?
A tríade de acometimento de nervos cranianos, sinais de via longa e ataxia, com progressão em semanas, é característica do glioma de tronco, cujo prognóstico permanece muito reservado. Uma particularidade importante é que a hipertensão intracraniana costuma aparecer tarde, porque a lesão infiltra o tronco sem obstruir precocemente a circulação liquórica, o que faz o quadro se apresentar como estrabismo e assimetria de face antes de qualquer cefaleia.
Qual é o tumor maligno de sistema nervoso central mais frequente na infância e onde se localiza tipicamente?
O meduloblastoma é o tumor maligno encefálico mais comum da infância, nasce no vermis cerebelar e por isso se manifesta com ataxia de tronco, hipertensão intracraniana por obstrução do quarto ventrículo e vômitos. Sua característica que muda a conduta é a propensão à disseminação pelo líquor, o que torna obrigatórios a ressonância de todo o neuroeixo e o estudo do líquor no estadiamento, e justifica a radioterapia craniospinal no tratamento.
Criança de 4 anos em quimioterapia apresenta febre de 38,5 °C e neutrófilos de 300/mm³. Está sem foco aparente e hemodinamicamente estável. Qual a conduta?
Neutropenia febril é emergência oncológica: a criança pode evoluir para choque séptico em horas, e cada hora de atraso no antibiótico aumenta a mortalidade, motivo pelo qual a meta é iniciar terapia empírica de amplo espectro na primeira hora, após coleta de culturas que não deve retardar a droga. Antibiótico oral ambulatorial é opção apenas em protocolos específicos para pacientes de baixo risco rigorosamente selecionados, e antifúngico entra na febre persistente sob antibiótico.
Criança de 4 anos em tratamento oncológico apresenta exposição domiciliar à varicela. Está em quimioterapia e não teve varicela previamente. Qual a conduta?
A varicela em criança imunossuprimida pode ser grave e fatal, com acometimento visceral, o que torna a profilaxia pós-exposição com imunoglobulina específica uma medida urgente e tempo-dependente, seguida de tratamento antiviral endovenoso se a doença se instalar. A vacina é de vírus vivo atenuado e está contraindicada durante a imunossupressão, motivo pelo qual a proteção depende também da vacinação dos contactantes domiciliares suscetíveis.
Menino de 5 anos com neuroblastoma abdominal recebe alta hospitalar após ciclo de quimioterapia. A mãe deve ser orientada a retornar imediatamente diante de qual situação?
A orientação mais importante para famílias de crianças em quimioterapia é simples e salva vidas: febre é emergência e exige atendimento imediato, com termômetro em casa e proibição expressa de administrar antitérmico antes de procurar o serviço, porque isso mascara o sinal e atrasa o antibiótico. A neutropenia febril pode evoluir para choque séptico em poucas horas, e o intervalo entre a febre e a primeira dose de antibiótico é um dos determinantes de mortalidade.
Criança de 8 anos, sobrevivente de tumor sólido tratado com quimioterapia e radioterapia, está em seguimento de longo prazo. Qual aspecto deve ser monitorizado?
A alta sobrevida do câncer infantil criou uma população numerosa de sobreviventes que carrega efeitos tardios do tratamento: cardiotoxicidade cumulativa das antraciclinas, ototoxicidade da platina, disfunção tireoidiana e de crescimento após irradiação, déficits cognitivos com radioterapia craniana, infertilidade e segundas neoplasias. Por isso o seguimento é vitalício e estruturado por exposição recebida, e não se encerra com o marco de dois anos sem doença.
Qual é o principal fator que ainda limita a cura do câncer infantil no Brasil?
O câncer infantil tem alta taxa de cura quando diagnosticado precocemente e tratado em centro especializado, e o principal obstáculo no país é o atraso diagnóstico somado a barreiras de acesso e ao abandono de tratamento. Isso coloca o pediatra da atenção primária em posição central, porque os sintomas iniciais imitam doenças comuns: o que muda o desfecho é reconhecer a persistência e a desproporção do sintoma e encaminhar rapidamente.
Menino de 3 anos apresenta palidez progressiva, equimoses em membros, febre há 3 semanas, dor em membros inferiores que o faz recusar andar e hepatoesplenomegalia. Hemograma: hemoglobina 7,0 g/dL, plaquetas 35.000/mm³, leucócitos 2.800/mm³. Qual a hipótese e a conduta?
Bicitopenia ou pancitopenia com febre prolongada, dor óssea que impede a marcha e hepatoesplenomegalia é leucemia aguda até prova em contrário, e o diagnóstico se confirma com mielograma. Dois erros são frequentes: tratar a anemia isoladamente com ferro, ignorando as outras séries, e iniciar corticoide por suspeita de púrpura imune, o que pode mascarar e dificultar o diagnóstico da leucemia. A dor óssea com recusa de andar é um dos sinais mais valiosos e mais subestimados.
Lactente de 15 meses com massa abdominal em hipocôndrio direito, hepatomegalia e alfafetoproteína muito elevada. Qual a hipótese?
Massa hepática em lactente ou pré-escolar com alfafetoproteína muito elevada é hepatoblastoma, o tumor hepático maligno mais comum da infância, associado a prematuridade, muito baixo peso ao nascer e à síndrome de Beckwith-Wiedemann. O marcador é útil no diagnóstico e no seguimento, com a ressalva de que a alfafetoproteína é fisiologicamente alta nos primeiros meses de vida e precisa ser interpretada pela curva e pela referência da idade.
Lactente de 5 meses com massa abdominal detectada em exame de rotina. A ultrassonografia mostra massa suprarrenal sólida, e a investigação confirma neuroblastoma localizado sem amplificação de MYCN. Qual a informação prognóstica correta?
O neuroblastoma tem um dos comportamentos mais heterogêneos da oncologia pediátrica: em lactentes com doença localizada e biologia favorável, sem amplificação de MYCN, o prognóstico é excelente e há casos documentados de regressão espontânea, o que permite observação em situações selecionadas. Em contrapartida, crianças maiores com doença metastática e MYCN amplificado têm prognóstico reservado mesmo com terapia intensiva, e essa dicotomia é o que a estratificação de risco tenta capturar.
Menina de 3 anos, previamente hígida, tem massa abdominal descoberta pela mãe durante o banho. Ao exame: massa em flanco esquerdo, lisa, que não cruza a linha média, sem sinais sistêmicos, pressão arterial 118x78 mmHg, com hematúria microscópica. Qual a hipótese principal?
Massa abdominal lisa, que não cruza a linha média, em criança de 2 a 5 anos com bom estado geral, hipertensão e hematúria microscópica, é tumor de Wilms. O contraste com o neuroblastoma é o ponto mais cobrado: este é irregular, nodular, costuma cruzar a linha média e vem com criança comprometida, febre, dor óssea e sintomas sistêmicos. A hipertensão do Wilms decorre de produção de renina pelo tumor ou de compressão vascular.
Qual achado ao exame físico de rotina de uma criança com cefaleia crônica deve motivar neuroimagem imediata?
Os sinais que obrigam neuroimagem são objetivos: papiledema, sinais neurológicos focais, ataxia, alterações do olhar, regressão de marcos, macrocrânia progressiva, cefaleia que desperta à noite ou piora ao acordar e vômitos matinais. Cefaleias com padrão episódico, história familiar e exame neurológico normal correspondem a enxaqueca ou cefaleia tensional, e a imagem nesses casos tem rendimento baixíssimo, expondo a criança a sedação e radiação sem benefício.
Criança de 6 anos com massa paravertebral e dor lombar apresenta fraqueza progressiva em membros inferiores, retenção urinária e nível sensitivo. Qual a conduta?
Déficit motor progressivo com alteração esfincteriana e nível sensitivo em criança com massa paravertebral é compressão medular, emergência em que cada hora conta: o grau de recuperação neurológica depende diretamente da rapidez da descompressão, e o déficit instalado há muito tempo tende a ser irreversível. A conduta é imagem de urgência, corticoide e mobilização imediata das equipes. Neuroblastoma em ampulheta e sarcoma de Ewing estão entre as causas mais frequentes nessa idade.
Recém-nascido com teratoma sacrococcígeo ressecado no período neonatal. Qual o seguimento adequado?
A recidiva pode ocorrer anos após a ressecção, e frequentemente com componente maligno, o que torna o seguimento prolongado obrigatório, com exame físico da região e dosagens seriadas de alfafetoproteína. A interpretação desse marcador exige cuidado, porque seus valores são fisiologicamente elevados no recém-nascido e caem ao longo dos primeiros meses; o que importa é a curva, e não um valor isolado. Quimioterapia e radioterapia não são adjuvantes de rotina nos casos benignos completamente ressecados.
Menino de 6 anos apresenta cefaleia matinal há 2 meses, que o desperta à noite, associada a vômitos em jato que aliviam a dor, ataxia de marcha e nistagmo. Qual a hipótese e a conduta?
Cefaleia que desperta a criança à noite ou é pior ao acordar, com vômitos que aliviam a dor e sinais cerebelares, é hipertensão intracraniana por tumor de fossa posterior, o sítio mais comum de tumores encefálicos na infância, e exige neuroimagem urgente. A enxaqueca é o diferencial mais frequente, mas melhora com o sono e não produz ataxia nem nistagmo persistentes. Papiledema à fundoscopia reforça o diagnóstico, embora sua ausência não o afaste.
Recém-nascido apresenta hemi-hipertrofia corporal, macroglossia e hipoglicemia neonatal persistente. Qual a conduta de seguimento oncológico?
A síndrome de Beckwith-Wiedemann, com macroglossia, hemi-hipertrofia, onfalocele e hipoglicemia neonatal por hiperinsulinismo, aumenta o risco de tumores embrionários, sobretudo tumor de Wilms e hepatoblastoma, o que justifica ultrassonografia abdominal periódica e dosagem seriada de alfafetoproteína nos primeiros anos. A racionalidade do rastreio é detectar tumores pequenos, em estádios iniciais, com tratamento menos agressivo, sem expor a criança à radiação de exames repetidos.
Menina de 10 anos com massa abdominal e desenvolvimento de pelos pubianos, acne e clitoromegalia. Ultrassonografia mostra massa ovariana sólida. Qual a hipótese?
Virilização em menina pré-púbere associada a massa ovariana sólida aponta tumor produtor de andrógenos, sendo o de células de Sertoli-Leydig o representante clássico; o tratamento é cirúrgico e as manifestações regridem parcialmente após a ressecção. O contraste que a banca cobra é com os tumores de células da granulosa, que produzem estrógeno e causam pseudopuberdade precoce isossexual com telarca e sangramento vaginal, e não virilização.
Adolescente de 15 anos com massa mediastinal anterior volumosa, dispneia e edema de face e membros superiores, com circulação colateral no tórax. Qual a conduta prioritária?
Massa mediastinal anterior com edema em esclavina e circulação colateral configura síndrome da veia cava superior, frequentemente associada a compressão traqueal, e a armadilha é a anestesia: decúbito dorsal e sedação podem levar a colapso cardiorrespiratório irreversível. A conduta é obter tecido pelo método menos invasivo, muitas vezes derrame pleural, medula óssea ou linfonodo periférico, com o paciente sentado, e iniciar tratamento com urgência. Nessa faixa etária, linfomas e tumores germinativos são as causas principais.
Qual marcador tumoral está caracteristicamente elevado no tumor do seio endodérmico (tumor do saco vitelino)?
O tumor do saco vitelino produz alfafetoproteína, que serve para diagnóstico, avaliação de resposta e detecção precoce de recidiva, com queda esperada seguindo a meia-vida da proteína após a ressecção completa. O beta-hCG é o marcador do coriocarcinoma e de alguns tumores mistos, e o disgerminoma cursa tipicamente com desidrogenase lática elevada. Catecolaminas urinárias pertencem ao neuroblastoma e não têm relação com tumores germinativos.
Adolescente de 16 anos apresenta aumento indolor e progressivo do testículo direito há 2 meses, com consistência endurecida e sem transiluminação. Qual a conduta inicial?
Massa testicular sólida, indolor e endurecida em adolescente é tumor até prova em contrário, e a avaliação combina ultrassonografia com marcadores tumorais antes da orquiectomia radical por via inguinal com ligadura alta do cordão. O erro que a banca cobra é a abordagem transescrotal, seja biópsia ou punção, porque viola a drenagem linfática natural e altera o padrão de disseminação, comprometendo o estadiamento e o prognóstico.
Recém-nascido do sexo feminino apresenta massa volumosa na região sacrococcígea, exteriorizada, de superfície irregular, presente desde o nascimento. Qual a hipótese e a conduta?
O teratoma sacrococcígeo é o tumor de células germinativas mais comum do recém-nascido e a ressecção precoce, com retirada do cóccix, é essencial porque a permanência desse osso se associa a recidiva. O risco de malignização aumenta com o tempo, o que torna a cirurgia precoce também uma medida oncológica. A alfafetoproteína serve de marcador para seguimento, lembrando que ela é fisiologicamente alta no recém-nascido e cai progressivamente nos primeiros meses.
Qual característica é mais sugestiva de dor óssea de origem neoplásica em uma criança, em comparação com dores do crescimento?
As dores do crescimento são bilaterais, difusas, vespertinas ou noturnas com melhora ao carinho e à massagem, e nunca alteram a marcha nem o exame físico. Dor persistente, progressiva, sempre no mesmo ponto, que desperta a criança e vem acompanhada de claudicação, febre, palidez ou perda de peso é sinal de alarme e obriga investigação, incluindo hemograma e radiografia. Leucemia e tumores ósseos são as causas que não se pode perder.
Menina de 12 anos com dor abdominal aguda intensa, náuseas e massa pélvica palpável. Ultrassonografia mostra massa anexial complexa de 10 cm com áreas sólidas e calcificações. Qual a hipótese principal?
Massa anexial complexa com áreas sólidas e calcificações em criança ou adolescente sugere tumor de células germinativas, sendo o teratoma o mais frequente; o tamanho aumenta o risco de torção, que explica a dor aguda e configura urgência cirúrgica. A meta operatória é preservar tecido ovariano sempre que possível, dada a repercussão na fertilidade futura. Cisto funcional simples é anecoico e sem componente sólido, e não produz calcificações.
Adolescente de 14 anos apresenta dor em coxa há 3 meses, com massa palpável, febre intermitente e elevação de velocidade de hemossedimentação. Radiografia mostra lesão diafisária com reação periosteal em casca de cebola. Qual a hipótese principal?
Lesão diafisária com reação periosteal em casca de cebola, dor, massa palpável, febre e provas inflamatórias elevadas é sarcoma de Ewing, que costuma ser confundido com osteomielite justamente por esse conjunto sistêmico. A distinção importa porque semanas de antibiótico sem resposta são o padrão frequente de atraso diagnóstico. A localização também ajuda: o Ewing prefere diáfise e ossos chatos como a pelve, enquanto o osteossarcoma se instala na metáfise de ossos longos.
Menino de 3 anos apresenta criptorquidia à direita nunca corrigida. Qual a implicação oncológica e a conduta?
A criptorquidia eleva o risco de tumor de células germinativas, e um dado que costuma surpreender é que o risco também aumenta no testículo contralateral tópico, o que aponta para uma disgenesia gonadal subjacente e não apenas para a posição do órgão. A orquidopexia precoce melhora a fertilidade e facilita o exame e a detecção, mas não elimina o risco, e por isso o autoexame na adolescência faz parte da orientação.
Qual exame laboratorial auxilia no diagnóstico do neuroblastoma?
A maioria dos neuroblastomas secreta catecolaminas, e a dosagem urinária de ácido vanilmandélico e ácido homovanílico auxilia no diagnóstico e no seguimento. O estadiamento se completa com imagem, cintilografia com MIBG e avaliação de medula óssea, e o prognóstico depende fortemente de idade, estádio e amplificação do gene MYCN. A alfafetoproteína é marcador de hepatoblastoma e de tumores de saco vitelino, e não tem papel aqui.
Menina de 4 anos com massa abdominal, febre, irritabilidade, dor óssea, equimoses periorbitárias e proptose. Qual a hipótese principal?
Equimose periorbitária com proptose, os chamados olhos de guaxinim, associada a massa abdominal, dor óssea e comprometimento do estado geral, é neuroblastoma metastático, que se dissemina precocemente para osso e medula. O contraste com o tumor de Wilms é sistemático: massa irregular que cruza a linha média, criança doente e metástases ósseas, enquanto o Wilms costuma ter criança em bom estado, massa lisa que respeita a linha média e metástase pulmonar.
Adolescente de 13 anos apresenta dor e aumento de volume progressivo na região do joelho há 2 meses, com piora noturna. Radiografia mostra lesão lítica e blástica metafisária com reação periosteal em raios de sol e triângulo de Codman. Qual a hipótese?
Lesão metafisária de osso longo próximo ao joelho, em adolescente no estirão de crescimento, com reação periosteal em raios de sol e triângulo de Codman, é osteossarcoma. O sarcoma de Ewing é o diferencial principal e costuma acometer a diáfise e ossos chatos como a pelve, com reação periosteal em casca de cebola e, frequentemente, febre e elevação de provas inflamatórias que simulam osteomielite. Dor óssea que piora à noite e desperta é sinal de alarme em ambos.
Quais são sinais e sintomas de alarme que devem levantar suspeita de neoplasia em uma criança na atenção primária?
Os sinais de alarme oncológico têm em comum a persistência e a desproporção: perda de peso, febre prolongada sem foco, dor óssea noturna que desperta, massa, palidez com equimoses e sangramentos, linfonodo supraclavicular e leucocoria. O câncer infantil é raro, mas o atraso diagnóstico ainda é o principal obstáculo à cura no Brasil, e a habilidade decisiva do pediatra é reconhecer o sintoma comum que se comporta de forma incomum.
Menino de 9 anos apresenta baixa estatura com desaceleração do crescimento, cefaleia e alteração do campo visual (hemianopsia bitemporal). Ressonância mostra lesão selar e suprasselar com calcificações. Qual a hipótese?
Lesão selar e suprasselar com calcificações em criança com baixa estatura, disfunção endócrina e hemianopsia bitemporal por compressão do quiasma óptico é o quadro do craniofaringioma. O detalhe clínico que a banca cobra é a apresentação endócrina: a parada de crescimento pode preceder os sintomas neurológicos em anos, e é por isso que a desaceleração da curva estatural exige investigação, incluindo campimetria e neuroimagem quando há cefaleia associada.
Ao examinar uma criança com suspeita de tumor de Wilms, qual cuidado é essencial?
A cápsula do nefroblastoma é frágil, e a palpação vigorosa e repetida pode rompê-la, elevando o estádio da doença e a intensidade do tratamento necessário; por isso a orientação prática é examinar uma vez, com delicadeza, e registrar. Esse é um daqueles detalhes em que a conduta do pediatra muda o prognóstico oncológico. A investigação segue com ultrassonografia e tomografia, e a biópsia percutânea não é rotina justamente pelo risco de disseminação.
Menino de 2 anos apresenta puberdade precoce periférica com aumento peniano e pelos pubianos, sem aumento testicular proporcional. Dosagem de beta-hCG elevada. Qual investigação é prioritária?
Puberdade precoce periférica com beta-hCG elevada em menino aponta tumor secretor dessa gonadotrofina, que estimula as células de Leydig e produz virilização sem o aumento testicular proporcional que ocorreria na ativação central do eixo. A busca inclui sistema nervoso central, sobretudo a região pineal, mediastino, gônadas e fígado. Análogo de GnRH trata puberdade precoce central e não tem efeito na forma periférica, além de atrasar o diagnóstico da causa.
Qual é a apresentação mais comum do neuroblastoma torácico paravertebral em lactentes?
O neuroblastoma pode surgir em qualquer local da cadeia simpática, e os tumores torácicos paravertebrais frequentemente são descobertos por acaso em radiografia solicitada por outro motivo, podendo cursar com síndrome de Horner por acometimento do gânglio estrelado ou com sintomas compressivos respiratórios e medulares. Reconhecer esse padrão evita atribuir a massa mediastinal posterior a outras causas e orienta a investigação com catecolaminas urinárias e imagem dirigida.
Menina de 3 anos é levada ao pronto-atendimento porque a mãe percebeu, durante o banho, um aumento de volume no abdome à esquerda, sem queixas associadas. A criança está ativa, alimentando-se bem, sem febre, dor ou perda de peso. Ao exame apresenta PA 118x78 mmHg, abdome com massa palpável em flanco esquerdo, de superfície lisa, que não cruza a linha média, indolor e sem circulação colateral visível. O hemograma é normal e a urina tipo I mostra hematúria microscópica. A hipótese diagnóstica mais provável é:
Massa abdominal de superfície lisa que não cruza a linha média, em pré-escolar assintomática, com hipertensão arterial e hematúria microscópica, é a apresentação clássica do tumor de Wilms, que exige investigação por imagem e encaminhamento oncológico, evitando-se palpação abdominal repetida pelo risco de ruptura. O neuroblastoma costuma cruzar a linha média, ter superfície irregular e cursar com criança com aspecto doente e sintomas sistêmicos. A hidronefrose produz massa cística indolor, mas não hipertensão com hematúria nesse padrão. O linfoma de Burkitt abdominal evolui rapidamente com sintomas obstrutivos e ascite, com quadro clínico exuberante.
Menino de 2 anos é levado ao serviço de referência por irritabilidade, febre intermitente, perda de peso e dor em membros inferiores há dois meses, com recusa a caminhar. A mãe notou também aumento do volume abdominal. Ao exame apresenta-se pálido e emagrecido, com equimoses periorbitárias bilaterais, massa abdominal endurecida e irregular que cruza a linha média, e hepatomegalia. O hemograma mostra anemia e a dosagem urinária de catecolaminas está elevada. A hipótese diagnóstica mais provável é:
Criança com aspecto doente, dor óssea, recusa a caminhar, equimoses periorbitárias por metástase orbitária, massa abdominal irregular que cruza a linha média e catecolaminas urinárias elevadas tem neuroblastoma, tumor de origem na crista neural. O tumor de Wilms costuma apresentar-se em criança em bom estado geral, com massa lisa que não cruza a linha média e sem elevação de catecolaminas. A púrpura de Henoch-Schönlein cursa com púrpura palpável em membros inferiores, artrite e dor abdominal, sem massa tumoral. O megacólon tóxico é quadro agudo com distensão, toxemia e risco de perfuração, sem lesões orbitárias.
Menino de 3 anos é levado ao ambulatório de pediatria pela mãe, que notou aumento do volume abdominal ao dar banho na criança. Nega febre, dor, vômitos ou perda de peso, e a criança segue ativa e brincando normalmente. Ao exame: massa palpável em flanco esquerdo, lisa, que não ultrapassa a linha média, com pressão arterial acima do percentil esperado para idade, estatura e sexo. A urina de rotina mostra hematúria microscópica. Não há adenomegalias nem lesões cutâneas. Qual é a hipótese diagnóstica mais provável?
Massa abdominal lisa em flanco que não cruza a linha média, com hipertensão e hematúria microscópica em pré-escolar assintomático, é a apresentação clássica do tumor de Wilms, cuja abordagem exige imagem, estadiamento e tratamento em centro especializado, evitando palpação abdominal repetida. O neuroblastoma tende a cruzar a linha média, é irregular e frequentemente cursa com sintomas sistêmicos e metástases ao diagnóstico. O rim policístico recessivo produz aumento renal bilateral com insuficiência renal precoce. A hidronefrose por estenose costuma ser detectada por imagem sem hipertensão e hematúria desse padrão.
Menina de 3 anos é levada à Unidade Básica de Saúde porque a mãe percebeu, durante o banho, um aumento de volume no abdome à esquerda. A criança está bem, ativa, sem febre, sem vômitos e sem perda de peso, alimentando-se normalmente. Ao exame, há massa abdominal palpável em flanco esquerdo, lisa, que não cruza a linha média, indolor, sem sinais inflamatórios. A pressão arterial é de 116x74 mmHg, acima do percentil para a idade, e o exame de urina mostra hematúria microscópica. A hipótese diagnóstica mais provável é
Massa abdominal lisa, que não cruza a linha média, associada a hipertensão e hematúria em criança pequena em bom estado geral, é característica do tumor de Wilms, cuja abordagem exige imagem e encaminhamento oncológico sem manipulação abdominal excessiva. O neuroblastoma costuma cruzar a linha média, ser irregular e cursar com criança comprometida e sinais sistêmicos. O hepatoblastoma localiza-se no hipocôndrio direito e cursa com alfafetoproteína elevada. A hidronefrose não produz hipertensão com esse padrão nem massa de superfície lisa e firme típica do tumor.
Menino de 2 anos é levado ao pronto-atendimento com irritabilidade, febre baixa intermitente, palidez e recusa alimentar há três semanas. A mãe percebeu manchas roxas ao redor dos olhos e nódulos subcutâneos. Ao exame, há equimoses periorbitárias bilaterais, massa abdominal endurecida e irregular que cruza a linha média, hepatomegalia e dor à mobilização dos membros inferiores. A criança está pálida e prostrada, com temperatura de 37,8 °C. Os exames mostram anemia e elevação de catecolaminas urinárias. A hipótese diagnóstica mais provável é
Massa abdominal irregular que cruza a linha média, equimoses periorbitárias por metástase orbitária, dor óssea, comprometimento do estado geral e catecolaminas urinárias elevadas caracterizam o neuroblastoma metastático. O tumor de Wilms não cruza a linha média nem produz equimoses periorbitárias e não eleva catecolaminas. A leucemia cursaria com citopenias e blastos, sem massa abdominal irregular com esse padrão. O linfoma de Burkitt produz massa abdominal de crescimento muito rápido, mas não cursa com catecolaminas elevadas nem com metástase orbitária típica.
Menina, 3 anos, assintomática, é levada pela mãe que percebeu aumento do volume abdominal ao dar banho. Nega febre, dor, hematúria e perda de peso. Exame: massa em flanco esquerdo, lisa, firme, que não ultrapassa a linha média, com abdome indolor. PA 118 x 76 mmHg, acima do percentil 95 para a idade. Ultrassonografia e tomografia: massa sólida intrarrenal de 9 cm no rim esquerdo, com pseudocápsula e deslocamento do parênquima remanescente. Qual a principal hipótese diagnóstica?
Massa abdominal lisa em criança pré-escolar, de origem intrarrenal, que não cruza a linha média, com hipertensão associada, é o quadro típico do tumor de Wilms. O neuroblastoma é extrarrenal, tipicamente adrenal, com massa irregular que cruza a linha média, frequentemente com calcificações e com criança em pior estado geral. O rim multicístico displásico é lesão cística sem componente sólido e sem crescimento tumoral. O linfoma de Burkitt abdominal cursa com massa de crescimento muito rápido, geralmente ileocecal, com sintomas obstrutivos e síndrome de lise tumoral. A hidronefrose gigante mostraria dilatação do sistema coletor sem massa sólida com pseudocápsula.
Menino, 2 anos, apresenta há 2 meses irritabilidade, febre intermitente, perda ponderal e dor em membros inferiores. Exame: massa abdominal irregular em flanco direito que cruza a linha média, nódulos subcutâneos azulados e equimoses periorbitárias bilaterais. Tomografia: massa retroperitoneal com calcificações, envolvendo a aorta e deslocando o rim direito inferiormente, sem origem intrarrenal. Catecolaminas urinárias elevadas, com ácido vanilmandélico aumentado. Qual o diagnóstico?
Massa retroperitoneal extrarrenal que cruza a linha média, com calcificações, englobando vasos, associada a equimoses periorbitárias por metástase orbitária, nódulos subcutâneos e catecolaminas urinárias elevadas, define neuroblastoma. O tumor de Wilms é intrarrenal, não cruza a linha média e não eleva catecolaminas. O hepatoblastoma origina-se no fígado e cursa com alfafetoproteína muito elevada. O rabdomiossarcoma retroperitoneal não produz catecolaminas nem tem esse padrão de metástase orbitária característico. O linfoma abdominal cursa com massa de crescimento rápido e adenomegalias, sem calcificações típicas e sem elevação de catecolaminas.
Menina, 3 anos, é levada por aumento do volume abdominal percebido pela mãe durante o banho. PA 118/76 mmHg (acima do percentil 99), FC 110 bpm, com massa palpável em flanco esquerdo, de superfície lisa, que não cruza a linha média. Hematúria microscópica presente e função renal normal. Ultrassonografia mostra massa sólida intrarrenal esquerda, com áreas heterogêneas e sem calcificações. Qual a principal hipótese diagnóstica?
Massa intrarrenal sólida que não cruza a linha média, em criança pré-escolar, com hipertensão e hematúria, é altamente sugestiva de tumor de Wilms. O neuroblastoma é extrarrenal, tipicamente cruza a linha média, apresenta calcificações e cursa com catecolaminas urinárias elevadas. O rim policístico mostraria múltiplos cistos, e não massa sólida. A hidronefrose por estenose de junção apresentaria dilatação pielocalicial sem massa sólida. O linfoma abdominal costuma acometer linfonodos e mesentério, com padrão de imagem distinto.
Menina, 4 anos, com massa abdominal e hipertensão, teve diagnóstico de tumor renal confirmado por imagem e será submetida a nefrectomia. PA 126/82 mmHg, FC 108 bpm, com massa palpável em flanco esquerdo que não cruza a linha média. Função renal normal e rim contralateral com aspecto normal à tomografia, sem trombo em veia renal ou veia cava inferior. Qual cuidado é fundamental no manejo pré-operatório?
No tumor de Wilms, a palpação abdominal repetida e vigorosa deve ser evitada pelo risco de rotura da cápsula tumoral, o que altera o estadiamento e o prognóstico, além de exigir controle pressórico adequado no pré-operatório. A biópsia percutânea de rotina não é indicada, por poder alterar o estadiamento. Suspender o controle pressórico expõe a complicações perioperatórias. A nefrectomia bilateral não se justifica com rim contralateral normal. Adiar a cirurgia por 6 meses permite progressão tumoral.
Menino, 6 anos, submetido a nefrectomia unilateral por tumor de Wilms há 2 anos, encontra-se em remissão. PA 104/66 mmHg, FC 86 bpm, crescimento adequado. Creatinina normal, sem proteinúria e com rim único hipertrofiado à ultrassonografia. A família pergunta sobre cuidados de longo prazo e sobre a necessidade de restrições ou de acompanhamento além do seguimento oncológico habitual. Qual orientação é a mais adequada?
Após nefrectomia, o rim remanescente sofre hiperfiltração, com risco tardio de hipertensão, proteinúria e doença renal crônica, exigindo vigilância de longo prazo além do seguimento oncológico. Encerrar o acompanhamento após 2 anos ignora complicações tardias. A restrição proteica rigorosa vitalícia não é recomendada e prejudica o crescimento. Proibir toda atividade física é restrição desproporcional, cabendo apenas orientação sobre esportes de contato. A profilaxia antibiótica contínua não tem indicação.
Menina, 3 anos, apresenta massa abdominal volumosa, irregular, que cruza a linha média, associada a irritabilidade, dor óssea e equimoses periorbitais. PA 118/76 mmHg, FC 128 bpm. Tomografia mostra massa retroperitoneal com calcificações, deslocando o rim esquerdo inferiormente, sem originar-se do parênquima renal. Catecolaminas urinárias elevadas e lesões líticas ósseas à cintilografia. Qual o diagnóstico mais provável?
Massa retroperitoneal que cruza a linha média, com calcificações, deslocamento renal sem origem no parênquima, catecolaminas urinárias elevadas, dor óssea e equimoses periorbitais por metástases orbitárias caracteriza o neuroblastoma. O tumor de Wilms é intrarrenal, geralmente não cruza a linha média e raramente calcifica. O linfoma de Burkitt abdominal cursa com massa de crescimento rápido, frequentemente ileocecal, sem catecolaminas elevadas. O rabdomiossarcoma pélvico origina-se de estruturas pélvicas com sintomas urinários obstrutivos. O hepatoblastoma é hepático, com alfafetoproteína elevada.
Menino, 4 anos, é levado ao ambulatório com massa abdominal palpável em flanco esquerdo, notada pela mãe no banho, sem dor. Exame: massa que não ultrapassa a linha média, lisa, indolor, PA 118/78 mmHg para a idade, sem outras alterações. Ultrassonografia com massa renal esquerda sólida e heterogênea de 8 cm. Hematúria microscópica na urina I. Tomografia sem calcificações grosseiras e sem invasão através da linha média. Qual a hipótese diagnóstica mais provável e a conduta?
Massa renal sólida em criança pequena, que não cruza a linha média, com hematúria e hipertensão, é altamente sugestiva de tumor de Wilms, exigindo encaminhamento a centro de referência para estadiamento e tratamento multimodal. O neuroblastoma tipicamente cruza a linha média, apresenta calcificações e cursa com elevação de catecolaminas urinárias, além de não se tratar empiricamente sem estadiamento. Rim policístico produz lesões císticas bilaterais, não massa sólida unilateral. Hidronefrose por estenose de junção ureteropiélica mostraria dilatação do sistema coletor, não massa sólida heterogênea. Abscesso renal cursaria com febre, dor e sinais infecciosos.
Menina, 3 anos, é levada ao ambulatório por aumento do volume abdominal percebido pela mãe durante o banho, há 3 semanas, sem dor. Exame: massa em flanco esquerdo, firme, que não ultrapassa a linha média, sem sinais de irritação peritoneal; PA 118/78 mmHg (percentil 95 para idade e estatura de 105/65), T 36,6 °C. Urina I com hematúria microscópica; ultrassonografia mostra massa sólida intrarrenal à esquerda. Qual a principal hipótese diagnóstica?
Massa abdominal intrarrenal, firme, que não cruza a linha média, associada a hipertensão arterial e hematúria em pré-escolar caracteriza o tumor de Wilms, cuja avaliação exige tomografia e cuidado para não palpar repetidamente a massa, pelo risco de ruptura. O neuroblastoma é de origem simpática, tipicamente cruza a linha média, tem calcificações e eleva catecolaminas urinárias. O linfoma abdominal em geral acomete a região ileocecal, com crescimento muito mais rápido e LDH elevada. O rim policístico autossômico recessivo produz aumento bilateral dos rins com insuficiência renal precoce. A hidronefrose por estenose de junção produziria massa cística, e não lesão sólida intrarrenal.
Menino de 3 anos é levado ao pronto-socorro após a mãe perceber, durante o banho, massa em flanco esquerdo. Está assintomático, ativo, com PA 128x84 mmHg, acima do percentil 99 para idade e estatura. Ao exame há massa lisa e firme em flanco esquerdo, que não ultrapassa a linha média. Há hematúria microscópica no exame de urina. A ultrassonografia mostra massa sólida intrarrenal de 9 cm. Sobre a conduta inicial, assinale a alternativa correta.
Evitar a palpação abdominal repetida é a orientação correta, pois a manipulação excessiva pode romper a cápsula tumoral e favorecer disseminação, cuidado clássico na suspeita de nefroblastoma. A punção percutânea não é obrigatória e pode alterar o estadiamento por contaminação do trajeto. A hipertensão não afasta origem renal, ao contrário, decorre com frequência da produção de renina pelo tumor. A hematúria microscópica nesse contexto reflete o próprio tumor, e não infecção urinária a ser tratada empiricamente. A massa que não cruza a linha média sugere justamente origem renal, enquanto a lesão que ultrapassa a linha média é mais típica de tumor de origem simpática.
Menina, 20 meses, é levada à consulta porque a mãe percebeu reflexo esbranquiçado na pupila esquerda em fotografias há 2 meses. Nega dor ocular ou trauma. FC 116 bpm, T 36,6 °C; desenvolvimento neuropsicomotor adequado. Ao exame, o teste do reflexo vermelho está ausente à esquerda e presente à direita, com estrabismo convergente do olho acometido e sem hiperemia conjuntival. Qual a principal hipótese diagnóstica?
Leucocoria unilateral com estrabismo em criança pequena é retinoblastoma até prova em contrário, e a avaliação oftalmológica com fundoscopia sob midríase é urgente, pela ameaça à vida e ao olho. A catarata congênita também causa leucocoria, mas costuma manifestar-se mais cedo e não é a hipótese que precisa ser afastada primeiro pela gravidade. A conjuntivite produz secreção sobre a superfície ocular, não abolição do reflexo vermelho. A ambliopia por anisometropia não altera o reflexo vermelho, pois não há opacidade de meios. O glaucoma congênito cursa com epífora, fotofobia, buftalmia e córnea aumentada e opaca.
Menino, 3 anos, levado por massa abdominal notada pela mãe durante o banho há dez dias. Está em bom estado geral, PA 118/76 mmHg para a idade, FC 104 bpm, afebril. Ao exame há massa em flanco esquerdo, lisa, que não cruza a linha média. Urina tipo I com hematúria microscópica e a tomografia mostra massa sólida intrarrenal esquerda com pseudocápsula e sem calcificações. Qual a hipótese diagnóstica mais provável?
Massa abdominal intrarrenal, lisa, que não cruza a linha média, em criança pré-escolar com hipertensão e hematúria microscópica, é o quadro característico do tumor de Wilms. O neuroblastoma é extrarrenal, tipicamente cruza a linha média, apresenta calcificações e cursa com comprometimento do estado geral. O rim policístico recessivo produz aumento bilateral com insuficiência renal precoce. O linfoma abdominal tem crescimento explosivo com massa geralmente mesentérica ou ileocecal. A hidronefrose congênita mostra dilatação do sistema coletor, e não massa sólida com pseudocápsula.
Menina de 2 anos apresenta há 6 semanas movimentos oculares caóticos e multidirecionais, associados a abalos musculares breves e irregularidade da marcha, com irritabilidade importante. Está afebril, T 36,7 graus Celsius, com exame abdominal revelando massa em flanco esquerdo que ultrapassa a linha média. As catecolaminas urinárias estão elevadas e a tomografia mostra massa suprarrenal com calcificações. Qual o diagnóstico mais provável?
O neuroblastoma com síndrome opsoclonia-mioclonia é o diagnóstico, pois a manifestação paraneoplásica com movimentos oculares caóticos e mioclonias associa-se a massa suprarrenal calcificada que ultrapassa a linha média, com catecolaminas urinárias elevadas. A ataxia cerebelar pós-infecciosa não cursa com massa abdominal nem com catecolaminas alteradas. O tumor de Wilms é intrarrenal, não ultrapassa a linha média e não eleva catecolaminas. A encefalite viral teria curso febril e agudo. A intoxicação exógena não explica a massa abdominal com calcificações.
Lactente de 18 meses, com hemi-hipertrofia corporal, macroglossia e antecedente de onfalocele corrigida, é avaliado por massas palpáveis em ambos os flancos. Está assintomático, PA 118x76 mmHg, acima do percentil 99 para a idade. A ultrassonografia mostra lesões sólidas intrarrenais bilaterais. A alfafetoproteína está normal e não há calcificações nas lesões identificadas nos exames de imagem. Qual a hipótese diagnóstica mais provável?
O tumor de Wilms bilateral associado à síndrome de Beckwith-Wiedemann é a hipótese mais provável, pois hemi-hipertrofia, macroglossia e onfalocele compõem essa síndrome de sobrecrescimento, que confere risco elevado de nefroblastoma e hepatoblastoma, justificando rastreio periódico. O neuroblastoma é extrarrenal, ultrapassa a linha média e apresenta calcificações. A doença renal policística cursa com rins aumentados difusamente e insuficiência renal, sem massas sólidas. O linfoma renal primário é raro nessa idade. A nefrocalcinose produz hiperecogenicidade medular, e não massas sólidas.
Menina, 2 anos, com movimentos oculares caóticos e multidirecionais, mioclonias de tronco e irritabilidade progressiva há 6 semanas, associados a perda da marcha antes adquirida. FC 118 bpm, T 36,8 °C. Ataxia grave de tronco, sem febre ou sinais meníngeos. Ressonância de encéfalo sem lesões estruturais. Exames: ácido vanilmandélico urinário elevado; ultrassom de abdome com massa suprarrenal esquerda. Qual a hipótese diagnóstica?
A síndrome de opsoclônus-mioclônus é o diagnóstico, com movimentos oculares caóticos, mioclonias, ataxia e irritabilidade, associada em grande parte dos casos pediátricos a neuroblastoma oculto, aqui sugerido pela massa suprarrenal e pela elevação do ácido vanilmandélico urinário. A ataxia pós-infecciosa é autolimitada, sem opsoclônus nem massa abdominal. A encefalite de tronco cursaria com febre e alteração de nervos cranianos. A intoxicação exógena teria início abrupto com rebaixamento de consciência. O tumor de fossa posterior apareceria na ressonância, que foi normal.
Menina, 22 meses, tem retinoblastoma unilateral confirmado no olho esquerdo, com tumor volumoso ocupando mais de metade do volume vítreo, sementes vítreas difusas e descolamento de retina total. FC 118 bpm, T 36,8 °C; olho direito sem lesões à fundoscopia sob anestesia. A ressonância não mostra invasão do nervo óptico nem extensão extraocular ou doença metastática. Qual a conduta indicada?
Retinoblastoma unilateral avançado, com tumor volumoso, sementes vítreas difusas e descolamento total, sem possibilidade de preservação visual útil, tem indicação de enucleação, seguida de avaliação histopatológica para definir terapia adjuvante conforme fatores de risco. Observar uma neoplasia maligna avançada é inaceitável. A radioterapia externa bilateral traz risco de segunda neoplasia e não se justifica com olho contralateral normal. A quimioterapia intravítrea é adjuvante em casos selecionados com intenção conservadora. A vitrectomia é contraindicada pelo risco de disseminação extraocular do tumor.
Lactente de 3 semanas apresenta massa abdominal palpável em flanco esquerdo, endurecida, irregular e que cruza a linha média, associada a nódulos cutâneos azulados no tronco e hepatomegalia. FC 150 bpm, PA 96x58 mmHg, T 36,8 °C. Hb 9,8 g/dL (VR 13,5 a 19,5). Tomografia mostra massa suprarrenal esquerda com calcificações, deslocando o rim sem distorcer o sistema coletor. Catecolaminas urinárias elevadas. Qual a principal hipótese diagnóstica?
O neuroblastoma congênito é a hipótese principal: massa suprarrenal com calcificações que cruza a linha média e desloca o rim sem distorcer o sistema coletor, nódulos cutâneos azulados típicos das metástases em blueberry muffin, hepatomegalia e catecolaminas urinárias elevadas. O tumor de Wilms origina-se do parênquima renal, distorce o sistema coletor, raramente calcifica e não eleva catecolaminas. A hemorragia de suprarrenal pode calcificar, mas regride, não cruza a linha média e não cursa com metástases cutâneas. O rim multicístico displásico não produz massa endurecida com calcificações nem lesões cutâneas. O hepatoblastoma tem origem hepática, eleva alfafetoproteína e não provoca elevação de catecolaminas.
Recém-nascido a termo, com 4.400 g, apresenta macroglossia, onfalocele e hemi-hipertrofia de membro inferior direito, além de sulcos na orelha. FC 152 bpm, FR 52 ipm, T 36,8 °C. Glicemia 28 mg/dL, com necessidade de infusão contínua de glicose acima de 10 mg por quilo por minuto para manter valores normais. Insulina sérica elevada durante a hipoglicemia documentada. Qual a principal hipótese diagnóstica e o cuidado de seguimento indicado?
A síndrome de Beckwith-Wiedemann é a hipótese principal, com macrossomia, macroglossia, defeito de parede abdominal, hemi-hipertrofia e hipoglicemia hiperinsulinêmica, e o seguimento inclui rastreamento periódico de tumores embrionários, especialmente tumor de Wilms e hepatoblastoma, com ultrassonografia e alfafetoproteína. O filho de mãe diabética pode ser macrossômico e hipoglicêmico, mas não apresenta macroglossia, onfalocele e hemi-hipertrofia. O hipotireoidismo congênito cursa com macroglossia, porém sem onfalocele e sem hiperinsulinismo. A síndrome de Down não se apresenta com macrossomia e hemi-hipertrofia. A mucopolissacaridose tipo 1 manifesta-se após os primeiros meses, com organomegalia e disostose progressivas.
Criança de 2 anos apresenta massa suprarrenal irregular que cruza a linha média, equimoses periorbitárias e dor óssea. A tomografia mostra calcificações intratumorais. Qual intervenção dirigida à causa é a mais adequada entre as opções?
Idade, extensão e características biológicas definem intensidade e combinação de tratamentos. Referência: https://www.cancer.gov/types/neuroblastoma/patient/neuroblastoma-treatment-pdq
Criança de 4 anos apresenta massa abdominal indolor e hipertensão. A imagem mostra massa sólida intrarrenal unilateral, sem grandes calcificações; não há sinais de disseminação na avaliação inicial. Qual é o diagnóstico mais provável?
Massa renal em criança pré-escolar é apresentação típica do nefroblastoma, cuja confirmação e estadiamento são especializados. Referência: https://www.cancer.gov/types/kidney/patient/wilms-treatment-pdq
Criança de 4 anos apresenta massa abdominal indolor e hipertensão. A imagem mostra massa sólida intrarrenal unilateral, sem grandes calcificações; não há sinais de disseminação na avaliação inicial. Qual mecanismo explica melhor o quadro?
O nefroblastoma deriva de elementos do desenvolvimento renal, diferentemente dos tumores da cadeia simpática. Referência: https://www.cancer.gov/types/kidney/patient/wilms-treatment-pdq
Criança de 4 anos apresenta massa abdominal indolor e hipertensão. A imagem mostra massa sólida intrarrenal unilateral, sem grandes calcificações; não há sinais de disseminação na avaliação inicial. Qual achado complementar favorece especificamente essa hipótese?
A origem renal apoia Wilms; diagnóstico diferencial e extensão orientam a abordagem. Referência: https://www.cancer.gov/types/kidney/patient/wilms-treatment-pdq
Criança de 4 anos apresenta massa abdominal indolor e hipertensão. A imagem mostra massa sólida intrarrenal unilateral, sem grandes calcificações; não há sinais de disseminação na avaliação inicial. Qual intervenção dirigida à causa é a mais adequada entre as opções?
A sequência de cirurgia e quimioterapia varia entre protocolos; não se deve improvisar biópsia ou ressecção fora do planejamento. Referência: https://www.cancer.gov/types/kidney/patient/wilms-treatment-pdq
Criança de 2 anos apresenta massa suprarrenal irregular que cruza a linha média, equimoses periorbitárias e dor óssea. A tomografia mostra calcificações intratumorais. Qual é o diagnóstico mais provável?
Origem suprarrenal, calcificações e sinais de disseminação óssea favorecem tumor do sistema nervoso simpático. Referência: https://www.cancer.gov/types/neuroblastoma/patient/neuroblastoma-treatment-pdq
Criança de 2 anos apresenta massa suprarrenal irregular que cruza a linha média, equimoses periorbitárias e dor óssea. A tomografia mostra calcificações intratumorais. Qual mecanismo explica melhor o quadro?
Pode surgir na medula adrenal ou em gânglios simpáticos, com comportamento biológico variável. Referência: https://www.cancer.gov/types/neuroblastoma/patient/neuroblastoma-treatment-pdq
Criança de 2 anos apresenta massa suprarrenal irregular que cruza a linha média, equimoses periorbitárias e dor óssea. A tomografia mostra calcificações intratumorais. Qual achado complementar favorece especificamente essa hipótese?
Esses metabólitos podem sustentar a suspeita de neuroblastoma e integram a avaliação diagnóstica. Referência: https://www.cancer.gov/types/neuroblastoma/patient/neuroblastoma-treatment-pdq
Lactente apresenta reflexo vermelho ausente e massa retiniana bilateral, com avaliação que identifica tumor maligno intraocular. Qual diagnóstico é mais provável?
O padrão bilateral favorece retinoblastoma hereditário. Tumor da retina pode causar leucocoria e estrabismo; suspeita exige avaliação oftalmológica urgente. Referência: https://www.cancer.gov/types/retinoblastoma/patient/retinoblastoma-treatment-pdq
Fotografias revelam pupila esbranquiçada em criança; exame demonstra massa originada da retina com calcificação. Qual diagnóstico é mais provável?
Leucocoria por tumor retiniano favorece retinoblastoma. Tumor da retina pode causar leucocoria e estrabismo; suspeita exige avaliação oftalmológica urgente. Referência: https://www.cancer.gov/types/retinoblastoma/patient/retinoblastoma-treatment-pdq
Lactente tem nódulos cutâneos, hepatomegalia e tumor suprarrenal, com histologia neuroblástica e metabólitos catecolamínicos elevados. Qual diagnóstico é mais provável?
O conjunto sustenta neuroblastoma. Tumor do sistema nervoso simpático pode ter origem suprarrenal, calcificações, envolvimento vascular e aumento de metabólitos de catecolaminas. Referência: https://www.cancer.gov/types/neuroblastoma/patient/neuroblastoma-treatment-pdq
Menina de quatro anos tem massa renal unilateral descoberta no banho, sem aumento de catecolaminas e com imagem sugestiva de nefroblastoma. Qual diagnóstico é mais provável?
O padrão renal pediátrico favorece Wilms. Neoplasia renal pediátrica pode se apresentar como massa abdominal, hematúria ou hipertensão; imagem localiza a origem renal. Referência: https://www.cancer.gov/types/kidney/patient/wilms-treatment-pdq
Criança tem movimentos oculares caóticos, mioclonias e massa paravertebral com marcadores de tumor simpático. Qual diagnóstico é mais provável?
Opsoclonus-mioclonus pode associar-se a neuroblastoma. Tumor do sistema nervoso simpático pode ter origem suprarrenal, calcificações, envolvimento vascular e aumento de metabólitos de catecolaminas. Referência: https://www.cancer.gov/types/neuroblastoma/patient/neuroblastoma-treatment-pdq
Pré-escolar com aniridia apresenta massa originada no parênquima renal e investigação compatível com neoplasia embrionária do rim. Qual diagnóstico é mais provável?
Aniridia pode integrar síndromes predisponentes ao tumor de Wilms. Neoplasia renal pediátrica pode se apresentar como massa abdominal, hematúria ou hipertensão; imagem localiza a origem renal. Referência: https://www.cancer.gov/types/kidney/patient/wilms-treatment-pdq
Bebê apresenta estrabismo e leucocoria, com lesão tumoral da retina em exame especializado e história familiar de variante patogênica em RB1. Qual diagnóstico é mais provável?
A predisposição genética reforça retinoblastoma. Tumor da retina pode causar leucocoria e estrabismo; suspeita exige avaliação oftalmológica urgente. Referência: https://www.cancer.gov/types/retinoblastoma/patient/retinoblastoma-treatment-pdq
Paciente de três anos tem equimoses periorbitárias, dor óssea e massa abdominal de origem simpática, com catecolaminas elevadas. Qual diagnóstico é mais provável?
O padrão metastático e bioquímico favorece neuroblastoma. Tumor do sistema nervoso simpático pode ter origem suprarrenal, calcificações, envolvimento vascular e aumento de metabólitos de catecolaminas. Referência: https://www.cancer.gov/types/neuroblastoma/patient/neuroblastoma-treatment-pdq
Criança apresenta hipertensão e massa unilateral que distorce o rim, com diagnóstico histológico de neoplasia embrionária renal. Qual diagnóstico é mais provável?
O quadro corresponde ao tumor de Wilms. Neoplasia renal pediátrica pode se apresentar como massa abdominal, hematúria ou hipertensão; imagem localiza a origem renal. Referência: https://www.cancer.gov/types/kidney/patient/wilms-treatment-pdq
Criança de dois anos apresenta reflexo branco na pupila e massa intraocular calcificada originada na retina. Qual diagnóstico é mais provável?
A massa retiniana explica a leucocoria. Tumor da retina pode causar leucocoria e estrabismo; suspeita exige avaliação oftalmológica urgente. Referência: https://www.cancer.gov/types/retinoblastoma/patient/retinoblastoma-treatment-pdq
Lactente tem massa suprarrenal que cruza a linha média, calcificações e elevação urinária de ácido vanilmandélico. Qual diagnóstico é mais provável?
Os achados favorecem tumor do sistema simpático. Tumor do sistema nervoso simpático pode ter origem suprarrenal, calcificações, envolvimento vascular e aumento de metabólitos de catecolaminas. Referência: https://www.cancer.gov/types/neuroblastoma/patient/neuroblastoma-treatment-pdq
Pré-escolar apresenta massa abdominal indolor de origem renal, com hematúria e imagem compatível com nefroblastoma. Qual diagnóstico é mais provável?
A origem renal e o padrão tumoral favorecem Wilms. Neoplasia renal pediátrica pode se apresentar como massa abdominal, hematúria ou hipertensão; imagem localiza a origem renal. Referência: https://www.cancer.gov/types/kidney/patient/wilms-treatment-pdq
Na avaliação anatomopatológica de tumor de Wilms bilateral, qual afirmação orienta corretamente a interpretação dos resultados obtidos em cada rim?
Pode haver discordância histológica entre os rins; a avaliação e a amostragem indicadas pelo protocolo devem considerar essa possibilidade. Referência: NCI/NIH. Wilms Tumor and Other Childhood Kidney Tumors Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/kidney/hp/wilms-treatment-pdq
Os restos nefrogênicos têm relevância na biologia e no seguimento do tumor de Wilms. Qual descrição corresponde a essas estruturas?
Restos nefrogênicos são agrupamentos de precursores renais persistentes; não são automaticamente câncer, mas têm relação com risco de tumor de Wilms. Referência: NCI/NIH. Wilms Tumor and Other Childhood Kidney Tumors Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/kidney/hp/wilms-treatment-pdq
A presença de anaplasia, sobretudo difusa, é relevante na estratificação do tumor de Wilms. Qual consequência clínica se associa a esse achado?
Anaplasia difusa se associa a menor resposta ao tratamento habitual e a prognóstico menos favorável, sendo uma variável importante além do estádio. Referência: NCI/NIH. Wilms Tumor and Other Childhood Kidney Tumors Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/kidney/hp/wilms-treatment-pdq
Na classificação de extensão usada para tumor de Wilms, o estádio V tem significado específico. Qual situação corresponde a essa categoria?
Estádio V designa comprometimento renal bilateral ao diagnóstico; cada rim também pode receber avaliação local de extensão. Referência: NCI/NIH. Wilms Tumor (PDQ), Patient Version. https://www.cancer.gov/types/kidney/patient/wilms-treatment-pdq
A hipertensão arterial pode acompanhar o tumor de Wilms mesmo antes de haver perda global importante da função renal. Qual mecanismo pode contribuir para esse achado?
A hipertensão associada ao tumor de Wilms pode envolver elevação de renina e ativação do sistema renina-angiotensina, sem exigir insuficiência renal avançada. Referência: NCI/NIH. Wilms Tumor and Other Childhood Kidney Tumors Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/kidney/hp/wilms-treatment-pdq
A avaliação pré-operatória do tumor de Wilms deve investigar extensão intravascular. Qual trajeto pode ser percorrido por um trombo tumoral de origem renal?
O tumor pode se estender pelo sistema venoso renal até a cava e o átrio direito; reconhecer essa extensão é relevante para o planejamento terapêutico. Referência: NCI/NIH. Wilms Tumor and Other Childhood Kidney Tumors Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/kidney/hp/wilms-treatment-pdq
O tumor de Wilms pode apresentar padrão histológico trifásico, relacionado ao desenvolvimento renal. Quais componentes formam esse padrão clássico?
O padrão trifásico combina blastema, estruturas epiteliais e estroma; nem todos os tumores exibem os três componentes de forma evidente. Referência: NCI/NIH. Wilms Tumor and Other Childhood Kidney Tumors Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/kidney/hp/wilms-treatment-pdq
A síndrome de Denys-Drash associa alterações de WT1, risco de tumor de Wilms e nefropatia precoce. Qual lesão glomerular é característica da apresentação clássica?
A nefropatia clássica de Denys-Drash associa-se a esclerose mesangial difusa, frequentemente manifestada por síndrome nefrótica precoce. Referência: NCI/NIH. Wilms Tumor and Other Childhood Kidney Tumors Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/kidney/hp/wilms-treatment-pdq
Na síndrome WAGR, uma deleção em 11p13 pode explicar tanto a predisposição ao tumor de Wilms quanto a aniridia. Qual associação gene-manifestação está correta?
A deleção pode abranger genes contíguos; perda de WT1 se relaciona ao risco tumoral e perda de PAX6 à aniridia. Referência: NCI/NIH. Wilms Tumor and Other Childhood Kidney Tumors Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/kidney/hp/wilms-treatment-pdq
Crioterapia e termoterapia são modalidades focais utilizadas em situações selecionadas de retinoblastoma. Qual é a diferença física fundamental entre elas?
As duas modalidades promovem destruição local de tecido por efeitos térmicos, respectivamente pelo congelamento e pelo aquecimento. Referência: NCI/NIH. Retinoblastoma Treatment (PDQ), Patient Version. https://www.cancer.gov/types/retinoblastoma/patient/retinoblastoma-treatment-pdq
Em determinadas estratégias conservadoras para retinoblastoma, utiliza-se quimiorredução antes de tratamentos focais. Qual é a finalidade dessa sequência?
A quimiorredução pode reduzir a massa tumoral e permitir complementação por métodos locais, conforme extensão e resposta, buscando preservação ocular segura. Referência: NCI/NIH. Retinoblastoma Treatment (PDQ), Patient Version. https://www.cancer.gov/types/retinoblastoma/patient/retinoblastoma-treatment-pdq
No contexto do tratamento do retinoblastoma, o termo enucleação descreve um procedimento com extensão anatômica definida. Qual descrição está correta?
Enucleação retira o olho e parte do nervo óptico; a peça deve ser examinada para avaliar fatores de risco histológicos. Referência: NCI/NIH. Retinoblastoma Treatment (PDQ), Patient Version. https://www.cancer.gov/types/retinoblastoma/patient/retinoblastoma-treatment-pdq
A eletroretinografia pode ser utilizada na avaliação funcional da retina durante ou após o tratamento do retinoblastoma. O que esse exame registra?
A eletroretinografia mede a resposta elétrica da retina à luz, contribuindo para avaliação de sua função. Referência: NCI/NIH. Retinoblastoma Treatment (PDQ), Patient Version. https://www.cancer.gov/types/retinoblastoma/patient/retinoblastoma-treatment-pdq
No tratamento especializado do retinoblastoma, as vias intra-arterial e intravítrea permitem entrega regional de quimioterápicos. Qual associação entre via e local está correta?
A infusão intra-arterial utiliza a circulação que irriga o olho, enquanto a via intravítrea injeta o medicamento no compartimento vítreo, conforme a indicação especializada. Referência: NCI/NIH. Retinoblastoma Treatment (PDQ), Patient Version. https://www.cancer.gov/types/retinoblastoma/patient/retinoblastoma-treatment-pdq
O diagnóstico de retinoblastoma intraocular difere do de muitas neoplasias sólidas quanto à necessidade de biópsia inicial. Qual afirmação está correta?
Retinoblastoma intraocular costuma ser diagnosticado sem confirmação histológica prévia, com exame detalhado da retina e métodos de imagem apropriados. Referência: NCI/NIH. Retinoblastoma Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/retinoblastoma/hp/retinoblastoma-treatment-pdq
Por que o seguimento de quem teve retinoblastoma hereditário não deve se limitar à procura de recidiva ocular nos primeiros anos após o tratamento?
Pessoas com retinoblastoma hereditário têm risco aumentado de segundos cânceres; o seguimento considera essa predisposição além da doença ocular original. Referência: NCI/NIH. Retinoblastoma Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/retinoblastoma/hp/retinoblastoma-treatment-pdq
A ausência de retinoblastoma na história familiar não afasta a forma hereditária da doença em uma criança. Qual mecanismo explica essa possibilidade?
Uma variante germinativa pode surgir de novo, sem que os pais tenham doença conhecida; por isso, história familiar negativa não exclui predisposição transmissível. Referência: NCI/NIH. Retinoblastoma Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/retinoblastoma/hp/retinoblastoma-treatment-pdq
Ao planejar a pesquisa de metástases no tumor de Wilms, é necessário conhecer seu padrão de disseminação. Qual é o sítio mais comum de metástase hematogênica?
Os pulmões constituem o sítio mais comum de metástase hematogênica do tumor de Wilms, justificando sua avaliação no estadiamento. Referência: NCI/NIH. Wilms Tumor and Other Childhood Kidney Tumors Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/kidney/hp/wilms-treatment-pdq
No acompanhamento de crianças com retinoblastoma hereditário, utiliza-se o termo retinoblastoma trilateral. A que associação esse termo se refere?
O termo descreve a associação do retinoblastoma com neoplasia intracraniana primária, em geral na região pineal, e não simplesmente uma metástase ocular. Referência: NCI/NIH. Retinoblastoma Treatment (PDQ), Patient Version. https://www.cancer.gov/types/retinoblastoma/patient/retinoblastoma-treatment-pdq
Na análise anatomopatológica do olho enucleado por retinoblastoma, qual achado relacionado ao nervo óptico aumenta a preocupação com disseminação sistêmica ou para o sistema nervoso central?
A invasão pós-laminar do nervo óptico é um achado de maior risco e pode modificar a avaliação de disseminação e o tratamento complementar. Referência: NCI/NIH. Retinoblastoma Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/retinoblastoma/hp/retinoblastoma-treatment-pdq
Quer treinar mais nesse tema? Estas questões vêm do nosso banco — lá tem milhares, com simulado, maratona e estatística de acerto por área.
Criar conta grátis e continuar →Plano de revisão
em 7 dias
Escreva de memória os dois relógios da Lei nº 12.732 dizendo em voz alta o gatilho de cada um: hipótese fundamentada aciona os 30 dias dos exames de elucidação, laudo patológico aciona os 60 dias do primeiro tratamento, e conta como iniciado com cirurgia, radioterapia ou quimioterapia. Em seguida reconstrua as três provas diagnósticas, começando pela que proíbe biópsia. Depois refaça a conta do seguimento do tumor de Wilms com outro desenho: se o intervalo dos dois primeiros anos fosse de 4 meses em vez de 3, quantas avaliações haveria em cinco anos, e quantas a menos que as 14 do calendário do INCA.
em 30 dias
Monte três vinhetas curtas e resolva cada uma sem consultar: lactente de 6 meses com massa renal de imagem típica; lactente de 8 meses com a mesma imagem; criança de 14 meses com reflexo branco em um olho. Para cada uma diga o que fecha o diagnóstico, o que é vedado pedir, qual prazo está correndo e qual é o gatilho dele. Depois liste, sem olhar, as condições que pedem ultrassonografia periódica de abdome no tumor de Wilms e explique por que isso não contradiz a frase de que o rastreamento não é recomendado. Por fim, enuncie os dois critérios que definem neuroblastoma de alto risco e diga o que muda quando a criança tem menos de 12 meses.
Agora atenda
Você sabe decidir com a tomografia na mão. A prova prática, e a vida, pedem outra coisa: chegar lá a partir de um paciente que ainda não tem exame nenhum.
Uma mãe traz ao ambulatório o filho de três anos porque, há cinco dias, sentiu no banho um caroço firme no flanco esquerdo da criança. O menino segue ativo, brincando e comendo bem, sem febre e sem dor, e ela lembra de uma única urina mais escura. Conduza o atendimento: caracterize a massa pela história, meça e valorize a pressão arterial, percuta delimitando a área e palpe uma única vez, com delicadeza, explicando em voz alta por que essa palpação não se repete. Procure hepatomegalia, esplenomegalia, linfonodos, reflexo vermelho e sinais de crescimento assimétrico. Defina qual imagem abre a investigação e quais exames servem para estadiar, peça a urina e a função renal, diga qual é a hipótese mais provável e o que ainda concorre com ela, e explique à mãe, em linguagem que ela leve para casa, o que vem agora, para onde a criança será encaminhada e com que rapidez isso precisa andar. — você conduz anamnese, exame físico e conduta; o paciente responde em tempo real e o feedback vem no fim.