
Pediatria › Pneumologia Pediátrica
Fibrose cística
Um parêntese que o resumo do Ministério acrescentou ao próprio protocolo e que tranca o exame por seis anos, uma condutividade que é normal na tabela e já obriga exame na prosa da mesma diretriz, uma sensibilidade de 100% medida em noventa crianças, e o índice de massa corporal que é piso numa régua brasileira e teto na outra
Responda antes de ler
Escolha uma alternativa agora, mesmo sem certeza. Errar aqui faz parte — é o que faz a resposta certa grudar depois.
Menino de 2 anos com história de tosse crônica úmida, pneumonias de repetição, esteatorreia e déficit de ganho ponderal. Ao exame: FR 30 ipm, SatO2 94%, baqueteamento digital incipiente e estertores em bases. O teste do pezinho havia sido inconclusivo. Qual é o exame diagnóstico de escolha para confirmar a hipótese principal?
Como esse tema cai
Este capítulo trata da fibrose cística como a prova brasileira a cobra: reconhecer o fenótipo que obriga a pedir o teste do suor, ler o número que volta contra as três faixas certas, e saber o que a triagem neonatal entrega e o que ela não entrega. O eixo é diagnóstico. A doença é multissistêmica e decorre de variantes patogênicas nos dois alelos do gene CFTR, que codifica um canal de cloreto e bicarbonato da superfície apical do epitélio; o que a vinheta descreve, quase sempre, é a soma de doença pulmonar supurativa de repetição, má absorção com esteatorreia e déficit de crescimento com apetite conservado.
Três assuntos ficam de fora. O programa de triagem neonatal como programa — as cinco etapas da lei que ampliou o painel, as demais doenças rastreadas, o prematuro, a criança transfundida — pertence ao capítulo de triagens neonatais, que descreve o painel e devolve a confirmação a quem a faz: ali se lê que tripsina imunorreativa alterada exige segunda amostra e teste do suor, e que reconhecer a necessidade da segunda etapa é o que se espera de quem recebe o resultado. O íleo meconial como abdome agudo obstrutivo do recém-nascido — enema contrastado, microcólon, decisão cirúrgica — é do capítulo de obstrução neonatal, que também cede o assunto por escrito ao registrar, na sua tabela de diferenciais, que mecônio espesso no íleo terminal é fibrose cística até prova em contrário e manda pedir teste do suor e estudo genético. E o manejo longitudinal em centro de referência, com fisioterapia, transplante e cuidados de fim de vida, não é o que a banca pede de quem está entrando na residência.
O que sobra é o que o capítulo entrega: a suspeita, o exame que confirma, o número que decide, e os quatro pontos em que as réguas brasileiras não dizem a mesma coisa. Cada um desses pontos tem consequência de alternativa.
O que muda decisão
O parêntese que o resumo acrescentou ao protocolo que resume
O protocolo nacional vigente é a Portaria Conjunta nº 5, de 30 de abril de 2024, e a frase que abre a seção de diagnóstico é curta: o diagnóstico é confirmado pelo teste do suor ou pela análise molecular do gene. Nenhuma idade aparece. Mais adiante, na seção que descreve o exame, o protocolo diz de que idade se trata: para a realização do teste, os indivíduos devem ter mais de duas semanas de vida e peso superior a 3 kg. Adia-se em doença aguda grave, desidratação, edema ou alteração cutânea extensa que não deixe pele sã para a coleta — e por nenhum outro motivo.
O material de consulta rápida do mesmo Ministério, publicado três meses depois, repete a frase de abertura com um acréscimo: o diagnóstico é confirmado pelo teste do suor, e entre parênteses, cloreto no suor para pacientes com a doença a partir de seis anos. O parêntese não existe no documento resumido. Lido ao pé da letra, ele tranca por quase seis anos o único exame que confirma a doença justamente na faixa em que ela mata mais — o lactente com má absorção e pneumonia de repetição.
De onde vem o seis é possível reconstruir: o número aparece três vezes no protocolo completo, sempre a respeito de outra coisa. O ivacaftor exige seis anos e pelo menos 25 kg; a combinação de elexacaftor, tezacaftor e ivacaftor exige seis anos e ao menos uma variante F508del; e a alfadornase separa em seis anos quem entra pelo diagnóstico de quem entra por doença pulmonar precoce. São três porteiros de medicamento que migraram para a linha do exame diagnóstico na hora de resumir.
A consequência para a prova é direta, porque a alternativa já existe. Vinheta: menino de 4 anos, diarreia crônica com fezes volumosas e gordurosas desde o primeiro ano, três internações por pneumonia, baqueteamento digital incipiente, peso com escore-z de menos 2,6. O aluno que memorizou o parêntese marca repetir o teste do suor apenas após os 6 anos de idade, porque o exame é pouco confiável abaixo dessa faixa — e erra: o exame é válido desde as duas semanas de vida, e o que trava a leitura naquele caso não é a idade, é a faixa em que o número caiu. Quem tem seis anos como piso é o modulador de proteína, não o diagnóstico.
Quatro em cinco: o que a triagem realmente achou em 840 mil crianças
O protocolo afirma duas coisas sobre a triagem sem quantificar nenhuma: que o índice de testes falso-positivos do algoritmo baseado em tripsina imunorreativa é bastante alto, e que a triagem negativa não exclui a doença. Existe medida brasileira das duas, publicada em 2024 sobre o serviço de referência da Bahia entre 2013 e 2017.
Foram 840.976 recém-nascidos triados e 49 diagnósticos de fibrose cística no período. Desses 49, 39 vieram da triagem e 10 chegaram por suspeita clínica, com triagem previamente negativa. A sensibilidade do protocolo naquela população foi de 79,6%, a especificidade de 99,9% e o valor preditivo positivo de 6,1%.
Vale converter o valor preditivo positivo em convocação, que é o que a família sente. Se 39 casos verdadeiros correspondem a 6,1% dos resultados positivos, o total de positivos foi de aproximadamente 639 — ou seja, cerca de 600 famílias foram chamadas de volta para uma investigação que terminou negativa. São dezesseis convocações para cada criança encontrada, quinze delas em falso alarme. Isso não condena a triagem, que antecipa o diagnóstico em anos; explica por que resultado alterado no papel-filtro nunca é diagnóstico, e por que a conversa com a família precisa dizer isso antes do segundo exame.
A conta também expõe um deslize aritmético do próprio artigo. O texto dos resultados registra especificidade de 100%, com intervalo de confiança de 100 a 100; o resumo do mesmo artigo registra 99,9%. As duas não podem valer juntas, e o valor preditivo positivo decide: 600 falsos positivos entre as 840.927 crianças sem a doença dão 99,93% — a acurácia global que o artigo publica. Especificidade de 100% e valor preditivo positivo de 6,1% são incompatíveis por construção, porque sem falso-positivo o preditivo seria 100%.
O número que muda conduta, porém, é o outro. Um em cada cinco casos daquela população não foi encontrado pela triagem. Quando a vinheta traz uma criança com fenótipo compatível e a frase a triagem neonatal foi normal, a frase não é um argumento contra a hipótese.
Treze de trinta e nove percorreram o protocolo que está escrito
O algoritmo nacional tem três degraus: primeira dosagem de tripsina imunorreativa no papel-filtro, segunda dosagem — obrigatoriamente até os 30 dias de vida —, e teste do suor para quem tiver as duas elevadas. É assim que o protocolo descreve, e é assim que a maioria das provas cobra.
Não foi assim que aconteceu. No estudo baiano, apenas 13 das 39 crianças encontradas pela triagem percorreram todas as etapas na ordem escrita. Para as outras 26, o caminho foi da primeira dosagem direto ao teste do suor. A perda na segunda etapa foi de 23,6%, e o número de segundas dosagens válidas ficou menor que o número de casos falso-positivos — a ponto de os autores registrarem que não foi possível construir a curva de desempenho da segunda dosagem, porque apenas 13 recém-nascidos a fizeram em cinco anos.
Some-se a cobertura. No mesmo estado e período houve 1.017.576 nascidos vivos e 840.976 crianças triadas: 82,6%. Combinando cobertura e sensibilidade, e assumindo que a doença não distingue quem chega ao papel-filtro de quem não chega, a fração de crianças com a doença que o programa alcançava e detectava ficava em torno de 66%. Um terço dependia de alguém, em algum consultório, reconhecer o fenótipo.
É o argumento do capítulo inteiro: a triagem reduziu a mediana de idade ao diagnóstico de quatro anos para menos de quatro meses, mas não substituiu o reconhecimento clínico — tornou-o mais raro, e por isso mais difícil.
Há um caso em que a triagem falha de modo previsível, e o protocolo o nomeia: o íleo meconial está frequentemente associado a resultado falso-negativo da tripsina imunorreativa. Recém-nascido com obstrução por mecônio espesso vai para o teste do suor e para o centro de referência independentemente do que o papel-filtro disser. O mesmo mecônio que faz o diagnóstico clínico é o que derruba o marcador bioquímico.
Mil, sete mil e meio, vinte mil: a incidência que não fecha
O protocolo abre com um parágrafo de epidemiologia que reúne, em quatro linhas, números que não convivem. Diz que a incidência brasileira varia de 1:1.000 nos estados da região Sul até 1:10.000 em São Paulo; diz, na frase seguinte, que dados da triagem neonatal de Santa Catarina mostram prevalência entre 1:6.165 e 1:3.684; e diz, um pouco antes, que cerca de 300 casos são diagnosticados por ano no país.
Santa Catarina é um estado do Sul, e a própria frase que a cita é a medida que desmente a estimativa vizinha: entre o 1:1.000 atribuído à região e o intervalo medido no estado há um fator de 3,7 a 6,2. Não é discrepância de arredondamento; é a diferença entre uma estimativa antiga de portador e uma prevalência de programa.
A aritmética fecha o argumento sem precisar sair dos documentos brasileiros. A Bahia registrou 1.017.576 nascidos vivos em cinco anos e 49 diagnósticos: um para cada 20.767 nascidos vivos, ou um para cada 17.163 se o denominador for só quem foi triado. Se a incidência nacional fosse a ponta alta citada no protocolo, aquele único estado teria produzido mais de mil casos em cinco anos — cerca de 200 por ano, dois terços do total anual do país inteiro, vindos de um estado que responde por menos de um doze avos dos nascimentos.
A régua nacional utilizável é a que a diretriz de sociedade publica: 1:7.576 nascidos vivos, com valores mais altos ao Sul. Ela é compatível com os 300 casos por ano e é a única das cifras que atravessa a conta sem estourar. O gradiente é real, e a explicação é a ancestralidade europeia mais concentrada ao Sul; o que não é real é a ponta de 1:1.000 como incidência de doença.
Para a prova a consequência vale uma linha: pedida a incidência brasileira, o número esperado é da ordem de 1:7.000 a 1:10.000. Pedida a conduta, a incidência não decide nada — decide o fenótipo à frente.
Cinquenta na prosa, sessenta na tabela, sessenta e nove no estudo, noventa no rodapé
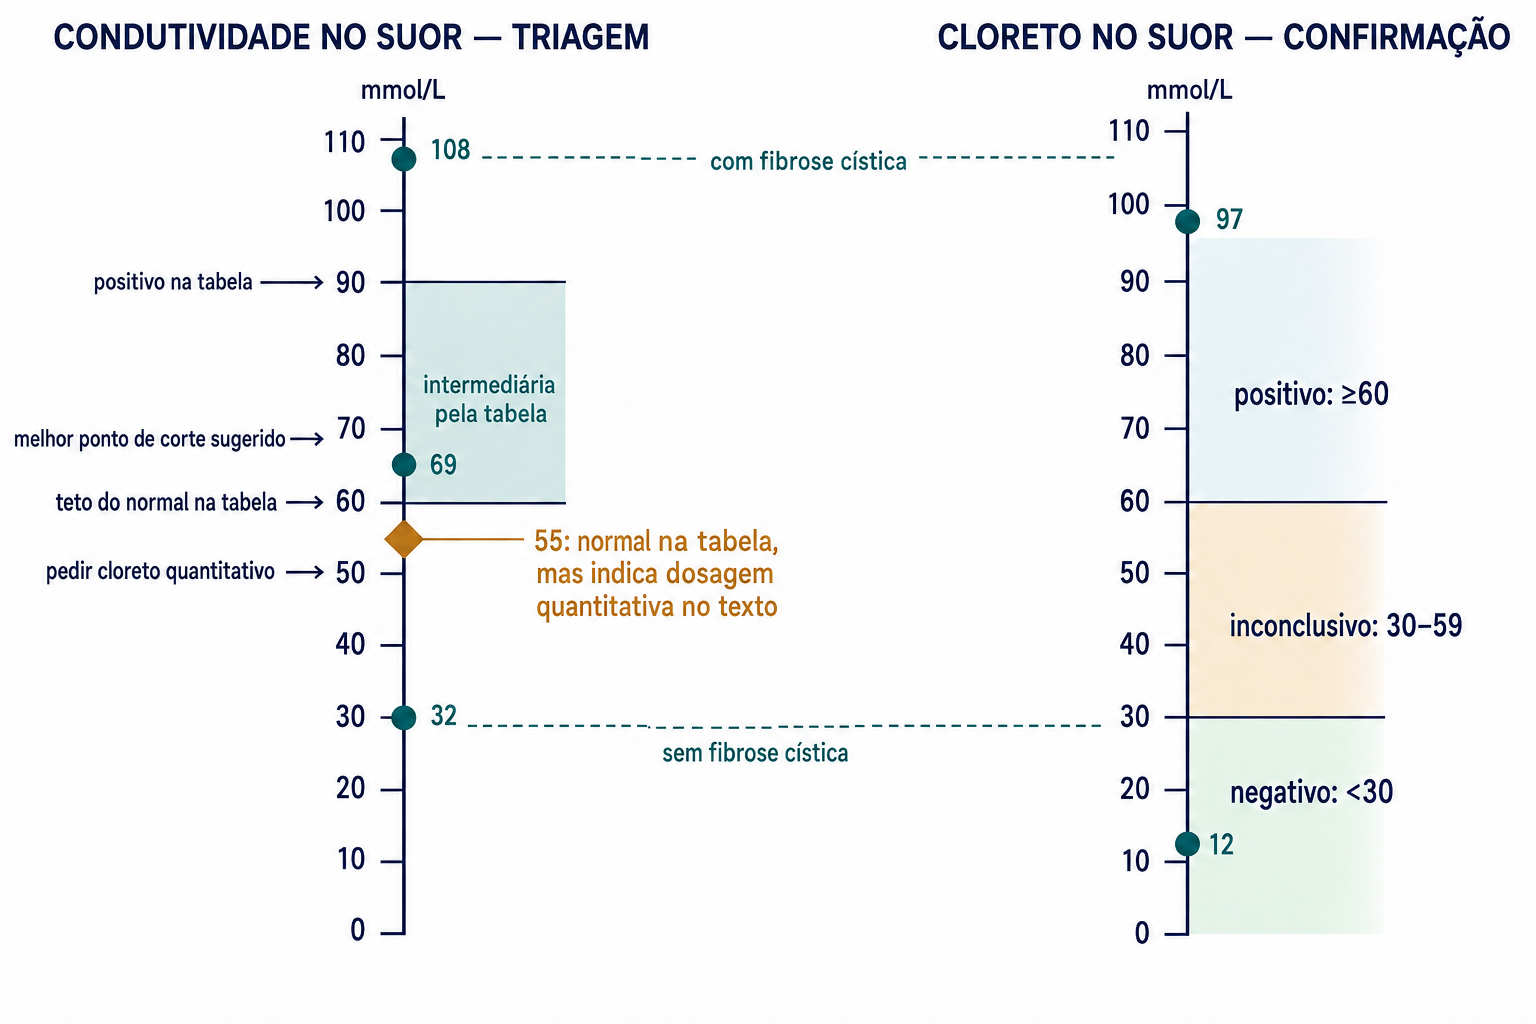
O teste do suor tem duas leituras possíveis, e elas não são intercambiáveis. A dosagem quantitativa de cloreto é o exame diagnóstico; a condutividade é rápida, barata e considerada apenas triagem, não aceita como prova diagnóstica. Até aqui os documentos concordam.
O limiar em que a condutividade obriga a passar para a dosagem quantitativa é onde a concordância acaba. O protocolo nacional preconiza o teste quantitativo quando a condutividade for igual ou maior que 50 mmol/L. A diretriz brasileira de sociedade recomenda, no seu texto corrido, exatamente o mesmo: condutividade igual ou acima de 50 manda fazer o quantitativo. Mas a tabela de valores de referência do mesmo artigo, na página seguinte, classifica a condutividade em normal abaixo de 60, intermediária de 60 a 90 e positiva acima de 90.
O resultado é uma criança que existe. Condutividade de 55 mmol/L é normal pela tabela da diretriz e já é indicação de dosagem quantitativa pelo texto da mesma diretriz e pelo protocolo nacional. Quem decorou a tabela devolve a criança para casa; quem decorou a prosa pede o exame que confirma. O protocolo nacional, ao adotar o 50, adotou a prosa e deixou a tabela para trás — e essa é a leitura que a prova brasileira segue.
Há ainda um quarto número, e ele vem da medida. O estudo paranaense que comparou os dois métodos na mesma criança, ao mesmo tempo, sugere como melhor ponto de corte da condutividade 69,0 mmol/L, com coeficiente de concordância de 0,89 contra a coulometria. As medianas do estudo explicam por que os dois métodos não podem compartilhar corte: nas crianças com a doença, condutividade de 108 contra cloreto de 97; nas crianças sem a doença, 32 contra 12. A condutividade lê todos os íons, não só o cloreto, e por isso sempre marca acima.
A escada tem quatro degraus, e cada um responde a pergunta diferente: 50 é quando pedir o quantitativo, 60 é o teto do normal na tabela de sociedade, 69 é o corte que a medida sugeriria, e 90 é onde a mesma tabela chama de positivo. Nenhum é corte diagnóstico — esse é do cloreto, e é 60.
Cem por cento medido em noventa crianças
O mesmo estudo paranaense ensina a ler acurácia, porque publica um número que impressiona e um intervalo que o contradiz. Foram 444 crianças sem a doença e 90 com a doença, testadas pelos dois métodos simultaneamente. Todas as 90 tiveram condutividade acima de 50 mmol/L, e daí a sensibilidade de 100%.
Cem por cento em 90 crianças significa nenhuma escapou entre noventa, não nunca escapa. A regra dos três dá o contorno superior do que não se viu: com zero eventos em 90 observações, a taxa verdadeira pode chegar a 3 dividido por 90, ou 3,3%. Traduzindo, a sensibilidade compatível com aquela amostra desce até cerca de 96,7% — algo em torno de uma criança perdida a cada trinta. É excelente e não é infalível, e a diferença entre as duas frases é o que separa triagem de diagnóstico.
O artigo publica, junto do 100%, um intervalo de confiança de 93,8 a 97,8 — que não contém o próprio valor estimado, e que é, letra por letra, o intervalo da especificidade impressa na linha seguinte. E publica um valor preditivo negativo de 100% com intervalo indo até 109,4, número que uma probabilidade não alcança. São erros de composição, não de método; mas quem lê acurácia sem conferir se o intervalo contém a estimativa vai reproduzir o deslize.
Há um terceiro cuidado no mesmo parágrafo, e esse muda interpretação. O artigo diz que a taxa de falso-positivos da condutividade foi de 16,7%. Não é a fração das crianças sadias que deram positivo: essa é o complemento da especificidade, 3,8%, cerca de 17 crianças entre 444. O 16,7% é o complemento do valor preditivo positivo de 83,3%, isto é, a fração dos resultados positivos que eram falsos. As duas frações respondem a perguntas diferentes e mudam de tamanho conforme a prevalência do lugar.
Por isso o número baiano e o paranaense não se contradizem, embora pareçam: 83,3% num teste aplicado a crianças já selecionadas pela triagem e 6,1% num rastreio aplicado a todos os nascidos vivos são o mesmo fenômeno visto de dois pontos da fila.
Trinta a cinquenta e nove: a faixa que não decide, e o que se faz nela
O cloreto no suor tem três faixas, e todo o resto do capítulo diagnóstico gira em torno delas. Igual ou maior que 60 mmol/L é positivo; menor que 30 é negativo; de 30 a 59 é inconclusivo e exige encaminhamento a centro de referência para avaliação adicional. A faixa do meio não é quase normal: é a faixa em que o exame não decidiu.
O passo seguinte no inconclusivo é o teste genético, e o protocolo é explícito ao dizer que a análise molecular é preconizada para todos os indivíduos com teste do suor positivo ou inconclusivo — inclusive para quem já tem diagnóstico confirmado pelo suor, porque a variante prevê consequência clínica, orienta aconselhamento e define elegibilidade a modulador.
Quando a triagem foi positiva e a genética não fecha, existe categoria com nome e critério: síndrome metabólica relacionada ao regulador transmembrana, ou fibrose cística com triagem positiva e diagnóstico inconclusivo. O Quadro 2 do protocolo define as duas entradas: suor abaixo de 30 com duas variantes identificadas, das quais uma ou nenhuma causadora; ou suor entre 30 e 59 com apenas uma ou nenhuma variante causadora. A maioria dessas crianças permanece sem sintomas; algumas evoluem com manifestações. Repete-se o teste do suor em laboratório experiente, acompanha-se em centro de referência com frequência menor que a do caso confirmado, e oferece-se aconselhamento genético aos pais.
Há um ponto em que o protocolo brasileiro se afasta da prática internacional e explica por quê — e essa honestidade é o que o torna citável. O uso de painéis de variantes não é recomendado para pacientes brasileiros; o exame de escolha é a análise molecular completa do gene. A razão é a composição alélica: as cinco variantes mais frequentes no mundo respondem por apenas 56% dos casos brasileiros, e a própria F508del tem frequência de 50% em São Paulo e de 8% na Bahia. Um painel calibrado na Europa devolve resultado normal a um número grande de brasileiros que têm a doença, e o resultado normal de um painel não é o mesmo que ausência de variante.
Daí a regra prática que a prova cobra: suor inconclusivo pede sequenciamento completo, não painel; e com uma só variante causadora, procura-se grande deleção ou duplicação por técnica complementar. Elastase fecal abaixo de 200 mcg/g confirma insuficiência pancreática e não escolhe entre a fibrose cística e as outras causas.
Vinte e um dias ou três meses: o mesmo antibiótico em duas seções da mesma portaria
A primeira identificação de Pseudomonas aeruginosa em cultura de secreção respiratória abre uma janela de erradicação, e o protocolo oferece dois caminhos. A tobramicina inalatória, 300 mg duas vezes ao dia, é prescrita por 28 dias, podendo ser repetida até duas vezes, o que totaliza 56 ou 84 dias — os três números que aparecem juntos nos critérios de inclusão são a mesma escada de 28 em 28.
O colistimetato de sódio é onde a portaria diverge de si mesma. Na seção de tratamento, a erradicação com colistimetato inalatório se faz por 30 dias a 3 meses, em esquema sempre associado a ciprofloxacino oral. Na seção de tempo de tratamento e critérios de interrupção, doze páginas adiante, o mesmo esquema dura 21 dias, com ou sem ciprofloxacino; e é 21 dias após o término, se a bactéria voltar a ser isolada, que a dose pode subir para 2.000.000 de unidades três vezes ao dia por até três meses.
São duas divergências empilhadas num só medicamento: a duração inicial, que sai de 21 e chega a 30 dias, e o estatuto do ciprofloxacino, obrigatório numa seção e opcional na outra. O material de consulta rápida reproduz as duas versões em páginas diferentes, sem notar.
O mesmo resumo comete um deslize farmacológico que o documento completo não comete. O colistimetato é chamado ali de polimixina B. Ele é a polimixina E — nome que o protocolo completo usa corretamente ao apresentar o fármaco como agente de superfície que rompe a membrana bacteriana. A polimixina B existe, é outro medicamento, e a troca importa: um enunciado que ofereça polimixina B inalatória como conduta de erradicação está oferecendo o fármaco errado com o nome que um documento oficial imprimiu.
A régua segura é a que não muda entre as seções: tobramicina inalatória por 28 dias é a primeira tentativa de erradicação mais cobrada, e o colistimetato é a alternativa consistente. Falha de erradicação define infecção crônica, e a infecção crônica muda o alvo de eliminar para conviver, em ciclos alternados de 28 dias com e 28 dias sem.
Por quilo ou por grama de gordura: onde as duas contas se cruzam e onde uma fura o teto
A insuficiência pancreática exócrina acompanha cerca de 85% dos pacientes segundo o protocolo, e de 85% a 90% segundo o documento de sociedade. A reposição é a pancreatina, único suplemento enzimático disponível no país, em cápsulas de 10.000 e 25.000 unidades de lipase.
O protocolo nacional prescreve por quilo e por refeição: 500 a 1.000 unidades de lipase por quilo por refeição principal, ajustando para mais se a esteatorreia persistir ou o ganho ponderal não vier. E fixa dois tetos, pelo risco de colonopatia fibrosante: 2.500 unidades por quilo por refeição e 10.000 unidades por quilo por dia.
Repare que os dois tetos só coincidem em quatro tomadas por dia — 10.000 dividido por 2.500. E o quadro de recomendações do mesmo protocolo manda administrar a enzima antes das refeições e dos lanches, e repetir a dose durante a refeição se ela se prolongar por mais de 40 minutos. Três refeições, dois lanches e uma refeição demorada dão seis tomadas. Quem doseia no teto por refeição e segue a orientação de lanches ultrapassa o teto diário sem nunca ter passado do teto por refeição: o limite por tomada deixa de proteger o limite do dia assim que o número de tomadas passa de quatro.
O documento de sociedade prescreve de outro jeito, e oferece duas rotas unidas por ou. Por idade e peso: 1.000 unidades por quilo por refeição dos 1 aos 4 anos, e 500 unidades por quilo por refeição acima dos 4 anos e no adulto. Ou por gordura da dieta: 2.000 a 4.000 unidades de lipase por grama de gordura ingerida. Para o lactente até 12 meses, a régua muda de unidade outra vez — 2.000 a 4.000 unidades por 120 mL de fórmula ou leite materno.
As duas rotas coincidem num único ponto, e ele é magro. Acima de 4 anos, 500 unidades por quilo igualam 4.000 por grama quando a refeição tem um oitavo do peso corporal em gramas de gordura — 2,5 g num menino de 20 kg. Qualquer refeição mais gordurosa faz a rota da gordura passar à frente. E ela fura o teto nacional por refeição quando a gordura ultrapassa 0,625 vez o peso em quilos: para os mesmos 20 kg, 12,5 g de gordura numa refeição já dão 4.000 unidades por quilo, contra o limite de 2.500. Numa dieta com 35% a 40% da energia em lipídios e 110% a 200% do valor calórico da idade, 12,5 g de gordura numa refeição principal não é exagero: é o almoço.
Há ainda a escada que muda por rótulo. A mesma criança, na véspera e no dia seguinte ao quarto aniversário, sai de 1.000 para 500 unidades por quilo por refeição — metade da dose, por mudança de faixa etária, sem que nada tenha mudado no pâncreas. É razão para conferir resposta clínica em vez de confiar na linha da tabela.
Por fim, o veto de segurança vem em duas unidades para duas populações: acima de 10.000 unidades por quilo por dia na criança e acima de 300.000 unidades por dia no adulto. As duas réguas se cruzam exatamente em 30 kg — abaixo, aperta o limite por quilo; acima, o limite absoluto. Um adolescente de 60 kg calculado pela régua pediátrica chegaria a 600.000 unidades diárias, o dobro do teto que a mesma frase impõe ao adulto.
Vinte e dois: piso numa régua brasileira e teto na outra
Estado nutricional não é acessório na fibrose cística: desnutrição piora função pulmonar, aumenta suscetibilidade a infecção e encurta sobrevida, e o protocolo registra que crianças com peso e estatura acima da mediana têm melhor função pulmonar adiante. O que muda entre os documentos brasileiros é a direção da meta do adulto.
O protocolo nacional define estado nutricional adequado assim: até 24 meses, peso e altura iguais ou acima do percentil 50; dos 2 aos 18 anos, índice de massa corporal igual ou acima do percentil 50; e no adulto, índice de massa corporal entre 18,5 e 22 para mulheres e entre 18,5 e 23 para homens.
A diretriz brasileira de sociedade e o documento científico de pediatria dizem, com os mesmos dois números, o contrário: para adultos, a recomendação é índice de massa corporal igual ou maior que 22 para mulheres e igual ou maior que 23 para homens. Os números 22 e 23 são teto de uma faixa num documento e piso de uma recomendação nos outros dois.
A mulher de 22,5 existe e resolve a questão. Pela sociedade ela está adequada, acima do piso; pelo protocolo nacional, acima da faixa descrita como adequada. Nenhum dos dois manda emagrecê-la, e o protocolo não define conduta para quem excede a faixa. Quem responder a pergunta qual é o alvo antropométrico do adulto com fibrose cística precisa saber que a resposta esperada nas provas brasileiras é o piso de 22 e 23: é a régua das duas sociedades e a que tem sentido numa doença consumptiva, em que a normalidade populacional já é desnutrição relativa.
O sódio é o segundo ponto de afastamento, e ali a diferença é de dose. O protocolo repõe cloreto de sódio a 2,5 mEq/kg/dia em todo lactente até os dois anos, e oferece a conversão: 1 g de sal equivale a 17 mEq. Para 5 kg, isso dá 12,5 mEq por dia, ou cerca de 0,73 g de sal — perto de um oitavo de colher de chá. O documento de pediatria repõe 1 a 2 mmol/kg/dia de sódio no lactente em aleitamento de 0 a 6 meses, elevando para acima de 4 mmol/kg/dia em calor, febre, vômito, diarreia, taquipneia ou ostomia; para os mesmos 5 kg, a faixa de rotina dá 5 a 10 mmol, ou 0,29 a 0,58 g de sal.
As unidades são intercambiáveis — para o cloreto de sódio, 1 mmol equivale a 1 mEq —, e a comparação é direta: a dose nacional é 1,25 a 2,5 vezes a de rotina da sociedade, e cai entre as duas faixas desta. Há também diferença de estatuto: o protocolo repõe em todos os lactentes até dois anos, enquanto a sociedade repõe conforme risco, monitorando por fração de excreção de sódio entre 0,5% e 1,5% ou sódio urinário abaixo de 10 mmol/L. A depleção que se quer evitar tem cara de vinheta: lactente com letargia, recusa alimentar, vômitos e perda de peso, com hiponatremia, hipocloremia e alcalose metabólica — apresentação inicial que a prova gosta de vestir de gastroenterite.
Como decidir, do papel-filtro ao centro de referência
A sequência abaixo separa três decisões que a prova costuma embaralhar: quem investigar, qual exame confirma, e o que fazer quando o número cai na faixa que não decide. As tabelas trazem as réguas lado a lado, porque em quatro pontos os documentos brasileiros não coincidem e o enunciado costuma indicar qual deles está citando.
- 1Reconheça o fenótipo antes de olhar exame. A tríade que obriga a investigar é doença pulmonar supurativa de repetição, má absorção com fezes volumosas, gordurosas e fétidas, e déficit de crescimento com apetite conservado. Somam-se, isoladamente: íleo meconial, prolapso retal, pólipos nasais, pancreatite de repetição, suor salgado, baqueteamento digital, azoospermia obstrutiva e desidratação hiponatrêmica com alcalose metabólica.
- 2Não use a triagem neonatal negativa como argumento contra a hipótese. A sensibilidade medida do protocolo de duas dosagens de tripsina imunorreativa foi de 79,6%: um em cada cinco casos chegou por suspeita clínica com triagem prévia negativa.
- 3Diante de íleo meconial, peça o teste do suor e encaminhe ao centro de referência mesmo com triagem normal — essa é a manifestação classicamente associada a falso-negativo da tripsina imunorreativa.
- 4Peça a dosagem quantitativa de cloreto no suor por iontoforese com pilocarpina. Exigências: mais de duas semanas de vida e peso acima de 3 kg. Adie apenas em doença aguda grave, desidratação, edema ou ausência de pele sã para a coleta.
- 5Se o que voltou foi condutividade, ela não fecha diagnóstico. Igual ou acima de 50 mmol/L, peça o quantitativo.
- 6Leia o cloreto contra as três faixas: igual ou maior que 60 confirma; menor que 30 torna improvável; de 30 a 59 é inconclusivo e vai para centro de referência.
- 7Peça a análise molecular completa do gene em todos os casos positivos e em todos os inconclusivos — e não painel de variantes, porque as cinco variantes mais frequentes no mundo cobrem apenas 56% dos casos brasileiros.
- 8Se a triagem foi positiva, o suor não confirmou e a genética não fechou, classifique como caso inconclusivo pelos critérios do Quadro 2, mantenha acompanhamento em centro de referência com intensidade menor e ofereça aconselhamento genético aos pais.
- 9Confirmado o diagnóstico, encaminhe ao centro de referência imediatamente: o tratamento é multiprofissional e começa logo após a confirmação.
- 10Investigue insuficiência pancreática pela elastase fecal, com valores abaixo de 200 mcg/g indicando insuficiência — dispensável diante de sinais clínicos inequívocos de má absorção, quando a enzima é iniciada e o teste vem depois.
- 11Trate a primeira Pseudomonas aeruginosa isolada: tobramicina inalatória 300 mg duas vezes ao dia por 28 dias, repetível até 56 ou 84 dias. Falha de erradicação define infecção crônica.
- 12Marque o acompanhamento: consulta a cada dois ou três meses, cultura de secreção respiratória com intervalo máximo de três meses, espirometria a partir dos 5 anos pelo menos duas vezes ao ano, oximetria em toda consulta, teste oral de tolerância à glicose anual a partir dos 10 anos e densitometria a partir dos 8 a 10 anos.
As quatro réguas do teste do suor, e a pergunta que cada número responde
| Medida e valor | Documento | O que o número decide | Armadilha |
|---|---|---|---|
| Cloreto igual ou maior que 60 mmol/L | Protocolo nacional 2024 e diretriz de sociedade 2017 | Confirma o diagnóstico | É o único corte diagnóstico; os demais números da tabela não confirmam nada |
| Cloreto de 30 a 59 mmol/L | Protocolo nacional 2024 | Inconclusivo — encaminha a centro de referência e vai para a genética | Não é 'quase normal' nem exclui; é a faixa em que o exame não decidiu |
| Cloreto menor que 30 mmol/L | Protocolo nacional 2024 | Diagnóstico improvável | Com manifestação clínica sugestiva, ainda cabe teste genético |
| Condutividade igual ou maior que 50 mmol/L | Protocolo nacional 2024 e texto da diretriz de sociedade 2017 | Manda fazer a dosagem quantitativa de cloreto | Condutividade nunca é prova diagnóstica, em nenhum valor |
| Condutividade abaixo de 60 mmol/L = normal; 60 a 90 = intermediária; acima de 90 = positiva | Tabela 1 da diretriz de sociedade 2017 | Classificação da própria tabela | Conflita com o texto do mesmo artigo: 55 mmol/L é normal aqui e já obriga o quantitativo lá |
| Condutividade de 69,0 mmol/L | Estudo paranaense de 2015, 90 crianças com a doença e 444 sem | Melhor corte segundo a medida, com concordância de 0,89 contra a coulometria | Não é régua oficial; explica por que os cortes dos dois métodos não podem ser iguais |
Onde as réguas brasileiras não coincidem
| Ponto | Protocolo nacional (Portaria Conjunta nº 5/2024) | Diretriz e documento de sociedade | Consequência prática |
|---|---|---|---|
| Idade mínima do teste do suor | Mais de duas semanas de vida e peso acima de 3 kg | Diretriz de 2017 executa o exame já na avaliação de 4 a 6 semanas de vida | O material de consulta rápida do próprio Ministério acrescenta 'a partir de seis anos', que não existe no protocolo nem na diretriz |
| Número de amostras para confirmar | Uma dosagem igual ou maior que 60 mmol/L é positiva; quem tem suor positivo já tem diagnóstico confirmado | Duas amostras: o valor positivo deve ser repetido com dosagem quantitativa em dia diferente | Enunciado que diz 'confirmado em segunda dosagem' está seguindo a sociedade; enunciado que fecha com uma só está seguindo o protocolo |
| Método do estudo genético | Análise molecular completa do gene; painéis de variantes não recomendados para brasileiros | Figura 1 da diretriz de 2017 admite 'painéis ou sequenciamento' | O protocolo diverge e explica por quê: as cinco variantes mundiais cobrem 56% dos casos brasileiros e a F508del vai de 50% em São Paulo a 8% na Bahia |
| Alvo antropométrico do adulto | Adequado é índice de massa corporal entre 18,5 e 22 (mulheres) e entre 18,5 e 23 (homens) | Adequado é índice de massa corporal igual ou maior que 22 (mulheres) e 23 (homens) | Os mesmos dois números são teto num documento e piso nos outros dois |
| Reposição de sódio no lactente | 2,5 mEq/kg/dia de cloreto de sódio em todo lactente até 2 anos | 1 a 2 mmol/kg/dia de sódio no lactente de 0 a 6 meses conforme risco; acima de 4 mmol/kg/dia nas situações de perda | A dose nacional é 1,25 a 2,5 vezes a de rotina da sociedade e se aplica sem a individualização que esta exige |
| Erradicação com colistimetato inalatório | Seção de tratamento: 30 dias a 3 meses, sempre com ciprofloxacino oral. Seção de interrupção: 21 dias, com ou sem ciprofloxacino | A diretriz de sociedade não arbitra a duração nacional | A divergência é interna ao mesmo documento; a régua estável é a tobramicina inalatória por 28 dias |
Pancreatina: as duas rotas, os dois tetos e onde elas se cruzam
| Régua | Fonte | Valor | Onde a conta encosta no limite |
|---|---|---|---|
| Dose inicial por peso | Protocolo nacional 2024 | 500 a 1.000 unidades de lipase por quilo por refeição principal | Ajusta-se para mais se persistir esteatorreia ou faltar ganho de peso |
| Dose por peso e idade | Documento de pediatria 2021 | 1.000 U/kg/refeição dos 1 aos 4 anos; 500 U/kg/refeição acima de 4 anos e no adulto | A mesma criança perde metade da dose por quilo ao completar 4 anos, por mudança de faixa |
| Dose por gordura ingerida | Documento de pediatria 2021 | 2.000 a 4.000 unidades de lipase por grama de gordura | Iguala a rota por peso, acima de 4 anos, só quando a gordura é um oitavo do peso em quilos |
| Lactente até 12 meses | Documento de pediatria 2021 | 2.000 a 4.000 unidades por 120 mL de fórmula ou leite materno, ou 2.000 por grama de gordura | Unidade muda de refeição para volume de leite |
| Teto por refeição | Protocolo nacional 2024 | 2.500 unidades por quilo por refeição | A rota por gordura o ultrapassa quando a gordura passa de 0,625 vez o peso em quilos — 12,5 g num menino de 20 kg |
| Teto diário | Protocolo nacional 2024 | 10.000 unidades por quilo por dia na criança; 300.000 unidades por dia no adulto | Os dois tetos por quilo coincidem em quatro tomadas ao dia; as duas populações se cruzam em 30 kg |
A conversão do valor preditivo positivo em convocação: 39 casos verdadeiros a 6,1% dos positivos dão cerca de 639 resultados positivos, isto é, cerca de 600 falsos positivos e dezesseis convocações por criança encontrada. A mesma conta refuta a especificidade de 100% impressa nos resultados daquele artigo — 600 falsos positivos entre 840.927 crianças sem a doença dão 99,93%, que é a acurácia global que o próprio artigo publica.
Cobertura e sensibilidade se multiplicam: 82,6% de cobertura e 79,6% de sensibilidade deixam cerca de 66% das crianças com a doença ao alcance efetivo do programa, assumindo que a incidência não difira entre quem é triado e quem não é.
Sensibilidade de 100% em 90 crianças significa, pela regra dos três, taxa de perda de até 3 em 90 — cerca de 3,3%, ou sensibilidade verdadeira podendo descer a 96,7%. O intervalo de confiança impresso ao lado daquele 100% (93,8 a 97,8) é o da especificidade e não contém a estimativa que acompanha.
Falso-positivo tem dois sentidos no mesmo parágrafo daquele estudo: 3,8% das crianças sadias testaram positivo (complemento da especificidade), e 16,7% dos testes positivos eram falsos (complemento do valor preditivo positivo). O segundo número é o que muda com a prevalência do lugar.
Sobre a incidência: a Bahia teve 1.017.576 nascidos vivos em cinco anos e 49 diagnósticos, um para cada 20.767. Se valesse a ponta de 1:1.000 citada para a região Sul, aquele estado sozinho teria produzido mais de mil casos no período — cerca de 200 por ano, contra cerca de 300 por ano em todo o país. A régua compatível com o total nacional é 1:7.576.
Onde as fontes divergem
Nestes pontos as fontes não dizem a mesma coisa. Cada posição vem com quem a sustenta — e com o que fazer diante de uma vinheta de prova.
Painéis são aceitáveis
O fluxograma de condução dos casos com triagem neonatal positiva prevê, na etapa de estudo genético, pesquisa de variantes por painéis ou sequenciamento do gene, sem hierarquia entre os dois. É a régua da diretriz brasileira de sociedade, escrita por um grupo de dezoito especialistas e alinhada à prática internacional da época.
Athanazio RA e cols. Diretrizes brasileiras de diagnóstico e tratamento da fibrose cística. J Bras Pneumol. 2017;43(3):219-245, Figura 1 e seção Diagnóstico.
Painéis não servem ao brasileiro
O uso de painéis de variantes não é recomendado para pacientes brasileiros; o exame de escolha é a análise molecular completa do gene. A justificativa é medida e está no próprio texto: as cinco variantes mais frequentes no mundo aparecem em apenas 56% dos casos brasileiros, e a F508del vai de 50% de frequência em São Paulo a 8% na Bahia. Quando só uma variante causadora é encontrada, buscam-se grandes deleções ou duplicações por técnica complementar.
Brasil. Ministério da Saúde. Portaria Conjunta nº 5, de 30 de abril de 2024, Anexo, item 3.3.2 (Teste genético).
Na prova
É a divergência mais fácil de identificar pelo próprio enunciado, porque o documento mais novo explica por que discorda do mais antigo — e o argumento é a composição alélica brasileira. Banca que descreve um painel comercial com resultado normal em criança com fenótipo compatível e teste do suor inconclusivo está pedindo que o candidato reconheça que painel normal não afasta a doença e que o passo é o sequenciamento completo. Enunciado que cita a diretriz de 2017 pelo nome pode aceitar painel como etapa; enunciado que cita o protocolo do Ministério, não. Na dúvida, o recorte do avaliador é o do documento com força normativa.
Uma dosagem basta
O resultado do teste do suor quantitativo é considerado positivo quando a dosagem de cloreto é igual ou maior que 60 mmol/L, e pacientes com teste do suor positivo já possuem diagnóstico confirmado — devendo ainda assim realizar o teste genético. Em nenhum ponto da seção o protocolo exige repetição em segunda amostra.
Brasil. Ministério da Saúde. Portaria Conjunta nº 5, de 30 de abril de 2024, Anexo, itens 3.3.1 e 3.3.2.
São necessárias duas amostras
A dosagem de cloreto por métodos quantitativos no suor igual ou maior que 60 mmol/L, em duas amostras, confirma o diagnóstico; o fluxograma de condução mostra o teste do suor em duas amostras, e o rodapé da tabela de valores de referência determina que o resultado positivo seja repetido com dosagem quantitativa em um dia diferente.
Athanazio RA e cols. J Bras Pneumol. 2017;43(3):219-245, seção Diagnóstico, Figura 1 e rodapé da Tabela 1.
Na prova
O enunciado costuma entregar a resposta na própria vinheta. Quando ele diz 'teste do suor de 68 mmol/L, confirmado em segunda dosagem', está escrito na régua da sociedade e a pergunta seguinte não é sobre confirmar, é sobre o passo adiante — genética, centro de referência, prognóstico. Quando ele traz um único valor acima de 60 e pergunta a conduta, o avaliador está na régua do protocolo e espera que o candidato feche o diagnóstico e encaminhe. Não gaste raciocínio decidindo qual das duas é 'a certa': o que muda a alternativa é o número de amostras que a vinheta já ofereceu.
Faixa fechada, terminando em 22 e 23
Estado nutricional adequado no adulto é índice de massa corporal entre 18,5 e 22 kg/m² para o sexo feminino e entre 18,5 e 23 kg/m² para o masculino, ou ausência de perda de peso. Para crianças até 24 meses, peso e altura iguais ou acima do percentil 50; dos 2 aos 18 anos, índice de massa corporal igual ou acima do percentil 50.
Brasil. Ministério da Saúde. Portaria Conjunta nº 5, de 30 de abril de 2024, Anexo, item 7.2.2 (Nutrição).
Piso de 22 e 23, sem teto
Para adultos, a recomendação é índice de massa corporal igual ou maior que 22 kg/m² para mulheres e igual ou maior que 23 kg/m² para homens. Nas crianças e adolescentes, escores z de estatura, peso e índice de massa corporal abaixo de menos 2 revelam deficiência antropométrica, e a tabela de estado nutricional adequado fixa o percentil 50 como alvo, não como limite.
Athanazio RA e cols. J Bras Pneumol. 2017;43(3):219-245, seção Tratamento gastrointestinal e nutricional; e Sociedade Brasileira de Pediatria, Documento Científico nº 8, 22/06/2021, Tabela 2.
Na prova
Repare que os dois lados usam os mesmos numerais — 22 e 23 — em direções opostas, e é isso que o distrator explora. Enunciado que descreva uma adulta com índice de massa corporal de 22,5 e pergunte se o estado nutricional está adequado é montado sobre essa fronteira. O recorte esperado nas provas brasileiras é o das duas sociedades, porque numa doença consumptiva a meta é ficar acima da mediana populacional, e porque a faixa fechada do protocolo não vem acompanhada de nenhuma conduta para quem a excede. Identifique qual documento o enunciado citou antes de decidir.
Caso resolvido
- 1. O que a triagem normal permite excluir
- Nada, sozinha. A sensibilidade medida do protocolo de duas dosagens de tripsina imunorreativa numa população brasileira foi de 79,6%: um em cada cinco casos daquela série chegou por suspeita clínica com triagem prévia negativa. Além disso, esta criança não completou o protocolo — houve uma dosagem, não duas, e a segunda deveria ter sido feita até os 30 dias de vida. O caso está exatamente onde a triagem é mais frágil, e a informação relevante do cartão não é o resultado, é a etapa que faltou.
- 2. Que fenótipo a vinheta descreve
- É a tríade completa: má absorção com esteatorreia, déficit de crescimento com apetite conservado e doença respiratória em criança de 3 meses. Apetite voraz com curva que não sobe aponta perda calórica pelas fezes, não ingestão insuficiente. Pneumonia no segundo mês de vida não é um evento banal. Somados, os três obrigam a investigar fibrose cística antes de qualquer hipótese que explique apenas um deles.
- 3. Qual exame pedir, e se a idade permite
- Dosagem quantitativa de cloreto no suor por iontoforese com pilocarpina. As exigências do protocolo são mais de duas semanas de vida e peso acima de 3 kg — esta criança tem 3 meses e ultrapassa os 3 kg com folga. O parêntese que o material de consulta rápida do Ministério acrescentou, restringindo o exame a pacientes a partir de seis anos, não existe no protocolo nem na diretriz de sociedade; o seis é o piso de idade dos moduladores de proteína, não do diagnóstico. Repetir a tripsina imunorreativa seria voltar à triagem, que perde sensibilidade depois das primeiras semanas e não confirma em idade nenhuma.
- 4. O resultado volta com 52 mmol/L
- Faixa inconclusiva, entre 30 e 59. O exame não confirmou nem afastou, e o passo é duplo: encaminhamento a centro de referência especializado e análise molecular completa do gene. Painel de variantes não serve aqui — as cinco variantes mais frequentes no mundo cobrem apenas 56% dos casos brasileiros, e um painel normal não afastaria nada. Se apenas uma variante causadora aparecer, procura-se grande deleção ou duplicação por técnica complementar.
- 5. O que se faz enquanto a genética não volta
- Não se espera para tratar a má absorção. Diante de sinais clínicos inequívocos, a pancreatina é iniciada em criança em investigação diagnóstica, e a elastase fecal vem depois — o próprio protocolo prevê a inclusão de indivíduos nos primeiros meses de vida ainda em investigação, mantendo a enzima mediante sinais inequívocos de má absorção. Some-se reposição de cloreto de sódio, orientação nutricional hipercalórica e vigilância dos sinais de desidratação hiponatrêmica. E some-se a conversa: um exame na faixa do meio não é boa nem má notícia, é uma etapa, e a família precisa sair da consulta com data marcada para a próxima.
Agora feche você
- Passo 1
- Calcule a dose que a mãe está oferecendo no almoço pelas duas rotas — por grama de gordura e por quilo de peso — e diga qual dos dois tetos do protocolo nacional essa dose encosta ou ultrapassa.
- Passo 2
- Diga qual é a conduta diante do primeiro isolamento de Pseudomonas aeruginosa, com fármaco, dose, via e duração, e o que define que a tentativa falhou.
- Passo 3
- Decida se este menino é elegível a algum modulador da proteína pelo protocolo nacional, e justifique pela idade, pelo peso e pelas variantes.
- Passo 4
- Liste o que precisa ser agendado a partir desta consulta, com periodicidade, considerando a idade de 6 anos.
Onde a banca derruba
- 1Usar a triagem neonatal normal como se afastasse a doença A vinheta traz o lactente com esteatorreia, déficit ponderal e pneumonia de repetição, e acrescenta que a triagem neonatal foi normal. O aluno tira a fibrose cística da lista e vai para imunodeficiência, doença celíaca ou refluxo. A medida brasileira diz o contrário: um em cada cinco casos daquela população chegou por suspeita clínica com triagem prévia negativa, e o íleo meconial é justamente a manifestação classicamente associada a falso-negativo da tripsina imunorreativa. Triagem negativa reduz a probabilidade e não fecha porta nenhuma. O erro que o aluno marca é 'solicitar nova dosagem de tripsina imunorreativa' — exame de triagem que perde sensibilidade depois das primeiras semanas de vida e que não confirma nada em idade nenhuma.
- 2Tratar o cloreto entre 30 e 59 como resultado negativo É a armadilha mais rendosa, porque a faixa parece baixa perto do 60. Dois testes do suor com 45 e 48 mmol/L numa criança com elastase fecal de 60 mcg/g e pneumonias por Staphylococcus aureus não afastam nada: caem na faixa inconclusiva, e o passo é a análise molecular completa do gene, com encaminhamento a centro de referência. As alternativas erradas típicas são 'afastar fibrose cística e investigar doença celíaca', 'considerar confirmado pela elastase baixa' e 'repetir o teste apenas após os 6 anos'. A elastase confirma insuficiência pancreática e não escolhe etiologia; a idade não é o problema.
- 3Aceitar condutividade como exame diagnóstico Condutividade é rápida e barata e por isso aparece muito em vinheta de rede pública, às vezes com valores altos que parecem fechar o caso. Ela não é aceita como prova diagnóstica em valor nenhum: igual ou acima de 50 mmol/L manda fazer a dosagem quantitativa de cloreto, e o número que confirma é sempre o do cloreto. Some-se que a tabela de referência da diretriz de sociedade classifica condutividade abaixo de 60 como normal, de modo que um valor de 55 é simultaneamente 'normal' pela tabela e indicação de exame pelo texto — quem decorou a tabela devolve a criança para casa.
- 4Confundir a fração da manifestação com a fração da doença As duas frases circulam juntas e dizem coisas diferentes: o íleo meconial é a primeira manifestação clínica em 15% a 20% dos casos de fibrose cística, e a maioria dos recém-nascidos com íleo meconial tem fibrose cística. A primeira é a probabilidade da manifestação em quem tem a doença; a segunda é a probabilidade da doença em quem tem a manifestação. Enunciado que ofereça 'apenas 15% a 20% dos recém-nascidos com íleo meconial têm fibrose cística, portanto o teste do suor pode esperar' está invertendo o condicional para justificar uma conduta errada. Íleo meconial vai para o teste do suor sempre.
- 5Somar as duas rotas da enzima pancreática ou trocar uma pela outra sem conferir o teto As réguas brasileiras oferecem dose por quilo por refeição e dose por grama de gordura unidas por 'ou', e as duas só coincidem numa refeição magra. Para uma criança acima de 4 anos, 500 unidades por quilo igualam 4.000 por grama quando a gordura da refeição é um oitavo do peso em quilos. Numa dieta com 35% a 40% da energia em lipídios, a rota da gordura passa à frente e chega a furar o teto nacional de 2.500 unidades por quilo por refeição assim que a gordura ultrapassa 0,625 vez o peso — 12,5 g num menino de 20 kg. O teto que a banca cobra é sempre o mesmo par: 2.500 por quilo por refeição e 10.000 por quilo por dia, pelo risco de colonopatia fibrosante.
- 6Vestir a crise perdedora de sal de gastroenterite Lactente com letargia, recusa alimentar, vômitos, perda de peso e desidratação, e no laboratório hiponatremia, hipocloremia, às vezes hipocalemia, com alcalose metabólica. O aluno vê desidratação com vômito e vai para gastroenterite ou, se lembrar do padrão, para estenose hipertrófica de piloro. O que separa é a ausência de diarreia importante e a alcalose numa criança que não vomita em jato há semanas, somada aos sinais crônicos de má absorção e ao suor salgado que a mãe relata. Perda de sal pelo suor é apresentação inicial da fibrose cística, com risco de vida, e a criança precisa de reposição de sódio além da investigação.
- 7Prescrever polimixina B porque um documento oficial escreveu isso O material de consulta rápida do Ministério chama o colistimetato de sódio de polimixina B. Ele é a polimixina E, como o protocolo completo registra corretamente. A polimixina B existe e é outro fármaco. Enunciado que ofereça 'polimixina B inalatória' como erradicação de Pseudomonas aeruginosa na fibrose cística está oferecendo o medicamento errado, ainda que com um nome que um documento oficial imprimiu. A régua que não oscila entre seções é a tobramicina inalatória, 300 mg duas vezes ao dia por 28 dias, repetível até 56 ou 84 dias.
A tríade pneumonias de repetição, tosse úmida crônica com má-absorção (esteatorreia) e déficit ponderal sugere fibrose cística; o teste do suor (cloreto no suor) é o exame diagnóstico de escolha/padrão. Broncoscopia avalia complicações, não firma o diagnóstico. Dosagem de imunoglobulinas investiga imunodeficiência, hipótese secundária. PPD investiga tuberculose, que não explica a esteatorreia. Espirometria não é confiável nem diagnóstica nessa idade.
Recuperação
Responda as 10 — o gabarito e o comentário de cada uma abrem a cada questão ou só no fim, como você preferir.
Menina de 3 anos apresenta pneumonias de repetição, tosse produtiva crônica, esteatorreia e déficit ponderal. Ao exame, baqueteamento digital incipiente e estertores persistentes. O teste do cloro no suor (iontoforese por pilocarpina) mostrou 68 mEq/L, confirmado em segunda dosagem. Qual é o agente colonizador mais característico da doença de base à medida que ela progride?
O quadro (pneumonias de repetição, doença pulmonar supurativa crônica, insuficiência pancreática/esteatorreia e cloro no suor ≥60 mEq/L) confirma fibrose cística. A colonização evolui de S. aureus/H. influenzae na infância para Pseudomonas aeruginosa (frequentemente mucoide), o marcador de progressão e pior prognóstico. Pneumococo e H. influenzae são precoces/inespecíficos. M. tuberculosis não é colonizador da FC. Klebsiella não é o germe característico.
Lactente de 4 meses, com histórico de infecções respiratórias de repetição desde o nascimento, baixo ganho ponderal, evacuações volumosas e gordurosas, é atendido na UBS com nova pneumonia. A mãe refere que o suor da criança tem gosto salgado. Considerando a principal hipótese diagnóstica, qual exame confirmatório e a conduta de encaminhamento?
Infecções respiratórias de repetição precoces, má absorção (esteatorreia, baixo ganho ponderal) e suor salgado formam quadro clássico de fibrose cística. O exame confirmatório é o teste do suor (dosagem de cloro), e o paciente deve ser encaminhado a centro de referência para manejo multidisciplinar. Radiografia seriada não confirma o diagnóstico nem substitui a investigação etiológica. Teste tuberculínico e tratamento empírico para tuberculose não contemplam a má absorção nem o suor salgado. Apenas hemograma e tranquilizar a família ignora um quadro sistêmico grave que exige diagnóstico definido.
Um menino de 6 anos é acompanhado na atenção primária por infecções respiratórias de repetição: já teve várias pneumonias, apresenta tosse produtiva crônica com expectoração abundante, baqueteamento digital, déficit de ganho ponderal e história de eliminação tardia de mecônio ao nascer. Há também relato de fezes volumosas e gordurosas. Qual é a hipótese diagnóstica mais provável e a conduta apropriada da APS?
A combinação de pneumonias de repetição, tosse produtiva crônica, baqueteamento digital, má progressão ponderal, íleo meconial ao nascer e esteatorreia (má absorção por insuficiência pancreática) aponta fortemente para fibrose cística. A conduta da APS é o encaminhamento a centro de referência para confirmação (teste do cloro no suor) e seguimento multidisciplinar (opção correta). Asma não explica esteatorreia, baqueteamento e íleo meconial (opção errada). Não há dados que justifiquem tratar empiricamente tuberculose sem investigação, e o quadro crônico multissistêmico é típico de FC (opção errada). Bronquiolite não recorre por anos com esse padrão sistêmico (opção errada).
Lactente do sexo masculino, 5 meses, é levado à consulta por baixo ganho ponderal. A mãe relata que ele apresentou dois episódios de pneumonia nos últimos dois meses e evacuações volumosas, gordurosas e de odor fétido desde o segundo mês de vida. Ao exame: peso no percentil 3, distensão abdominal leve e murmúrio vesicular com estertores esparsos à ausculta. Hemograma sem alterações relevantes; radiografia de tórax com espessamento peribrônquico. A triagem neonatal (tripsinogênio imunorreativo — IRT) havia sido reagente, sem seguimento posterior. Qual é o exame mais apropriado para confirmar a principal hipótese diagnóstica?
A tríade doença pulmonar de repetição + má absorção com esteatorreia + déficit de crescimento em lactente, ainda mais com IRT neonatal reagente, é fortemente sugestiva de fibrose cística. O exame confirmatório padrão-ouro é a dosagem de cloreto no suor: valores >= 60 mmol/L confirmam o diagnóstico. A TC de tórax avalia extensão do dano pulmonar (bronquiectasias), mas não faz o diagnóstico etiológico. A dosagem de imunoglobulinas investiga imunodeficiência primária, um diferencial de infecções de repetição, mas não explica a esteatorreia por insuficiência pancreática. A endoscopia com biópsia duodenal serve para doença celíaca/enteropatias, não para o quadro pulmonar associado. O IRT é teste de TRIAGEM, não confirmatório; repeti-lo não fecha diagnóstico e perde valor após as primeiras semanas de vida.
Recém-nascido a termo, 28 dias de vida, assintomático, é encaminhado ao ambulatório porque a triagem neonatal mostrou tripsinogênio imunorreativo (IRT) elevado em duas amostras. Realizado teste do suor com dosagem de cloreto, cujo resultado foi 45 mmol/L (valores: < 30 mmol/L normal; 30–59 mmol/L intermediário/duvidoso; >= 60 mmol/L positivo). A criança mantém bom estado geral, ganho de peso adequado e exame físico normal. Diante desse resultado, qual é a conduta mais adequada?
O valor de cloreto no suor de 45 mmol/L cai na faixa INTERMEDIÁRIA (30–59 mmol/L), que não confirma nem exclui fibrose cística. Com IRT persistentemente elevado, isso configura um caso duvidoso que exige análise genética (pesquisa de mutações do CFTR) e seguimento em centro de referência. Incorreto: dar alta: valor intermediário NÃO exclui a doença — apenas >= 60 confirma e < 30 torna improvável. Repor enzimas sem confirmar insuficiência pancreática (criança com ganho pôndero-estatural normal) é intervenção injustificada. Antibioticoprofilaxia/fisioterapia respiratória em recém-nascido assintomático e sem diagnóstico é inapropriado. Repetir só o IRT não agrega — o próximo passo diagnóstico após teste do suor duvidoso é a genética, não retornar à triagem.
Recém-nascido a termo, 2 dias de vida, apresenta distensão abdominal progressiva, vômitos biliosos e ausência de eliminação de mecônio nas primeiras 48 horas. Ao exame: abdome distendido, com alças palpáveis. O enema contrastado evidencia microcólon e obstrução ao nível do íleo terminal por conteúdo espesso. Não há história familiar de doença de Hirschsprung. Essa apresentação clínica está mais fortemente associada a qual diagnóstico de base?
Íleo meconial — obstrução intestinal neonatal por mecônio espesso e desidratado no íleo terminal, com microcólon ao enema contrastado — é a manifestação digestiva mais precoce e é altamente específica de fibrose cística: cerca de 80–90% dos recém-nascidos com íleo meconial têm FC. Logo é o correto. A doença de Hirschsprung cursa com falha de eliminação de mecônio, mas caracteristicamente com zona de transição colônica e cólon proximal dilatado (não microcólon com obstrução ileal). A atresia jejunoileal causa obstrução, porém por interrupção anatômica da luz, sem o mecônio espesso característico nem a associação com FC. A estenose hipertrófica do piloro manifesta-se por volta de 3–6 semanas, com vômitos NÃO biliosos em jato. A enterocolite necrosante é mais comum em prematuros, cursa com pneumatose intestinal e sinais sistêmicos de sepse, não com obstrução por mecônio.
Lactente do sexo masculino, 9 meses, é levado à consulta por baixo ganho ponderal apesar de apetite preservado. A mãe relata que, desde os 2 meses, apresenta evacuações volumosas, brilhantes, com odor fétido e que "boiam" no vaso, além de dois episódios de pneumonia no último trimestre. Nasceu a termo, sem intercorrências; a triagem neonatal biológica não foi realizada. Ao exame: peso abaixo do percentil 3, distensão abdominal leve, panículo adiposo reduzido e ausculta pulmonar com estertores crepitantes em base direita. FR 44 ipm, SatO2 95% em ar ambiente, T 36,8 °C. Qual é o exame mais adequado para confirmar a hipótese diagnóstica?
O quadro reúne a tríade clássica de fibrose cística: manifestação digestiva por insuficiência pancreática exócrina (esteatorreia com fezes volumosas, gordurosas e fétidas), déficit de crescimento apesar de apetite conservado e doença pulmonar supurativa de repetição (pneumonias). O raciocínio de 2 passos: (1) reconhecer a suspeita de FC e (2) escolher o teste confirmatório. CORRETA: o teste do suor por iontoforese com pilocarpina é o padrão-ouro para confirmação diagnóstica; cloreto ≥ 60 mmol/L confirma FC. IRT é ferramenta de TRIAGEM neonatal (teste do pezinho), com alta taxa de falso-positivo e perda de sensibilidade após as primeiras semanas de vida — não confirma o diagnóstico em lactente de 9 meses. A doença celíaca é um diferencial da má absorção, mas não explica as pneumonias de repetição, e a sorologia tem baixo rendimento antes da exposição sustentada ao glúten; não é o próximo passo aqui. A TCAR avalia extensão do dano pulmonar, mas é inespecífica e não estabelece o diagnóstico etiológico. Investigação de atopia/asma não contempla a esteatorreia nem o déficit ponderal, deixando escapar o diagnóstico unificador.
Menino de 4 anos é encaminhado ao ambulatório de gastroenterologia pediátrica por diarreia crônica desde o primeiro ano de vida, com fezes volumosas, gordurosas e de odor intenso, associada a apetite voraz. Teve três internações por pneumonia, duas com isolamento de Staphylococcus aureus, e apresenta baqueteamento digital incipiente. Peso com escore-Z −2,6 e estatura com escore-Z −1,5. Dois testes do suor por iontoforese com pilocarpina, colhidos em ocasiões distintas e com amostra adequada, mostraram cloro de 45 mmol/L e 48 mmol/L. Elastase fecal de 60 µg/g (VR > 200). Assinale o próximo passo na investigação.
O caso reúne insuficiência pancreática exócrina (esteatorreia, apetite voraz, desnutrição, elastase fecal < 100 µg/g) e doença pulmonar supurativa com S. aureus — fenótipo de fibrose cística. A leitura do teste do suor tem três faixas: normal (< 30 mmol/L), indeterminado/limítrofe (30–59 mmol/L) e positivo (≥ 60 mmol/L). Os valores de 45 e 48 mmol/L caem na zona indeterminada, que NÃO exclui a doença; a conduta é a análise genética do CFTR (e, se disponível, medida da diferença de potencial nasal). Por isso erra a alternativa que descarta a fibrose cística e migra para celíaca. A elastase fecal baixa apenas confirma a insuficiência pancreática — é inespecífica e não define etiologia, não podendo selar o diagnóstico. Shwachman-Diamond é diferencial de insuficiência pancreática, mas cursa tipicamente com neutropenia e disostose metafisária e é bem mais rara; investigá-la antes de esgotar o CFTR, em fenótipo tão sugestivo, inverte a ordem lógica.
Lactente de 2 meses com triagem neonatal positiva realiza teste do suor com cloreto de 24 mmol/L e estudo genético que identifica duas variantes do gene CFTR, apenas uma delas classificada como causadora da doença. A criança está assintomática. Como classificar o caso e o que se preconiza?
A combinação de triagem neonatal positiva, teste do suor abaixo de 30 mmol/L e duas variantes identificadas com apenas uma ou nenhuma causadora define, pelo quadro de critérios do protocolo nacional, a categoria de caso inconclusivo — síndrome metabólica relacionada ao regulador transmembrana, ou fibrose cística com triagem positiva e diagnóstico inconclusivo. A maioria dessas crianças permanece sem sinais e sintomas, mas parte evolui com manifestações, e por isso se preconiza repetir o teste do suor em laboratório experiente, acompanhar em centro de referência com frequência menor de consultas e exames que a do caso confirmado, e oferecer aconselhamento genético aos pais. Confirmar o diagnóstico ignora que o suor foi normal e que só uma variante é causadora. Dar alta desconsidera o risco de evolução. Chamar de portador sem seguimento descreve outra situação, a do heterozigoto sem triagem alterada. E transplante pulmonar tem indicação por expectativa de vida e limitação funcional avançada, não por diagnóstico incerto.
Lactente de 5 kg com fibrose cística recém-diagnosticada tem prescrição de reposição de cloreto de sódio conforme o protocolo nacional, que recomenda 2,5 mEq/kg/dia e informa que 1 g de sal equivale a 17 mEq. Qual é a quantidade diária aproximada de sal correspondente, e qual o objetivo da medida?
Cinco quilos a 2,5 mEq/kg/dia dão 12,5 mEq por dia; dividindo pelos 17 mEq contidos em 1 g de sal, chega-se a cerca de 0,73 g diários, próximo de um oitavo de colher de chá. O objetivo é prevenir a depleção salina característica da doença, em que a perda de cloreto de sódio pelo suor produz hiponatremia, hipocloremia e alcalose metabólica, com letargia, recusa alimentar, vômitos e perda de peso — apresentação inicial que já custou vida de lactente confundido com gastroenterite. O cálculo de 2,1 g inverte a conversão, e a doença não cursa com hipercalemia. Um sétimo de grama subestima em cinco vezes e ignora que a perda é cutânea, não urinária. Sete gramas seria dez vezes a dose. E o distúrbio ácido-básico é alcalose, não acidose hiperclorêmica — o cloro está sendo perdido, não retido.
Estudo populacional brasileiro avaliou o protocolo de duas dosagens de tripsinogênio imunorreativo em 840.976 recém-nascidos triados ao longo de cinco anos. Foram 49 diagnósticos de fibrose cística no período, 39 identificados pela triagem, e o valor preditivo positivo do protocolo foi de 6,1%. Aproximadamente quantas crianças tiveram resultado positivo na triagem, e o que esse número significa?
Valor preditivo positivo é a fração dos resultados positivos que corresponde a doentes verdadeiros. Se 39 casos verdadeiros representam 6,1% dos positivos, o total de positivos foi de aproximadamente 39 dividido por 0,061, ou cerca de 639 — restando cerca de 600 crianças convocadas para investigação que terminou negativa, isto é, dezesseis convocações por caso encontrado. A opção que iguala positivos a casos confirmados confunde teste positivo com diagnóstico, que é exatamente o que a triagem não faz. Calcular 6,1% dos triados aplica o índice ao denominador errado: ele se refere aos positivos, não à população. O valor preditivo positivo não mede falso-negativos — quem faz isso é a sensibilidade, que naquela série foi de 79,6%. E ele se aplica ao protocolo de rastreio como um todo, não apenas ao exame confirmatório.
Adolescente de 12 anos com fibrose cística tem, pela primeira vez, isolamento de Pseudomonas aeruginosa em cultura de secreção respiratória, sem exacerbação clínica no momento. Qual é a conduta preconizada pelo protocolo nacional?
A primeira identificação de Pseudomonas aeruginosa em cultura de secreção respiratória deve ser seguida de tentativa de erradicação, que no protocolo nacional consiste em tobramicina inalatória, 300 mg duas vezes ao dia, prescrita por 28 dias e repetível até totalizar 56 ou 84 dias. A alternativa é o colistimetato inalatório, associado ou não a ciprofloxacino oral. Observar sem tratar contraria a lógica do protocolo: a cronicidade da infecção associa-se a declínio acelerado da função pulmonar e pior prognóstico, e por isso se preconiza conduta agressiva no isolamento inicial. Ciprofloxacino oral isolado não é o esquema de erradicação previsto, aparecendo como associação ao inalatório. Os ciclos alternados de 28 dias com e sem antibiótico são o tratamento da infecção crônica já estabelecida, isto é, o que se faz depois que a erradicação falha. E antibiótico intravenoso fica reservado a situações específicas, não é regra do primeiro isolamento.
Lactente de 4 meses é encaminhado da unidade básica por baixo ganho ponderal e evacuações volumosas, gordurosas e fétidas desde o segundo mês, com um episódio de pneumonia no intervalo. A triagem neonatal mostrou tripsinogênio imunorreativo elevado em duas amostras, sem seguimento posterior. Ao exame: peso no percentil 3, distensão abdominal leve, estertores esparsos em base direita. O médico assistente registra no prontuário que aguardará os 6 anos de idade para solicitar o teste do suor, citando material oficial de consulta rápida que descreve o exame como destinado a pacientes a partir dessa idade. Qual é a conduta correta?
O protocolo nacional vigente exige, para a realização do teste do suor, mais de duas semanas de vida e peso superior a 3 kg — e nada mais; adia-se apenas em doença aguda grave, desidratação, edema ou ausência de pele sã para coleta. A idade de 6 anos que aparece no material de consulta rápida do Ministério não existe no protocolo que ele resume: no documento completo, o número 6 é o piso etário dos moduladores da proteína (ivacaftor, que ainda exige 25 kg, e a combinação com elexacaftor e tezacaftor) e o divisor da alfadornase, nunca do exame diagnóstico. Esperar quase seis anos com esse fenótipo é adiar o diagnóstico na faixa de maior morbidade. Repetir o tripsinogênio devolve a criança à triagem, que perde sensibilidade após as primeiras semanas e não confirma em idade nenhuma. A tomografia mede extensão de dano pulmonar e não define etiologia. Iniciar enzima sem investigar é aceitável enquanto a investigação corre, jamais como substituto dela.
Menina de 7 anos, 22 kg, com fibrose cística confirmada e genótipo com duas variantes F508del, é avaliada quanto à elegibilidade a moduladores da proteína CFTR pelo protocolo nacional. Qual é a conclusão correta?
O protocolo nacional pede, para a combinação de elexacaftor, tezacaftor e ivacaftor, idade igual ou maior que 6 anos e pelo menos uma variante F508del — sem exigir peso mínimo, apenas separando as doses em faixas abaixo e acima de 30 kg. A menina cumpre os dois critérios. O peso mínimo de 25 kg pertence ao ivacaftor isolado, que além disso exige uma das nove variantes de gating de classe III listadas, entre as quais a F508del não está: ela é de classe II, de processamento. Essa assimetria é o ponto do caso — uma criança leve com F508del acessa a combinação tripla e não o agente isolado, enquanto uma criança leve com variante de classe III não acessa nenhum dos dois. Dizer que a idade é o único critério apaga as variantes e o peso. E não há piso de 12 anos para nenhum dos dois no protocolo brasileiro.
Criança de 4 anos com diarreia crônica, esteatorreia, apetite voraz e duas pneumonias por Staphylococcus aureus tem elastase fecal de 60 mcg/g e dois testes do suor por iontoforese com pilocarpina, colhidos em dias distintos e com amostra adequada, de 45 e 48 mmol/L. Qual é o próximo passo da investigação, segundo o protocolo nacional?
Valores de cloreto entre 30 e 59 mmol/L compõem a faixa inconclusiva, que não confirma nem exclui a doença e obriga a encaminhamento a centro de referência e ao teste genético — preconizado tanto nos casos positivos quanto nos inconclusivos. Concluir pela exclusão trata a faixa do meio como resultado negativo, que é o erro mais rendoso do tema. A elastase abaixo de 200 mcg/g confirma insuficiência pancreática exócrina e é inespecífica quanto à etiologia, de modo que não sela diagnóstico. O painel de variantes está expressamente não recomendado para brasileiros: as cinco variantes mais frequentes no mundo aparecem em apenas 56% dos casos nacionais, e a F508del vai de 50% de frequência em São Paulo a 8% na Bahia, razão pela qual o exame de escolha é a análise molecular completa. E o teste do suor é válido a partir das duas semanas de vida com peso acima de 3 kg — a idade não é o problema aqui, a faixa do resultado é.
Menino de 6 anos e 20 kg, com fibrose cística e insuficiência pancreática, recebe pancreatina calculada pela gordura da dieta, a 4.000 unidades de lipase por grama. O almoço habitual contém cerca de 20 g de gordura. Considerando os tetos de segurança do protocolo nacional, qual é a avaliação correta dessa prescrição?
Vinte gramas de gordura a 4.000 unidades por grama dão 80.000 unidades de lipase numa refeição, o que corresponde a 4.000 unidades por quilo num menino de 20 kg. O protocolo nacional fixa dois tetos pelo risco de colonopatia fibrosante: 2.500 unidades por quilo por refeição e 10.000 unidades por quilo por dia. O primeiro está ultrapassado — o ponto de virada, para 20 kg, é 12,5 g de gordura na refeição, porque a rota da gordura excede o teto assim que a gordura passa de 0,625 vez o peso em quilos. Dizer que só existe teto diário ignora metade da regra, e três refeições assim também estourariam o diário, que aqui equivale a 200.000 unidades. A dose por peso recomendada acima dos 4 anos é de 500 unidades por quilo por refeição, de modo que 2.500 é limite e não piso. E não há dosagem sérica de lipase que oriente reposição enzimática oral: o ajuste é clínico, pela esteatorreia e pelo ganho ponderal.
Recém-nascido a termo evolui nas primeiras 48 horas com distensão abdominal, vômitos biliosos e ausência de eliminação de mecônio; o enema contrastado mostra microcólon e obstrução ao nível do íleo terminal por conteúdo espesso. A triagem neonatal biológica, colhida no terceiro dia, retornou com tripsinogênio imunorreativo dentro dos valores de referência. Qual é a conduta quanto à investigação de fibrose cística?
O protocolo nacional é explícito: a ocorrência de íleo meconial no período neonatal deve invariavelmente indicar investigação por teste do suor e encaminhamento a centro de referência especializado, justamente porque muitos indivíduos com essa manifestação apresentam triagem neonatal negativa, com valores normais de tripsinogênio. É a situação em que o marcador bioquímico falha de modo previsível. Descartar a doença pelo rastreio normal ignora que a triagem identifica risco e não confirma nem exclui — e a sensibilidade medida do protocolo brasileiro ficou em 79,6%. Repetir o tripsinogênio insiste no exame que já falhou. Esperar sintomas respiratórios desperdiça a janela de diagnóstico precoce, que reduz a mediana de idade ao diagnóstico de anos para meses. Elastase fecal confirma insuficiência pancreática e não define etiologia.
Recém-nascido de 28 dias, encaminhado por tripsinogênio imunorreativo elevado em duas amostras, realiza teste do suor em serviço que dispõe apenas do método de condutividade. O resultado é 55 mmol/L. A criança está assintomática, com bom ganho de peso. Qual é a conduta?
A condutividade do suor é considerada teste de triagem e não é aceita como prova diagnóstica em valor nenhum, embora tenha alta concordância com a dosagem de cloreto. O protocolo nacional e o texto da diretriz brasileira de sociedade preconizam a dosagem quantitativa sempre que a condutividade for igual ou maior que 50 mmol/L, o que 55 satisfaz. Considerar normal seria seguir a tabela de valores de referência da própria diretriz, que classifica condutividade abaixo de 60 como normal e conflita com o texto do mesmo artigo — a régua que a prova brasileira segue é a do protocolo, que adotou o corte de 50. Fechar o diagnóstico com condutividade inverte a hierarquia dos métodos: o número que confirma é o do cloreto, igual ou maior que 60 mmol/L. Repetir só a condutividade não acrescenta informação diagnóstica. Tomografia e cultura pertencem ao seguimento de quem já tem diagnóstico.
Em um exercício hipotético de avaliação diagnóstica, um teste foi positivo nas 90 crianças com fibrose cística confirmada pelo padrão de referência. Admitindo observações independentes e sensibilidade constante, a sensibilidade amostral foi de 100%. Qual é a interpretação estatística correta?
Nenhum falso negativo foi observado, mas isso não prova sensibilidade populacional de 100%. A regra dos três aproxima o limite superior unilateral de 95% da taxa de falsos negativos por 3/90 = 3,3%. Complementando, obtém-se limite inferior aproximado de 96,7% para a sensibilidade. O limite binomial exato correspondente é cerca de 96,73%. Não se trata do intervalo bilateral exato de 95%. A sensibilidade isolada não determina especificidade nem valor preditivo positivo, que também depende da prevalência.
Qual complicação hepática é característica da fibrose cística e deve ser rastreada no seguimento?
A obstrução de ductos biliares por secreção espessa produz lesão focal que pode progredir para cirrose biliar multilobular, com esplenomegalia, varizes e plaquetopenia, sendo rastreada por exame clínico, laboratório e ultrassonografia. Pensar em colangite esclerosante engana quem associa doença biliar crônica a esse diagnóstico, mas ela se liga à doença inflamatória intestinal e tem imagem colangiográfica própria.
Homem de 26 anos com tosse produtiva crônica, dois episódios de pneumonia por ano, esteatorreia, índice de massa corporal de 17 kg/m2 e azoospermia obstrutiva. Qual exame deve ser solicitado primeiro?
A associação de doença sinopulmonar supurativa, insuficiência pancreática exócrina e azoospermia obstrutiva compõe o fenótipo da fibrose cística, e o teste do suor é o exame de triagem e confirmação. A deficiência de alfa-1-antitripsina engana quem pensa em doença pulmonar genética do adulto jovem, mas ela produz enfisema panacinar de bases, sem esteatorreia nem infertilidade obstrutiva. A tomografia mostra as bronquiectasias, porém não dá a etiologia.
Mulher de 22 anos com diagnóstico de fibrose cística realiza espirometria de rotina que mostra queda de 15% no volume expiratório forçado no primeiro segundo em relação ao melhor valor do ano, sem sintomas exuberantes. Qual a interpretação?
Queda funcional dessa magnitude é marcador objetivo de piora e antecede a percepção do paciente, que muitas vezes se adapta aos sintomas, exigindo busca de exacerbação, de novo agente e de aderência ao tratamento. Considerar variação normal engana quem espera sintomas proporcionais à função, mas nessa doença o declínio silencioso é justamente o mais perigoso. Transplante se discute em estágios avançados e por critérios múltiplos.
Paciente com fibrose cística apresenta dor abdominal em cólica, distensão e massa palpável em fossa ilíaca direita, com parada de eliminação de fezes. Qual a hipótese mais provável?
Conteúdo intestinal espesso obstruindo a região ileocecal caracteriza a síndrome de obstrução intestinal distal, própria da fibrose cística, tratada com hidratação, laxantes osmóticos e ajuste da reposição enzimática, raramente com cirurgia. Apendicite engana pela localização da dor e da massa, e a distinção importa muito, porque operar um quadro que responde a tratamento clínico expõe o paciente a risco cirúrgico desnecessário.
Qual achado é esperado no eletrólito do suor de um paciente adulto com fibrose cística?
O defeito na reabsorção de cloro pelo ducto sudoríparo eleva o cloro no suor, e a confirmação exige valores acima do ponto de corte em duas amostras, complementada pela genotipagem quando os resultados são limítrofes. Esperar cloro baixo engana quem raciocina que a doença retém sal, mas o problema está justamente na incapacidade de reabsorvê-lo, o que também explica a desidratação hiponatrêmica no calor.
Adulto com fibrose cística apresenta poliúria, polidipsia e perda ponderal, com glicemia de jejum de 148 mg/dL. Qual a interpretação?
A fibrose progressiva do pâncreas compromete também a função endócrina, e o diabetes relacionado à doença é complicação frequente do adulto, associada a piora nutricional e pulmonar, tratada com insulina. Classificar como diabetes tipo 2 engana quem raciocina pela idade, mas aqui não há o perfil de obesidade e resistência insulínica, e a abordagem com antidiabéticos orais é inadequada. O rastreamento anual é recomendado nesses pacientes.
Qual conduta nutricional é adequada para adulto com fibrose cística e insuficiência pancreática exócrina?
O paciente tem gasto energético aumentado e má absorção, de modo que a estratégia é aumentar calorias e gorduras com enzimas pancreáticas nas refeições, repondo as vitaminas A, D, E e K. Restringir gordura engana quem quer reduzir a esteatorreia, mas isso agrava a desnutrição, que é preditor independente de mortalidade nessa doença. O sal deve ser reposto e não restrito, pela perda excessiva pelo suor.
Paciente com fibrose cística em dia quente, após atividade física prolongada, apresenta fraqueza, cãibras, hipotensão, hiponatremia e alcalose metabólica hipoclorêmica. Qual o mecanismo?
A perda maciça de cloreto de sódio pelo suor produz depleção com hiponatremia e alcalose hipoclorêmica, quadro típico dessa doença em ambientes quentes, prevenido com reposição de sal e hidratação. A síndrome de secreção inapropriada engana quem vê a hiponatremia isolada, mas nela o paciente é euvolêmico e não há a alcalose hipoclorêmica com hipotensão. Reconhecer o mecanismo evita restrição hídrica inadequada.
Paciente com fibrose cística apresenta piora da tosse, sibilância, infiltrados pulmonares migratórios, eosinofilia e IgE total muito elevada. Qual o diagnóstico?
Sibilância nova, infiltrados fugazes, eosinofilia e IgE muito elevada em paciente com fibrose cística apontam aspergilose broncopulmonar alérgica, tratada com corticoide e antifúngico, e não com escalonamento de antibiótico. Interpretar como exacerbação bacteriana engana porque a piora respiratória é o sintoma comum a ambas, mas ali não haveria eosinofilia nem IgE nessa magnitude, e o paciente não responderia ao antibiótico.
Qual é a orientação correta sobre controle de infecção em ambulatórios que atendem pacientes com fibrose cística?
A transmissão cruzada de patógenos como Pseudomonas e Burkholderia entre pacientes é documentada, e por isso os serviços evitam contato direto, escalonam consultas e reforçam higiene e limpeza de equipamentos. Reunir pacientes presencialmente engana quem valoriza o apoio entre pares, benefício real que hoje se busca por meios remotos justamente para não custar uma colonização nova.
Qual dos exames abaixo é o mais útil para monitorar a evolução estrutural da doença pulmonar em bronquiectasias e fibrose cística ao longo dos anos?
A tomografia de alta resolução em intervalos planejados mostra progressão de bronquiectasias, impactação mucoide e áreas de aprisionamento, complementando a espirometria, que mede a repercussão funcional. Repetir radiografia mensalmente engana quem busca acompanhamento frequente e barato, mas o método tem baixa sensibilidade e acumula radiação sem informação útil. A broncoscopia é reservada a indicações específicas.
Qual é o padrão de herança da fibrose cística e a implicação para o aconselhamento familiar?
Sendo autossômica recessiva, a doença exige duas cópias alteradas, e casais heterozigotos têm 25% de risco por gestação, informação essencial no aconselhamento e na oferta de rastreamento aos familiares. Pensar em herança ligada ao X engana quem observa a infertilidade masculina como traço marcante, mas ela é consequência da agenesia de ductos deferentes, não do padrão de transmissão. O rastreio neonatal permite diagnóstico precoce.
Qual critério aponta para encaminhamento a centro de transplante pulmonar em paciente com fibrose cística?
O encaminhamento se baseia na trajetória: função pulmonar muito reduzida e em queda, exacerbações repetidas com internação, hipoxemia ou hipercapnia e hipertensão pulmonar. Usar a idade como critério engana quem associa a doença a expectativa de vida curta, noção defasada diante da sobrevida atual. O encaminhamento precoce importa porque a avaliação é longa e o paciente precisa chegar em condições de operar.
Qual é o defeito fisiopatológico central da fibrose cística?
A mutação no gene CFTR compromete o transporte de cloro e a hidratação do muco, tornando as secreções espessas e prejudicando o clareamento mucociliar em pulmão, pâncreas, fígado, intestino e ductos deferentes. A discinesia ciliar primária engana quem também vê bronquiectasias com sinusopatia e infertilidade, mas nela o defeito está na estrutura do cílio e a situação inversa dos órgãos pode estar presente. Deficiência de IgA raramente produz esse fenótipo tão grave.
Qual germe, quando isolado em paciente com fibrose cística, tem implicação especial por sua transmissibilidade entre pacientes e por poder contraindicar transplante pulmonar em alguns centros?
O complexo Burkholderia cepacia está ligado a declínio rápido, à chamada síndrome cepacia e a restrições em programas de transplante, além de exigir medidas rigorosas de segregação entre pacientes. Haemophilus engana por ser colonizador frequente na infância, mas responde a antibióticos habituais e não carrega esse peso prognóstico. O reconhecimento do agente muda coorte ambulatorial, higiene e elegibilidade para transplante.
Qual é a principal causa de morte em pacientes adultos com fibrose cística?
O dano pulmonar progressivo, alimentado pelo ciclo de infecção e inflamação, leva à insuficiência respiratória e responde pela maioria dos óbitos, o que justifica o foco em higiene brônquica, controle da infecção e nutrição. A hemorragia varicosa engana quem lembra da hepatopatia associada, complicação real mas bem menos frequente como causa terminal. O transplante pulmonar é a alternativa na doença avançada.
Qual afirmação sobre os moduladores do CFTR está correta?
Os moduladores corrigem ou potencializam a proteína conforme a classe da mutação, e por isso a genotipagem define quem pode se beneficiar, com ganhos funcionais e redução de exacerbações. Imaginar que dispensam higiene brônquica e antibiótico engana quem interpreta o avanço terapêutico como cura: o tratamento segue multimodal e a suspensão dos demais pilares leva a perda de função.
Qual medida reduz a carga bacteriana e melhora a função pulmonar em pacientes com fibrose cística colonizados por Pseudomonas aeruginosa?
A antibioticoterapia inalatória em ciclos entrega alta concentração na via aérea com pouca exposição sistêmica, e combinada à salina hipertônica e à fisioterapia melhora função e reduz exacerbações. Corticoide sistêmico contínuo engana quem quer atacar a inflamação crônica, mas seus efeitos adversos, incluindo hiperglicemia e osteoporose, superam o benefício. Suprimir a tosse prejudica o clareamento das secreções.
Homem de 30 anos com bronquiectasias difusas, infertilidade, sinusite crônica e história de pneumonias de repetição desde a infância. Qual investigação etiológica é prioritária?
Bronquiectasias difusas desde a infância com sinusopatia crônica e infertilidade masculina compõem o fenótipo da fibrose cística no adulto, incluindo formas leves diagnosticadas tardiamente, e o teste do suor é a porta de entrada. A investigação de imunodeficiência e de discinesia ciliar também entra no diferencial. Partir para biópsia pulmonar engana quem quer o diagnóstico definitivo pelo tecido, mas ela não é necessária nem responde à pergunta etiológica.
Qual conduta é adequada na exacerbação pulmonar grave da fibrose cística com isolamento prévio de Pseudomonas aeruginosa multissensível?
Na exacerbação grave usa-se terapia endovenosa com combinação antipseudomonas, buscando sinergia e redução de resistência, sempre acompanhada de intensificação da fisioterapia e do suporte nutricional. Manter apenas o antibiótico inalatório engana quem confia na via de administração local, adequada para supressão crônica mas insuficiente quando há repercussão sistêmica e queda funcional aguda.
Menino de 8 anos com asma persistente apresenta, além do quadro respiratório, pólipos nasais e infecções pulmonares de repetição com Pseudomonas, baixo ganho de peso e esteatorreia. A investigação prioritária é:
Sibilância que não responde bem ao tratamento, associada a pólipos nasais em criança, infecção por Pseudomonas, esteatorreia e déficit de crescimento, desloca o raciocínio para fibrose cística — sibilância é sintoma comum, e a asma é apenas a explicação mais frequente, não a única. Aprofundar testes alérgicos ou de reatividade brônquica em um quadro com sinais de doença supurativa crônica e má absorção adia um diagnóstico que muda toda a conduta.
Criança de 7 anos apresenta pólipos nasais bilaterais. Qual investigação é obrigatória?
Pólipos nasais são incomuns antes da adolescência, e sua presença bilateral em criança obriga a investigar fibrose cística com teste do suor, além de considerar discinesia ciliar primária. Atribuir os pólipos à rinite alérgica é o erro mais comum, pois a alergia isolada não é causa suficiente de polipose e essa explicação retarda o diagnóstico de uma doença sistêmica com implicações pulmonares e nutricionais. Pólipo unilateral em criança levanta ainda a hipótese de pólipo antrocoanal e de outras lesões.
Sobre o teste do suor no diagnóstico de fibrose cística, é correto afirmar que:
A confirmação exige duas amostras positivas, e a faixa intermediária é justamente onde estão as formas atípicas, com mutações de função residual que se manifestam por bronquiectasias e pancreatite sem o quadro clássico. A triagem neonatal detecta a maioria, mas não todos — mutações menos comuns escapam do painel, e um teste do suor normal não exclui completamente formas raras, que exigem estudo genético diante de suspeita clínica forte.
Sobre a reposição de enzimas pancreáticas na fibrose cística, é correto afirmar que:
As enzimas precisam estar presentes no intestino junto com o alimento para agir, o que exige administração em cada refeição e lanche com gordura — tomá-las em jejum desperdiça a dose. A dose se relaciona ao conteúdo de gordura e é ajustada pela evolução dos sintomas e do crescimento, com limites máximos por causa do risco de colonopatia fibrosante. A absorção deficiente de vitaminas A, D, E e K obriga a suplementação contínua.
Sobre a colonização crônica por Pseudomonas aeruginosa em pacientes com bronquiectasia ou fibrose cística, é correto afirmar que:
A janela terapêutica está na primeira detecção, quando o microrganismo ainda é planctônico e sensível: uma vez formado o biofilme mucoide, a erradicação se torna improvável e passa-se ao controle da carga bacteriana com antibiótico inalatório crônico. O controle de infecção cruzada entre pacientes é parte do cuidado, com segregação em ambulatórios, medida que mudou a epidemiologia dessas infecções em centros de referência.
Sobre a fibrose cística e suas manifestações digestivas na infância, é correto afirmar que:
A fibrose cística afeta vários epitélios. A alteração do transporte de sal e água contribui para secreções espessas e comprometimento intestinal, incluindo íleo meconial. A insuficiência pancreática exócrina prejudica a digestão e pode produzir esteatorreia, déficit de crescimento e carência de vitaminas lipossolúveis. Não é adequado atribuir todas as manifestações digestivas apenas ao pâncreas. Bom apetite não elimina a necessidade de reposição enzimática quando há insuficiência pancreática. Esses achados justificam investigação, mas não confirmam isoladamente a doença.
Qual das alterações abaixo é a base fisiopatológica da doença pulmonar da fibrose cística?
A mutação do gene CFTR compromete o transporte de cloro e de sódio no epitélio, desidratando o líquido de superfície das vias aéreas; o muco espesso não é depurado, coloniza-se por Pseudomonas e Staphylococcus, e a inflamação crônica destrói a parede brônquica, gerando bronquiectasias — o substrato do sangramento. A ausência de dineína engana porque a discinesia ciliar primária também dá bronquiectasia e sinusite crônica, mas o defeito é do movimento ciliar, não da composição do muco, e o teste do suor é normal. Alfa-1-antitripsina causa enfisema do adulto jovem.
Paciente de 20 anos com fibrose cística tem hemoptise de pequeno volume (cerca de 20 mL/dia) há três dias, com aumento da tosse, mudança do aspecto do escarro e queda de 10% no VEF1. Qual é a conduta mais apropriada?
Hemoptise de pequeno volume nesses pacientes é quase sempre marcador de exacerbação: a infecção inflama a mucosa brônquica friável e o sangramento cede com antibiótico guiado pela cultura, retirando drogas que favorecem sangramento. A embolização engana quem trata todo escarro com sangue como emergência vascular, mas é reservada ao sangramento maciço ou recorrente refratário. Suspender definitivamente fisioterapia e dornase piora a depuração; anticoagular sem evidência de trombose agrava o sangramento.
Lactente de 5 meses é investigado por pneumonias de repetição, esteatorreia e déficit ponderal. A triagem neonatal havia mostrado tripsinogênio imunorreativo elevado. Qual exame confirma o diagnóstico de fibrose cística?
O teste do suor é o padrão de confirmação: cloro acima do ponto de corte em duas amostras válidas fecha o diagnóstico, e a pesquisa de mutações complementa quando o resultado é limítrofe. A repetição do tripsinogênio engana quem esquece que ele serve à triagem apenas nas primeiras semanas, perdendo valor depois. Elastase fecal baixa indica insuficiência pancreática e apoia a suspeita, mas não é específica; hiperinsuflação e bronquiectasias são consequências, presentes em várias doenças.
Qual agente infeccioso está classicamente associado à colonização crônica e à piora funcional progressiva na fibrose cística, orientando a escolha empírica de antibióticos nas exacerbações?
A colonização por Pseudomonas aeruginosa, sobretudo por cepas mucoides, marca a virada prognóstica na fibrose cística e justifica esquemas antipseudomonas e programas de erradicação precoce na primeira cultura positiva. Staphylococcus aureus predomina nos primeiros anos e depois cede espaço. Streptococcus pyogenes engana por ser um patógeno respiratório frequente na infância, mas não coloniza cronicamente bronquiectasias da fibrose cística. Mycoplasma, Legionella e Bordetella causam infecções agudas em outros contextos.
Qual manifestação neonatal pode ser a primeira apresentação da fibrose cística?
O mecônio espesso obstrui o íleo terminal e produz distensão, vômitos biliosos e ausência de eliminação de mecônio, quadro que em recém-nascido obriga a investigar fibrose cística mesmo com triagem neonatal negativa. A triagem por tripsinogênio imunorreativo tem falso-negativos, e por isso a clínica manda. As demais condições listadas não guardam relação com a doença.
Qual germe é classicamente associado à colonização crônica e à piora funcional na fibrose cística ao longo da infância e adolescência?
O padrão microbiológico evolui com a idade, começando por Staphylococcus aureus e Haemophilus influenzae e migrando para Pseudomonas aeruginosa, cuja colonização crônica se associa a declínio funcional acelerado; por isso se investe em erradicação agressiva na primeira detecção e em vigilância periódica de escarro. Complexo Burkholderia cepacia é o outro nome que preocupa, pelo prognóstico e pelo impacto na elegibilidade a transplante.
Como se justifica a triagem para fibrose cística mesmo diante de um quadro sugestivo de discinesia ciliar primária?
A sobreposição clínica entre supuração brônquica crônica de causas diferentes é grande, e a fibrose cística precisa ser excluída porque é mais comum e tem terapias modificadoras de doença que mudam o prognóstico. O teste do suor não confirma a doença ciliar; ele apenas afasta ou aponta a outra hipótese. As bases genéticas são distintas, envolvendo o canal de cloro em um caso e proteínas do axonema no outro.
Menino de 2 anos com diarreia crônica, esteatorreia, infecções respiratórias de repetição e baixo ganho de peso apesar de apetite voraz. Qual exame deve ser solicitado?
A combinação de má absorção com doença pulmonar de repetição e apetite preservado é o retrato da fibrose cística, em que a insuficiência pancreática exócrina impede a digestão apesar da ingesta adequada; o teste do suor é o exame de confirmação. A biópsia duodenal serviria à doença celíaca, que não explica as infecções respiratórias de repetição. O teste respiratório com lactose investiga intolerância, cuja apresentação não inclui déficit de crescimento tão marcado nem pneumopatia.
Menina de 9 anos com fibrose cística apresenta há 10 dias aumento da tosse, escarro mais espesso e esverdeado, queda de 8% no volume expiratório forçado no primeiro segundo, perda de 2 kg e febre baixa. Qual a conduta?
O conjunto de piora da tosse, mudança do escarro, queda funcional e perda de peso define exacerbação pulmonar, cujo tratamento une antibiótico guiado pelas culturas prévias de escarro, intensificação da fisioterapia e suporte nutricional — cada exacerbação mal tratada deixa perda funcional que muitas vezes não se recupera. Apenas intensificar a fisioterapia é o erro que subestima o componente infeccioso e permite deterioração progressiva.
Sobre a herança da fibrose cística, assinale a afirmativa correta.
A fibrose cística é autossômica recessiva, por mutações no gene CFTR, com risco de recorrência de 25% por gestação em casais heterozigotos — dado essencial no aconselhamento genético e que explica a frequente ausência de casos nas gerações anteriores. Supor herança dominante é o erro que leva a interpretar equivocadamente a história familiar e a subestimar o risco para irmãos futuros, que devem ser triados.
Sobre a insuficiência pancreática na fibrose cística, assinale a conduta adequada.
O manejo nutricional é o oposto do intuitivo: dieta hipercalórica e rica em gordura, viabilizada pela reposição enzimática às refeições, somada às vitaminas A, D, E e K — o estado nutricional se correlaciona diretamente com a função pulmonar e com a sobrevida. Restringir gordura para reduzir a esteatorreia é o erro que agrava a desnutrição e piora o desfecho respiratório, tratando o sintoma às custas do prognóstico.
Adolescente de 15 anos com fibrose cística apresenta poliúria, polidipsia, perda de peso apesar de dieta adequada e piora respiratória. Qual a hipótese?
O diabetes relacionado à fibrose cística surge tipicamente na adolescência, decorre da destruição progressiva das ilhotas pela fibrose pancreática e se associa a piora nutricional e respiratória — por isso o rastreamento anual com teste oral de tolerância à glicose faz parte do seguimento a partir dos 10 anos. Atribuir a poliúria a diabetes insípido é o erro que ignora a perda de peso e a associação com a doença de base, e o tratamento envolve insulina, não restrição dietética.
Sobre as medidas de controle de infecção em pacientes com fibrose cística, assinale a conduta adequada.
A transmissão cruzada entre pacientes é real e documentada, especialmente de Burkholderia cepacia e de cepas epidêmicas de Pseudomonas, o que levou à recomendação de evitar contato entre eles, com agendamento segregado e cuidados com equipamentos individuais. Promover encontros presenciais é bem-intencionado e prejudicial: o apoio entre pacientes deve ocorrer por meios que não coloquem um em risco pelo patógeno do outro.
Recém-nascido apresenta, nas primeiras 48 horas, distensão abdominal, vômitos biliosos e ausência de eliminação de mecônio. A radiografia mostra alças distendidas com aspecto de vidro moído em quadrante inferior direito. Qual a hipótese e a associação?
O íleo meconial é a apresentação neonatal da fibrose cística em parcela dos pacientes, e sua presença obriga a investigar a doença mesmo antes do resultado da triagem — o mecônio espesso obstrui o íleo terminal, produzindo o aspecto radiológico descrito. A doença de Hirschsprung é o distrator mais próximo pela obstrução baixa com atraso na eliminação de mecônio, mas nela o diagnóstico se faz por biópsia retal e não há relação com a fibrose cística.
Criança de 3 anos com pneumonias de repetição em diferentes lobos, diarreia crônica, baixo ganho ponderal e fezes gordurosas. Qual diagnóstico deve ser investigado prioritariamente?
A combinação de doença pulmonar supurativa recorrente com insuficiência pancreática exócrina, traduzida por esteatorreia e déficit ponderal, é a apresentação clássica da fibrose cística, cujo rastreio inicial é o teste do suor. A doença celíaca é o distrator do lado digestivo, mas não explica as pneumonias, e rotular como asma de difícil controle é justamente o desvio que atrasa o diagnóstico em crianças com tosse crônica e sibilância associadas.
Qual das terapias abaixo compõe o tratamento de manutenção da doença pulmonar na fibrose cística?
A manutenção se apoia em desobstrução brônquica — fisioterapia diária, solução salina hipertônica que hidrata o muco e alfadornase que reduz sua viscosidade —, associada aos moduladores da proteína CFTR conforme a mutação. Corticoide sistêmico contínuo não é padrão pelos efeitos adversos, e antibiótico endovenoso permanente é inviável e seleciona resistência. A atividade física, longe de ser restrita, é estimulada por auxiliar a depuração das secreções.
Qual agente é caracteristicamente isolado nas vias aéreas de pacientes com fibrose cística e se associa a pior prognóstico quando se torna crônico?
A colonização crônica por Pseudomonas aeruginosa, sobretudo em cepas mucoides, marca uma virada no prognóstico, com declínio funcional acelerado — daí os protocolos de erradicação agressiva ao primeiro isolamento. O Staphylococcus aureus predomina nos primeiros anos, e a Burkholderia cepacia, embora menos frequente, associa-se a deterioração ainda mais grave e tem implicações de isolamento e de elegibilidade para transplante.
Sobre os moduladores da proteína CFTR no tratamento da fibrose cística, assinale a afirmativa correta.
Os moduladores corrigem o processamento ou a função do canal CFTR e representam a primeira terapia dirigida ao mecanismo da doença, mas sua indicação depende do genótipo, o que torna a genotipagem parte do cuidado. Considerá-los substitutos da fisioterapia e das enzimas é o erro que leva ao abandono de pilares do tratamento — eles melhoram função pulmonar e reduzem exacerbações, mas não dispensam o cuidado multidisciplinar nem curam a doença.
Qual exame confirma o diagnóstico de fibrose cística?
O teste do suor com dosagem de cloro é o exame confirmatório, exigindo duas amostras alteradas, complementado pela análise genética quando os valores são limítrofes. O tripsinogênio imunorreativo é o exame da triagem neonatal e apenas seleciona quem deve fazer o teste do suor — tratá-lo como diagnóstico é o erro que confunde triagem com confirmação. Bronquiectasias e obstrução espirométrica são consequências, e não critérios diagnósticos.
Recém-nascido apresenta distensão abdominal, vômitos e ausência de eliminação de mecônio. O enema contrastado mostra microcólon e mecônio espesso em íleo terminal. Qual a investigação obrigatória?
O íleo meconial é a apresentação neonatal da fibrose cística em uma parcela relevante dos casos, e sua identificação obriga a investigar a doença com teste do suor e estudo molecular, o que muda todo o seguimento respiratório e nutricional da criança. O cariótipo é o distrator mais plausível porque a trissomia do cromossomo 21 se associa a obstrução neonatal, mas a atresia duodenal com dupla bolha, e não o íleo meconial com microcólon. Hipotireoidismo pode causar retardo na eliminação de mecônio, sem esse padrão radiológico.
Recém-nascido a termo, com 48 horas de vida, não eliminou mecônio e apresenta distensão abdominal progressiva com vômitos biliosos. O teste do pezinho ainda não foi coletado, e há história familiar de irmão falecido no primeiro ano de vida por doença pulmonar crônica. Ao exame o abdome está distendido, com alças visíveis e palpação de massas de consistência pastosa em flanco direito. A radiografia mostra alças distendidas com aspecto de vidro fosco em quadrante inferior direito e ausência de níveis hidroaéreos nessa região. A hipótese diagnóstica mais provável é:
Obstrução neonatal baixa com mecônio espesso, aspecto de vidro fosco na radiografia e história familiar de doença pulmonar crônica sugere fortemente íleo meconial, primeira manifestação da fibrose cística em parte dos casos, e obriga a investigação com teste do suor e pesquisa genética. A enterocolite necrosante acomete sobretudo prematuros já alimentados e cursa com pneumatose intestinal. A atresia de esôfago se manifesta por sialorreia e impossibilidade de progressão da sonda, com abdome escavado. A estenose de piloro aparece semanas depois, com vômitos não biliosos em jato e sem falha na eliminação de mecônio.
Lactente de 28 dias é convocado à Unidade Básica de Saúde porque a triagem neonatal mostrou tripsinogênio imunorreativo elevado em duas amostras. A mãe relata que o bebê tem evacuações volumosas, gordurosas e com odor forte, além de ganho ponderal abaixo do esperado, apesar de mamar bem e com frequência. Ao exame apresenta abdome distendido, panículo adiposo reduzido, ausculta pulmonar limpa e pele com sabor salgado referido pela mãe ao beijá-lo. A conduta correta é:
Tripsinogênio imunorreativo elevado em duas amostras, com esteatorreia, ganho ponderal insuficiente e pele salgada, exige encaminhamento imediato ao serviço de referência para teste do suor, que confirma a fibrose cística, e início precoce de acompanhamento multiprofissional com reposição enzimática e suporte nutricional e respiratório. Repetir a triagem em seis meses atrasa um diagnóstico com impacto direto no crescimento e na função pulmonar. Antibiótico profilático sem diagnóstico não é conduta padronizada nessa fase. Fórmula sem lactose não corrige a insuficiência pancreática exócrina que causa a esteatorreia.
Adolescente de 15 anos com fibrose cística em acompanhamento em centro de referência procura atendimento por piora da tosse, aumento do volume e mudança do aspecto do escarro, que se tornou mais purulento, além de perda de 3 kg em um mês e redução da tolerância ao exercício. Ao exame apresenta temperatura axilar 37,6 °C, FR 26 ipm, saturação de 92% em ar ambiente, estertores grossos difusos e baqueteamento digital, com queda de 15% na espirometria em relação ao valor basal. A conduta mais adequada é:
A exacerbação pulmonar na fibrose cística é definida por piora clínica, mudança do escarro, perda ponderal e queda funcional, e o tratamento combina antibioticoterapia dirigida pelas culturas de vias aéreas do paciente, intensificação da fisioterapia respiratória e suporte nutricional. Antitussígeno prejudica a depuração de secreções, essencial nessa doença. Suspender as enzimas pancreáticas agrava a desnutrição, que é fator prognóstico da doença pulmonar. Corticoide isolado não trata a infecção que sustenta a exacerbação.
Menina de 4 anos com fibrose cística é acompanhada em ambulatório de referência. A mãe relata evacuações volumosas, gordurosas e com odor forte, apetite voraz e dificuldade de ganho de peso apesar da alimentação abundante. Ao exame apresenta peso e estatura abaixo do percentil 3, panículo adiposo reduzido, abdome distendido e ausculta pulmonar com poucos estertores. A criança faz uso irregular das enzimas pancreáticas prescritas, muitas vezes esquecidas nas refeições fora de casa. A conduta mais adequada é:
O estado nutricional é determinante do prognóstico pulmonar na fibrose cística, e a conduta é garantir adesão e dose adequada das enzimas pancreáticas em todas as refeições e lanches, dieta hipercalórica e hiperlipídica e suplementação de vitaminas lipossolúveis. Restringir gorduras reduz o aporte calórico justamente em quem precisa de mais energia. Suspender as enzimas agrava a má absorção e a desnutrição. Antibiótico contínuo não corrige a insuficiência pancreática exócrina que causa a esteatorreia.
Menino de 3 anos é levado à Unidade Básica de Saúde com quadro de diarreia crônica com fezes volumosas e gordurosas, tosse produtiva recorrente e três episódios de pneumonia no último ano. A mãe refere que ele tem baixo ganho de peso apesar de comer bem e que o suor da criança tem gosto salgado ao beijá-la. Ao exame, apresenta desnutrição, distensão abdominal, baqueteamento digital incipiente e crepitações à ausculta pulmonar. A radiografia de tórax mostra espessamento brônquico difuso e a triagem neonatal não foi realizada. A conduta diagnóstica correta é
Diarreia com esteatorreia, infecções respiratórias de repetição, déficit de crescimento e suor salgado compõem o quadro clássico da fibrose cística, cujo exame confirmatório é a dosagem de cloretos no suor, com encaminhamento ao centro de referência para manejo multiprofissional. Exame parasitológico isolado não explica o comprometimento respiratório. Fórmula sem lactose não trata a insuficiência pancreática exócrina. Endoscopia não é o exame inicial para essa suspeita diagnóstica.
Menino de 10 anos, com fibrose cística em acompanhamento, é levado à Unidade Básica de Saúde e a mãe relata fezes gordurosas, distensão abdominal e dificuldade de ganho de peso, apesar de comer bastante. Ele usa enzimas pancreáticas prescritas, mas às vezes esquece de tomar junto com as refeições. Ao exame, está abaixo do percentil 3 de peso, com estatura no percentil 15, distensão abdominal e sem edema. Os exames mostram deficiência de vitaminas lipossolúveis e o acompanhamento pulmonar está estável no momento. A conduta correta é
Na fibrose cística com insuficiência pancreática, o tratamento nutricional exige uso correto das enzimas junto às refeições, dieta hipercalórica e hiperlipídica e reposição de vitaminas lipossolúveis, pois o estado nutricional é determinante da função pulmonar e da sobrevida. Reduzir gorduras diminui o aporte energético e piora o estado nutricional. Suspender enzimas agrava a má absorção. Restringir calorias contraria a necessidade aumentada dessas crianças.
Mulher de 26 anos é atendida em ambulatório com tosse produtiva crônica, infecções respiratórias de repetição desde a infância, esteatorreia e baixo ganho ponderal. Ao exame: IMC 17 kg/m2, FR 20 ipm, saturação 93%, ausculta com estertores difusos e sibilos, baqueteamento digital, pólipos nasais visíveis à rinoscopia. Tomografia de tórax evidencia bronquiectasias difusas com predomínio em lobos superiores e impactação mucoide. Cultura de escarro com crescimento de Pseudomonas aeruginosa. Ela relata infertilidade e história de irmão falecido na infância por doença pulmonar. A hipótese diagnóstica mais provável é:
Bronquiectasias difusas com colonização por Pseudomonas, infecções desde a infância, pólipos nasais, insuficiência pancreática exócrina com esteatorreia, desnutrição, infertilidade e história familiar compõem quadro característico de fibrose cística, confirmada por teste do suor e estudo genético, com manejo em centro especializado. Asma não causa esteatorreia nem infertilidade. Pseudomonas não define tuberculose. Deficiência de alfa-1-antitripsina causa enfisema de predomínio basal e não cursa com insuficiência pancreática.
Menino de 11 anos, com fibrose cística em seguimento em centro de referência, é levado ao serviço com aumento da tosse e da expectoração, que se tornou mais espessa e esverdeada, cansaço aos esforços e perda de 2 kg no último mês, sem febre elevada. Ao exame: emagrecido, com baqueteamento digital, estertores e roncos difusos, saturação de 92% em ar ambiente e queda dos valores espirométricos em relação aos exames anteriores registrados no prontuário. Qual é a conduta correta?
A exacerbação pulmonar na fibrose cística é definida por piora clínica, do escarro, da função pulmonar e do estado nutricional, exigindo antibioticoterapia orientada pelas culturas prévias, com atenção à colonização por Pseudomonas aeruginosa, além de intensificação da fisioterapia e do suporte nutricional. Antitussígeno com observação permite a progressão do dano pulmonar. Corticoide isolado não trata a infecção. Aguardar nova cultura retarda o tratamento em paciente com perda funcional documentada.
Um lactente de 40 dias teve triagem neonatal com tripsinogênio imunorreativo elevado em duas amostras. Os pais relatam evacuações volumosas e gordurosas, dificuldade de ganho de peso apesar de mamadas frequentes e dois episódios de sibilância desde o nascimento. O peso está abaixo do percentil 3 e a criança apresenta distensão abdominal leve. O peso está abaixo do percentil 3, há distensão abdominal leve e a ausculta pulmonar mostra sibilos esparsos, sem sinais de desconforto respiratório importante. Qual é a conduta correta?
Tripsinogênio imunorreativo elevado em duas amostras, com esteatorreia, déficit de crescimento e sintomas respiratórios precoces, indica encaminhamento imediato ao centro de referência para teste do suor, que confirma a fibrose cística, e para manejo multiprofissional com enzimas pancreáticas, nutrição e fisioterapia. Repetir a triagem aos 6 meses atrasa o diagnóstico de doença cujo prognóstico depende de intervenção precoce. Fórmula sem lactose não corrige a insuficiência pancreática exócrina. Tratar como refluxo ignora o conjunto dos achados e a triagem alterada.
Recém-nascido a termo apresenta distensão abdominal e retardo na eliminação de mecônio, com vômitos biliosos no segundo dia de vida. Antecedente familiar de irmão falecido por doença pulmonar crônica na infância. Exame: abdome distendido com alças palpáveis de consistência pastosa. Radiografia: alças dilatadas com aspecto de vidro moído em quadrante inferior direito e poucos níveis hidroaéreos. Enema com contraste hidrossolúvel: microcólon com material espesso no íleo terminal. Qual a hipótese diagnóstica e a conduta inicial?
Obstrução intestinal neonatal com aspecto de vidro moído, microcólon e material espesso no íleo terminal, em criança com história familiar sugestiva, indica íleo meconial associado a fibrose cística; nos casos não complicados, o enema terapêutico com contraste hidrossolúvel pode desobstruir, evitando a cirurgia, além de se investigar a fibrose cística. A atresia jejunoileal cursa com níveis hidroaéreos abundantes e não com o padrão de vidro moído e material espesso. O Hirschsprung mostraria zona de transição no cólon. A enterocolite necrosante ocorre tipicamente em prematuros alimentados, com pneumatose intestinal. O volvo é emergência com vômito bilioso e sinais de isquemia, com imagem em saca-rolhas no delgado proximal.
Menino, 5 anos, com fibrose cística diagnosticada na triagem neonatal, apresenta fezes volumosas, gordurosas e fétidas, distensão abdominal e escore-z de peso para estatura de -1,9, apesar de boa ingestão alimentar. Exame: criança magra, com abdome distendido e massa muscular reduzida. Elastase fecal reduzida. Vitaminas A, D, E e K com níveis baixos. Está em uso irregular de enzimas pancreáticas prescritas. Qual a conduta nutricional adequada?
Na fibrose cística com insuficiência pancreática, a estratégia é dieta hipercalórica e sem restrição de gordura, associada à reposição adequada de enzimas pancreáticas em todas as refeições e à suplementação das vitaminas lipossolúveis, com meta de estado nutricional adequado, que se correlaciona a melhor função pulmonar e sobrevida. A dieta hipolipídica reduz a esteatorreia às custas de restrição calórica e piora nutricional. Restringir calorias é o oposto do necessário. Suspender as enzimas mantém a má absorção. Dieta isenta de glúten e lactose não tem indicação, salvo comorbidade específica documentada.
Menina, 3 anos, apresenta há 6 meses episódios recorrentes de sibilância, tosse noturna e infecções respiratórias, com esteatorreia e baixo ganho ponderal desde o primeiro ano. Ao exame, apresenta desnutrição, baqueteamento digital incipiente e estertores difusos. A radiografia mostra hiperinsuflação com espessamento brônquico. O teste do suor apresenta cloro de 78 mEq/L (VR < 30) em duas dosagens, e a triagem neonatal não havia sido realizada. Qual o diagnóstico e a conduta?
Doença pulmonar supurativa crônica associada a esteatorreia, desnutrição e cloro no suor elevado em duas dosagens define fibrose cística, cujo manejo é multidisciplinar, com reposição enzimática pancreática, suporte nutricional, higiene brônquica e tratamento agressivo das infecções, além de moduladores conforme a mutação. A asma alérgica não causa insuficiência pancreática nem eleva o cloro no suor. A imunodeficiência comum variável cursa com hipogamaglobulinemia e não com esteatorreia por má digestão. A doença celíaca produz má absorção, mas não doença pulmonar supurativa nem alteração do teste do suor. A discinesia ciliar cursa com infecções de repetição e situs inversus em parte dos casos, com teste do suor normal.
Gestante de 27 anos, com fibrose cística e função pulmonar preservada, com volume expiratório forçado no primeiro segundo de 72% do previsto, encontra-se com 16 semanas. Está colonizada por Pseudomonas aeruginosa, com IMC de 19 kg/m² e diagnóstico recente de diabetes relacionado à fibrose cística. Ela pergunta sobre riscos e sobre o risco de a criança ter a doença. Qual a orientação correta?
A fibrose cística tem herança autossômica recessiva, e como a gestante é homozigota, o risco para a prole depende de o parceiro ser portador, o que torna o teste genético dele a orientação correta. Afirmar herança autossômica dominante com todos os filhos afetados é erro conceitual. Dizer que o risco é nulo ignora completamente a transmissão genética. Indicar interrupção da gestação por função pulmonar de 72% é desproporcional, pois esse valor é compatível com gestação acompanhada em centro especializado. Suspender a antibioticoterapia inalatória agrava a doença pulmonar, e o tratamento deve ser mantido com escolha criteriosa dos agentes.
Menino, 13 anos, com fibrose cística, apresenta piora da tosse, aumento da expectoração e queda de 8% no volume expiratório forçado no primeiro segundo em relação ao basal. FC 96 bpm, FR 24 ipm, SatO2 93%, T 37,6 °C. A cultura de escarro isola Pseudomonas aeruginosa sensível a ceftazidima e a tobramicina, com contagem elevada. Não há novo infiltrado consolidativo na radiografia de tórax. Qual a conduta indicada?
Antibioticoterapia dirigida à Pseudomonas com intensificação da fisioterapia é a conduta indicada: a exacerbação na fibrose cística se define por piora clínica e funcional, e o tratamento combina antimicrobiano guiado pela cultura com higiene brônquica intensiva. A amoxicilina com clavulanato não cobre Pseudomonas aeruginosa. O corticoide isolado não trata a infecção brônquica crônica agudizada. O broncodilatador isolado é medida adjuvante insuficiente. Aguardar novo isolamento posterga o tratamento de uma exacerbação já caracterizada, com risco de perda funcional irreversível.
Homem, 19 anos, com tosse produtiva crônica desde a infância, dois episódios anuais de exacerbação respiratória, esteatorreia e baixo ganho ponderal desde os 3 anos. IMC 17,8 kg/m². Ao exame: FR 22 ipm, SatO2 93% em ar ambiente, estertores difusos e baqueteamento digital. Tomografia de tórax com bronquiectasias cilíndricas de predomínio em lobos superiores. Cultura de escarro isolou Pseudomonas aeruginosa de fenótipo mucoide. Qual exame confirma a hipótese diagnóstica principal?
O teste do suor com iontoforese por pilocarpina é o exame confirmatório da fibrose cística; valores de cloro acima de 60 mEq/L em duas amostras selam o diagnóstico. A tríade de doença sinopulmonar supurativa desde a infância, insuficiência pancreática exócrina com esteatorreia e colonização por Pseudomonas mucoide é praticamente patognomônica. A dosagem de alfa-1-antitripsina investiga enfisema panlobular precoce de bases, e não bronquiectasia de ápices com esteatorreia. A dosagem de imunoglobulinas rastreia imunodeficiência humoral, que não explica o comprometimento pancreático. A biópsia nasal para motilidade ciliar avalia discinesia ciliar primária, cujo quadro cursa com situs inversus e infertilidade, mas não com esteatorreia. Precipitinas para antígenos aviários pertencem à investigação de pneumonite de hipersensibilidade.
Recém-nascido a termo apresenta, nas primeiras 36 horas de vida, distensão abdominal progressiva, vômitos biliosos e ausência de eliminação de mecônio. FC 158 bpm, FR 56 ipm, T 36,6 °C. A radiografia mostra alças de delgado distendidas com aspecto de vidro fosco em quadrante inferior direito e ausência de níveis hidroaéreos. O enema contrastado revela microcólon com falhas de enchimento no íleo terminal. Qual a doença de base mais provável?
Íleo meconial com microcólon e falhas de enchimento no íleo terminal é a apresentação neonatal clássica da fibrose cística, presente em cerca de 15% dos recém-nascidos afetados, e exige confirmação por teste do suor e pesquisa de mutações. A doença de Hirschsprung cursa com zona de transição no cólon e cólon proximal dilatado, não microcólon com obstrução ileal. A atresia jejunal apresenta poucas alças dilatadas com nível hidroaéreo e cólon de calibre normal ou pequeno, sem o aspecto de vidro fosco. A síndrome do cólon esquerdo hipoplásico afeta o cólon descendente em filho de mãe diabética. O volvo de intestino médio cursa com sofrimento vascular precoce.
Homem, 23 anos, com fibrose cística, apresenta piora da tosse, aumento do escarro e perda de 3 kg há 10 dias. Exame: FR 24 ipm, SatO2 90% em ar ambiente, estertores difusos. VEF1 caiu de 58% para 42% do previsto. Cultura de escarro recente isolou Pseudomonas aeruginosa multissensível. Qual a conduta antimicrobiana mais adequada?
Exacerbação de fibrose cística com queda funcional expressiva e colonização por Pseudomonas aeruginosa exige antibioticoterapia endovenosa com dois agentes antipseudomonas de classes distintas, habitualmente um betalactâmico associado a aminoglicosídeo, por 14 a 21 dias, com doses altas pela alteração farmacocinética própria da doença, somada a fisioterapia intensiva e suporte nutricional. A amoxicilina com clavulanato não tem atividade antipseudomonas. A azitromicina oral tem papel imunomodulador crônico, mas não trata a exacerbação aguda. A vancomicina cobre gram-positivos resistentes e deixaria o agente isolado descoberto. A cefalexina cobre apenas cocos gram-positivos e é inadequada nesse contexto.
Menina, 6 anos, com diagnóstico de fibrose cística confirmado por teste do suor, apresenta fezes volumosas, gordurosas e fétidas, com déficit ponderal apesar de ingesta calórica adequada. FC 96 bpm, T 36,6 °C; peso no percentil 3 e estatura no percentil 15. Elastase fecal 38 µg/g (VR acima de 200); vitamina D 12 ng/mL (VR acima de 30); tempo de protrombina discretamente alargado. Qual a conduta nutricional indicada?
Insuficiência pancreática exócrina na fibrose cística, evidenciada por elastase fecal muito baixa e esteatorreia, é tratada com reposição de enzimas pancreáticas em todas as refeições e lanches, associada a dieta hipercalórica e hiperlipídica e à suplementação das vitaminas lipossolúveis A, D, E e K. Restringir gorduras agrava o déficit calórico e a deficiência vitamínica. A nutrição parenteral é medida de exceção e não substitui a terapia enzimática. A dieta hipoproteica compromete o crescimento e não tem qualquer fundamento. Repor apenas vitamina D sem enzimas mantém a má absorção e não corrige o déficit ponderal.
Menina, 14 meses, com pneumonias de repetição, esteatorreia e déficit ponderal importante. Peso abaixo do percentil 3, FR 40 ipm, FC 130 bpm, SatO2 95%. O teste do pezinho mostrou tripsinogênio imunorreativo elevado em duas amostras. Ao exame há distensão abdominal e baqueteamento digital incipiente, com ausculta pulmonar mostrando estertores difusos bilaterais. Qual o exame confirmatório indicado?
O teste do suor com dosagem quantitativa de cloro por iontoforese com pilocarpina é o exame confirmatório padrão da fibrose cística, complementado por análise genética quando necessário. A radiografia mostra alterações inespecíficas e não confirma o diagnóstico. A elastase fecal avalia insuficiência pancreática exócrina, que é consequência e não critério confirmatório. A broncoscopia com cultura orienta o tratamento das infecções, sem confirmar a doença. A espirometria é inviável nessa idade e avalia função, não etiologia.
Menino, 12 anos, com fibrose cística, apresenta aumento da tosse e do volume de secreção, alteração da cor do escarro, perda de 2 kg e queda do volume expiratório forçado no primeiro segundo de 68 para 52 por cento do previsto. FR 26 ipm, FC 98 bpm, SatO2 93%. A cultura de escarro isolou Pseudomonas aeruginosa sensível a ceftazidima e amicacina. Qual a conduta indicada?
A exacerbação pulmonar na fibrose cística com isolamento de Pseudomonas aeruginosa e queda funcional significativa exige antibioticoterapia endovenosa dirigida, habitualmente com dois agentes, associada à intensificação da fisioterapia e do suporte nutricional. O antibiótico oral isolado é insuficiente para essa gravidade com Pseudomonas. O corticoide sistêmico não trata a infecção. A fisioterapia isolada não controla o processo infeccioso. O transplante pulmonar é considerado em doença muito avançada, não diante de uma exacerbação tratável.
Menino, 14 anos, com fibrose cística, apresenta piora da tosse, sibilância nova e queda funcional sem resposta ao antibiótico habitual. FR 28 ipm, FC 100 bpm, SatO2 93%. Imunoglobulina E total de 1.800 UI/mL, eosinofilia periférica, imunoglobulina E específica para Aspergillus fumigatus positiva e tomografia com infiltrados migratórios e impactação mucoide central. Qual o diagnóstico e a conduta indicada?
Imunoglobulina E total muito elevada, eosinofilia, sensibilização específica a Aspergillus fumigatus e impactação mucoide com infiltrados migratórios em paciente com fibrose cística caracterizam aspergilose broncopulmonar alérgica, tratada com corticoide sistêmico associado a antifúngico azólico. A exacerbação bacteriana não explicaria a elevação da imunoglobulina E nem o padrão tomográfico. A aspergilose invasiva ocorre em imunossuprimidos graves, com lesões cavitárias e sinal do halo. A tuberculose teria epidemiologia e padrão distintos. A pneumonite de hipersensibilidade não cursa com sensibilização específica desse tipo.
Recém-nascido a termo apresenta distensão abdominal progressiva, vômitos biliosos e ausência de eliminação de mecônio nas primeiras 48 horas de vida. FR 52 ipm, FC 150 bpm, SatO2 96%. A radiografia de abdome mostra alças distendidas com padrão em vidro moído no quadrante inferior direito e ausência de níveis hidroaéreos, sem pneumoperitônio identificável. Qual a hipótese diagnóstica e a associação mais relevante?
Obstrução intestinal neonatal com padrão em vidro moído e ausência de eliminação de mecônio caracteriza íleo meconial, que em cerca de 80 a 90 por cento dos casos associa-se à fibrose cística, exigindo investigação com teste do suor e pesquisa genética. A estenose hipertrófica de piloro cursa com vômitos não biliosos por volta da terceira semana. A doença de Hirschsprung pode causar retardo na eliminação de mecônio, mas não produz esse padrão radiológico. A atresia duodenal mostra o sinal da dupla bolha. A enterocolite necrosante ocorre sobretudo em prematuros, com pneumatose.
Menino, 3 anos, com sibilância recorrente desde os 6 meses, apresenta também tosse produtiva diária, três pneumonias documentadas, esteatorreia e déficit ponderal. Está no percentil 3 de peso, FR 34 ipm, FC 118 bpm, SatO2 93%, com estertores difusos e baqueteamento digital incipiente. A resposta ao corticoide inalatório tem sido consistentemente insatisfatória ao longo de um ano. Qual a conduta indicada?
Tosse produtiva diária, pneumonias de repetição, esteatorreia, déficit ponderal e baqueteamento digital são sinais de alarme que afastam asma isolada e apontam fibrose cística, indicando teste do suor. Intensificar o tratamento da asma sem investigar mantém a doença de base sem diagnóstico. Corticoide oral contínuo em pré-escolar é inaceitável e adia a investigação. Antibioticoprofilaxia isolada não trata a causa nem a insuficiência pancreática. Manter observação diante de tantos sinais de alarme é conduta insegura.
Centro de referência em fibrose cística revisa suas rotinas de controle de infecção após identificar transmissão cruzada de Pseudomonas aeruginosa entre pacientes atendidos no mesmo período. A equipe discute medidas de segregação, higienização e organização do fluxo de atendimento ambulatorial, além de orientações às famílias sobre convívio entre pacientes fora do ambiente hospitalar. Assinale a alternativa INCORRETA sobre essas medidas.
Estimular o convívio presencial entre pacientes com fibrose cística é incorreto, pois a transmissão cruzada de patógenos como Pseudomonas aeruginosa e Burkholderia cepacia entre eles piora o prognóstico, sendo recomendados encontros virtuais em vez de presenciais. A higienização das mãos é a medida isolada mais eficaz. Pacientes com germes multirresistentes exigem precauções específicas. A organização do fluxo evitando salas de espera compartilhadas reduz o contato. A desinfecção de equipamentos entre atendimentos é medida padrão de segurança.
Recém-nascido com 20 dias de vida teve o teste do pezinho com tripsinogênio imunorreativo elevado na primeira amostra. Está assintomático, com bom ganho ponderal, FR 42 ipm, FC 138 bpm, SatO2 98%, sem sintomas respiratórios ou digestivos. A família comparece à unidade básica muito ansiosa, questionando se o resultado significa que a criança tem a doença confirmada. Qual a conduta indicada?
O tripsinogênio imunorreativo é exame de triagem e deve ser repetido, e a persistência de valores elevados indica encaminhamento para teste do suor, que é o exame confirmatório. Iniciar tratamento antes da confirmação expõe a criança a intervenções desnecessárias. Informar diagnóstico confirmado a partir de uma triagem alterada é erro grave. Descartar a doença pela ausência de sintomas ignora que muitos lactentes são assintomáticos no início. A pesquisa genética é complementar e não substitui o teste do suor na confirmação.
Menina, 6 anos, com fibrose cística e insuficiência pancreática, apresenta déficit ponderal apesar de dieta habitual e uso irregular de enzimas pancreáticas. Está no percentil 5 de peso, FR 24 ipm, FC 96 bpm, SatO2 95%, com esteatorreia e distensão abdominal. As vitaminas lipossolúveis não vêm sendo suplementadas de forma regular pela família por dificuldade de acesso. Qual a conduta nutricional mais adequada?
O paciente com fibrose cística necessita de dieta hipercalórica e hiperlipídica, reposição enzimática adequada às refeições e suplementação de vitaminas lipossolúveis, pois o estado nutricional se correlaciona diretamente com a função pulmonar e a sobrevida. A dieta hipolipídica reduz o aporte calórico e agrava a desnutrição. Suspender as enzimas piora a má absorção. A dieta hipocalórica com restrição proteica é o oposto do indicado. A nutrição parenteral é medida de exceção com trato gastrointestinal funcionante.
Adolescente de 16 anos, com fibrose cística, apresenta perda ponderal progressiva e declínio da função pulmonar apesar de tratamento otimizado e ausência de exacerbações recentes. FR 22 ipm, FC 88 bpm, SatO2 94%. Refere poliúria e polidipsia nos últimos meses. A glicemia de jejum está em 118 mg/dL e o teste oral de tolerância à glicose mostra valor de 218 mg/dL na segunda hora. Qual o diagnóstico e a conduta indicada?
O diabetes relacionado à fibrose cística decorre da destruição progressiva das ilhotas pancreáticas, manifesta-se na adolescência com perda ponderal e declínio funcional pulmonar, e o tratamento é insulinoterapia com manutenção da dieta hipercalórica, sem restrição calórica. O diabetes tipo 2 clássico exigiria resistência insulínica com obesidade, e a restrição calórica seria deletéria nesse paciente. O diabetes tipo 1 autoimune tem mecanismo distinto. A intolerância transitória não explica o declínio funcional. A hiperglicemia de estresse não se sustenta sem exacerbação em curso.
Menino, 8 anos, com fibrose cística e culturas de escarro previamente negativas para Pseudomonas aeruginosa, apresenta primeiro isolamento desse agente em cultura de rotina. Está assintomático, FR 20 ipm, FC 84 bpm, SatO2 97%, com função pulmonar estável e sem sinais de exacerbação. A cultura mostra cepa não mucoide sensível aos antimicrobianos habitualmente testados no laboratório. Qual a conduta indicada?
O primeiro isolamento de Pseudomonas aeruginosa na fibrose cística indica protocolo de erradicação com antibiótico inalatório, mesmo em paciente assintomático, pois a colonização crônica com cepas mucoides associa-se a declínio funcional acelerado e pior prognóstico. Aguardar sintomas permite o estabelecimento da colonização crônica. Repetir a cultura em seis meses perde a janela de erradicação. A antibioticoterapia endovenosa prolongada é reservada a exacerbações, não ao primeiro isolamento em paciente estável. Desprezar o resultado como contaminação é conduta insegura.
Menino, 7 anos, com fibrose cística e boa função pulmonar, é acompanhado em centro de referência. FR 20 ipm, FC 88 bpm, SatO2 97%, com tosse produtiva matinal. A família questiona a necessidade de manter a fisioterapia respiratória diária mesmo nos períodos em que a criança está bem, sem exacerbações e frequentando a escola normalmente durante todo o ano letivo. Qual a orientação correta?
A fisioterapia respiratória diária é pilar do tratamento da fibrose cística, pois a depuração das secreções espessas deve ser contínua e preventiva, reduzindo infecções e o declínio funcional, independentemente da estabilidade clínica. Realizá-la apenas nas exacerbações permite o acúmulo de secreção e a progressão do dano. A antibioticoterapia inalatória complementa, mas não substitui a depuração mecânica. Suspender pela função pulmonar normal desconsidera o caráter preventivo. Sessões mensais são insuficientes para o objetivo terapêutico.
Casal tem um filho de 3 anos com fibrose cística confirmada por teste do suor e análise genética, com duas mutações identificadas. Planejam nova gestação e questionam o risco de recorrência e as opções de aconselhamento. O casal não tem consanguinidade e não há outros casos conhecidos na família, com todos os demais parentes assintomáticos até o momento. Qual a orientação correta sobre o risco de recorrência?
A fibrose cística tem herança autossômica recessiva, e casais com um filho afetado são obrigatoriamente portadores, apresentando risco de 25 por cento de recorrência a cada gestação, com indicação de aconselhamento genético. O risco de 50 por cento corresponderia à herança dominante. Considerar o risco nulo pela ausência de outros casos ignora que portadores são assintomáticos. A herança não é ligada ao cromossomo X. Com as mutações do caso índice identificadas, o risco é perfeitamente estimável e o diagnóstico pré-natal é possível.
Adolescente de 17 anos, com fibrose cística, apresenta há 2 semanas aumento da tosse, mudança do aspecto do escarro e perda de 3 kg. FR 26 ipm, SatO2 91%, T 37,6 graus Celsius. A ausculta mostra estertores difusos e a espirometria evidencia queda de 15% no volume expiratório forçado em relação ao basal. A cultura de escarro prévia identificou Pseudomonas aeruginosa mucoide sensível a ceftazidima. Qual a conduta indicada?
O antibiótico endovenoso antipseudomonas com intensificação da higiene brônquica é a conduta na exacerbação da fibrose cística, definida por piora dos sintomas respiratórios, perda de peso e queda funcional significativa. Um curso oral de 5 dias é insuficiente para exacerbação dessa magnitude com colonização por Pseudomonas. O corticoide isolado não trata a carga bacteriana. O broncodilatador isolado ignora a exacerbação infecciosa, e a colonização crônica não dispensa o tratamento das agudizações. Observar por 30 dias permite perda funcional irreversível.
Menino, 8 anos, com fibrose cística diagnosticada por triagem neonatal, genótipo F508del/F508del. Nos últimos 12 meses apresentou três exacerbações pulmonares tratadas com antibiótico venoso. Espirometria atual: VEF1 68% do previsto (VR acima de 80%). IMC no percentil 15. Já utiliza dornase alfa inalatória, solução salina hipertônica a 7% e fisioterapia respiratória diária. A equipe discute acrescentar terapia dirigida ao defeito da proteína CFTR. Qual a conduta farmacológica mais apropriada para esse genótipo?
A terapia moduladora tripla com elexacaftor-tezacaftor-ivacaftor é a indicada: atua em portadores de pelo menos uma F508del, corrige o dobramento e a condutância da CFTR e é a única opção que modifica o defeito de base neste homozigoto, com ganho médio de VEF1 superior a 10 pontos percentuais. O ivacaftor isolado só beneficia mutações de gating, como G551D, e é ineficaz na F508del homozigota, que não chega à membrana. A tobramicina inalatória trata colonização crônica por Pseudomonas, situação não descrita na vinheta, e não corrige a proteína. O corticoide oral contínuo não tem indicação de manutenção pelos efeitos adversos sobre crescimento e glicemia. O transplante pulmonar é reservado a VEF1 abaixo de 30% ou deterioração rápida, muito além do valor apresentado.
Recém-nascido a termo, assintomático, teve na triagem neonatal do quarto dia dosagem de tripsinogênio imunorreativo de 120 ng/mL (ponto de corte 70). Encontra-se em bom estado geral, com ganho ponderal adequado, FC 138 bpm, FR 44 ipm, T 36,8 °C, sem sintomas respiratórios ou digestivos, com fezes de aspecto normal. Qual a conduta mais adequada?
Repetir o tripsinogênio imunorreativo dentro do primeiro mês de vida é a conduta correta, pois a triagem para fibrose cística exige uma segunda amostra alterada antes da confirmação diagnóstica pelo teste do suor, que perde acurácia se realizado muito precocemente ou em recém-nascidos de baixo peso. Iniciar enzimas pancreáticas empíricas trata doença ainda não confirmada. Considerar o diagnóstico definitivo com um único valor de triagem é erro conceitual, pois o exame é de rastreamento e tem falsos positivos. Descartar a doença por ausência de sintomas ignora que a maioria dos recém-nascidos afetados é assintomática. A radiografia de tórax não integra o algoritmo diagnóstico nem substitui o teste do suor.
Menino de 3 anos apresenta há 2 meses exteriorização de massa avermelhada pelo ânus durante o esforço evacuatório, com redução espontânea. Refere fezes volumosas e fétidas, e a mãe relata tosse crônica e infecções respiratórias de repetição desde o primeiro ano. Peso no percentil 3 e estatura no percentil 15. FC 116 bpm, T 36,7 °C, com abdome distendido. Não há sangramento ativo nem sinais de estrangulamento. Qual a investigação mais adequada?
O teste do suor é a investigação mais adequada, pois prolapso retal em criança pequena com déficit ponderal, fezes volumosas e fétidas e doença respiratória crônica é apresentação clássica da fibrose cística, condição que deve ser afastada de rotina nesse contexto. A colonoscopia com biópsias buscaria doença inflamatória ou pólipos, menos prováveis diante do conjunto respiratório e nutricional descrito. A manometria anorretal com teste de expulsão avalia distúrbios funcionais em pacientes mais velhos e não esclarece a causa sistêmica. A tomografia acrescenta radiação sem responder à hipótese principal. A pesquisa de sangue oculto não tem valor diagnóstico nesse cenário.
No gráfico, qual é a média das duas medidas de cloreto da criança B?
A média é (43+45)/2=44 mmol/L, ainda intermediária.
No gráfico de cloreto no suor, qual criança apresenta resultados repetidamente na faixa diagnóstica de fibrose cística, em contexto clínico compatível? Considere: < 30 improvável;30–59 intermediário;≥ 60 mmol/L positivo.
Ambas as medidas de C superam 60 mmol/L.
A criança A do gráfico tem quadro respiratório inespecífico. O que seus resultados permitem afirmar sobre fibrose cística?
Resultados baixos reduzem a probabilidade; exceções exigem avaliação clínica.
Qual defeito fisiológico explica os valores da criança C no teste ilustrado?
O cloreto permanece elevado no suor.
Pelos limites indicados (< 30,30–59 e ≥ 60 mmol/L), que encaminhamento é adequado para a criança B do gráfico, com sintomas sugestivos?
Resultados intermediários não confirmam nem descartam sozinhos a doença.
A fibrose cística compromete diferentes órgãos por uma alteração da proteína CFTR. Qual processo celular está diretamente relacionado à formação de secreções espessas nessa doença?
A disfunção da CFTR altera o transporte de sal e água e favorece muco espesso. Isso contribui para obstrução, infecção e dano em diferentes órgãos. Referência: NHLBI/NIH. Cystic Fibrosis: Causes (2024). https://www.nhlbi.nih.gov/health/cystic-fibrosis/causes
Dispositivos de pressão expiratória positiva podem integrar a terapia de remoção de secreções na fibrose cística. Qual princípio descreve seu funcionamento?
Dispositivos de PEP geram resistência à saída do ar; modalidades oscilatórias acrescentam vibrações. Integram técnicas de higiene brônquica, adaptadas à condição e à capacidade do paciente. Referência: NHLBI/NIH. Cystic Fibrosis: Treatment. https://www.nhlbi.nih.gov/health/cystic-fibrosis/treatment
A avaliação de uma criança maior ou adolescente com fibrose cística pode incluir a saúde óssea. Qual conjunto de fatores aumenta a preocupação com baixa densidade mineral óssea?
Esses fatores podem contribuir para perda de massa óssea na fibrose cística. A indicação de densitometria e outras medidas depende da idade e do perfil de risco. Referência: NHLBI/NIH. Cystic Fibrosis: Living With (2024). https://www.nhlbi.nih.gov/health/cystic-fibrosis/living-with
No seguimento da fibrose cística, a dosagem de elastase pancreática nas fezes pode complementar a avaliação nutricional. Qual função é investigada por esse exame?
A elastase fecal auxilia na avaliação da secreção enzimática pancreática e da insuficiência exócrina. Não equivale a medir a produção de insulina ou a função pulmonar. Referência: NHLBI/NIH. Cystic Fibrosis: Living With (2024). https://www.nhlbi.nih.gov/health/cystic-fibrosis/living-with
Além do íleo meconial neonatal, a fibrose cística pode cursar com síndrome de obstrução intestinal distal em outras idades. Qual processo caracteriza essa complicação?
A síndrome de obstrução intestinal distal decorre da impactação de conteúdo intestinal, no contexto das secreções alteradas da fibrose cística. Não deve ser confundida com outras causas de abdome agudo. Referência: NHLBI/NIH. Cystic Fibrosis: Living With (2024). https://www.nhlbi.nih.gov/health/cystic-fibrosis/living-with
A fibrose cística não se limita aos pulmões e ao pâncreas. Qual mecanismo pode contribuir para lesão hepática progressiva e cirrose associadas à doença?
O comprometimento ductal biliar pode gerar lesão hepática progressiva. A avaliação da fibrose cística deve contemplar manifestações extrapulmonares. Referência: NHLBI/NIH. Cystic Fibrosis: Living With (2024). https://www.nhlbi.nih.gov/health/cystic-fibrosis/living-with
Qual distinção farmacológica caracteriza os moduladores da CFTR em relação a terapias dirigidas apenas à infecção ou à remoção do muco na fibrose cística?
Os moduladores atuam sobre a CFTR e sua utilidade depende das alterações genéticas e da indicação específica. Não são equivalentes a antibióticos ou técnicas mecânicas de remoção de secreções. Referência: NHLBI/NIH. Cystic Fibrosis: Treatment. https://www.nhlbi.nih.gov/health/cystic-fibrosis/treatment
Com tratamentos mais efetivos, alguns adolescentes com fibrose cística desenvolvem excesso de peso. Como esse cenário influencia a orientação nutricional?
A necessidade nutricional não é idêntica em todos os pacientes. Com ganho excessivo de peso, o plano deve ser ajustado, preservando adequação de nutrientes e tratamento da insuficiência pancreática quando presente. Referência: NHLBI/NIH. Cystic Fibrosis: Living With (2024). https://www.nhlbi.nih.gov/health/cystic-fibrosis/living-with
Na adolescência, o planejamento da transição do cuidado da fibrose cística deve incluir qual objetivo relacionado à participação do paciente no tratamento?
A transição inclui aprendizado e participação crescente do adolescente, com apoio da família e da equipe. Autonomia é construída para favorecer continuidade e adesão. Referência: NHLBI/NIH. Cystic Fibrosis: Treatment. https://www.nhlbi.nih.gov/health/cystic-fibrosis/treatment
Crianças com fibrose cística merecem atenção à hidratação e aos eletrólitos em condições de calor e sudorese importante. Qual particularidade contribui para esse risco?
A alteração da CFTR torna o suor mais rico em sal. Perdas aumentadas podem causar desequilíbrio hidroeletrolítico e justificar reposição individualizada. Referência: NHLBI/NIH. Cystic Fibrosis: Living With (2024). https://www.nhlbi.nih.gov/health/cystic-fibrosis/living-with
Qual paciente apresenta as duas medidas acima de 60 mmol/L?
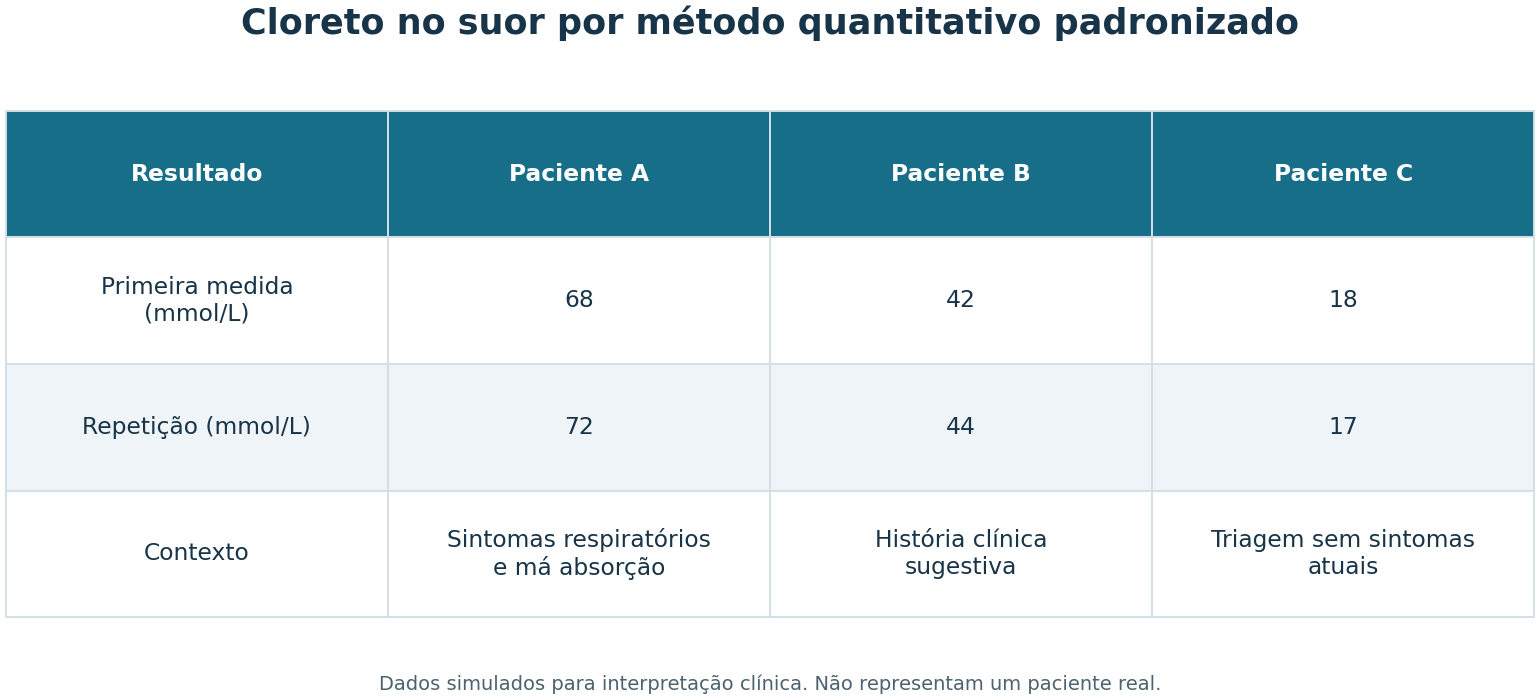
A tem valores de 68 e 72 mmol/L, na faixa compatível com disfunção de CFTR em contexto apropriado.
Por que teste de condutividade não deve ser considerado automaticamente equivalente a esse resultado de cloreto quantitativo?
Métodos e analitos diferem; confirmação diagnóstica exige testes validados e interpretação adequada.
Qual eletrólito foi especificamente dosado na tabela?
O teste apresentado quantifica cloreto no suor.
Se C desenvolver quadro muito sugestivo e houver variante familiar relevante, os valores baixos encerram toda investigação?
Resultado baixo torna a doença menos provável, mas não substitui investigação quando a suspeita permanece forte.
Como interpretar B com resultados intermediários e história sugestiva?
Valores intermediários não resolvem o diagnóstico; contexto, repetição e testes adicionais são necessários.
Lactente com triagem neonatal alterada para fibrose cística comparece ao teste do suor. O laboratório informa que o volume coletado foi inferior ao mínimo validado e não houve análise de cloreto. Como interpretar o resultado?
Quantidade insuficiente é uma limitação da coleta, não um teste negativo. O fluxo diagnóstico precisa prosseguir. Referências: Cystic Fibrosis Foundation. Sweat test clinical care guidelines — https://www.cff.org/medical-professionals/sweat-test-clinical-care-guidelines
Menina de 11 anos com fibrose cística está em consulta de rotina, sem sintomas de hiperglicemia e sem diabetes conhecido. Hemoglobina glicada e glicemia de jejum recentes foram normais. Qual rastreamento é recomendado?
Na fibrose cística, exames de jejum ou HbA1c normais não substituem o teste oral periódico recomendado. Referências: Cystic Fibrosis Foundation/ADA. Cystic fibrosis-related diabetes clinical care guidelines — https://www.cff.org/medical-professionals/cystic-fibrosis-related-diabetes-clinical-care-guidelines
Menino de 9 anos com fibrose cística recebeu escalonamento de enzimas pancreáticas e usa mais de 6.000 unidades de lipase/kg por refeição há oito meses. Apresenta dor abdominal, sangue nas fezes e estreitamento colônico na investigação. Qual complicação deve ser especialmente considerada?
Doses muito elevadas não devem ser escaladas sem reavaliação. Colonopatia fibrosante é uma associação reconhecida nesse contexto clínico. Referências: Cystic Fibrosis Foundation. Pancreatic enzymes clinical care guidelines — https://www.cff.org/medical-professionals/pancreatic-enzymes-clinical-care-guidelines
Uma criança com fibrose cística e insuficiência pancreática ainda não consegue engolir a cápsula prescrita de enzimas com microesferas de revestimento entérico. Qual orientação de administração é adequada?
A dificuldade de engolir a cápsula não autoriza triturar a preparação. A técnica deve preservar as microesferas e respeitar a formulação prescrita. Referências: Cystic Fibrosis Foundation. Pancreatic enzymes clinical care guidelines — https://www.cff.org/medical-professionals/pancreatic-enzymes-clinical-care-guidelines
Quer treinar mais nesse tema? Estas questões vêm do nosso banco — lá tem milhares, com simulado, maratona e estatística de acerto por área.
Criar conta grátis e continuar →Plano de revisão
em 7 dias
Sete dias depois, recupere de memória sete coisas. As três faixas do cloreto no suor, com o que cada uma manda fazer. As duas exigências para realizar o exame — idade e peso — e por que o número seis não é nenhuma delas. O que a condutividade decide e o que ela não decide, com o valor que obriga a passar ao quantitativo. A sensibilidade medida da triagem brasileira e o que ela significa diante da frase 'a triagem foi normal'. Os dois critérios do caso inconclusivo, com o valor do suor e o número de variantes em cada um. A razão pela qual painel de variantes não serve ao brasileiro, com as duas frequências da F508del que a sustentam. E os dois tetos da pancreatina, por refeição e por dia, com o motivo de segurança que os justifica.
em 30 dias
Trinta dias depois, resolva seis cenários antes de conferir. Lactente de 2 meses com íleo meconial resolvido cirurgicamente e triagem neonatal normal — diga a conduta e por que a triagem não muda nada. Criança de 4 anos com dois testes do suor de 45 e 48 mmol/L e elastase fecal de 60 mcg/g — diga o próximo exame e por que não é painel. Recém-nascido com condutividade do suor de 55 mmol/L — diga o que fazer e cite os dois documentos que discordam sobre esse número. Menina de 15 kg, com 3 anos, cujo almoço tem 18 g de gordura — calcule a dose de lipase pelas duas rotas e diga se ela ultrapassa algum teto. Adulta de 24 anos com fibrose cística e índice de massa corporal de 22,5 kg/m² — diga se está adequada e por qual régua. E lactente de 5 kg em reposição de cloreto de sódio — calcule a dose diária pela régua nacional, converta em gramas de sal e compare com a faixa de rotina do documento de pediatria.
Agora atenda
Você sabe decidir com a tomografia na mão. A prova prática, e a vida, pedem outra coisa: chegar lá a partir de um paciente que ainda não tem exame nenhum.
Três gestos transformam este capítulo em conduta no consultório de atenção primária. O primeiro é com a pergunta: diante de criança que não ganha peso apesar de comer bem, pergunte pelas fezes com as palavras da mãe — se boiam, se são brilhantes, se deixam gordura no vaso, se o cheiro mudou. Esteatorreia relatada assim vale mais que qualquer exame de rastreio, e é o dado que a família só entrega quando alguém pergunta direito. O segundo é com o cartão da maternidade: confira não o resultado da triagem, mas se houve a segunda coleta, e em que dia de vida ela foi feita — a segunda dosagem tem prazo, os 30 dias de vida, e a perda nessa etapa é grande. O terceiro é com o pedido de exame: escreva 'dosagem quantitativa de cloreto no suor por iontoforese com pilocarpina', e não 'teste do suor', porque a segunda formulação abre espaço para o laboratório devolver uma condutividade, que não confirma nada. Se voltar um número entre 30 e 59, não diga à família que deu negativo nem que deu positivo: diga que o exame não decidiu, que existe uma etapa seguinte com nome — a análise do gene — e marque a data antes que a família saia da sala. — você conduz anamnese, exame físico e conduta; o paciente responde em tempo real e o feedback vem no fim.