
Cirurgia Geral › Cirurgia Pediátrica
Doença de Hirschsprung
A vinheta é sempre a mesma: recém-nascido que não eliminou mecônio, distendeu e vomitou verde. O que a questão cobra é o exame que fecha o diagnóstico — e ele não é o enema, não é a manometria e não é a radiografia. É a biópsia retal, colhida num ponto específico do reto, com uma pergunta específica para o patologista.
Responda antes de ler
Escolha uma alternativa agora, mesmo sem certeza. Errar aqui faz parte — é o que faz a resposta certa grudar depois.
Recém-nascido a termo, com 36 horas de vida, apresenta distensão abdominal progressiva e ainda não eliminou mecônio. A gestação transcorreu sem intercorrências. Ao exame o abdome está distendido e o toque retal provoca saída explosiva de mecônio e gases, com alívio parcial da distensão. O enema opaco mostra segmento distal estreitado com zona de transição para cólon dilatado a montante. Qual é a conduta diagnóstica definitiva mais apropriada?
Como esse tema cai
A vinheta desta doença tem três linhas e quase sempre as mesmas três: recém-nascido a termo que não eliminou mecônio nas primeiras horas, abdome que foi distendendo e vômito que ficou verde. O diagnóstico sindrômico — obstrução intestinal baixa — sai da primeira leitura. O que a banca cobra é o passo seguinte, e ele é sempre o mesmo: qual exame confirma. A resposta é a biópsia retal, e as três alternativas que existem para roubá-la são o enema contrastado, a manometria anorretal e a radiografia simples de abdome. Nenhuma das três fecha o diagnóstico.
A segunda pergunta favorita muda de idade. A criança de cinco anos com constipação desde o berço, distensão e déficit de crescimento também é vinheta de Hirschsprung — e aí o que se cobra é o contrário: separar a doença rara da constipação funcional, que responde por 90% a 95% da constipação da infância. A lista de sinais de alarme que autoriza investigar é curta, e o primeiro item dela é o mecônio que demorou.
A doença não tem protocolo clínico do Ministério da Saúde, e o levantamento nacional mais recente entre cirurgiões pediátricos brasileiros termina justamente pedindo que uma diretriz nacional seja escrita. A posição federal sobre ela é de vigilância, e cabe em três fatos verificáveis: a Lei nº 13.685/2018 obriga o médico a descrever na Declaração de Nascido Vivo toda anomalia identificada; a doença de Hirschsprung, código Q43.1 da CID-10, não está entre os oito grupos de anomalias eleitos prioritários para a vigilância ao nascimento — o único grupo digestivo dessa lista são os defeitos da parede abdominal —; e ela também não está no rol de anomalias menores que o algoritmo de qualidade do Sinasc exclui da contagem, rol onde a estenose hipertrófica de piloro está. Traduzindo: é anomalia que conta, mas que ninguém foi treinado para procurar na sala de parto. As réguas clínicas vêm de outro lugar — do guia de constipação da Sociedade Brasileira de Pediatria, do consenso europeu da rede ERNICA e das séries brasileiras.
Vale dizer o que fica de fora. Megacólon chagásico é outra doença: a destruição dos plexos entéricos pelo Trypanosoma cruzi é adquirida, acomete adulto e produz um quadro funcionalmente parecido — por isso a palavra megacólon, sozinha, não é sinônimo de Hirschsprung em prova brasileira. Enterocolite necrosante do prematuro também é outro capítulo, ainda que a enterocolite associada à doença de Hirschsprung compartilhe com ela o nome e parte da gravidade. E a constipação funcional, que é o diagnóstico da imensa maioria das crianças que chegam constipadas, tem manejo próprio e não passa por biópsia.
O que muda decisão
O recém-nascido que não elimina mecônio
A doença ocorre em cerca de 1 a cada 5.000 nascidos vivos, com predomínio masculino de 4 para 1. Em torno de 90% dos pacientes se apresentam já no período neonatal, e a janela diagnóstica é estreita: o diagnóstico é feito em 65% dos casos antes de um mês de vida e em 95% antes de um ano. Apresentação depois dos quatro anos existe, mas é incomum e costuma corresponder a segmento curto com sintomas parcialmente compensados.
A tríade clássica é retardo na eliminação de mecônio, distensão abdominal e vômito bilioso. Cada componente tem peso diferente: distensão abdominal aparece em mais de 90% dos casos, vômitos em mais de 85% e a falha em eliminar mecônio nas primeiras 24 horas em mais de 60%. Ou seja — quase quatro em cada dez recém-nascidos com a doença eliminaram mecônio no primeiro dia. O dado que mais convence não é, portanto, o mais frequente.
O exame que dá a pista à beira do leito é o toque retal. Encontram-se canal anal hipertônico e ampola retal vazia; e a retirada do dedo, ou a passagem de uma sonda retal, costuma ser seguida de saída explosiva de gases e fezes de odor fétido — o sinal do jato, que alivia a distensão e engana quem o interpreta como tratamento. A radiografia simples mostra alças distendidas com padrão de obstrução baixa e ausência de ar no reto, o que confirma a obstrução e não diz onde ela está. Em até 5% dos recém-nascidos a doença se apresenta já com perfuração — de ceco, cólon ascendente ou apêndice —, e nesses o abdome agudo antecede qualquer investigação eletiva.
Na série brasileira de 55 pacientes do Instituto Fernandes Figueira, todos menos um tiveram manifestação no período neonatal, e mesmo assim só 26 deles — 47,2% — foram diagnosticados nesse período. O retardo de mecônio associado a outros sintomas apareceu em 60% dos casos e isoladamente em apenas 7,2%; a distensão abdominal progressiva foi registrada em 74,54%, e isolada em 3,63%. A leitura útil é a dos autores: os sintomas estavam lá desde o nascimento, e o diagnóstico chegou tarde assim mesmo.
Por que falta neurônio justamente no fim do intestino
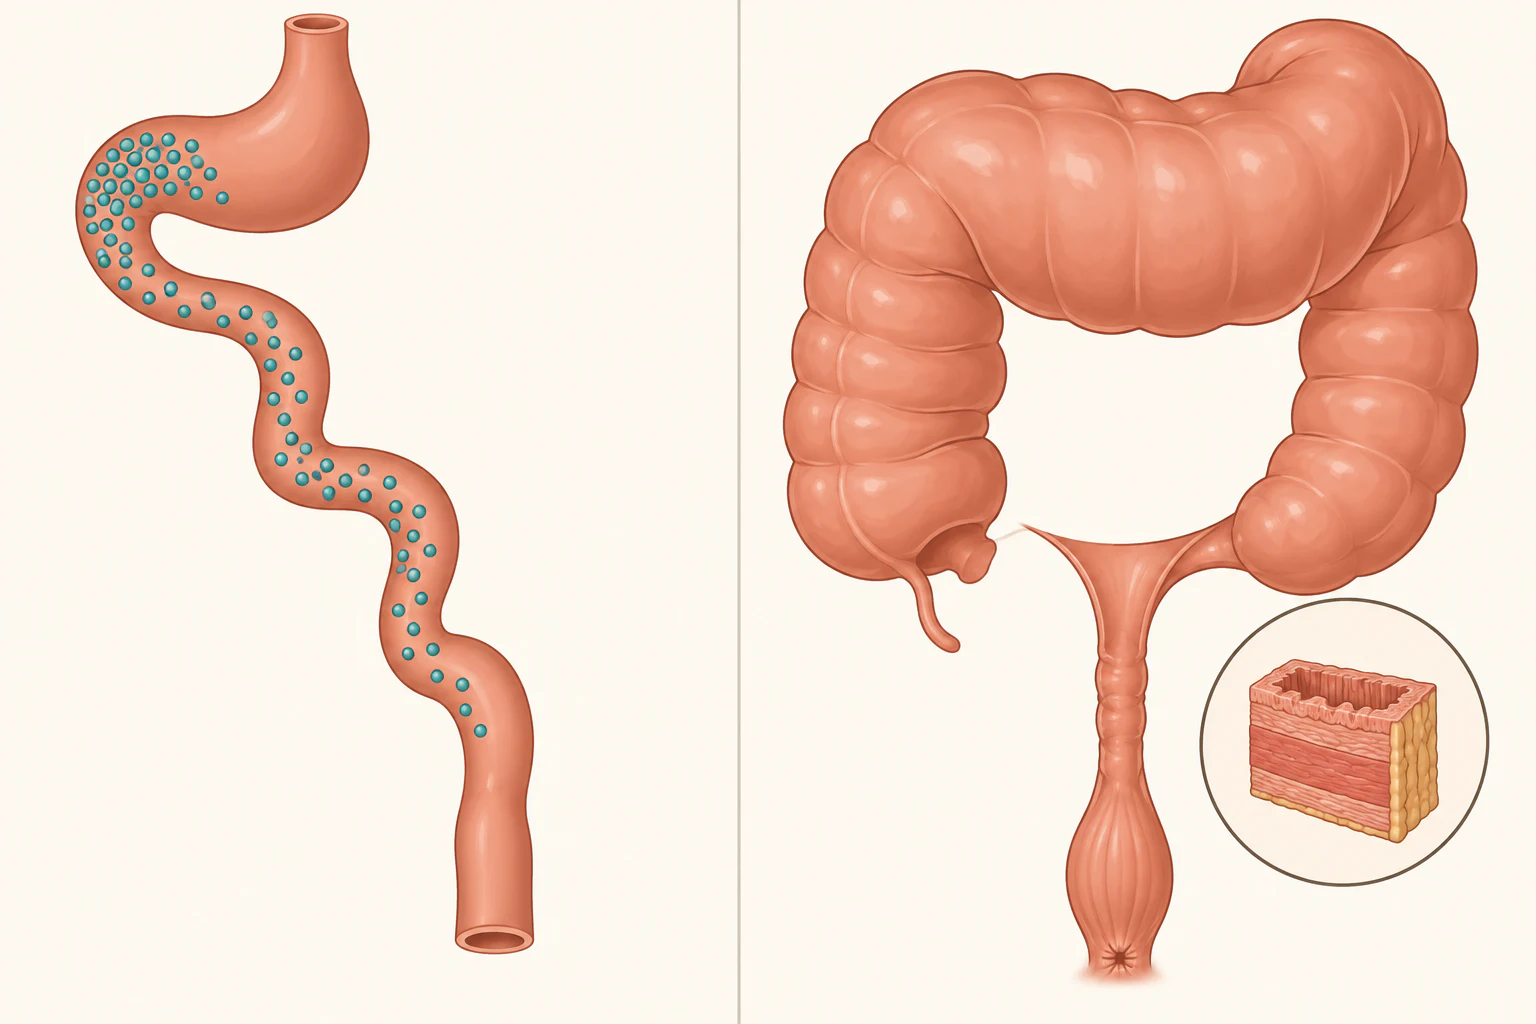
Os neurônios entéricos vêm de células da crista neural que migram no sentido craniocaudal ao longo do tubo digestivo em formação. A colonização do cólon proximal se completa por volta da oitava semana de gestação, e a migração alcança o reto em torno da décima segunda. A última região a ser colonizada é, portanto, a mais distal — e é isso que dita toda a geografia da doença: a interrupção da migração deixa um segmento agangliônico que começa sempre no ânus e se estende proximalmente, de forma contínua, sem ilhas de intestino normal abaixo dele.
Faltam células ganglionares nos dois plexos, o mientérico de Auerbach e o submucoso de Meissner. Sem os neurônios inibitórios, o segmento não relaxa: fica espástico, estreito e aperistáltico, e funciona como obstáculo mecânico mesmo com a luz anatomicamente pérvia. Há liberação continuada de acetilcolina, e é ela que explica o achado histoquímico — a acetilcolinesterase está aumentada nas fibras nervosas hipertrofiadas do segmento doente. O cólon a montante, este sim inervado, dilata contra a barreira. Daí a armadilha anatômica que a prova adora: o megacólon está no intestino saudável, e o intestino doente é o estreito. Biopsiar o segmento dilatado devolve células ganglionares presentes e um laudo falsamente tranquilizador.
A extensão do segmento agangliônico define as formas. Em cerca de 80% a 85% dos casos a aganglionose se limita ao retossigmoide — a forma clássica, de segmento curto. Em 15% a 20% ela ultrapassa o sigmoide, e aí se fala em segmento longo; nos extremos estão a aganglionose colônica total e, mais rara ainda, a aganglionose intestinal total. Na série brasileira citada, 38 dos 55 pacientes tinham segmento curto (69%) e 17 tinham segmento longo (31%), destes seis com acometimento colônico total e dois com acometimento intestinal total. Vale notar o que o predomínio masculino faz nessa divisão: na mesma série, a razão entre os sexos foi de 6,6 meninos para cada menina no segmento curto e caiu para 1,4 para 1 no segmento longo. Quanto mais extensa a doença, menos ela é doença de menino.
A herança é complexa e multigênica, com penetrância fraca e dependente do sexo. Entre 80% e 90% dos casos são esporádicos, e de 10% a 20% são familiares — estes mais frequentemente de segmento longo ou colônico total, com padrão autossômico dominante de penetrância variável. O gene principal é o proto-oncogene RET, alterado em cerca de 35% dos casos esporádicos e em 49% dos familiares; os demais genes conhecidos, entre eles GDNF, EDN3, EDNRB, SOX10 e PHOX2B, respondem por apenas 5% a 10%. A doença se associa a síndromes — Shah-Waardenburg, Haddad, Mowat-Wilson, Goldberg-Shprintzen — e à síndrome de Down, que apareceu em 9 dos 55 pacientes (16,3%) da série do Instituto Fernandes Figueira. O consenso europeu registra que entre 4% e 30% dos pacientes têm transtorno do desenvolvimento ou síndrome associada.
Há um pedaço genético com consequência prática: mutações do RET no éxon 10 associam a doença de Hirschsprung à neoplasia endócrina múltipla tipo 2A. É rara, e os 22 pacientes rastreados na série brasileira não tiveram nenhuma; mas é a razão pela qual o achado de história familiar de carcinoma medular de tireoide num paciente com Hirschsprung muda a conduta da família inteira, e não só a daquela criança.
Biópsia retal: onde, quantas e coradas com quê
O diagnóstico é histológico e precisa estar confirmado antes do abaixamento. A biópsia retal é o padrão-ouro, com sensibilidade em torno de 93% e especificidade de 98%. A pergunta que se faz ao patologista é uma só — há células ganglionares neste fragmento? —, e o resultado que exclui a doença é a presença de qualquer número delas na coloração de hematoxilina-eosina.
O sítio da coleta não é detalhe técnico: é conteúdo de prova. Existe uma zona fisiologicamente agangliônica ou hipogangliônica no reto mais distal, e biopsiar dentro dela produz falso-positivo em criança sadia. Por isso a régua do consenso europeu manda colher da parede posterior e/ou lateral do reto a pelo menos 2 cm acima da linha pectínea, ou 3 cm da borda anal. O fragmento precisa conter submucosa representativa — o grupo de trabalho internacional do Congresso Mundial de Gastroenterologia de 2009 pede pelo menos 3 mm de diâmetro e no mínimo um terço de submucosa na amostra.
Há duas técnicas. A biópsia por sucção retira mucosa e submucosa sem anestesia geral e é a menos invasiva; a biópsia aberta, de espessura total, garante tecido abundante mas exige sedação ou anestesia. O consenso europeu as considera igualmente acuradas desde que haja submucosa suficiente, e manda escolher a menos invasiva que for factível — com a ressalva de que, na técnica de sucção, é prudente colher de dois a três fragmentos, enquanto uma biópsia aberta costuma bastar.
Quando o H&E não mostra células ganglionares, o caso não está fechado: em recém-nascidos e prematuros os gânglios são pequenos e imaturos e escapam à leitura. Aí entram a imuno-histoquímica e a histoquímica. Na doença de Hirschsprung a calretinina é negativa e a acetilcolinesterase está aumentada; a peripherina é a alternativa à calretinina. A acetilcolinesterase tem um limite que a prova cobra: seus falsos-negativos são ligados à idade, e a ausência de reação não exclui a doença no neonato muito jovem.
O retrato brasileiro é diferente do europeu justamente aqui. No levantamento com cirurgiões pediátricos brasileiros, 95% pedem biópsia retal — mas, em recém-nascidos e lactentes, 84% a fazem por técnica aberta de espessura total e apenas 11% por sucção; nas crianças acima de três anos, 86% aberta e 7% por sucção. A razão declarada não é preferência técnica: as pinças de biópsia por sucção não são de disponibilidade regular no país e não têm registro na Agência Nacional de Vigilância Sanitária. Quanto ao ponto de coleta, 46% colhem o fragmento mais distal a 2 cm da linha pectínea e 23% a 3 cm — dentro da régua —, mas 15% colhem a 1 cm, abaixo do mínimo recomendado. Sobre o número de fragmentos, 55% colhem três e 11% colhem um só. Nas colorações, hematoxilina-eosina em 90%, acetilcolinesterase em 48% e calretinina em 46%. E o laudo demora mais de cinco dias para 62% dos respondentes — o que ajuda a explicar por que a descompressão começa antes do resultado.
Enema contrastado e manometria: o que eles fazem e o que não fazem
O enema contrastado procura a zona de transição — a mudança de calibre entre o segmento distal estreito e o cólon dilatado a montante —, e mostra também a inversão da relação retossigmoide, irregularidade da mucosa e retenção de contraste em radiografia tardia. As imagens mais demonstrativas costumam vir logo após a evacuação do contraste. O papel dele no consenso europeu é explícito e limitado: quando possível, faz-se o enema antes da cirurgia para orientar o provável nível da aganglionose, mas ele é ferramenta complementar e não substitui a avaliação histológica que confirma o diagnóstico. E tem um ponto cego declarado — acima da junção retossigmoide, a mudança de calibre prevê mal o nível da doença, e a ausência de zona de transição clara deve levantar a hipótese de segmento longo.
A manometria anorretal mede outra coisa: o reflexo inibitório retoanal, o relaxamento do esfíncter interno em resposta à distensão do reto. Ele depende dos neurônios inibitórios do plexo mientérico e está uniformemente presente no recém-nascido sadio; sua ausência é característica da doença de Hirschsprung e, no consenso europeu, é uma das situações que indicam biópsia retal para excluí-la. Como método diagnóstico isolado, porém, tanto a manometria quanto o enema têm sensibilidade e especificidade inferiores às de uma biópsia retal adequada, particularmente no lactente pequeno.
A prática brasileira tem outra proporção. No levantamento nacional, 98% dos cirurgiões usam enema contrastado na investigação, contra 95% que pedem biópsia retal e apenas 21% que fazem manometria anorretal — método reconhecido como mais sensível e específico que o enema, porém mais caro e menos disponível. Na série do Instituto Fernandes Figueira, o enema baritado sugeriu a doença em 45 das 55 crianças (81,8%); nas outras 10 o exame foi contraindicado pela condição clínica. Considerando apenas os 29 recém-nascidos da série, o enema foi feito em 22 e se mostrou conclusivo em 17 — 77,2%. O número mais baixo no recém-nascido não é acaso: quanto mais cedo, menos tempo houve para a dilatação proximal se instalar e desenhar a zona de transição.
Enterocolite associada: o que realmente mata
A enterocolite associada à doença de Hirschsprung é a complicação que decide o prognóstico, antes e depois da cirurgia. Ela se suspeita clinicamente diante de diarreia com fezes explosivas e de odor fétido em criança com a doença — e pode ser a forma de apresentação, num paciente ainda sem diagnóstico. A definição segue imprecisa mesmo hoje; o instrumento usado é o escore de Pastor e colaboradores, construído por consenso Delphi, e o consenso europeu adota como gatilho clínico mais de 4 pontos nesse escore. Os dois cortes descritos têm desempenhos diferentes e opostos: acima de 4 pontos, sensibilidade de 84% e especificidade de 98%; acima de 10 pontos, sensibilidade de 42% e especificidade de 100%. Corte alto confirma, corte baixo rastreia.
O limiar de internação é baixo. Sintomas leves, sem distúrbio hidroeletrolítico e com marcadores inflamatórios normais, podem ser tratados fora do hospital com hidratação oral, irrigações retais e eventualmente metronidazol por via oral — desde que a criança seja reavaliada e internada se não melhorar. Todo o resto interna, e idade abaixo de um ano baixa ainda mais o limiar. No hospital, o tratamento é hidratação venosa, antibiótico intravenoso de largo espectro e lavagens retais com solução fisiológica duas a três vezes ao dia até a alta, com monitorização de diurese e eletrólitos, radiografia simples de abdome quando indicada e a equipe cirúrgica avisada.
Para os sintomas obstrutivos recorrentes ou persistentes, e para a enterocolite de repetição, a injeção intraesfincteriana de toxina botulínica é recomendada: nos relatos, de 62% a 89% dos pacientes melhoraram já após a primeira aplicação, que pode precisar ser repetida a cada três a seis meses. A tendência à enterocolite diminui com o tempo, e a maioria dos episódios ocorre nos primeiros anos depois do abaixamento.
Os números brasileiros dão a dimensão do problema. Na série do Instituto Fernandes Figueira, 22 dos 55 pacientes (40%) tiveram enterocolite antes mesmo da primeira cirurgia. Dos seis óbitos ocorridos no período, cinco foram diretamente atribuídos à doença: todos os cinco tinham segmento longo, todos haviam sido transferidos de outros hospitais durante o período neonatal, com média de idade de 6,4 dias, e todos morreram de enterocolite e sepse no pós-operatório. Como referência internacional de mortalidade contemporânea, a rede europeia EUROlinkCAT descreve 2,9% em um ano e 3,4% acumulados em cinco anos.
Do irrigar ao abaixar: a sequência do tratamento
Enquanto se espera o resultado da biópsia, começa a descompressão. Irrigações retais com solução fisiológica, por sonda retal macia, uma a três vezes ao dia, vencem a obstrução funcional e permitem alimentar a criança por via enteral; os pais são treinados para mantê-las em casa até a cirurgia. Elas descomprimem adequadamente cerca de 75% dos pacientes — e quem não responde costuma ter segmento longo ou estendido. É importante separar irrigação de enema de limpeza: o que se faz é lavagem com sonda que permite a saída do conteúdo, não a instilação de líquido em intestino que não esvazia.
O estoma deixou de ser rotina e passou a ser resgate. Ele está indicado quando as irrigações não descomprimem o suficiente, quando há enterocolite que não responde ao tratamento não operatório, ou quando há perfuração. O nível empiricamente mais seguro é a ileostomia, porque a aganglionose quase sempre se confina ao cólon; na presença de pneumoperitônio, a ileostomia também serve, desde que proximal ao sítio da perfuração. Sempre que possível, colhe-se biópsia de congelação no sítio planejado do estoma, e a amostra mais informativa é a circunferencial em anel — o donut —, que avalia os quatro quadrantes.
A cirurgia definitiva é o abaixamento: ressecar o intestino agangliônico e anastomosar o intestino inervado ao canal anal. Ela se faz eletivamente, com o paciente estável, ganhando peso e com o intestino descomprimido — em geral dentro de 2 a 3 meses após o diagnóstico —, e o consenso europeu registra que nenhuma vantagem específica foi identificada em operar durante o período neonatal.
Três detalhes técnicos viram pergunta. Primeiro, o canal anal se preserva: a mucosa de transição acima da linha pectínea carrega as terminações nervosas do arco reflexo da sensibilidade e da continência, inclusive o reflexo de amostragem, e a dissecção transanal começa de 0,5 a 2 cm acima da linha pectínea. Segundo, o cólon é seccionado pelo menos 5 a 10 cm proximal à primeira biópsia normal, para não abaixar a zona de transição — e, se restar dúvida no intraoperatório, colhem-se biópsias de mapeamento em diferentes níveis. Terceiro, os cuffs seromusculares longos devem ser evitados: no abaixamento endorretal, ausência de cuff, como em Swenson, ou cuff curto, abaixo de 2 a 3 cm, têm resultados comparáveis.
As três operações históricas — Swenson, de 1948, Duhamel, de 1956, e Soave, de 1963 — sobrevivem em versões modernas, e o consenso europeu é explícito ao dizer que não há evidência de superioridade de uma sobre a outra em complicações cirúrgicas ou em função intestinal a longo prazo; o centro deve fazer aquela em que tem mais experiência. No Brasil, a escolha se divide por idade: em recém-nascidos e lactentes com doença retossigmoide clássica, 70% preferem o abaixamento tipo Soave ou De La Torre-Mondragon por via transanal, contra 16% de Swenson e 14% de Duhamel, com 80% operando por via transanal; acima de três anos, o quadro se inverte e o Duhamel é a técnica de 54%, feita por via aberta em 52% dos casos. O motivo alegado é anatômico: no diagnóstico tardio o cólon está muito dilatado e espessado, a tração transanal prolongada estira o esfíncter e ameaça a continência de longo prazo.
Depois da anastomose, a calibração do coloanal ao menos uma vez, por volta de 2 a 3 semanas, é recomendada — um Hegar 12 serve para lactentes até 6 meses. O que não se recomenda é programa de dilatação anal de rotina para prevenir estenose ou enterocolite: a atualização de 2025 do consenso europeu retirou as dilatações anais preventivas de rotina das recomendações. Estenose anastomótica ocorre em até 10,6% depois do abaixamento endorretal, com relatos variando de 0 a 18,9%.
O abdome do recém-nascido que não abre — e as trocas que custam caro
A primeira pergunta do diferencial não é qual doença, é onde está a obstrução. Vômito bilioso em recém-nascido é obstrução abaixo da papila e não espera exame eletivo: a hipótese que corre contra o relógio é má rotação com volvo de intestino médio, porque o intestino pode necrosar em horas. Atresias intestinais — duodenal, jejunoileal, colônica — dão obstrução desde as primeiras horas, com padrão radiológico próprio; a atresia de duodeno tem o sinal da dupla bolha e associação com síndrome de Down, e é o vizinho mais confundido com Hirschsprung justamente por causa da trissomia.
Entre as causas que imitam Hirschsprung e não são cirúrgicas, três merecem nome. A síndrome da rolha meconial, ou síndrome do cólon esquerdo hipoplásico, aparece em filho de mãe diabética e frequentemente se resolve com o próprio enema contrastado que a diagnosticou — mas persistência dos sintomas depois disso devolve a criança à fila da biópsia. O íleo meconial é obstrução por mecônio espesso no íleo terminal e é, até prova em contrário, apresentação de fibrose cística. E o hipotireoidismo congênito produz constipação e distensão com hipoatividade generalizada, e é encontrado pela triagem neonatal.
Há um exame que ninguém faz e que resolve o caso: a inspeção do períneo. Ânus imperfurado e ânus de posição anterior ectópica produzem obstrução distal e constipação desde o nascimento e se diagnosticam com os olhos e uma régua, sem nenhum exame de imagem.
A segunda troca cara é etária. Fora do período neonatal, a criança com constipação crônica quase sempre tem constipação funcional — 90% a 95% dos casos, segundo o guia da Sociedade Brasileira de Pediatria. O que separa é o padrão: a constipação funcional começa tipicamente depois do desmame, da introdução alimentar ou do treinamento esfincteriano, cursa com comportamento de retenção, fezes de grande calibre que entopem o vaso, escape fecal e ampola retal cheia ao toque. O Hirschsprung começa no berço, não tem escape fecal, não tem comportamento de retenção, tem ampola vazia com esfíncter hipertônico e vem acompanhado de distensão e déficit pôndero-estatural. Os sinais de alarme do guia brasileiro dizem quando sair da rotina: mecônio eliminado após 48 horas de vida, início no primeiro mês, vômitos biliosos, febre, queda do estado geral, baixo ganho de peso e estatura, alterações do exame neurológico ou da coluna lombar, sangue nas fezes, tufo de pelos na região sacral e fístulas perineais.
Por fim, a troca brasileira. Megacólon chagásico não é doença de Hirschsprung: os plexos entéricos existiram e foram destruídos pelo Trypanosoma cruzi, o quadro é adquirido, aparece no adulto e costuma vir com megaesôfago e cardiopatia na mesma história. A palavra megacólon aparece nos dois, o mecanismo final se parece, e a origem é oposta — congênita e por falha de migração, de um lado; infecciosa e por destruição, do outro.
Do mecônio que não veio à confirmação histológica
O algoritmo tem duas bifurcações que decidem tudo: se o quadro é de obstrução neonatal ou de constipação crônica, o que muda a lista de diferenciais; e se o exame pedido confirma ou apenas sugere, o que separa a biópsia de todo o resto. As decisões de tratamento vêm depois, e nenhuma delas é o bisturi na primeira semana.
- 1Determine a idade e o cenário. Recém-nascido com retardo de mecônio, distensão e vômito é obstrução intestinal baixa até prova em contrário; criança maior com constipação desde o berço é o outro cenário, e nele a pergunta é se há sinal de alarme para causa orgânica.
- 2Antes de qualquer imagem, inspecione o períneo e faça o toque retal. Ânus imperfurado ou de posição anterior se diagnosticam pela inspeção. No toque, procure canal anal hipertônico com ampola vazia, e observe a saída explosiva de gases e fezes à retirada do dedo.
- 3Se o vômito é bilioso, trate como obstrução abaixo da papila e convoque o cirurgião na mesma hora: má rotação com volvo de intestino médio é a hipótese que não pode esperar exame eletivo.
- 4Peça radiografia simples de abdome para caracterizar a obstrução — alças distendidas com padrão baixo e ausência de ar no reto — e para procurar pneumoperitônio. Ela não faz o diagnóstico da doença.
- 5Peça o enema contrastado para orientar o provável nível da aganglionose pela zona de transição, sabendo que ele é complementar: não confirma o diagnóstico e é menos demonstrativo no recém-nascido, em quem a dilatação proximal ainda não se instalou.
- 6Indique a biópsia retal, que é o exame que fecha. Colha da parede posterior ou lateral, a pelo menos 2 cm acima da linha pectínea, com submucosa representativa; um fragmento por biópsia aberta costuma bastar, e dois a três se a técnica for por sucção.
- 7Leia o laudo com a pergunta certa. Qualquer célula ganglionar ao H&E exclui a doença. Se não houver células visíveis, exija coloração adicional antes de firmar o diagnóstico: na doença, a calretinina é negativa e a acetilcolinesterase está aumentada.
- 8Descomprima desde já, sem esperar o laudo: irrigações retais com solução fisiológica, por sonda macia, uma a três vezes ao dia, treinando os pais para continuar em casa. Elas bastam em cerca de 75% dos casos.
- 9Reserve o estoma — de preferência ileostomia — para quem não descomprime, para a enterocolite que não responde ao tratamento clínico e para a perfuração.
- 10Programe o abaixamento eletivo, com a criança estável, ganhando peso e descomprimida, em geral dentro de 2 a 3 meses do diagnóstico. Antes da incisão, uma dose de antibiótico intravenoso de largo espectro cobrindo aeróbios e anaeróbios.
Os quatro exames da investigação: o que cada um responde
| Exame | O que ele mostra | O que ele NÃO faz | Onde a prova cobra |
|---|---|---|---|
| Biópsia retal (padrão-ouro) | Ausência de células ganglionares nos plexos; calretinina negativa e acetilcolinesterase aumentada. Sensibilidade em torno de 93% e especificidade de 98% | Não dispensa o sítio correto: colhida abaixo de 2 cm da linha pectínea, cai na zona fisiologicamente agangliônica e dá falso-positivo | É a resposta de 'qual exame confirma'. Qualquer célula ganglionar ao H&E EXCLUI a doença |
| Enema contrastado | Zona de transição, inversão da relação retossigmoide, retenção tardia de contraste; orienta o provável nível da aganglionose antes da cirurgia | Não confirma o diagnóstico e prevê mal o nível acima da junção retossigmoide; pouco demonstrativo no recém-nascido | Distrator clássico de 'exame que fecha'. Enema sem zona de transição clara levanta a hipótese de segmento longo |
| Manometria anorretal | Ausência do reflexo inibitório retoanal, que é uniformemente presente no recém-nascido sadio | Não substitui a histologia; ausência do reflexo é indicação de biópsia, não diagnóstico final | Aparece como alternativa 'mais moderna'. No Brasil, só 21% dos cirurgiões a utilizam |
| Radiografia simples de abdome | Alças distendidas com padrão de obstrução baixa, ausência de ar no reto, pneumoperitônio quando há perfuração | Não diz onde está a obstrução nem qual é a doença | Serve para procurar ar livre, nunca para excluir a doença |
Obstrução e constipação no primeiro ano: o que separa Hirschsprung dos vizinhos
| Quadro | Quando começa e como é o vômito | Achado que aponta | O que fecha |
|---|---|---|---|
| Doença de Hirschsprung | Primeiras 24 a 48 horas, com retardo de mecônio; vômito pode ser bilioso | Toque retal com esfíncter hipertônico, ampola vazia e saída explosiva; distensão progressiva | Biópsia retal sem células ganglionares, calretinina negativa |
| Má rotação com volvo de intestino médio | Qualquer momento, tipicamente súbito; vômito bilioso | Criança que adoece rápido, dor desproporcional, acidose quando há isquemia | Emergência cirúrgica: vômito bilioso em recém-nascido não espera exame eletivo |
| Atresia de duodeno | Primeiras horas de vida; bilioso na maioria | Sinal da dupla bolha na radiografia; associação com síndrome de Down | Radiografia simples; a trissomia é o que a confunde com Hirschsprung |
| Íleo meconial | Primeiros dias, com mecônio espesso obstruindo o íleo terminal | Microcólon ao enema; história familiar ou triagem sugestiva | Fibrose cística até prova em contrário: teste do suor e genético |
| Rolha meconial / cólon esquerdo hipoplásico | Primeiros dias; vômito pode faltar | Filho de mãe diabética; o quadro se resolve com o próprio enema contrastado | Resolução após o enema — mas sintoma que persiste devolve a criança à biópsia |
| Ânus imperfurado ou ectópico anterior | Desde o nascimento | Inspeção do períneo; nenhum exame de imagem necessário para levantar a hipótese | O exame físico que ninguém fez |
| Hipotireoidismo congênito | Semanas, com constipação e hipoatividade generalizada | Icterícia prolongada, hipotonia, fontanela ampla | Triagem neonatal e dosagem de TSH e T4 livre |
| Constipação intestinal funcional | Em geral após desmame, introdução alimentar ou treinamento esfincteriano | Comportamento de retenção, fezes de grande calibre, escape fecal, ampola retal CHEIA | Clínica: 90% a 95% da constipação da infância, sem indicação de biópsia |
O que a régua europeia diz e o que o cirurgião brasileiro faz
| Ponto | Consenso ERNICA (2020) | Prática brasileira (levantamento com 329 respondentes) | Por que diverge |
|---|---|---|---|
| Técnica da biópsia retal | Sucção e aberta são igualmente acuradas; escolher a MENOS invasiva que for factível | Em recém-nascidos e lactentes, 84% fazem aberta de espessura total e 11% por sucção | As pinças de sucção não têm disponibilidade regular no país nem registro na Anvisa |
| Enema contrastado | Ferramenta complementar, recomendação condicional, para orientar o nível antes da cirurgia | 98% usam na investigação — mais do que os 95% que pedem biópsia | Disponibilidade e cultura de serviço; o enema é barato e chega antes do laudo |
| Manometria anorretal | Reflexo retoanal ausente indica biópsia; sensibilidade e especificidade inferiores às da biópsia | Apenas 21% utilizam | Custo e disponibilidade do equipamento |
| Momento do abaixamento no recém-nascido estável | Eletivo, em geral 2 a 3 meses após o diagnóstico; nenhuma vantagem identificada no período neonatal | 51% indicam abaixamento imediato; 49% adiam até 6 meses ou 5 kg | Ausência de evidência forte dos dois lados — e de diretriz nacional |
| Técnica do abaixamento | Sem superioridade demonstrada entre endorretal e Duhamel; fazer aquela em que o centro tem experiência | Recém-nascido e lactente: Soave ou De La Torre transanal em 70%. Acima de 3 anos: Duhamel em 54%, aberto em 52% | Diagnóstico tardio deixa o cólon dilatado e espessado, o que desfavorece a via transanal exclusiva |
A tríade não vem completa, e nenhum componente é obrigatório. Distensão abdominal aparece em mais de 90% e vômitos em mais de 85%, mas a falha em eliminar mecônio nas primeiras 24 horas está presente em pouco mais de 60% — quase quatro em cada dez recém-nascidos com a doença eliminaram mecônio no primeiro dia.
Célula ganglionar presente exclui; célula ganglionar ausente ao H&E não confirma. Em recém-nascido e prematuro os gânglios são pequenos e imaturos, e é obrigatório pedir coloração adicional antes de firmar o diagnóstico.
A acetilcolinesterase tem falso-negativo ligado à idade: ausência de reação não exclui a doença no neonato muito jovem. A calretinina negativa é o achado que sustenta o diagnóstico nessa faixa.
Estoma virou resgate, não rotina. Ele é para quem não descomprime com irrigação, para a enterocolite refratária ao tratamento clínico e para a perfuração — e o nível empiricamente mais seguro é a ileostomia, porque a aganglionose quase sempre se confina ao cólon.
A enterocolite é a causa de morte, não a obstrução. Na série brasileira de 55 casos, 40% tiveram enterocolite antes da primeira cirurgia, e todos os óbitos diretamente ligados à doença foram por enterocolite e sepse pós-operatórias, em pacientes de segmento longo.
Onde as fontes divergem
Nestes pontos as fontes não dizem a mesma coisa. Cada posição vem com quem a sustenta — e com o que fazer diante de uma vinheta de prova.
Mais de 24 horas no recém-nascido a termo — tríade clássica do consenso europeu
O consenso ERNICA define a tríade clássica que indica biópsia retal como retardo na eliminação de mecônio além de 24 horas no recém-nascido a termo, distensão abdominal e vômito bilioso, e registra que a falha em eliminar mecônio nas primeiras 24 horas está presente em mais de 60% dos pacientes com a doença. É a régua que prioriza sensibilidade num serviço que já está diante de um recém-nascido internado.
Kyrklund K, Sloots CEJ, de Blaauw I, et al. ERNICA guidelines for the management of rectosigmoid Hirschsprung's disease. Orphanet Journal of Rare Diseases 2020;15:164.
Mais de 48 horas após o nascimento — sinal de alarme do guia brasileiro de constipação
O Guia Prático de Orientação sobre constipação intestinal da Sociedade Brasileira de Pediatria lista, entre os sinais de alarme para causa orgânica, o atraso na eliminação de mecônio por mais de 48 horas após o nascimento. É a régua de quem atende no ambulatório uma criança maior e reconstrói a história neonatal pela lembrança da família — e um limiar mais alto reduz o número de investigações desnecessárias nesse cenário.
Sociedade Brasileira de Pediatria. Guia Prático de Orientação — Constipação intestinal. Departamento Científico de Gastroenterologia, 2024.
Na prova
As duas réguas não medem a mesma coisa: a de 24 horas é do berçário, diante do recém-nascido que ainda não evacuou; a de 48 horas é do ambulatório, diante da criança constipada cuja história neonatal é reconstruída pela mãe. Como identificar o recorte: vinheta ambientada em maternidade ou unidade neonatal, com abdome distendido e vômito, trabalha com o limiar de 24 horas; vinheta de consultório, com criança de meses ou anos, constipação crônica e a frase 'demorou a eliminar o mecônio', trabalha com o de 48 horas e cobra o reconhecimento do SINAL DE ALARME, não do prazo exato. Alternativa que afirma que eliminação normal de mecônio afasta a doença é distrator nos dois mundos — quase quatro em cada dez pacientes eliminaram mecônio no primeiro dia.
Abaixamento eletivo em 2 a 3 meses — posição do consenso europeu
O consenso ERNICA recomenda que o abaixamento seja feito quando o paciente estiver estável, ganhando peso e com o intestino suficientemente descomprimido, o que em geral significa uma cirurgia eletiva dentro de 2 a 3 meses após o diagnóstico. O documento afirma explicitamente que nenhuma vantagem específica foi identificada em operar durante o período neonatal, e reconhece que faltam dados para estabelecer o momento ótimo.
Kyrklund K, Sloots CEJ, de Blaauw I, et al. ERNICA guidelines for the management of rectosigmoid Hirschsprung's disease. Orphanet Journal of Rare Diseases 2020;15:164.
Abaixamento imediato no recém-nascido estável — o que metade dos cirurgiões brasileiros faz
No levantamento nacional com cirurgiões pediátricos, diante de um recém-nascido com diagnóstico confirmado e clinicamente estável, 51% dos respondentes indicam o abaixamento imediato como próximo passo, enquanto 49% adiam para 6 meses de idade ou até que a criança pese mais de 5 kg. O próprio artigo registra que não há acordo cientificamente sustentado sobre a abordagem mais adequada, e cita revisão sistemática com metanálise de 2022 que aponta pior prognóstico funcional no abaixamento endoanal primário feito antes dos 45 dias de vida.
Penaloza CSQ, Barreto AC, Ortolan EVP, Zani A, Lourenção PLTA. Management of Hirschsprung's Disease: A Survey with Brazilian Pediatric Surgeons. Children (Basel) 2024;11(11):1405.
Na prova
A divergência é real e o país está dividido ao meio — o que significa que nenhuma banca séria vai pedir a data da cirurgia como resposta única. O que ela cobra é a sequência, e nela os dois lados concordam: confirmar por histologia, descomprimir com irrigações retais e só então operar. Como identificar o recorte: enunciado que descreve criança estável, ganhando peso, com irrigações funcionando, e pergunta 'qual a conduta' está cobrando a cirurgia eletiva, não a urgência; enunciado que descreve enterocolite refratária, falha da irrigação ou perfuração está cobrando o estoma. Alternativa que manda operar de imediato um recém-nascido ainda desidratado e distendido é distrator nos dois mundos.
A menos invasiva que for factível, o que na Europa significa sucção — posição do consenso ERNICA
O consenso considera a biópsia por sucção e a aberta igualmente acuradas desde que forneçam submucosa suficiente, e manda escolher o método menos invasivo que for factível, recomendando colher de dois a três fragmentos quando a técnica for a de sucção. A biópsia por sucção dispensa anestesia geral e tem baixa taxa de complicações.
Kyrklund K, Sloots CEJ, de Blaauw I, et al. ERNICA guidelines for the management of rectosigmoid Hirschsprung's disease. Orphanet Journal of Rare Diseases 2020;15:164.
Aberta de espessura total em 84% dos recém-nascidos — a prática brasileira, por causa regulatória
No levantamento com cirurgiões pediátricos brasileiros, a biópsia retal aberta de espessura total é a técnica mais usada independentemente da idade: 84% em recém-nascidos e lactentes, contra 11% por sucção; e 86% em crianças acima de três anos, contra 7%. O artigo atribui o uso limitado da sucção no Brasil à indisponibilidade das pinças, que não são de oferta regular no país e não têm registro na Agência Nacional de Vigilância Sanitária, e cita levantamento latino-americano em que cerca de 14% dos respondentes relataram usar pinças artesanais e não registradas.
Penaloza CSQ, Barreto AC, Ortolan EVP, Zani A, Lourenção PLTA. Management of Hirschsprung's Disease: A Survey with Brazilian Pediatric Surgeons. Children (Basel) 2024;11(11):1405.
Na prova
A causa desta divergência não é científica nem de escola: é de disponibilidade de material e de registro sanitário. Isso muda o que se pode cobrar — nenhuma banca brasileira vai marcar como errada a biópsia aberta. Como identificar o recorte: enunciado que descreve o exame sem anestesia, à beira do leito, e pede dois a três fragmentos está no mundo da sucção; enunciado que fala em centro cirúrgico e espessura total está no mundo aberto. Em qualquer dos dois, o que a questão pontua é o mesmo par: o SÍTIO, pelo menos 2 cm acima da linha pectínea, e a exigência de submucosa representativa. Alternativa que dispensa a biópsia porque o enema já mostrou zona de transição é distrator nos dois mundos.
Caso resolvido
- achado
- Retardo na eliminação de mecônio além das primeiras 24 horas, distensão abdominal progressiva e vômito que se tornou bilioso — a tríade clássica. O toque retal reproduz o sinal do jato: esfíncter hipertônico, ampola vazia e descompressão explosiva à retirada do dedo. O ânus é tópico e pérvio, o que já afasta ânus imperfurado e ectopia anterior pela inspeção.
- raciocínio
- O quadro é de obstrução intestinal baixa em recém-nascido. O vômito bilioso obriga a considerar má rotação com volvo, mas a criança está ativa, sem dor desproporcional, sem sinais peritoneais e com alívio da distensão à descompressão retal — evolução que não combina com volvo e combina muito com obstrução funcional distal. Íleo meconial daria microcólon e história de fibrose cística; rolha meconial pediria mãe diabética; atresia daria obstrução desde as primeiras horas e não cederia à sonda.
- imagem
- A radiografia confirma o padrão de obstrução baixa e a ausência de ar no reto, e afasta pneumoperitônio — mas não diz qual é a doença. O enema contrastado é o próximo exame de imagem, para procurar zona de transição e orientar o provável nível da aganglionose; nesta idade ele é menos demonstrativo, porque a dilatação proximal ainda teve pouco tempo para se instalar, e um enema sem zona de transição clara levanta a hipótese de segmento longo.
- confirmação
- O que fecha é a biópsia retal, colhida da parede posterior ou lateral a pelo menos 2 cm acima da linha pectínea, com submucosa representativa. Qualquer célula ganglionar ao H&E excluiria a doença; a ausência delas, nessa idade, não basta — exige coloração adicional, e o par esperado é calretinina negativa com acetilcolinesterase aumentada.
- conduta
- Sem esperar o laudo, começa a descompressão: jejum enquanto há vômito, sonda gástrica se necessário, hidratação venosa e irrigações retais com solução fisiológica por sonda macia, uma a três vezes ao dia, com os pais treinados para mantê-las em casa. Elas descomprimem cerca de 75% dos pacientes e permitem realimentar. Confirmado o diagnóstico e estabilizada a criança, programa-se o abaixamento eletivo — em geral dentro de 2 a 3 meses. Estoma, de preferência ileostomia, fica reservado a quem não descomprime, à enterocolite refratária e à perfuração.
- o que vigiar
- A família precisa sair orientada sobre a enterocolite associada, que é a principal causa de morte da doença: diarreia explosiva e fétida, febre, distensão e prostração exigem retorno imediato, e o limiar de internação é baixo. Não é melhora do quadro obstrutivo — é a complicação que mata.
Agora feche você
- achado
- Constipação com fezes de grande calibre, dor à evacuação, comportamento de retenção característico e escape fecal diário há um ano. Mecônio eliminado nas primeiras 12 horas, crescimento preservado e, ao toque, esfíncter de tônus normal com ampola retal CHEIA de fezes endurecidas.
- raciocínio
- O padrão é o oposto do da doença de Hirschsprung em todos os itens que decidem: início após o desfralde e não no berço, mecônio no prazo, escape fecal presente, comportamento de retenção presente, ampola cheia com esfíncter normal, crescimento preservado. Nenhum sinal de alarme da lista brasileira está presente — nem mecônio além de 48 horas, nem início no primeiro mês, nem vômito bilioso, nem déficit pôndero-estatural, nem alteração neurológica ou da coluna lombar, nem sangue nas fezes, nem tufo de pelos sacral, nem fístula perineal. O escape fecal que a mãe chama de diarreia é incontinência por transbordamento em torno do bolo fecal impactado.
- conduta
- …
Onde a banca derruba
- 1Marcar o enema contrastado como exame que fecha o diagnóstico É o distrator mais frequente do tema, e ele é bem construído: o enema aparece em quase toda vinheta, desenha a zona de transição e sugere fortemente a doença. Mas o diagnóstico é histológico e precisa estar confirmado antes do abaixamento. O enema orienta o nível provável, é ferramenta complementar por recomendação condicional e prevê mal o nível acima da junção retossigmoide. Quem responde enema perde uma questão que o próprio enunciado já tinha respondido ao dizer 'confirma'.
- 2Biopsiar o segmento dilatado A lógica intuitiva manda ir onde a doença aparece, e o que aparece é o megacólon. Só que o cólon dilatado é o intestino sadio, que se distendeu contra a barreira; o intestino doente é o segmento estreito, distal. Biopsiar a alça dilatada devolve células ganglionares presentes e um laudo que exclui a doença que o paciente tem. O fragmento sai do reto, logo acima do canal anal.
- 3Colher a biópsia rente à linha pectínea Existe uma zona fisiologicamente agangliônica ou hipogangliônica no reto mais distal. Fragmento colhido dentro dela mostra ausência de células ganglionares em criança sadia — falso-positivo com consequência cirúrgica. Por isso a régua manda colher a pelo menos 2 cm acima da linha pectínea, ou 3 cm da borda anal, com submucosa representativa. No levantamento brasileiro, 15% dos cirurgiões colhem o fragmento mais distal a 1 cm.
- 4Concluir Hirschsprung porque o H&E não mostrou células ganglionares A regra tem duas metades e a segunda é esquecida. Presença de qualquer número de células ganglionares ao H&E exclui a doença — essa metade todo mundo sabe. Ausência não confirma: em recém-nascidos e prematuros os gânglios são pequenos e imaturos e escapam ao H&E. É preciso coloração adicional, e o par que a prova cobra é calretinina negativa com acetilcolinesterase aumentada.
- 5Levar o recém-nascido estável direto para o abaixamento A palavra obstrução dispara o reflexo de operar hoje, e o enunciado costuma reforçar com distensão importante. Mas a obstrução é funcional e cede a irrigações retais em cerca de 75% dos casos; o abaixamento é eletivo, com a criança estável, ganhando peso e descomprimida, em geral 2 a 3 meses após o diagnóstico, e nenhuma vantagem foi identificada em operá-la no período neonatal. Operar cedo intestino dilatado e criança desnutrida é trocar uma obstrução que responde a sonda por uma anastomose de risco.
- 6Fazer colostomia de rotina antes do abaixamento O estoma prévio era a regra na era do abaixamento em dois ou três tempos e sobrevive na memória de quem estudou por material antigo. Hoje ele é resgate: indica-se quando as irrigações não descomprimem, quando há enterocolite que não responde ao tratamento clínico ou quando há perfuração. E, quando indicado, o nível empiricamente mais seguro é a ileostomia — não a colostomia às cegas —, porque a aganglionose quase sempre se confina ao cólon.
- 7Tratar a diarreia explosiva como melhora do quadro obstrutivo Criança com Hirschsprung que passa a ter diarreia fétida e explosiva não está desobstruindo: está com enterocolite associada, que é a principal causa de morte da doença. O limiar de internação é baixo, e o tratamento hospitalar é hidratação venosa, antibiótico intravenoso de largo espectro e lavagens retais duas a três vezes ao dia. Interpretar o episódio como alívio custa horas em uma criança que pode evoluir para sepse.
- 8Investigar como orgânica toda constipação da infância — e não investigar a que tem alarme Os dois erros são o mesmo erro em direções opostas. De 90% a 95% da constipação da infância é funcional, começa após o desmame ou o treinamento esfincteriano, vem com comportamento de retenção, escape fecal e ampola retal cheia, e não se investiga com biópsia. O que muda a rota é a lista de alarme do guia brasileiro, e o primeiro item dela é mecônio eliminado depois de 48 horas de vida. Ampola vazia com esfíncter hipertônico e ausência de escape fecal em criança constipada desde o berço é a combinação que pede investigação.
- 9Ler megacólon como sinônimo de Hirschsprung Em prova brasileira a palavra aparece nas duas doenças e elas não são a mesma. O megacólon chagásico é adquirido, do adulto, por destruição dos plexos entéricos pelo Trypanosoma cruzi, e costuma vir com megaesôfago e cardiopatia na história. A doença de Hirschsprung é congênita, por falha de migração das células da crista neural, e a aganglionose é distal e contínua desde o ânus. O mecanismo final se parece; a origem é oposta.
O quadro (atraso na eliminação de mecônio >48h, distensão, sinal do 'jato' explosivo ao toque e zona de transição no enema) sugere doença de Hirschsprung, cujo diagnóstico definitivo é a biópsia retal demonstrando ausência de células ganglionares no plexo submucoso/mientérico. A manometria anorretal é sugestiva (ausência do reflexo inibitório retoanal), mas não é o padrão-ouro definitivo. TC não estabelece o diagnóstico. A biópsia deve incluir a camada submucosa (não apenas mucosa superficial). Dosagem de cloro no suor investiga fibrose cística (íleo meconial), diagnóstico diferencial, mas não confirma Hirschsprung.
Recuperação
Responda as 10 — o gabarito e o comentário de cada uma abrem a cada questão ou só no fim, como você preferir.
Recém-nascido a termo, com 36 horas de vida, ainda não eliminou mecônio. Apresenta distensão abdominal progressiva e vômitos biliosos. Ao toque retal, há saída explosiva de fezes e gases. A mãe nega polidrâmnio. Radiografia mostra alças distendidas com nível hidroaéreo e ausência de ar em ampola retal. Enema opaco evidencia zona de transição no cólon retossigmoide. Qual exame é o PADRÃO-OURO para confirmação diagnóstica?
O quadro é doença de Hirschsprung (aganglionose): retardo de eliminação de mecônio, zona de transição no enema. O padrão-ouro é a biópsia retal demonstrando ausência de células ganglionares nos plexos submucoso e mientérico. Manometria mostra AUSÊNCIA de relaxamento do esfíncter interno (reflexo inibitório anorretal ausente) — é sugestiva, não padrão-ouro, e o descrito está errado. Enema é sugestivo mas não confirmatório. Sinal do redemoinho é de volvo de intestino médio. Não tem papel diagnóstico.
Recém-nascido a termo, com 3 dias de vida, apresenta vômitos biliosos e distensão abdominal. Nasceu de parto normal, sem intercorrências. A mãe relata que a criança ainda não eliminou mecônio de forma completa. Radiografia de abdome mostra distensão de alças com nível hidroaéreo. O enema opaco evidencia segmento distal estreitado (retossigmoide) com dilatação a montante. Qual o diagnóstico mais provável e o exame confirmatório?
Retardo na eliminação de mecônio, vômitos biliosos, distensão e enema com zona de transição (segmento distal estreito aganglionar e dilatação proximal) caracterizam a doença de Hirschsprung; a confirmação é histopatológica pela biópsia retal, que demonstra ausência de células ganglionares no plexo submucoso/mientérico. Estenose hipertrófica de piloro cursa com vômitos NÃO biliosos por volta de 3-6 semanas. Íleo meconial associa-se à fibrose cística, mas a obstrução é ileal (microcólon), não com zona de transição retossigmoide clássica. Invaginação é rara nessa idade e cursa com fezes em geleia de framboesa. Atresia duodenal daria dupla bolha e vômito precoce, sem a zona de transição colônica descrita.
Um recém-nascido a termo, do sexo masculino, com 2 dias de vida, ainda na maternidade, apresenta distensão abdominal progressiva, vômitos biliosos e não eliminou mecônio até o momento. O toque retal provoca saída explosiva de fezes e gases, com alívio temporário da distensão. Não há malformações anais externas. Qual é o diagnóstico mais provável a ser investigado?
O atraso na eliminação de mecônio (>48h), distensão abdominal, vômitos biliosos e o sinal do toque retal com saída explosiva de fezes/gases são altamente sugestivos de doença de Hirschsprung (aganglionose congênita). O ânus imperfurado seria evidente ao exame físico do períneo, aqui descrito como normal. A enterocolite necrosante ocorre mais em prematuros e cursa com sinais de sepse, sangue nas fezes e pneumatose intestinal, sem o padrão descrito. O íleo meconial associa-se à fibrose cística, mas o sinal patognomônico do toque retal explosivo e a apresentação clássica apontam para Hirschsprung, cuja confirmação é feita por biópsia retal.
Recém-nascido a termo, com 36 horas de vida, ainda na maternidade, apresenta distensão abdominal progressiva, vômitos biliosos e ausência de eliminação de mecônio desde o nascimento. A radiografia de abdome mostra distensão de alças com nível hidroaéreo. Qual conduta é a mais adequada neste momento?
Atraso na eliminação de mecônio (>24-48h) associado a vômitos biliosos e distensão indica obstrução intestinal neonatal (ex.: Hirschsprung, atresias, íleo meconial), que é emergência cirúrgica. A conduta correta é descompressão com sonda gástrica, jejum, hidratação venosa e transferência para centro de referência em cirurgia pediátrica. Introduzir dieta, dar alta ou prescrever laxante retarda o diagnóstico e pode levar a enterocolite/perfuração, sendo condutas inadequadas e perigosas diante de obstrução.
Recém-nascido a termo, do sexo masculino, com 36 horas de vida, ainda não eliminou mecônio. A mãe relata que a barriga do bebê está cada vez mais distendida e que ele vomitou material esverdeado nas últimas horas, com recusa alimentar. Gestação sem intercorrências, parto vaginal. Ao exame, abdome globoso e distendido, timpânico, sem massas; ao toque retal há saída explosiva de fezes e gases após a retirada do dedo. Não há malformações anorretais visíveis. Radiografia de abdome mostra alças intestinais distendidas com nível hidroaéreo e ausência de ar na ampola retal. Sobre a principal hipótese diagnóstica e o exame indicado para confirmação, respectivamente, assinale a alternativa correta.
Atraso na eliminação de mecônio (>48h em RN a termo), distensão abdominal progressiva, vômitos biliosos e o sinal do sopro/saída explosiva de fezes e gases ao toque retal são característicos da doença de Hirschsprung (megacólon congênito aganglionar). A radiografia mostra obstrução distal com ausência de ar retal. A confirmação padrão-ouro é a biópsia retal demonstrando ausência de células ganglionares nos plexos submucoso e mientérico — por isso Correta: o íleo meconial associa-se à fibrose cística e cursa com obstrução mais proximal/microcólon; o teste do suor investiga a doença de base, mas não confirma a obstrução em si e não é o passo diagnóstico direto do quadro. Ânus imperfurado é excluído pelo exame perineal normal descrito. Enterocolite necrosante ocorre tipicamente em prematuros e tem outro contexto clínico.
Recém-nascido, sexo masculino, 18 dias de vida, nascido a termo, com diagnóstico prévio de doença de Hirschsprung (aguardando tratamento cirúrgico definitivo), é levado ao pronto-socorro com febre (T 38,7 °C), recusa alimentar e distensão abdominal importante há 12 horas. A mãe refere eliminação de fezes líquidas, fétidas e explosivas, com raias de sangue. Ao exame: FC 182 bpm, FR 64 ipm, SatO2 94%, tempo de enchimento capilar de 4 segundos, abdome tenso, timpânico e doloroso à palpação difusa. Assinale a conduta inicial mais adequada.
O quadro é de enterocolite associada à doença de Hirschsprung (HAEC) — a principal causa de morte na doença — caracterizado por febre, distensão, diarreia explosiva fétida/sanguinolenta e sinais de sepse (taquicardia, enchimento capilar lentificado). O tratamento inicial é clínico e tríplice: ressuscitação volêmica, antibiótico de amplo espectro com cobertura anaeróbia (metronidazol) e descompressão do cólon por irrigações retais seriadas com soro fisiológico (opção correta). O pull-through definitivo é contraindicado na vigência de enterocolite/sepse — a cirurgia eletiva é adiada até a estabilização. Antidiarreicos (loperamida) são contraindicados, pois pioram a estase e a proliferação bacteriana; manter dieta enteral em abdome tenso é inadequado. A colostomia é reservada aos casos refratários ao manejo clínico ou com perfuração, nunca como primeira medida. A observação isolada é insuficiente diante de sinais de sepse e risco de perfuração.
Recém-nascido a termo, sexo feminino, 3 dias de vida, apresenta ausência de eliminação de mecônio nas primeiras 48 horas de vida, vômitos biliosos e distensão abdominal progressiva. Ao toque retal, há saída explosiva de gases e fezes ('sinal do jato'), com alívio transitório da distensão. A radiografia simples de abdome mostra alças intestinais difusamente distendidas com escassez de ar na ampola retal. Qual é o exame considerado padrão-ouro para a confirmação diagnóstica?
O quadro clínico é típico de doença de Hirschsprung (retardo na eliminação de mecônio, distensão, vômito bilioso e sinal do jato ao toque). O padrão-ouro diagnóstico é a biópsia retal (por sucção no neonato), que demonstra a ausência de células ganglionares associada a hipertrofia de troncos nervosos/aumento da acetilcolinesterase (opção correta). O enema opaco sugere o diagnóstico ao mostrar a zona de transição, mas pode ser falso-negativo no neonato (a zona de transição ainda não se estabeleceu) — é exame de triagem/planejamento, não confirmatório. A manometria anorretal (ausência do reflexo inibitório retoanal) é apoio diagnóstico, porém pouco confiável nos primeiros dias de vida. A seriografia alta avalia o trato digestivo superior, sem valor para agangliose colônica. A biópsia de espessura total exige anestesia/laparotomia e fica reservada aos casos em que a biópsia por sucção é inconclusiva.
Recém-nascido a termo, sexo masculino, 4 dias de vida, é avaliado por não ter eliminado mecônio nas primeiras 48 horas de vida. Apresenta distensão abdominal e um episódio de vômito bilioso. Ao toque retal, observa-se ânus normoposicionado e pérvio, com saída explosiva de gases e fezes logo após a retirada do dedo. A gestação e o parto ocorreram sem intercorrências. Qual é o diagnóstico mais provável?
A tríade retardo na eliminação de mecônio (>48h), distensão abdominal e saída explosiva de gases/fezes ao toque retal (sinal do jato) em recém-nascido a termo é o quadro clássico da doença de Hirschsprung (opção correta). A atresia de íleo cursa com obstrução mecânica e microcólon ao enema, sem o sinal do jato característico. O íleo meconial associa-se à fibrose cística e a mecônio espesso impactado, também sem o padrão de descompressão explosiva típico. A malformação anorretal seria identificada à inspeção do períneo (ânus imperfurado/ectópico), incompatível com o toque retal pérvio descrito. A estenose hipertrófica do piloro cursa com vômitos NÃO biliosos em jato, tipicamente entre a 3ª e 6ª semanas de vida, sem relação com a eliminação de mecônio.
Recém-nascido a termo, 12 dias de vida, em aleitamento materno exclusivo e sem intercorrências prévias, eliminou mecônio normalmente nas primeiras 24 horas. Há cerca de 6 horas iniciou, de forma súbita, vômitos biliosos (esverdeados), irritabilidade e recusa alimentar. Ao exame apresenta-se ativo, hidratado, com abdome pouco distendido e depressível, sem massas palpáveis, sem sinais de irritação peritoneal; sinais vitais estáveis para a idade. Considerando a principal hipótese diagnóstica, qual é o exame de escolha para confirmá-la neste paciente estável?
Vômito bilioso no recém-nascido é má rotação intestinal com volvo de intestino médio até prova em contrário — emergência que pode levar à isquemia de todo o intestino médio em poucas horas. No paciente estável e sem peritonite (como aqui), investiga-se antes de operar. CORRETA: a seriografia esôfago-estômago-duodenal (estudo contrastado do trânsito alto) é o padrão-ouro, demonstrando a junção duodenojejunal (ângulo de Treitz) à direita da linha média e a imagem em "saca-rolha" (corkscrew) quando há volvo. O enema opaco pode mostrar ceco em posição anômala, mas tem menor acurácia e não avalia diretamente a junção duodenojejunal, não sendo o exame de escolha. A radiografia simples pode sugerir obstrução (sinal da "dupla bolha" parcial) ou estar quase normal, mas é inespecífica e não confirma o diagnóstico. A manometria esofágica não tem qualquer papel na avaliação de obstrução intestinal neonatal. Apenas observar retarda o diagnóstico de uma condição com janela isquêmica curta — se em qualquer momento houver sinais de peritonite ou instabilidade, a conduta passa a ser laparotomia imediata, sem aguardar exame.
Recém-nascido a termo, masculino, com 3 dias de vida, é trazido por distensão abdominal progressiva, vômitos biliosos e história de não eliminação de mecônio nas primeiras 48 horas de vida. Nasceu de parto vaginal, sem intercorrências. Ao exame: FC 148 bpm, FR 52 ipm, T 36,8 °C, abdome globoso e timpânico, sem massas palpáveis. Ao toque retal, ampola vazia com saída explosiva de gás e fezes líquidas ao retirar o dedo. Radiografia de abdome mostra alças de delgado e cólon distendidas com nível hidroaéreo. Enema contrastado evidencia reto de calibre reduzido com dilatação do sigmoide a montante (zona de transição em retossigmoide). Qual é o próximo passo para a confirmação diagnóstica?
O quadro é típico de doença de Hirschsprung: retardo na eliminação de mecônio (>48 h), distensão, vômitos biliosos e sinal do toque explosivo, com zona de transição em retossigmoide no enema. A confirmação exige demonstração histológica de aganglionose. CORRETA: a biópsia retal (por sucção, colhida 1,5-2 cm acima da linha pectínea) mostra ausência de células ganglionares nos plexos submucoso e mientérico, com hipertrofia de troncos nervosos (e imuno-histoquímica de acetilcolinesterase/calretinina) — é o exame confirmatório. ERRADA: a manometria anorretal (ausência do reflexo inibitório retoanal) é adjunta e pouco confiável em neonatos, não sendo o padrão-ouro. ERRADA: laparotomia/cirurgia definitiva só após confirmação histológica e preparo — não é passo diagnóstico. ERRADA: a zona de transição já foi identificada; repetir o enema não confirma o diagnóstico e atrasa a conduta. ERRADA: a doença é distal (retossigmoide); a colonoscopia proximal não amostra o segmento agangliônico e não é o método de escolha.
Lactente masculino, 28 dias de vida, com diagnóstico já estabelecido de doença de Hirschsprung (aguardando abaixamento cirúrgico), é levado à emergência com febre, recusa alimentar e diarreia explosiva de odor fétido há 12 horas. Ao exame: T 38,9 °C, FC 182 bpm, FR 62 ipm, tempo de enchimento capilar 4 segundos, hipoativo e mosqueado. Abdome muito distendido, timpânico e doloroso à palpação. Radiografia mostra alças intestinais dilatadas com níveis hidroaéreos e edema de parede. Diante da principal complicação suspeitada, qual é a conduta inicial mais apropriada?
O quadro é de enterocolite associada à doença de Hirschsprung (HAEC) — febre, diarreia explosiva fétida, distensão e sinais de sepse — a complicação mais grave e principal causa de óbito na doença. CORRETA: o manejo inicial combina descompressão do cólon por irrigações/lavagens retais com soro fisiológico, dieta zero, ressuscitação volêmica e antibiótico com cobertura para anaeróbios (metronidazol, geralmente associado a esquema de amplo espectro) — reduz a estase e a translocação bacteriana. ERRADA: antidiarreicos são contraindicados, pois pioram a estase colônica e o risco de perfuração/sepse. ERRADA: a maioria dos episódios responde ao tratamento clínico; a cirurgia de urgência (colostomia) fica reservada à falha do manejo clínico, perfuração ou peritonite — nunca antes da estabilização. ERRADA: corticoide não tem papel no tratamento da HAEC. ERRADA: conduta expectante em paciente com sinais de sepse é inaceitável e pode evoluir para megacólon tóxico e óbito.
Lactente do sexo masculino, com 2 meses de idade, é levado ao pronto atendimento por constipação presente desde o nascimento. A mãe relata que ele nunca evacuou espontaneamente com facilidade, necessitando com frequência de estimulação retal, e que eliminou o mecônio somente com cerca de 72 horas de vida. Nos últimos dias apresenta distensão abdominal progressiva, episódios de vômitos e recusa alimentar. Está no percentil abaixo do esperado para o ganho de peso. Ao exame, o abdome encontra-se distendido e timpânico; ao toque retal, o esfíncter é hipertônico e há saída explosiva de fezes e gases após a manobra. Diante desse quadro, qual é a hipótese diagnóstica e a conduta mais apropriadas?
O conjunto de sinais de alarme — constipação desde o nascimento, atraso na eliminação do mecônio (além de 48 horas), distensão abdominal, vômitos, baixo ganho ponderal e a saída explosiva de fezes/gases ao toque retal — aponta para doença de Hirschsprung (megacólon congênito agangliônico). A conduta correta é o encaminhamento para investigação (enema opaco, manometria e, sobretudo, biópsia retal para confirmação da aganglionose). A constipação funcional é improvável antes da introdução alimentar e não cursa com esses sinais de organicidade. A alergia à proteína do leite de vaca e a fissura anal não explicam o quadro obstrutivo com início neonatal e comprometimento do crescimento.
Um lactente de 2 meses é levado à emergência de uma UPA porque "não evacua sem ajuda". A mãe conta que o bebê só elimina fezes após estimulação retal com termômetro, cerca de uma vez por semana, e que apresenta distensão abdominal progressiva e vômitos, alguns esverdeados, nos últimos 15 dias. Está em aleitamento materno exclusivo. Nasceu a termo, e a mãe recorda que a primeira evacuação ocorreu apenas no terceiro dia de vida, ainda na maternidade. Ao exame: irritado, mucosas pouco coradas, peso atual abaixo do peso de nascimento acrescido do esperado (curva de ganho ponderal cruzando percentis para baixo), abdome distendido e timpânico. Ao toque retal, a ampola encontra-se vazia e há saída explosiva de fezes e gases logo após a retirada do dedo. Qual é, respectivamente, a principal hipótese diagnóstica e a conduta?
Correta: a combinação de atraso na eliminação do mecônio (além de 48 horas), início dos sintomas no período neonatal/primeiros meses, distensão abdominal, vômitos biliosos, falha de ganho ponderal e, sobretudo, ampola retal vazia com saída explosiva de fezes ao toque (sinal do jato) constitui conjunto de sinais de alarme típico de doença de Hirschsprung, que exige encaminhamento para investigação (enema contrastado e biópsia retal, padrão-ouro). Incorretas: constipação funcional é diagnóstico de exclusão e não deve ser assumida na presença de sinais de alarme, especialmente em lactente com repercussão nutricional; disquezia do lactente cursa com esforço e choro seguidos de fezes amolecidas, sem distensão, vômitos ou falha de crescimento; alergia à proteína do leite de vaca não explica o atraso de eliminação do mecônio nem o sinal do jato, e postergaria o diagnóstico de uma condição cirúrgica com risco de enterocolite.
Lactente do sexo masculino, 4 semanas de vida, previamente hígido, em aleitamento materno exclusivo, é levado ao pronto-socorro por vômitos iniciados há 8 horas, inicialmente com leite e, nas últimas 3 horas, esverdeados e abundantes. A mãe suspeitava de "trancamento do estômago", como ocorreu com um sobrinho. Ao exame: sonolento, hipoativo, frequência cardíaca de 180 bpm, enchimento capilar de 4 s, extremidades frias, abdome distendido e doloroso à palpação, sem ondas peristálticas visíveis e sem massa palpável. Nega febre, diarreia ou parada de eliminação prévia. Radiografia simples de abdome mostra distensão gástrica com escassez de gás nas alças distais. Quais são, respectivamente, a hipótese diagnóstica mais provável e a conduta?
Vômito bilioso (esverdeado) em lactente é obstrução intestinal distal à papila duodenal — e má rotação com volvo de intestino médio até prova em contrário. A instalação aguda em horas, o abdome distendido e doloroso e os sinais de choque compõem uma emergência cirúrgica: estabilizar (acesso venoso, expansão, sonda gástrica, antibiótico) e levar ao centro cirúrgico, pois a isquemia do intestino médio evolui em horas. A estenose hipertrófica de piloro é o distrator central: cursa com vômitos NÃO biliosos (obstrução pré-papilar), instalação insidiosa em semanas, fome ávida e ondas peristálticas visíveis — nada disso está presente. A doença do refluxo gastroesofágico complicada ignora o vômito bilioso e o estado de choque. E a gastroenterite aguda viral não se sustenta: não há febre nem diarreia, e reidratação oral em lactente chocado com abdome cirúrgico é conduta perigosa.
Lactente do sexo masculino, 3 meses, é trazido ao ambulatório por dificuldade evacuatória desde o nascimento. A mãe informa que ele eliminou mecônio somente com 60 horas de vida e que, desde então, só evacua após estimulação retal com termômetro, aproximadamente a cada 5 dias, com saída explosiva de fezes e gases. Está em aleitamento materno exclusivo. Curva de peso em queda, cruzando dois canais desde o segundo mês. Ao exame: abdome distendido e timpânico, com alças visíveis; ao toque retal, ampola vazia e colabada, com saída em jato de fezes líquidas e fétidas após a retirada do dedo. Assinale a alternativa que indica o exame padrão-ouro para a confirmação diagnóstica da hipótese principal.
O quadro é típico de doença de Hirschsprung (megacólon congênito), e não de constipação funcional: início neonatal, atraso na eliminação do mecônio (>48 h), distensão abdominal, déficit ponderal, ampola retal VAZIA e sinal do jato ao toque — todos sinais de alarme que afastam a etiologia funcional (na qual a ampola está cheia, o quadro começa após o desmame/treinamento esfincteriano e o crescimento é normal). O padrão-ouro é a biópsia retal demonstrando ausência de células ganglionares nos plexos submucoso e mientérico, com hipertrofia de troncos nervosos e aumento da acetilcolinesterase. O enema opaco é exame de triagem/orientação cirúrgica, sugere a zona de transição, mas pode ser normal no período neonatal e nas formas de segmento ultracurto — não confirma. A manometria anorretal, com ausência do reflexo inibitório retoanal, tem bom valor de triagem, sobretudo em crianças maiores, mas é sujeita a falsos resultados em lactentes pequenos e não é confirmatória. A fibrose cística é diferencial de íleo meconial, mas não explica ampola vazia com sinal do jato, e o quadro não tem sintomas respiratórios ou esteatorreia.
Menino de 4 meses, com doença de Hirschsprung retossigmoide diagnosticada há três semanas e aguardando abaixamento, é levado ao pronto-socorro com febre de 38,8 °C, prostração, distensão abdominal e diarreia explosiva de odor fétido iniciada há 12 horas. A mãe pergunta se o intestino finalmente 'desobstruiu'. Qual é a conduta?
Diarreia explosiva e fétida com febre e prostração em criança com doença de Hirschsprung é enterocolite associada, a principal causa de morbimortalidade da doença — não é sinal de desobstrução. O consenso ERNICA orienta limiar baixo de internação, ainda mais abaixo de 1 ano, e, no hospital, hidratação venosa, antibiótico intravenoso de largo espectro e lavagens retais com solução fisiológica duas a três vezes ao dia até a melhora, com monitorização de diurese e eletrólitos e a equipe cirúrgica avisada. Orientar dieta sem lactose e reavaliar em 48 horas trata como intolerância alimentar e manda para casa uma criança que pode evoluir para sepse em horas — na série brasileira de 55 casos, todos os óbitos diretamente ligados à doença foram por enterocolite e sepse. Antecipar o abaixamento troca o tempo cirúrgico: enterocolite não é indicação de cirurgia definitiva de urgência; se não responder ao tratamento clínico, o que se indica é derivação, de preferência ileostomia. E a loperamida em casa é a conduta mais perigosa: antidiarreico em enterocolite com distensão abdominal reduz a motilidade e favorece a progressão do quadro, além de manter fora do hospital uma criança febril e prostrada.
Sobre a distribuição anatômica e a origem embriológica da doença de Hirschsprung, assinale a alternativa correta.
Os neurônios entéricos derivam de células da crista neural que migram em sentido craniocaudal: a colonização do cólon proximal se completa por volta da oitava semana e a migração alcança o reto por volta da décima segunda. Como a última região colonizada é a mais distal, a interrupção da migração deixa um segmento agangliônico que começa sempre no ânus e sobe de forma contínua — em 80% a 85% dos casos limitado ao retossigmoide, e ultrapassando o sigmoide em 15% a 20%. Falar em segmentos salteados descreve um padrão que não é o da doença e é exatamente o que a continuidade da migração exclui. Dizer que o segmento doente é o cólon dilatado inverte a anatomia: o dilatado é o intestino sadio, que se distendeu contra a barreira; biopsiá-lo devolve células ganglionares presentes e um laudo falsamente tranquilizador. E propor migração caudocranial inverte o sentido — fosse assim, o segmento doente seria o proximal, e a doença não seria retal.
Lactente de 5 semanas é internado com diagnóstico de doença de Hirschsprung de segmento retossigmoide confirmado por biópsia retal. Está hidratado, ganhando peso, com o abdome descomprimido por irrigações retais diárias com solução fisiológica, e sem sinais de enterocolite. A família pergunta quando será a cirurgia. Segundo o consenso da rede europeia ERNICA, qual é a conduta recomendada?
O consenso ERNICA recomenda que o abaixamento seja feito com o paciente estável, ganhando peso e com o intestino descomprimido — o que na prática significa cirurgia eletiva dentro de 2 a 3 meses do diagnóstico —, e afirma explicitamente que nenhuma vantagem específica foi identificada em operar durante o período neonatal. A colostomia de descompressão com abaixamento em segundo tempo descreve a era do procedimento estagiado: hoje o estoma é resgate, indicado quando as irrigações não descomprimem, na enterocolite refratária ao tratamento clínico ou na perfuração, e o nível empiricamente mais seguro seria a ileostomia, não a colostomia. Operar em 24 horas confunde obstrução funcional com obstrução estrangulada: essa criança está descomprimida e não corre risco iminente de perfuração — perfuração é apresentação de quem chega sem tratamento, não de quem está irrigando. E manter apenas irrigações indefinidamente abandona o tratamento curativo: a irrigação é ponte para o abaixamento, não substituto dele, e esperar a enterocolite para operar é esperar justamente a complicação que mais mata na doença.
Recém-nascido a termo, do sexo masculino, com 3 dias de vida, é avaliado por distensão abdominal progressiva e ausência de eliminação de mecônio desde o nascimento. Apresentou dois episódios de vômito esverdeado nas últimas horas. Ao exame, o abdome está distendido e timpânico, sem sinais de irritação peritoneal; o ânus é tópico e pérvio. Ao toque retal, o canal anal está hipertônico, a ampola vazia, e à retirada do dedo há saída explosiva de gases e fezes de odor fétido. A radiografia simples mostra alças distendidas com padrão de obstrução baixa, sem pneumoperitônio. Qual exame confirma o diagnóstico mais provável?
O quadro é doença de Hirschsprung: tríade de retardo de mecônio, distensão e vômito bilioso, com toque retal mostrando esfíncter hipertônico, ampola vazia e sinal do jato. O diagnóstico é histológico e precisa estar confirmado antes do abaixamento — a biópsia retal é o padrão-ouro, com sensibilidade em torno de 93% e especificidade de 98%, e o sítio importa: pelo menos 2 cm acima da linha pectínea, porque o reto mais distal tem uma zona fisiologicamente agangliônica que produziria falso-positivo. O enema contrastado é ferramenta complementar de recomendação condicional: orienta o provável nível da aganglionose, mas não confirma o diagnóstico, e é justamente o distrator mais frequente do tema. A manometria anorretal tem sensibilidade e especificidade inferiores às da biópsia adequada, sobretudo no lactente pequeno; a ausência do reflexo retoanal é indicação de biópsia, não diagnóstico final. A tomografia não tem papel: a obstrução é funcional, não há massa a caracterizar, e o exame irradia sem responder à pergunta. E a seriografia estuda o trato digestivo alto, exame de outra doença — a obstrução aqui é baixa, com ausência de ar no reto.
Menino de 7 anos é encaminhado por constipação. Evacua a cada 5 dias, com fezes calibrosas que entopem o vaso, adota postura de retenção e apresenta escape fecal quase diário há 8 meses. O quadro começou aos 3 anos, no desfralde. Eliminou mecônio nas primeiras horas de vida; peso e estatura no percentil 50. Ao toque retal: tônus esfincteriano normal e ampola repleta de fezes endurecidas. Qual é a conduta inicial?
Tudo neste caso é constipação intestinal funcional, que responde por 90% a 95% da constipação da infância: início no desfralde e não no berço, mecônio eliminado no prazo, comportamento de retenção, escape fecal por transbordamento, crescimento preservado e — o achado que decide — ampola retal CHEIA com esfíncter de tônus normal. Segundo o guia da Sociedade Brasileira de Pediatria, exames complementares ficam reservados a quem é refratário ao tratamento ou apresenta sinais de alarme, e esta criança não tem nenhum: nem mecônio além de 48 horas, nem início no primeiro mês, nem vômito bilioso, nem déficit pôndero-estatural, nem sangue nas fezes, nem tufo de pelos sacral, nem fístula perineal. A biópsia retal por sucção, o enema contrastado e a manometria anorretal são exames de investigação de causa orgânica: pedidos sem alarme, não mudam conduta, expõem a criança a sedação ou irradiação e, no caso da biópsia, podem gerar falso-positivo se o fragmento vier da zona fisiologicamente agangliônica do reto distal. Na doença de Hirschsprung o achado ao toque seria o oposto — esfíncter hipertônico com ampola vazia — e não haveria escape fecal.
Em relação ao registro e à vigilância da doença de Hirschsprung no Brasil, assinale a alternativa correta.
A lista de oito grupos prioritários para a vigilância ao nascimento, publicada pelo Ministério da Saúde, é composta por defeitos de tubo neural, microcefalia, cardiopatias congênitas, fendas orais, anomalias genitais e desordens da diferenciação sexual, anomalias de membros, defeitos da parede abdominal e síndrome de Down — o único grupo digestivo é o dos defeitos de parede, e a doença de Hirschsprung não está lá, razão por que incluí-la entre os prioritários está errado. Isso não a dispensa de registro: a Lei nº 13.685/2018 obriga a descrever na Declaração de Nascido Vivo toda anomalia identificada pelo médico durante a gestação ou no parto. Afirmar que existe protocolo clínico e diretrizes terapêuticas do Ministério da Saúde para a doença aponta um documento que não é o caso: as réguas clínicas usadas no país vêm do guia de constipação da Sociedade Brasileira de Pediatria e de consensos internacionais, e o próprio levantamento nacional com cirurgiões pediátricos conclui pedindo que uma diretriz brasileira seja elaborada. E colocá-la no rol de anomalias menores troca a doença de quadro: quem está nesse rol, excluída pelo passo 1 do algoritmo do Sinasc, é a estenose hipertrófica congênita do piloro, código Q40.0 — a doença de Hirschsprung, Q43.1, não consta dele.
Recém-nascido com doença de Hirschsprung confirmada evolui, ao longo de uma semana, sem descompressão adequada apesar de irrigações retais realizadas três vezes ao dia; mantém distensão importante, resíduo gástrico bilioso e dificuldade para receber dieta enteral. Não há pneumoperitônio nem sinais de enterocolite. Qual é a conduta e por quê?
As irrigações retais descomprimem cerca de 75% dos pacientes; quem não responde costuma ter aganglionose de segmento longo ou estendido, e nesses casos a derivação está indicada. O nível empiricamente mais seguro é a ileostomia, justamente porque a extensão da doença é incerta e a aganglionose quase sempre se confina ao cólon — e, sempre que possível, colhe-se biópsia de congelação circunferencial em anel no sítio do estoma para documentar o estado ganglionar naquele nível. Manter as irrigações por mais duas semanas insiste num tratamento que já falhou em criança que não consegue receber dieta enteral, com risco de desnutrição e de enterocolite. Escolher colostomia em sigmoide comete o erro que a recomendação existe para evitar: define o nível pela probabilidade estatística da forma clássica, quando a própria falha da irrigação é o sinal de que este paciente pode não ser clássico — um estoma aberto em segmento agangliônico não descomprime. E o abaixamento imediato antecipa a cirurgia definitiva numa criança distendida, sem nutrição adequada e com nível de doença ainda indefinido, que são exatamente as condições em que ela deve ser adiada.
O laudo da biópsia retal de um recém-nascido de 8 dias com suspeita de doença de Hirschsprung descreve: 'fragmento de mucosa e submucosa retal; à hematoxilina-eosina não foram identificadas células ganglionares'. Qual é a interpretação correta?
A regra tem duas metades e a prova cobra a segunda. Presença de qualquer número de células ganglionares ao H&E exclui a doença; ausência delas, porém, não a confirma, porque em recém-nascidos e prematuros os gânglios são pequenos e imaturos e escapam à leitura de rotina. O consenso ERNICA manda avaliação histológica adicional antes de firmar o diagnóstico, com calretinina e/ou peripherina para procurar células ganglionares — e o par esperado na doença é calretinina negativa com acetilcolinesterase aumentada nas fibras nervosas hipertrofiadas. Dar o laudo como confirmatório e programar o abaixamento fecha o diagnóstico cedo demais e leva uma criança possivelmente sadia à sala. Lê-lo como exclusão inverte a regra: quem exclui é a presença de células, não a ausência. E exigir muscular própria erra o requisito da amostra: o que se pede é submucosa representativa — pelo menos um terço do fragmento, com no mínimo 3 mm de diâmetro —, e o laudo descreve mucosa e submucosa, que é exatamente o material adequado; por isso a conduta é corar melhor, não repetir por outra via.
Recém-nascido a termo, filho de mãe com diabetes, apresenta distensão abdominal e não elimina mecônio nas primeiras 36 horas. O ânus é tópico e pérvio, e a radiografia mostra obstrução baixa sem pneumoperitônio. O enema contrastado desenha um cólon esquerdo de calibre reduzido e é seguido, ainda na sala, pela eliminação de rolha de mecônio e de grande volume de fezes, com desaparecimento da distensão. Nos dias seguintes o bebê evacua e mama bem. Qual é a conduta?
A síndrome da rolha meconial, também chamada de síndrome do cólon esquerdo hipoplásico, aparece em filho de mãe diabética e frequentemente se resolve com o próprio enema contrastado que a diagnosticou, exatamente como aqui. A conduta é observar. O que devolve a criança à fila da biópsia retal é a persistência ou o retorno dos sintomas, e não o episódio já resolvido, de modo que indicar biópsia antes da alta trata como confirmada uma doença cujo quadro cedeu. Ileostomia opera um intestino que já descomprimiu. O íleo meconial é obstrução por mecônio espesso no íleo terminal e é apresentação de fibrose cística até prova em contrário, mas o segmento que o enema desenhou aqui foi o cólon esquerdo. E repetir o enema à procura de zona de transição persegue um achado que a resolução do quadro dispensou.
Lactente de 8 meses fez abaixamento transanal por doença de Hirschsprung retossigmoide há três semanas. Está bem, evacuando com regularidade, ganhando peso, sem distensão e sem nenhum episódio de enterocolite. A calibração do coloanal foi realizada hoje, sem dificuldade e sem resistência à passagem. A família pergunta se deve iniciar em casa um programa diário de dilatações anais para prevenir estenose. Qual é a orientação correta?
A calibração do coloanal ao menos uma vez, por volta de 2 a 3 semanas depois da anastomose, é recomendada, e um Hegar 12 serve para lactentes até 6 meses. O que não se recomenda é programa de dilatação anal de rotina para prevenir estenose ou enterocolite: a atualização de 2025 do consenso europeu retirou as dilatações preventivas das recomendações. Prescrever dilatações diárias, mensais ou por tempo indeterminado repõe justamente a prática que foi retirada, e nenhuma delas tem efeito demonstrado sobre a enterocolite. A toxina botulínica intraesfincteriana é recurso para sintomas obstrutivos recorrentes ou enterocolite de repetição, e não profilaxia em criança assintomática. Para dimensionar o risco que se quer prevenir, a estenose da anastomose ocorre em até 10,6% depois do abaixamento endorretal.
Menino de 2 anos com doença de Hirschsprung retossigmoide, já submetido a abaixamento, é levado ao pronto-socorro com dois dias de fezes explosivas e de odor fétido. Está afebril, hidratado, ativo, aceitando líquidos, com distensão abdominal leve e sem dor à palpação. Eletrólitos e marcadores inflamatórios estão normais. A família é orientada, mora perto do serviço e tem como retornar. Qual é a conduta?
O limiar de internação na enterocolite associada à doença de Hirschsprung é baixo, mas não é absoluto: sintomas leves, sem distúrbio hidroeletrolítico e com marcadores inflamatórios normais podem ser tratados fora do hospital com hidratação oral, irrigações retais e eventualmente metronidazol por via oral, desde que a criança seja reavaliada e internada se não melhorar. Idade abaixo de um ano derruba ainda mais esse limiar, e não é o caso. Internar todo mundo hospitaliza sem necessidade quem preenche os critérios de manejo ambulatorial. Loperamida trata como diarreia funcional um quadro de estase, e ler as fezes explosivas como sinal de que o intestino desobstruiu é justamente o engano que atrasa o diagnóstico. E a toxina botulínica intraesfincteriana é recurso para sintomas obstrutivos recorrentes e enterocolite de repetição, não para o episódio agudo.
Qual é o princípio do tratamento cirúrgico definitivo da aganglionose congênita?
Todas as técnicas consagradas — Swenson, Duhamel e Soave — compartilham o mesmo princípio: remover ou desviar o segmento sem gânglios e trazer intestino inervado até logo acima da linha pectínea, mantendo a continência. Colectomia total com ileostomia definitiva engana porque parece resolver a estase, mas sacrifica cólon normal e a continência sem necessidade. Miectomia do esfíncter externo é errada por definição: esse esfíncter tem inervação somática preservada e seccioná-lo produz incontinência.
Homem de 46 anos, natural do norte de Minas Gerais, com constipação progressiva iniciada há 6 anos, apresenta megacólon ao enema opaco e disfagia para sólidos e líquidos. Qual dado orienta mais fortemente o diagnóstico de megacólon chagásico em vez de aganglionose congênita?
A destruição dos plexos pelo Trypanosoma cruzi é adquirida e difusa no tubo digestivo: os sintomas aparecem anos após a infecção e frequentemente vêm acompanhados de megaesôfago, o que não ocorre na aganglionose congênita, restrita ao segmento retossigmoide e presente desde o nascimento. A dilatação do sigmoide engana porque é comum às duas formas — é o resultado final, não a causa, e não discrimina. História familiar tampouco resolve, já que constipação familiar ocorre nas duas situações e a forma congênita tem penetrância incompleta.
Sobre a base genética e as associações da aganglionose congênita, assinale a afirmativa correta.
A falha de migração craniocaudal das células da crista neural está ligada sobretudo a mutações do RET, e a associação sindrômica mais conhecida é com trissomia do 21; há ainda risco aumentado entre irmãos, maior quanto mais extenso o segmento acometido. Atribuir o defeito ao APC é a armadilha para quem memoriza genes de cólon, mas esse gene responde pela polipose adenomatosa familiar, doença de proliferação epitelial, não de inervação. Negar risco familiar contraria a herança multigênica de penetrância incompleta descrita na doença.
Em um enema opaco realizado para investigação de aganglionose congênita, qual achado é o mais sugestivo?
O reto aganglionar não relaxa e fica com calibre menor que o sigmoide — daí a inversão do índice retossigmoide e a zona de transição em funil, marca radiológica da doença. A imagem em maçã mordida é o clássico de neoplasia estenosante e engana quem lê apenas o dado de obstrução crônica. Cólon em cano de chumbo pertence à retocolite ulcerativa de longa data, e imagens saculares múltiplas correspondem a diverticulose, ambas adquiridas e sem relação com a inervação.
Lactente de 3 meses com diagnóstico recente de aganglionose congênita, aguardando cirurgia, chega ao pronto-socorro com distensão abdominal importante, febre de 38,8 °C, diarreia fétida e sinais de má perfusão. Qual a complicação mais provável e a conduta imediata?
A enterocolite é a complicação mais temida e a principal causa de morte nessa doença: a estase acima do segmento aganglionar leva a supercrescimento bacteriano, translocação e sepse. O tratamento é descompressão com irrigações retais, antibiótico cobrindo anaeróbios e ressuscitação volêmica, sem esperar a cirurgia definitiva. Volvo de sigmoide engana por também dar distensão maciça, mas é doença de adultos com dolicocólon e não explica febre e diarreia fétida. Tratar como simples íleo por hipopotassemia é o erro que custa o paciente.
Paciente de 19 anos com suspeita clínica de aganglionose congênita é submetido a manometria anorretal. Qual achado é característico dessa doença?
Na aganglionose, a ausência dos plexos mioentéricos impede o relaxamento do esfíncter interno quando o reto é distendido: o reflexo inibitório retoanal não aparece, e essa é a assinatura manométrica da doença. A contração paradoxal do puborretal engana porque também cursa com constipação obstrutiva, mas define anismo ou dissinergia do assoalho pélvico, um distúrbio funcional da evacuação, não uma doença de inervação intrínseca. A pressão de repouso do canal anal costuma estar aumentada, e não reduzida, no segmento aganglionar.
Criança operada há 2 anos por aganglionose congênita, com abaixamento endoanal, retorna com constipação persistente, distensão e episódios de enterocolite. Qual é a causa mais provável a ser investigada primeiro?
Sintomas obstrutivos que persistem após o abaixamento apontam para causa mecânica ou histológica na própria anastomose: segmento aganglionar deixado para trás, esporão residual ou estenose respondem pela maioria dos casos, e a investigação começa com exame sob anestesia, contraste e nova biópsia. Atribuir tudo a encoprese comportamental é o engano frequente, porque o sintoma é parecido, mas essa hipótese só se sustenta depois de excluída obstrução anatômica — e não explica enterocolite de repetição.
Homem de 30 anos com megacólon conhecido chega com dor abdominal, parada de eliminação de gases e fezes há 4 dias, distensão importante e toque retal com massa fecal endurecida ocupando a ampola. Radiografia sem pneumoperitônio e sem sinais de sofrimento de alça. Qual a conduta inicial mais apropriada?
O fecaloma em paciente sem sinais de perfuração ou isquemia é tratado clinicamente: desimpactação manual, enemas e suporte hidroeletrolítico resolvem a maioria dos casos e evitam uma operação de urgência em intestino distendido e mal preparado. Laxante osmótico oral com o reto obstruído é o erro que aumenta a distensão a montante e pode perfurar. Neostigmina tem lugar na pseudo-obstrução colônica aguda, não no fecaloma impactado, e a cirurgia fica reservada para falha do tratamento ou complicação.
Homem de 22 anos procura ambulatório por constipação desde os primeiros meses de vida, com evacuações a cada 8-10 dias apenas com uso de laxantes e enemas. Nega perda de peso e sangramento. Ao exame, abdome distendido e timpânico; ao toque retal, canal anal hipertônico e ampola retal vazia, com saída explosiva de gases e fezes líquidas à retirada do dedo. Qual a hipótese diagnóstica mais provável?
Constipação que começa no período neonatal, ampola retal vazia apesar da distensão colônica e saída explosiva ao toque compõem o quadro clássico da aganglionose congênita — o segmento aganglionar fica contraído e a dilatação está a montante, por isso o reto está vazio. A origem chagásica é a armadilha, porque também dá megacólon com constipação grave, mas é adquirida: o paciente evacuava normalmente na infância e costuma ter epidemiologia e acometimento esofágico associado. Constipação funcional e intestino irritável mantêm a ampola cheia de fezes e não começam na primeira semana de vida.
Adulto jovem com constipação desde o nascimento tem enema opaco sugestivo de aganglionose e manometria com ausência do reflexo inibitório retoanal. Qual exame estabelece o diagnóstico definitivo?
O diagnóstico é histológico: só a biópsia retal, colhida acima da linha pectínea e incluindo submucosa, mostra a ausência de células ganglionares com troncos nervosos hipertrofiados e hiperatividade da acetilcolinesterase. A biópsia superficial de mucosa por colonoscopia é a pegadinha frequente — ela não alcança a submucosa e o plexo, e vem laudada como normal, atrasando o diagnóstico. Tempo de trânsito e defecografia medem função e servem para constipação funcional, não confirmam aganglionose.
Paciente de 30 anos, com constipação desde o nascimento, história de retardo na eliminação de mecônio e episódios de distensão abdominal grave. Enema opaco mostra segmento retal estreitado com dilatação a montante. Qual o diagnóstico e o exame confirmatório?
Constipação desde o período neonatal, atraso na eliminação do mecônio e segmento distal estreito com dilatação proximal sugerem doença de Hirschsprung. A confirmação depende de biópsia retal representativa e interpretação histológica apropriada. O enema auxilia o planejamento, mas não permite classificar essa vinheta como doença de segmento ultracurto. A apresentação tardia não exclui uma doença congênita. Manometria e estudos de trânsito podem contribuir na investigação, mas não substituem a confirmação histológica indicada.
Sobre a doença de Hirschsprung, assinale a alternativa correta quanto à fisiopatologia.
A migração incompleta das células da crista neural deixa um segmento distal sem gânglios, permanentemente contraído, e o intestino a montante se dilata na tentativa de vencer o obstáculo — daí o nome megacólon congênito. Entender que a dilatação é proximal e o segmento doente é o estreito distal evita o erro de ressecar a parte errada no raciocínio.
Sobre a manometria anorretal na investigação de constipação refratária, assinale a alternativa correta.
O reflexo inibitório retoanal depende dos plexos intramurais e desaparece na agangliose, de modo que sua ausência levanta a suspeita e a biópsia retal com pesquisa de células ganglionares é que confirma. Inverter o significado do reflexo é o erro central: sua presença, ao contrário, praticamente afasta o diagnóstico e evita uma biópsia desnecessária.
Sobre o megacólon adquirido em criança com constipação funcional de longa data, assinale a alternativa correta.
A ampola dilatada da constipação funcional é consequência da impactação repetida e tende a recuperar calibre e sensibilidade após meses de tratamento adequado, sem necessidade de cirurgia. A distinção com a doença de Hirschsprung é feita pela história, pelo toque retal e, quando preciso, pela manometria e pela biópsia — não são quadros indistinguíveis.
Recém-nascido a termo não elimina mecônio nas primeiras 48 horas de vida e apresenta distensão abdominal progressiva e vômitos biliosos. Qual a conduta?
Atraso na eliminação do mecônio com distensão e vômito bilioso configura obstrução e exige avaliação cirúrgica — doença de Hirschsprung, atresias e íleo meconial entram no diferencial. Rotular como constipação funcional no período neonatal é um erro grave, porque essa entidade não se aplica ao recém-nascido com sinais obstrutivos.
Qual achado, em criança com constipação, sugere doença de Hirschsprung e não constipação funcional?
Atraso na eliminação do mecônio além de 48 horas, sintomas desde o período neonatal e ampola retal vazia com saída explosiva de fezes ao toque apontam para agangliose. Escape fecal, fezes calibrosas e postura de retenção são marcas da constipação funcional e praticamente não ocorrem na doença de Hirschsprung — confundi-los inverte o raciocínio diagnóstico.
Sobre o tratamento cirúrgico da doença de Hirschsprung, assinale a alternativa correta.
O tratamento é cirúrgico e consiste em retirar o segmento sem células ganglionares e abaixar o intestino inervado até o ânus. A enterocolite associada é a complicação mais temida, podendo ocorrer antes e depois da correção, com distensão, febre e diarreia explosiva e evolução para sepse — subestimá-la é o erro que custa vidas no pós-operatório.
Recém-nascido a termo apresenta, no segundo dia de vida, ausência de eliminação de mecônio e abdome distendido. Qual a primeira conduta?
Mais de 95% dos recém-nascidos a termo eliminam mecônio nas primeiras 24 a 48 horas; atraso com distensão abdominal exige exame do ânus para excluir imperfuração e investigação de obstrução baixa, sendo a doença de Hirschsprung o diagnóstico que não pode ser perdido — o toque ou a sonda que provoca saída explosiva de fezes é sinal clássico. Esperar 96 horas confunde o comportamento do prematuro com o do bebê a termo. Supositório com alta trata o sintoma e libera um obstruído. Fórmula anti-refluxo é totalmente alheia ao problema.
Recém-nascido apresenta vômitos biliosos e a radiografia de abdome mostra o sinal da dupla bolha, sem gás distal. Qual o diagnóstico mais provável e a associação a ser investigada?
A dupla bolha sem gás distal traduz obstrução duodenal completa, e a atresia duodenal se associa à trissomia do 21 em cerca de um terço dos casos, o que torna a avaliação genética e cardíaca obrigatória. O detalhe importante é que a presença de gás distal muda a hipótese: sugere obstrução incompleta, como pâncreas anular ou má rotação com bandas de Ladd, e essa última acrescenta urgência pelo risco de volvo.
Qual é a apresentação da doença de Hirschsprung que costuma retardar o diagnóstico até a infância tardia?
Quando o segmento sem gânglios é muito curto, a obstrução funcional é parcial e a criança consegue evacuar com dificuldade, sendo tratada por anos como constipação funcional refratária até que a falta de resposta ao tratamento clínico bem conduzido leve à investigação. É por isso que constipação que não responde a laxante em dose e tempo adequados deve ser reavaliada. As demais apresentações listadas se manifestam de forma dramática no período neonatal.
Qual achado no enema opaco sugere doença de Hirschsprung?
O segmento aganglionar permanece contraído e estreito, e o cólon a montante dilata para vencer a obstrução funcional, criando a zona de transição; a retenção do contraste além de 24 horas reforça a suspeita. O exame deve ser feito sem preparo prévio para não apagar essa diferença de calibre. O sinal do duplo bolha corresponde à atresia duodenal e a imagem em bico de pássaro à acalasia — distratores de outras obstruções.
Lactente de 2 meses com doença de Hirschsprung aguardando cirurgia apresenta febre, distensão abdominal importante, diarreia explosiva fétida, letargia e sinais de choque. Qual o diagnóstico e a conduta?
A enterocolite é a complicação mais temida da doença, com estase, proliferação bacteriana, translocação e choque, e responde pela maior parte da mortalidade; o tratamento combina volume, antibiótico de amplo espectro e descompressão colônica com irrigações retais. Interpretar a diarreia como gastroenterite e mandar hidratar em casa é o erro que mata. A enterocolite pode ocorrer antes e também depois da cirurgia corretiva.
Após a cirurgia de abaixamento para doença de Hirschsprung, quais complicações devem ser acompanhadas no longo prazo?
A cirurgia resolve a obstrução, mas não garante função intestinal perfeita: parte das crianças mantém constipação, algumas desenvolvem incontinência e a enterocolite pode recorrer mesmo após o abaixamento, o que exige seguimento prolongado e orientação da família sobre os sinais de alerta. Estenose de anastomose se manifesta por dificuldade evacuatória progressiva e pode exigir dilatações. As demais condições listadas não guardam relação com o procedimento.
Qual forma da doença de Hirschsprung tem pior prognóstico e maior complexidade cirúrgica?
Quanto mais extensa a aganglionose, menor a superfície absortiva disponível e maior o risco de enterocolite, distúrbios hidroeletrolíticos e dependência de suporte nutricional, chegando aos casos de acometimento de delgado que se aproximam da falência intestinal. As formas curtas e retossigmoideanas, que são a maioria, têm bom prognóstico funcional. Diagnóstico precoce, ao contrário do que sugere o distrator, melhora o prognóstico.
Qual orientação deve ser dada aos pais de uma criança operada por doença de Hirschsprung ao receber alta?
O risco de enterocolite não termina com a cirurgia, e a família precisa reconhecer o quadro para buscar atendimento antes que ele evolua para choque; essa orientação, somada ao seguimento regular, é o que mais reduz mortalidade tardia. Restrições dietéticas permanentes e suspensão de vacinas não têm respaldo. Constipação pós-operatória é comum e manejável, sem significar necessariamente falha técnica.
Menino de 3 anos tem constipação desde o nascimento, com necessidade de estimulação retal para evacuar, distensão abdominal crônica, desnutrição e nunca apresentou escape fecal. Ao toque, ampola vazia. Qual a hipótese principal?
Constipação desde o período neonatal, ampola retal vazia, desnutrição e ausência de escape fecal formam o conjunto que aponta para aganglionose e afasta a causa funcional, em que a constipação começa mais tarde, o escape é comum e o estado nutricional costuma ser preservado. O hipotireoidismo congênito é diferencial válido de constipação neonatal, mas hoje é detectado pela triagem e viria com outros sinais. A ausência de escape fecal é um dado discriminativo frequentemente esquecido.
Recém-nascido de termo não elimina mecônio nas primeiras 48 horas de vida e apresenta distensão abdominal progressiva e vômitos biliosos. Ao toque retal há saída explosiva de fezes e gases, com alívio da distensão. Qual a hipótese?
Atraso na eliminação do mecônio além de 24 a 48 horas, distensão, vômitos biliosos e o sinal do jato explosivo ao toque retal compõem a apresentação neonatal clássica da aganglionose. A constipação funcional praticamente não se manifesta no período neonatal e costuma começar após os 2 anos, com comportamento de retenção — essa diferença temporal é o principal separador. A estenose de piloro produz vômitos não biliosos em jato entre a terceira e a sexta semana, sem distensão abdominal importante.
Em relação à evolução funcional de longo prazo após a correção da doença de Hirschsprung, qual afirmação é mais adequada?
Os resultados são majoritariamente bons, mas não perfeitos: parte das crianças convive com constipação persistente ou com escape fecal, e programas estruturados de manejo intestinal, com laxantes, irrigações e treinamento, transformam a qualidade de vida desse subgrupo. Prometer normalidade completa cria expectativa irreal na família e leva ao abandono do seguimento. Colostomia definitiva é desfecho excepcional, reservado a casos complexos.
Qual medida é adotada como ponte até a cirurgia corretiva em lactentes com doença de Hirschsprung?
A descompressão por irrigação com solução salina isotônica esvazia o cólon, reduz o risco de enterocolite e permite que o lactente ganhe peso até a cirurgia; o volume e o tipo de solução importam, e enemas com fosfato podem causar distúrbios eletrolíticos graves em lactentes. Laxantes não vencem uma obstrução funcional mecânica distal. Nutrição parenteral só se justifica quando a via enteral não é viável.
Qual é a técnica de biópsia inicialmente indicada para investigar doença de Hirschsprung em lactentes?
A biópsia por sucção é simples, feita à beira do leito, e deve ser colhida a alguns centímetros acima da linha pectínea, porque a zona hipoganglionar fisiológica logo acima do canal anal produziria falso resultado se a amostra fosse colhida rente a ela. A amostra precisa conter submucosa para permitir a busca de gânglios. A biópsia de espessura total fica reservada a amostras inadequadas ou a resultados inconclusivos.
Qual sinal clínico é característico ao toque retal em um lactente com doença de Hirschsprung?
O reto aganglionar permanece contraído e vazio, com as fezes represadas acima da zona de transição, e a manipulação libera o conteúdo de forma explosiva ao mesmo tempo em que descomprime o cólon. Na constipação funcional ocorre exatamente o oposto, com ampola cheia de massa fecal, e é essa diferença que orienta a suspeita ainda na primeira consulta. O achado, embora sugestivo, não substitui a confirmação histológica.
Qual mutação genética está classicamente associada à doença de Hirschsprung e a outras neoplasias endócrinas?
O proto-oncogene RET participa do desenvolvimento das células da crista neural, e suas alterações se associam tanto à aganglionose quanto à neoplasia endócrina múltipla do tipo 2, o que tem implicação prática de rastreio familiar em casos selecionados. Os demais genes listados correspondem a fibrose cística, distrofia muscular, síndrome de Marfan e hemoglobinopatias — cada um de uma doença completamente distinta.
Qual é o quadro clínico que deve levantar suspeita de megacólon tóxico em uma criança com aganglionose?
A dilatação colônica extrema associada a resposta inflamatória sistêmica é emergência cirúrgica, com risco iminente de perfuração e sepse, exigindo descompressão, antibiótico, suporte intensivo e avaliação para colostomia. Constipação isolada e escape fecal com abdome flácido descrevem quadros crônicos e estáveis. Vômitos não biliosos em jato apontam para obstrução alta, como a estenose de piloro.
Qual a proporção aproximada entre sexos na doença de Hirschsprung e qual sua relevância clínica?
A doença é mais frequente em meninos, com relação em torno de quatro para um nas formas clássicas de segmento curto, enquanto nas formas longas essa diferença se reduz. Isso não exclui o diagnóstico em meninas, e afirmar exclusividade masculina seria erro grave. O dado é útil como probabilidade pré-teste, mas jamais substitui a investigação diante de um quadro sugestivo.
Qual coloração ou técnica auxiliar é utilizada na biópsia retal por sucção para apoiar o diagnóstico de doença de Hirschsprung?
A ausência de imunorreatividade para calretinina nas fibras da lâmina própria e o aumento da acetilcolinesterase reforçam o diagnóstico quando a busca por gânglios em cortes seriados é difícil, especialmente em amostras superficiais. As demais colorações listadas pesquisam micobactérias, amiloide, ferro e membrana basal, cada uma em outro contexto diagnóstico. A adequação da amostra, contendo submucosa, é condição para qualquer dessas análises.
Após o abaixamento cirúrgico, uma criança apresenta dificuldade evacuatória progressiva com necessidade de esforço crescente. Qual causa deve ser investigada primeiro?
Estenose no local da anastomose é causa frequente e tratável de obstrução progressiva no pós-operatório, avaliada com exame sob anestesia e manejada com dilatações. Segmento aganglionar residual ou zona de transição deixada no lugar também ocorre e é diagnosticada por nova biópsia, mas o primeiro passo prático é excluir a estenose. Doença celíaca e alergia alimentar não produzem esse padrão obstrutivo.
Qual exame confirma o diagnóstico de doença de Hirschsprung?
O padrão-ouro é histológico: a ausência de células ganglionares no segmento acometido, com hipertrofia de fibras nervosas e, quando disponível, aumento de acetilcolinesterase, é o que fecha o diagnóstico. Enema opaco e manometria são exames de triagem úteis, mas com falsos resultados, sobretudo no neonato, em que a zona de transição pode ainda não estar formada. Radiografia simples e ultrassonografia apenas sugerem obstrução.
Qual é a alteração embriológica que causa a doença de Hirschsprung?
As células da crista neural migram no sentido do esôfago para o reto, e a interrupção dessa migração deixa sem gânglios um segmento que sempre inclui o reto e se estende proximalmente de forma contínua, o que explica por que a biópsia retal é o exame de escolha. Falha de recanalização produz atresias, e a persistência do ducto onfalomesentérico origina o divertículo de Meckel. A extensão da aganglionose define as formas de segmento curto, longo e a aganglionose colônica total.
Qual é a principal razão para a doença de Hirschsprung ser confundida com constipação funcional em crianças maiores?
Quando o segmento aganglionar é curto, a criança evacua com esforço e melhora parcialmente com laxante, o que sustenta por anos o rótulo de constipação funcional refratária; é a falha em obter controle satisfatório apesar de tratamento bem conduzido que deve levantar a suspeita. Os demais itens afirmam semelhanças que não existem: ampola cheia, início após o desfralde e escape fecal são características da forma funcional e ajudam justamente a separá-las.
Qual síndrome genética está mais associada à doença de Hirschsprung?
A trissomia do cromossomo 21 é a associação mais frequente, presente em uma parcela expressiva dos casos, o que torna obrigatório considerar o diagnóstico diante de recém-nascido com síndrome de Down e atraso na eliminação do mecônio. Outras associações incluem neoplasia endócrina múltipla do tipo 2 e síndrome de Waardenburg, ambas ligadas a genes da via de sinalização das células da crista neural. Na síndrome de Prader-Willi há hipotonia e constipação, mas por mecanismo distinto.
Qual é o achado esperado na manometria anorretal de um paciente com doença de Hirschsprung?
Normalmente a distensão do reto relaxa reflexamente o esfíncter interno, e esse arco depende dos gânglios que faltam na doença, de modo que o reflexo não ocorre. A contração paradoxal do puborretal descreve a dissinergia evacuatória, transtorno funcional de outra natureza. O exame pode ser de difícil interpretação em recém-nascidos e prematuros, o que reforça a biópsia como confirmação.
Recém-nascido com síndrome de Down apresenta atraso na eliminação de mecônio e distensão abdominal. Qual conduta é adequada?
A associação entre trissomia do 21 e aganglionose é forte o bastante para que o atraso na eliminação do mecônio nesse grupo dispare investigação, e não apenas a atribuição do quadro à hipotonia generalizada, que é a explicação cômoda e frequentemente errada. Além da aganglionose, atresia duodenal e outras malformações digestivas são mais prevalentes nessa população. Adiar a investigação expõe a criança à enterocolite.
Qual é o tratamento definitivo da doença de Hirschsprung?
A cura exige remover o segmento sem gânglios e anastomosar intestino inervado ao canal anal, hoje frequentemente em tempo único e por via transanal, com ou sem assistência laparoscópica. A colostomia é medida temporária em casos selecionados, como enterocolite grave ou intestino muito dilatado, e não conduta universal. Laxantes e toxina botulínica podem ter papel no manejo de sintomas residuais após a cirurgia, mas não substituem a ressecção.
Qual exame de imagem deve ser evitado como preparo antes do enema opaco na suspeita de doença de Hirschsprung?
Limpar o cólon antes do exame descomprime o segmento dilatado e pode fazer desaparecer a diferença de calibre que constitui o achado diagnóstico, e por isso o enema opaco na suspeita de aganglionose é feito sem preparo. Esse é um detalhe técnico que costuma passar despercebido e gera exames falsamente normais. Radiografia simples prévia não interfere e frequentemente é o primeiro exame realizado.
Qual é a diferença fisiopatológica fundamental entre a constipação da doença de Hirschsprung e a constipação funcional?
A ausência de células ganglionares impede o relaxamento do segmento distal, que permanece tonicamente contraído e obstrui funcionalmente o trânsito, enquanto na constipação funcional o intestino é normal e o problema começa com uma evacuação dolorosa que ensina a criança a reter, dilatando o reto e reduzindo sua sensibilidade. Essa diferença explica os achados opostos ao toque retal e justifica tratamentos completamente distintos, um cirúrgico e outro clínico e comportamental.
Recém-nascido a termo não eliminou mecônio nas primeiras 48 horas de vida e apresenta distensão abdominal progressiva e vômitos. Ao toque retal, há saída explosiva de fezes e gases com melhora da distensão. Qual a principal hipótese?
Retardo na eliminação do mecônio além de 48 horas, distensão progressiva e saída explosiva ao toque retal compõem a apresentação clássica da aganglionose congênita, cuja confirmação se dá pela biópsia retal por sucção, com o enema contrastado mostrando a zona de transição. O íleo meconial é o diferencial mais próximo e também cursa com obstrução distal, mas se associa à fibrose cística e apresenta microcólon com mecônio espesso no íleo terminal. Atresia de esôfago se manifesta com salivação e engasgos desde a primeira mamada.
Recém-nascido apresenta distensão abdominal e vômitos, e a radiografia simples mostra múltiplos níveis hidroaéreos com ausência de gás distal. Qual a interpretação?
Níveis hidroaéreos múltiplos com ausência de gás distal indicam obstrução, e a quantidade de alças distendidas ajuda a estimar a altura da lesão, com poucas alças sugerindo obstrução alta e muitas alças apontando obstrução baixa, o que direciona a investigação e a conduta cirúrgica. Pneumoperitônio se caracteriza por ar livre na cavidade, e a enterocolite necrosante tem como sinal característico a pneumatose intestinal, que é o distrator mais próximo entre as emergências abdominais do período neonatal.
Lactente de 2 meses com doença de Hirschsprung ainda não operada apresenta febre, distensão abdominal importante, diarreia explosiva com odor fétido e prostração. Qual a complicação e a conduta?
A enterocolite é a complicação mais temida da aganglionose e principal causa de óbito, manifestando-se com febre, distensão, diarreia fétida e toxemia, e exige internação imediata, descompressão retal com irrigações, antibiótico cobrindo anaeróbios e suporte hemodinâmico. Interpretar como gastroenterite e mandar para casa é o erro que mata, justamente porque a diarreia sugere quadro banal quando na verdade traduz estase e proliferação bacteriana a montante do segmento aganglionar.
Qual é o exame que confirma o diagnóstico de doença de Hirschsprung?
A confirmação é histopatológica: a biópsia retal demonstra ausência de células ganglionares nos plexos submucoso e mientérico, com hipertrofia de troncos nervosos e aumento da atividade da acetilcolinesterase. O enema opaco é o distrator mais escolhido porque mostra a zona de transição e é frequentemente o primeiro exame, mas pode ser normal em recém-nascidos e em segmentos ultracurtos, e não substitui a histologia. A manometria tem papel auxiliar, com limitações no período neonatal, e a radiografia apenas documenta a obstrução.
Qual dado da história e do exame de um recém-nascido com suspeita de obstrução intestinal indica maior urgência cirúrgica?
A associação de vômito bilioso com deterioração clínica, dor à palpação, sangue nas fezes ou instabilidade sugere sofrimento de alça, com isquemia em curso, e transforma a investigação em intervenção imediata. Vômito não bilioso em recém-nascido ativo, eliminação normal de mecônio e distensão que melhora com eructação são achados tranquilizadores. A presença de ruídos hidroaéreos é o distrator mais escolhido, porque muitos a interpretam como sinal de gravidade, quando na verdade o silêncio abdominal é que preocupa.
Recém-nascido com síndrome de Down apresenta vômitos biliosos desde as primeiras horas de vida. A radiografia simples de abdome mostra imagem de dupla bolha, sem gás distal. Qual o diagnóstico?
A imagem de dupla bolha, formada pelo estômago e pelo duodeno proximal distendidos, sem gás distal, é característica da atresia duodenal, que tem forte associação com a trissomia do cromossomo 21 e frequentemente é suspeitada ainda no pré-natal por polidrâmnio. A estenose hipertrófica do piloro é o distrator mais lembrado entre as causas de vômito no lactente, mas seus vômitos são não biliosos, em jato, e surgem por volta da terceira à sexta semana de vida, e não nas primeiras horas.
Recém-nascido de 30 horas de vida ainda não eliminou mecônio, apresenta distensão abdominal progressiva e vômitos. Ao toque retal, há saída explosiva de fezes e gases. Qual a hipótese?
Atraso na eliminação de mecônio além de 24 a 48 horas, com distensão e vômitos, e a descompressão explosiva ao toque retal, é o quadro clássico da aganglionose congênita, confirmada por biópsia retal que demonstra ausência de células ganglionares. A complicação temida é a enterocolite associada, com febre, distensão, diarreia fétida e sepse, que tem alta letalidade e exige suspensão da dieta, descompressão e antibiótico imediatos.
Recém-nascido apresenta vômitos não biliosos desde o nascimento e radiografia de abdome com sinal da dupla bolha, sem gás distal. Qual a hipótese e a associação a investigar?
O sinal da dupla bolha sem gás distal indica obstrução duodenal completa, característica da atresia duodenal, fortemente associada à síndrome de Down e frequentemente suspeitada ainda no pré-natal por polidrâmnio. O contraste importante é que na má rotação com volvo costuma haver gás distal, e o vômito é bilioso; a atresia duodenal pode ter vômito bilioso ou não, conforme a obstrução seja distal ou proximal à ampola de Vater.
Criança de 2 dias apresenta distensão abdominal progressiva, vômitos biliosos e ausência de eliminação de mecônio nas primeiras 48 horas de vida. Ao toque retal, há saída explosiva de fezes e gases. Enema contrastado mostra zona de transição em cólon distal. Qual é a hipótese diagnóstica mais provável?
Retardo na eliminação de mecônio, distensão, saída explosiva ao toque e zona de transição no enema caracterizam aganglionose colônica congênita, confirmada por biópsia retal. O íleo meconial acomete o íleo terminal, com microcólon e frequente associação a fibrose cística. A atresia duodenal manifesta-se com vômitos biliosos precoces e sinal da dupla bolha, sem zona de transição colônica. A enterocolite necrosante é mais comum em prematuros, com pneumatose intestinal na radiografia.
Recém-nascido com 18 horas de vida, com fácies sugestiva de síndrome de Down e antecedente materno de polidrâmnio, apresenta vômitos biliosos repetidos desde as primeiras mamadas. Ao exame o abdome está plano, sem distensão importante, com eliminação de pequena quantidade de mecônio. Encontra-se hidratado, com FC 148 bpm e glicemia capilar de 62 mg/dL. A radiografia simples de abdome mostra duas bolhas gasosas, uma gástrica e outra duodenal, sem gás distal em alças intestinais. A hipótese diagnóstica mais provável é:
Vômitos biliosos precoces com o sinal da dupla bolha e ausência de gás distal, em recém-nascido com síndrome de Down e antecedente de polidrâmnio, é o quadro clássico da atresia duodenal, que exige descompressão gástrica, hidratação e correção cirúrgica. A doença de Hirschsprung cursa com retardo na eliminação do mecônio e distensão abdominal progressiva, com gás distal presente. A enterocolite necrosante acomete sobretudo prematuros já alimentados, com distensão, sangue nas fezes e pneumatose intestinal. Refluxo fisiológico não produz vômito bilioso, sinal que sempre indica obstrução abaixo da papila e exige investigação imediata.
Recém-nascido a termo, com 3 dias de vida, ainda não eliminou mecônio e apresenta distensão abdominal progressiva e vômitos biliosos. A gestação foi sem intercorrências e o parto foi vaginal, sem asfixia. Ao exame, o abdome está distendido e timpânico, com ruídos hidroaéreos presentes, e o toque retal provoca saída explosiva de fezes e gases com alívio da distensão. Não há malformações externas e o ânus é pérvio e bem posicionado. A radiografia mostra distensão de alças com ausência de ar em ampola retal. A hipótese diagnóstica mais provável é
Retardo na eliminação de mecônio além de 48 horas, distensão abdominal, vômitos biliosos e saída explosiva de fezes ao toque retal caracterizam a doença de Hirschsprung, cujo diagnóstico é confirmado por biópsia retal com ausência de células ganglionares. O íleo meconial cursa com obstrução ileal e microcólon, associado a fibrose cística. A atresia de duodeno cursa com vômitos biliosos precoces e sinal da dupla bolha, sem distensão de todo o abdome. Constipação funcional não ocorre nos primeiros dias de vida e não é diagnóstico neonatal.
Lactente de 2 meses é levado à Unidade Básica de Saúde por distensão abdominal e dificuldade evacuatória desde o nascimento, com necessidade de estímulo retal para evacuar. A mãe informa que ele eliminou mecônio somente após 48 horas de vida. Ao exame, abdome distendido e timpânico, com ganho ponderal insuficiente; ao toque retal, ampola vazia e saída explosiva de fezes e gases após a retirada do dedo. Não há fissuras anais nem malformações visíveis. A hipótese diagnóstica mais provável é:
Retardo na eliminação do mecônio além de 24 a 48 horas, constipação desde o nascimento, distensão abdominal, baixo ganho ponderal e ampola retal vazia com saída explosiva após o toque compõem quadro clássico de doença de Hirschsprung, causada por aganglionose intestinal, que exige biópsia retal para confirmação e tratamento cirúrgico. A constipação funcional raramente começa no período neonatal e cursa com ampola cheia de fezes. A alergia à proteína do leite cursa com sangue nas fezes e não com esse padrão. A fibrose cística exigiria outros achados respiratórios e nutricionais característicos.
Um recém-nascido de 20 horas de vida não eliminou mecônio e apresenta distensão abdominal progressiva e vômitos biliosos. Ao exame, não se identifica orifício anal na posição habitual, observando-se pequena fístula perineal com saída de mecônio. Não há outras malformações evidentes, mas a ecocardiografia e a ultrassonografia renal ainda não foram realizadas. Ele está estável, em berço aquecido, com acesso venoso instalado. O abdome está distendido e timpânico, os ruídos hidroaéreos estão presentes e a radiografia mostra distensão difusa de alças, sem pneumoperitônio. Qual é a conduta mais adequada?
Diante de anomalia anorretal, a conduta inicial é suspender a via oral, descomprimir o trato digestivo, hidratar, investigar as malformações associadas do complexo vertebral, cardíaco, traqueoesofágico, renal e de membros e definir o tratamento conforme o tipo de defeito, que pode ser anoplastia ou colostomia. Iniciar dieta e aguardar agrava a distensão e o risco de perfuração. Dilatação digital não trata a malformação. Colostomia indiscriminada, sem avaliar o tipo de anomalia, submete parte dos casos a estomia desnecessária.
Recém-nascido com 2 dias de vida, filho de mãe com polidrâmnio, apresenta vômitos biliosos repetidos desde as primeiras horas, sem distensão abdominal importante. Elimina mecônio em pequena quantidade. Exame: abdome plano, sem massas, com discreta distensão epigástrica. Radiografia simples de abdome em posição ortostática: duas bolhas gasosas — uma gástrica e outra duodenal — com ausência de gás distal. Cariótipo evidencia trissomia do cromossomo 21. Qual o diagnóstico?
Vômitos biliosos desde as primeiras horas, polidrâmnio materno, sinal da dupla bolha com ausência de gás distal e associação com síndrome de Down definem atresia duodenal, obstrução distal à ampola de Vater na maioria dos casos. A estenose hipertrófica do piloro cursa com vômitos não biliosos entre a segunda e a oitava semanas, com alcalose hipoclorêmica. O volvo de intestino médio pode dar vômito bilioso, mas é emergência com sinais de isquemia e imagem de sinal do saca-rolhas ao contraste, e não dupla bolha com ausência total de gás distal. O íleo meconial causa obstrução baixa com distensão e microcólon. O Hirschsprung de segmento longo cursa com retardo de eliminação de mecônio e obstrução baixa.
Recém-nascido a termo apresenta, no primeiro dia de vida, distensão abdominal progressiva e vômitos biliosos, com eliminação de pequena quantidade de mecônio pálido. Exame: abdome globoso e timpânico, sem massas palpáveis, com peristalse visível. Radiografia de abdome: múltiplos níveis hidroaéreos em alças dilatadas do intestino delgado, com ausência de gás no cólon. Enema opaco: microcólon com calibre reduzido em toda a extensão. Qual a principal hipótese diagnóstica?
Obstrução intestinal baixa no primeiro dia de vida com múltiplos níveis hidroaéreos e microcólon ao enema opaco indica atresia jejunoileal, em que o cólon não foi utilizado durante a vida fetal e permanece de pequeno calibre. A atresia duodenal produz o sinal da dupla bolha, com apenas dois níveis e sem gás distal. A estenose hipertrófica do piloro manifesta-se entre a segunda e a oitava semanas, com vômitos não biliosos em jato. O Hirschsprung de segmento curto mostraria zona de transição no reto ou sigmoide, com cólon proximal dilatado e não microcólon difuso. O volvo gástrico cursa com distensão epigástrica e impossibilidade de passagem de sonda gástrica.
Recém-nascido com 3 dias de vida apresenta vômitos biliosos intermitentes e distensão epigástrica que melhora após a passagem de sonda gástrica. Exame: abdome escavado no andar inferior, sem massas. Radiografia: dupla bolha com pequena quantidade de gás distal. Estudo contrastado: afilamento na segunda porção duodenal com passagem parcial do contraste. Achado cirúrgico: anel de tecido pancreático circundando a segunda porção duodenal. Qual o diagnóstico e o procedimento indicado?
Obstrução duodenal parcial com gás distal presente e anel de tecido pancreático ao redor da segunda porção duodenal define pâncreas anular, cujo tratamento é a derivação por duodenoduodenostomia, jamais a ressecção do anel, que causaria fístula pancreática e lesão ductal. A atresia duodenal completa não permitiria gás distal e é tratada também por derivação, e não por ressecção do segmento. A estenose hipertrófica do piloro cursa com vômitos não biliosos e obstrução pré-duodenal. A má rotação com volvo teria imagem em saca-rolhas e sinais de isquemia. O volvo gástrico impediria a passagem da sonda gástrica e apresentaria distensão gástrica maciça.
Lactente, 3 meses, com diagnóstico de doença de Hirschsprung aguardando cirurgia, chega ao pronto-socorro com distensão abdominal importante, febre de 38,9 °C e diarreia explosiva fétida há 24 horas. Exame: criança prostrada, taquicárdica, com abdome muito distendido e doloroso; ao toque retal, há saída explosiva de gases e fezes líquidas fétidas. Leucócitos 22.000/mm³ (VR 5.000–17.500) com desvio à esquerda. Qual o diagnóstico e a conduta imediata?
Distensão, febre e diarreia explosiva fétida em criança com Hirschsprung definem enterocolite associada, complicação potencialmente fatal, cuja conduta imediata inclui descompressão retal com irrigações, antibioticoterapia com cobertura para anaeróbios, jejum e suporte hidroeletrolítico. A gastroenterite viral não explica a descompressão explosiva ao toque nem o contexto de aganglionose conhecida, e dar alta seria perigoso. A apendicite perfurada cursaria com peritonite localizada e não com esse padrão. A alergia à proteína do leite de vaca não produz quadro séptico agudo com essa distensão. A invaginação apresenta massa em salsicha e fezes em geleia de framboesa, sem esse contexto.
Menino, 3 anos, com constipação desde o período neonatal, quando eliminou mecônio após 72 horas de vida. Apresenta distensão abdominal, fezes em cíbalos e episódios de suboclusão. Nega escape fecal e não retém fezes voluntariamente. Exame: abdome distendido, com massas fecais palpáveis; ao toque retal, ampola retal vazia e saída explosiva de gases à retirada do dedo. Enema opaco: zona de transição em sigmoide com cólon proximal dilatado. Qual o exame que confirma o diagnóstico?
O quadro é clássico de doença de Hirschsprung — retardo de eliminação de mecônio, ampola retal vazia, saída explosiva ao toque e zona de transição ao enema — e o diagnóstico é confirmado pela biópsia retal com demonstração de ausência de células ganglionares nos plexos, com hipertrofia de troncos nervosos. A manometria anorretal, com ausência do reflexo inibitório retoanal, é sugestiva mas não confirmatória. A colonoscopia com biópsias superficiais de mucosa não alcança a camada submucosa e o plexo mientérico de forma adequada. A tomografia não avalia inervação. A cintilografia de trânsito colônico estuda constipação funcional, não a aganglionose.
Mulher, 39 anos, apresenta há 2 anos constipação intensa, com evacuações a cada 6 dias apesar de dieta rica em fibras, hidratação adequada e uso de laxantes. Nega sangramento, perda de peso ou massas abdominais. A colonoscopia é normal e a manometria anorretal mostra ausência de relaxamento do esfíncter anal interno durante a distensão retal, com reflexo inibitório retoanal ausente e ampola retal muito dilatada à radiografia contrastada. Qual a hipótese diagnóstica?
A ausência do reflexo inibitório retoanal à manometria é o achado característico da doença de Hirschsprung, que em segmentos ultracurtos pode se manifestar tardiamente com constipação refratária, exigindo biópsia retal para confirmação da aganglionose. A constipação funcional simples não abole o reflexo inibitório e melhora com medidas dietéticas, já otimizadas nesta paciente. O megacólon chagásico também compromete o plexo mientérico, mas depende de contexto epidemiológico e sorologia positiva, não mencionados. A obstrução mecânica por neoplasia foi afastada pela colonoscopia normal. A síndrome do intestino irritável cursa com dor abdominal relacionada à evacuação e manometria normal.
Recém-nascido a termo, com 3 dias de vida, não eliminou mecônio nas primeiras 48 horas e apresenta distensão abdominal progressiva e vômitos biliosos. Ao toque retal, há saída explosiva de fezes e gases. FC 160 bpm, FR 52 ipm, T 36,8 °C, SatO2 97%. O enema contrastado mostra segmento retal estreitado com dilatação do sigmoide a montante e zona de transição em cone. Qual o exame que confirma o diagnóstico?
A biópsia retal por sucção é o exame confirmatório: a ausência de células ganglionares nos plexos submucosos estabelece o diagnóstico de doença de Hirschsprung, sugerido aqui pelo atraso na eliminação de mecônio, pelo sinal do toque explosivo e pela zona de transição no enema. A manometria anorretal apoia a suspeita ao mostrar ausência do reflexo inibitório, mas não é o padrão de confirmação no recém-nascido. A cintilografia de trânsito avalia inércia colônica em crianças maiores. A ultrassonografia não estabelece diagnóstico histológico. O teste do suor investiga fibrose cística, que causa íleo meconial, quadro distinto.
Recém-nascido a termo, com 36 horas de vida, apresenta distensão abdominal, vômitos biliosos e ausência de eliminação de mecônio. FC 156 bpm, FR 54 ipm, T 36,6 °C, SatO2 97%. A radiografia de abdome mostra alças distendidas com padrão em vidro fosco no quadrante inferior direito e ausência de níveis hidroaéreos. O enema contrastado revela microcólon com material espesso no íleo terminal. Há história familiar de doença pulmonar crônica em um primo. Qual a hipótese diagnóstica?
O íleo meconial associado a fibrose cística é a hipótese: o padrão em vidro fosco por mistura de ar com mecônio espesso, a ausência de níveis hidroaéreos e o microcólon com obstrução no íleo terminal compõem o quadro clássico, reforçado pela história familiar. A atresia de duodeno se apresenta com dupla bolha e vômitos precoces, sem microcólon ileal. A enterocolite necrosante ocorre tipicamente no prematuro alimentado e mostra pneumatose. A doença de Hirschsprung tem zona de transição no cólon e alívio ao toque retal. A malrotação com volvo cursa com sinal do redemoinho na ultrassonografia e é emergência vascular.
Recém-nascido a termo, com 18 horas de vida, apresenta vômitos biliosos persistentes e distensão do abdome superior. Não eliminou mecônio. FC 158 bpm, FR 52 ipm, T 36,7 °C, SatO2 96%. A radiografia simples de abdome mostra três bolhas gasosas no andar superior e ausência completa de gás distal. A mãe teve polidrâmnio no terceiro trimestre. Qual a hipótese diagnóstica?
A atresia jejunal proximal é a hipótese: o polidrâmnio materno, os vômitos biliosos nas primeiras horas e a imagem de poucas bolhas gasosas altas com ausência de gás distal caracterizam obstrução alta e completa do delgado. A estenose hipertrófica do piloro se manifesta por volta da terceira a sexta semana e com vômitos não biliosos. O íleo meconial produz obstrução baixa, com muitas alças distendidas e microcólon. A doença de Hirschsprung cursa com obstrução distal e alívio ao toque retal. A enterocolite necrosante ocorre em prematuro já alimentado e mostra pneumatose, ausente aqui.
Recém-nascido a termo, com síndrome de Down suspeitada ao exame, apresenta vômitos biliosos desde as primeiras horas de vida, sem distensão abdominal importante. FC 154 bpm, FR 48 ipm, T 36,7 °C; abdome escavado no andar inferior. A gestação cursou com polidrâmnio. A radiografia simples de abdome mostra duas bolhas gasosas, uma gástrica e outra duodenal, sem gás distal. Qual a principal hipótese diagnóstica?
Sinal da dupla bolha sem gás distal, vômitos biliosos precoces, polidrâmnio e associação com síndrome de Down definem atresia duodenal, e o caráter bilioso indica obstrução distal à ampola de Vater. A estenose hipertrófica de piloro manifesta-se após a terceira semana com vômitos não biliosos em jato e bolha gástrica única. A doença de Hirschsprung cursa com retardo na eliminação do mecônio e distensão abdominal, com gás distal presente. O íleo meconial mostra alças distendidas com microcólon ao enema, e não dupla bolha. O refluxo fisiológico não produz vômito bilioso nem alteração radiológica obstrutiva.
Lactente de 2 meses, com eliminação de mecônio apenas após 60 horas de vida, apresenta distensão abdominal e constipação desde o nascimento, com necessidade de estimulação retal para evacuar. FC 140 bpm, FR 42 ipm, T 36,7 °C; abdome distendido e timpânico. Ao toque retal, a ampola está vazia e há saída explosiva de fezes e gases à retirada do dedo. O peso está no percentil 5. Qual o exame padrão-ouro para o diagnóstico?
O padrão-ouro para doença de Hirschsprung é a biópsia retal, que demonstra ausência de células ganglionares nos plexos e hipertrofia de troncos nervosos com aumento da acetilcolinesterase. O enema opaco sugere o diagnóstico ao mostrar a zona de transição, mas pode ser normal em recém-nascidos e no segmento ultracurto. A manometria anorretal demonstra ausência do reflexo inibitório retoanal e é útil como triagem, sem valor confirmatório definitivo. A ultrassonografia não avalia inervação. A colonoscopia com biópsias superficiais não alcança a submucosa necessária para a análise dos plexos.
Recém-nascido a termo apresenta vômitos biliosos desde as primeiras horas e distensão abdominal progressiva, sem eliminação de mecônio nas primeiras 24 horas. FC 156 bpm, FR 52 ipm, T 36,7 °C. A gestação cursou com polidrâmnio. A radiografia mostra três a quatro alças dilatadas com níveis hidroaéreos no andar superior do abdome e ausência de gás distal, sem calcificações peritoneais. Qual a principal hipótese diagnóstica?
Vômitos biliosos precoces com três a quatro alças dilatadas no andar superior e ausência de gás distal indicam atresia jejunal alta, cuja origem é vascular intrauterina e que cursa com polidrâmnio. A atresia duodenal mostra exatamente duas bolhas, gástrica e duodenal, e não múltiplas alças. O íleo meconial apresenta muitas alças com aspecto de vidro fosco e microcólon ao enema. A doença de Hirschsprung cursa com retardo na eliminação do mecônio e gás distal presente, com zona de transição. A enterocolite necrosante ocorre em prematuros alimentados, com pneumatose intestinal.
Lactente de 3 meses é avaliado por dificuldade evacuatória, com evacuações a cada 5 dias, fezes endurecidas e distensão abdominal. FC 136 bpm, FR 42 ipm, T 36,8 °C; peso no percentil 10, tendo caído do percentil 25. A mãe relata que o mecônio foi eliminado apenas com 72 horas de vida. Ao toque retal, a ampola está vazia e ocorre saída explosiva de fezes ao retirar o dedo. Qual a conduta indicada?
Retardo na eliminação do mecônio além de 48 horas, constipação desde o período neonatal, distensão, queda de percentil e sinal do jato explosivo ao toque retal são sinais de alarme para doença de Hirschsprung, cuja investigação inclui enema opaco e manometria, com a biópsia retal como padrão-ouro. Iniciar laxante e reavaliar em quatro semanas atrasa o diagnóstico de uma doença cirúrgica. Medidas comportamentais isoladas são insuficientes em lactente com sinais de alarme. Trocar a fórmula não aborda a hipótese principal. Supositórios diários indefinidos mascaram o quadro sem investigar a causa.
Recém-nascido com 30 horas de vida apresenta vômitos biliosos repetidos desde as primeiras horas, sem distensão abdominal importante. Nasceu a termo, com fácies sugestiva de síndrome de Down. FC 160 bpm, T 36,7 graus Celsius, mucosas discretamente secas. A radiografia simples de abdome mostra dupla bolha gástrica e duodenal, com ausência de gás distal em todo o restante do trajeto intestinal. Qual o diagnóstico e a conduta?
A atresia duodenal é o diagnóstico, indicada por vômitos biliosos precoces, sinal da dupla bolha sem gás distal e associação frequente com síndrome de Down, sendo a conduta a descompressão gástrica, a correção hidroeletrolítica e a cirurgia. A estenose hipertrófica do piloro cursa com vômitos não biliosos após a terceira semana. A enterocolite necrosante acomete principalmente prematuros e cursa com pneumatose. O refluxo fisiológico não produz vômitos biliosos. O íleo meconial cursa com obstrução distal e microcólon, associado à fibrose cística.
Lactente de 45 dias apresenta distensão abdominal progressiva, vômitos e constipação importante, com necessidade de estímulo retal para evacuar. A mãe relata eliminação de mecônio somente após 60 horas de vida. Ao toque retal há saída explosiva de fezes e gases, com alívio da distensão. T 37,9 graus Celsius, FC 162 bpm, com fezes líquidas fétidas nas últimas horas e queda do estado geral. Qual a hipótese e a conduta imediata?
A enterocolite associada à doença de Hirschsprung é a hipótese, sugerida por atraso na eliminação de mecônio, constipação desde o período neonatal, saída explosiva ao toque retal e agora febre com diarreia fétida e queda do estado geral, exigindo descompressão retal, hidratação e antibiótico, com risco de sepse e perfuração. A constipação funcional não se inicia no período neonatal com esse padrão. A alergia à proteína do leite de vaca não explica o atraso na eliminação de mecônio. A invaginação cursa com dor em cólica e fezes em geleia de framboesa. A estenose de piloro cursa com vômitos não biliosos e alcalose.
Recém-nascido a termo apresenta, nas primeiras 24 horas, distensão abdominal progressiva, vômitos biliosos e ausência de eliminação de mecônio. FC 158 bpm, FR 58 ipm, T 36,7 °C. Exame: abdome distendido, alças palpáveis com consistência de massa em quadrante inferior direito. Radiografia mostra alças de delgado distendidas, poucos níveis hidroaéreos e imagem em vidro moído em fossa ilíaca direita. Enema contrastado revela microcólon com material espesso no íleo terminal. Qual a principal hipótese diagnóstica e a investigação indicada?
O íleo meconial é a hipótese principal, com obstrução do íleo terminal por mecônio espesso, imagem em vidro moído, poucos níveis hidroaéreos e microcólon ao enema, devendo-se investigar fibrose cística, presente na grande maioria dos casos, por teste do suor e estudo genético. A doença de Hirschsprung cursa com zona de transição no cólon e não com microcólon difuso, e a biópsia retal seria o exame no cenário de retardo de eliminação com distensão. A atresia jejunal alta produz poucas alças distendidas com o sinal da tripla bolha e não microcólon com mecônio espesso ileal. A rolha meconial simples resolve após o enema e não se associa a esse padrão. A enterocolite necrosante cursa com pneumatose intestinal e sinais sistêmicos.
Recém-nascido a termo, filho de mãe com diabetes mellitus mal controlado, apresenta distensão abdominal e ausência de eliminação de mecônio nas primeiras 36 horas, com vômitos biliosos. FC 154 bpm, FR 56 ipm, T 36,8 °C. Exame: abdome distendido, timpânico, sem massas ou sinais de peritonite. Enema contrastado mostra cólon esquerdo de calibre reduzido com zona de transição abrupta no ângulo esplênico e cólon proximal dilatado, com boa eliminação de mecônio após o exame. Qual a principal hipótese diagnóstica?
A síndrome do cólon esquerdo hipoplásico é a hipótese principal: filho de mãe diabética, obstrução funcional transitória com zona de transição no ângulo esplênico e resolução após o enema contrastado, que atua como terapêutico. A doença de Hirschsprung de segmento longo mantém a obstrução após o enema e exige biópsia retal para confirmar aganglionose, devendo ser afastada quando os sintomas persistem. A atresia colônica implica obstrução completa, sem passagem de contraste nem eliminação de mecônio após o exame. O íleo meconial acomete o íleo terminal com microcólon difuso, e a peritonite meconial mostraria calcificações. O volvo do intestino médio cursa com vômito bilioso e sinais de isquemia, com imagem em saca-rolhas no estudo contrastado alto.
Recém-nascido do sexo masculino, a termo, apresenta ausência de orifício anal ao exame do períneo realizado na sala de parto. Nas primeiras 20 horas evolui com distensão abdominal progressiva e não elimina mecônio. Observa-se saída de material meconial pela uretra durante a micção. FC 152 bpm, FR 54 ipm, T 36,8 °C. Radiografia de abdome mostra alças distendidas com nível hidroaéreo. Qual a conduta cirúrgica inicial mais adequada?
A colostomia derivativa com correção definitiva em segundo tempo é a conduta inicial na malformação anorretal alta, evidenciada pela fístula reto-urinária denunciada pela eliminação de mecônio na urina, pois permite descomprimir o intestino e realizar depois a anorretoplastia com estudo adequado da anatomia. A anorretoplastia definitiva imediata em lesão alta com fístula urinária, sem preparo e sem colostograma, aumenta complicações e incontinência. Dilatações anais só se aplicam a estenoses ou após reconstrução. Sonda retal com alta ignora a obstrução e a comunicação com a via urinária. Prótese uretral não trata fístula congênita e não resolve a obstrução intestinal.
Recém-nascido a termo não eliminou mecônio nas primeiras 48 horas e desenvolveu distensão e vômitos biliosos. Após exame retal, elimina fezes de modo explosivo. Biópsia retal adequada mostra ausência de células ganglionares. Qual mecanismo explica melhor o quadro?
O segmento agangliônico não relaxa adequadamente, produzindo dilatação proximal. Referência: https://www.niddk.nih.gov/health-information/digestive-diseases/hirschsprung-disease/diagnosis
Recém-nascido a termo não eliminou mecônio nas primeiras 48 horas e desenvolveu distensão e vômitos biliosos. Após exame retal, elimina fezes de modo explosivo. Biópsia retal adequada mostra ausência de células ganglionares. Qual intervenção dirigida à causa é a mais adequada entre as opções?
O tratamento definitivo remove ou exclui o segmento doente, após manejo clínico de obstrução e eventuais complicações. Referência: https://www.niddk.nih.gov/health-information/digestive-diseases/hirschsprung-disease/diagnosis
Recém-nascido a termo não eliminou mecônio nas primeiras 48 horas e desenvolveu distensão e vômitos biliosos. Após exame retal, elimina fezes de modo explosivo. Biópsia retal adequada mostra ausência de células ganglionares. Qual achado complementar favorece especificamente essa hipótese?
A histologia confirma a doença; apenas zona de transição em imagem não basta em todos os casos. Referência: https://www.niddk.nih.gov/health-information/digestive-diseases/hirschsprung-disease/diagnosis
Recém-nascido a termo não eliminou mecônio nas primeiras 48 horas e desenvolveu distensão e vômitos biliosos. Após exame retal, elimina fezes de modo explosivo. Biópsia retal adequada mostra ausência de células ganglionares. Qual é o diagnóstico mais provável?
Atraso do mecônio e aganglionose retal documentada sustentam Hirschsprung. Referência: https://www.niddk.nih.gov/health-information/digestive-diseases/hirschsprung-disease/diagnosis
Recém-nascido a termo não elimina mecônio no período esperado, apresenta distensão e biópsia retal com ausência de células ganglionares. Qual diagnóstico é mais provável?
A aganglionose confirma Hirschsprung. Ausência de células ganglionares em segmento distal causa obstrução funcional; atraso de mecônio e distensão sugerem o diagnóstico, confirmado por biópsia apropriada. Referência: https://www.niddk.nih.gov/health-information/digestive-diseases/hirschsprung-disease
Bebê com constipação desde o nascimento tem distensão e eliminação explosiva de fezes após exame retal; investigação confirma aganglionose distal. Qual diagnóstico é mais provável?
O segmento distal não relaxa adequadamente e causa obstrução funcional. Ausência de células ganglionares em segmento distal causa obstrução funcional; atraso de mecônio e distensão sugerem o diagnóstico, confirmado por biópsia apropriada. Referência: https://www.niddk.nih.gov/health-information/digestive-diseases/hirschsprung-disease
Bebê com distensão recorrente e dificuldade de evacuação desde o nascimento tem estudo histológico retal que demonstra aganglionose. Qual diagnóstico é mais provável?
A biópsia esclarece a causa de obstrução funcional. Ausência de células ganglionares em segmento distal causa obstrução funcional; atraso de mecônio e distensão sugerem o diagnóstico, confirmado por biópsia apropriada. Referência: https://www.niddk.nih.gov/health-information/digestive-diseases/hirschsprung-disease
Criança com atraso de mecônio e constipação grave apresenta segmento colônico distal estreito e dilatação proximal; biópsia confirma ausência de gânglios. Qual diagnóstico é mais provável?
A transição reflete a obstrução pelo segmento agangliônico. Ausência de células ganglionares em segmento distal causa obstrução funcional; atraso de mecônio e distensão sugerem o diagnóstico, confirmado por biópsia apropriada. Referência: https://www.niddk.nih.gov/health-information/digestive-diseases/hirschsprung-disease
A extensão da aganglionose modifica o planejamento cirúrgico na doença de Hirschsprung. Qual descrição corresponde à forma de aganglionose colônica total?
Na forma colônica total, a aganglionose abrange o reto e todo o cólon, mas não alcança o delgado distal. Quando o delgado também é acometido, a classificação descreve essa extensão. Referência: NIDDK/NIH. Definition & Facts for Hirschsprung Disease (2021). https://www.niddk.nih.gov/health-information/digestive-diseases/hirschsprung-disease/definition-facts
Ao avaliar malformações associadas em uma criança com doença de Hirschsprung, qual alteração cromossômica tem associação reconhecida com essa doença?
A síndrome de Down é uma associação reconhecida da doença de Hirschsprung. Sua presença não demonstra aganglionose, mas integra a avaliação de condições associadas. Referência: NIDDK/NIH. Definition & Facts for Hirschsprung Disease (2021). https://www.niddk.nih.gov/health-information/digestive-diseases/hirschsprung-disease/definition-facts
Na doença de Hirschsprung, a alteração da motilidade intestinal decorre de um defeito presente antes do nascimento. Qual mecanismo caracteriza a doença?
A aganglionose congênita compromete o transporte do conteúdo intestinal. O defeito de desenvolvimento diferencia a doença de obstruções adquiridas ou puramente anatômicas. Referência: NIDDK/NIH. Symptoms & Causes of Hirschsprung Disease (2021). https://www.niddk.nih.gov/health-information/digestive-diseases/hirschsprung-disease/symptoms-causes
Adolescente operado de Hirschsprung na infância está prestes a deixar o serviço pediátrico. Qual plano corresponde ao cuidado recomendado pela ERNICA?
A correção cirúrgica neonatal não encerra todas as necessidades. A transição deve preservar informação clínica e acesso a profissionais preparados. Referências: ERNICA. Updated guidelines for rectosigmoid Hirschsprung disease 2025, publicadas em 2026 — https://pubmed.ncbi.nlm.nih.gov/42057764/
Biópsia retal por sucção de lactente com suspeita de Hirschsprung contém apenas mucosa, sem submucosa representativa. Não se identificaram células ganglionares. Como interpretar?
A qualidade da amostra faz parte da validade do exame. O resultado deve ser revisto com patologista experiente antes de definir cirurgia. Referências: ERNICA. Guidelines for rectosigmoid Hirschsprung disease, 2020 — https://link.springer.com/article/10.1186/s13023-020-01362-3
Criança operada de Hirschsprung mantém distensão e evacuações difíceis. Antes de atribuir tudo a comportamento retentivo, qual avaliação é necessária?
O manejo depende da causa identificada. A investigação pode combinar exame, imagem, revisão da patologia e testes funcionais em centro experiente. Referências: ERNICA. Guidelines for rectosigmoid Hirschsprung disease, 2020 — https://link.springer.com/article/10.1186/s13023-020-01362-3
Por que a ERNICA recomenda colher a biópsia retal pelo menos 2 cm acima da linha pectínea na investigação de Hirschsprung?
Profundidade e localização devem constar da avaliação de adequação. Uma amostra tecnicamente ruim pode gerar falso diagnóstico. Referências: ERNICA. Guidelines for rectosigmoid Hirschsprung disease, 2020 — https://link.springer.com/article/10.1186/s13023-020-01362-3
Em recém-nascido, a biópsia retal é adequada, mas a identificação de células ganglionares imaturas na hematoxilina-eosina é duvidosa. Qual estratégia ajuda antes de firmar o diagnóstico?
A patologia neonatal exige experiência e integração dos métodos. A imaturidade celular pode dificultar a leitura inicial. Referências: ERNICA. Guidelines for rectosigmoid Hirschsprung disease, 2020 — https://link.springer.com/article/10.1186/s13023-020-01362-3
Quer treinar mais nesse tema? Estas questões vêm do nosso banco — lá tem milhares, com simulado, maratona e estatística de acerto por área.
Criar conta grátis e continuar →Plano de revisão
em 7 dias
Os números na ordem em que a questão os usa. Epidemiologia: 1 em 5.000 nascidos vivos, predomínio masculino de 4:1, 80% a 85% retossigmoide, 15% a 20% de segmento longo, cerca de 90% se apresentando no período neonatal, diagnóstico em 65% antes de 1 mês e 95% antes de 1 ano. Clínica: distensão em mais de 90%, vômitos em mais de 85%, retardo de mecônio além de 24 horas em mais de 60%; toque com esfíncter hipertônico, ampola vazia e saída explosiva; perfuração como apresentação em até 5%. Diagnóstico: biópsia retal a pelo menos 2 cm da linha pectínea (ou 3 cm da borda anal), com submucosa representativa, um fragmento se aberta e dois a três se por sucção; sensibilidade 93% e especificidade 98%; qualquer célula ganglionar ao H&E EXCLUI; na doença, calretinina negativa e acetilcolinesterase aumentada. Tratamento: irrigações retais 1 a 3 vezes ao dia, eficazes em cerca de 75%; estoma (ileostomia) só se falha, enterocolite refratária ou perfuração; abaixamento eletivo 2 a 3 meses após o diagnóstico; transecção 5 a 10 cm proximal à primeira biópsia normal; dissecção transanal 0,5 a 2 cm acima da linha pectínea. Enterocolite: escore de Pastor, corte de 4 pontos com sensibilidade 84% e especificidade 98%, corte de 10 pontos com sensibilidade 42% e especificidade 100%.
em 30 dias
As decisões, sem os números. Reconhecer a obstrução baixa do recém-nascido e, antes de qualquer imagem, inspecionar o períneo e fazer o toque retal. Separar o vômito bilioso que corre contra o relógio — má rotação com volvo — do que cede à descompressão retal. Pedir o enema para orientar o nível e a biópsia para confirmar, e nunca trocar a ordem. Ler o laudo com a pergunta certa: presença de célula ganglionar exclui, ausência ao H&E não confirma. Descomprimir com irrigação antes de pensar em sala, reservar o estoma para o resgate e programar o abaixamento eletivo. Depois da alta, vigiar a enterocolite, que é o que mata. E fechar pelas duas réguas que mudam de país: no Brasil o guia da Sociedade Brasileira de Pediatria usa 48 horas de mecônio como sinal de alarme, o consenso europeu usa 24 horas na tríade do recém-nascido; e a biópsia aberta é a regra brasileira porque as pinças de sucção não têm registro na Anvisa, não porque sejam melhores.
Agora atenda
Você sabe decidir com a tomografia na mão. A prova prática, e a vida, pedem outra coisa: chegar lá a partir de um paciente que ainda não tem exame nenhum.
Você está de plantão na unidade neonatal. Um recém-nascido a termo, com 3 dias de vida, ainda não eliminou mecônio; o abdome está distendido e a enfermagem relata um vômito esverdeado há uma hora. A mãe pergunta se é preciso operar hoje. Conduza a investigação até o exame que confirma o diagnóstico, explique por que a descompressão começa antes do resultado e diga o que a família precisa vigiar em casa depois da alta. — você conduz anamnese, exame físico e conduta; o paciente responde em tempo real e o feedback vem no fim.