
Clínica Médica › Hematologia e Hemoterapia
Talassemia: o manejo que o capítulo vizinho remeteu a um capítulo que não existia
Talassemias dependente e não dependente de transfusão no adulto: regime transfusional, sobrecarga de ferro, quelação e esplenectomia
Classificar pela dependência transfusional, quantificar sobrecarga de ferro por ferritina e ressonância, escolher quelação e reconhecer riscos próprios da esplenectomia e das formas não dependentes de transfusão.
Responda antes de ler
Escolha uma alternativa agora, mesmo sem certeza. Errar aqui faz parte — é o que faz a resposta certa grudar depois.
Menino de 3 anos, com ascendência mediterrânea, apresenta palidez leve descoberta em exame de rotina. Assintomático, sem visceromegalias. Hemograma: Hb 10,8 g/dL, VCM 64 fL (baixo), contagem de hemácias aumentada (5,9 milhões/mm³), RDW normal. Ferritina normal. Eletroforese de hemoglobina: HbA2 5,2% (elevada). Qual o diagnóstico mais provável?
Como esse tema cai
O que entra aqui é a talassemia sintomática do adulto, alfa e beta, na única divisão que muda conduta: dependente de transfusão e não dependente de transfusão. Entra o regime transfusional, entra a sobrecarga de ferro que ele produz, entram os três quelantes que o país compra, entra a ressonância que decide o esquema, entra o baço e entram as terapias que curam ou aliviam.
O que não entra é o diagnóstico do traço, porque ele já tem dois donos no acervo e repetir seria pior que faltar. Os números de fração de hemoglobina aparecem aqui só quando mudam a decisão de tratar — nunca como tabela de triagem.
Três medidas de rigor separam este capítulo dos vizinhos. Primeira: sempre que dois documentos brasileiros divergirem num limiar, ambos aparecem com o número e com a força de cada um, e o bloco de divergências diz qual usar em prova. Segunda: quando um número repetido parecer contradição e não for, o capítulo mostra por que fecha. Terceira: nenhum número estrangeiro é atribuído a documento que não foi aberto — o que veio de coluna comparativa é apresentado como coluna comparativa.
O que muda decisão
Dependente ou não dependente de transfusão: a classificação que muda conduta
A nomenclatura antiga separava talassemia menor, intermediária e maior por gravidade presumida do genótipo. A régua atual separa por comportamento transfusional, e é essa que os documentos brasileiros usam: dependente de transfusão, quando o doente precisa de transfusão regular para viver e crescer, e não dependente de transfusão, quando não precisa, ainda que transfunda de vez em quando. A definição operacional de irregularidade que o consenso brasileiro usa na tabela de risco é dura e vale decorar: menos de uma transfusão a cada seis semanas nos seis meses anteriores.
A troca não é cosmética. Praticamente tudo o que vem depois — alvo de hemoglobina, quando quelar, quando parar de quelar, com que frequência fazer ressonância — tem um número para o dependente e outro para o não dependente. Responder pelo genótipo, e não pelo comportamento transfusional, é o erro estrutural mais caro deste tema.
Vale ainda dizer o que a classificação não é: não é uma medida de gravidade genética. Um doente com genótipo grave que chega tarde ao serviço pode estar classificado como não dependente por nunca ter sido transfundido regularmente — e é exatamente esse doente que acumula ferro por absorção intestinal aumentada, sem bolsa nenhuma, e chega ao ambulatório com sobrecarga.
Regime transfusional: alvo de hemoglobina, exceções e periodicidade
O objetivo da transfusão regular na talassemia não é corrigir a anemia; é suprimir a eritropoiese ineficaz. Suprimi-la resolve três problemas de uma vez: corrige a anemia, evita a hematopoiese extramedular com suas deformidades e massas, e reduz a absorção intestinal de ferro, que é justamente o que a medula faminta aumenta. Por isso a meta é uma hemoglobina pré-transfusional, medida antes da bolsa, e não uma hemoglobina pós.
A faixa do consenso brasileiro para a beta-talassemia dependente de transfusão é de 9,5 a 10,5 g/dL antes da transfusão. Na alfa-talassemia, para conter a hemoglobina instável, o alvo sobe um pouco e fica em torno de 10,5. Três situações pedem alvo mais alto: doença cardíaca, hematopoiese extramedular sintomática e o período que antecede o transplante de medula, ao qual o consenso soma a gestação. O intervalo transfusional fica entre duas e cinco semanas, ajustado à vida escolar e ao trabalho, porque adesão também é desfecho. O adulto acima de 60 quilos pode precisar de quatro unidades por sessão para manter o intervalo.
Duas providências precedem a primeira bolsa da vida do doente e caem em prova como pegadinha de ordem. A primeira é a fenotipagem eritrocitária ampliada, com os antígenos do sistema Rh e o Kell no mínimo, de preferência painel completo — a taxa de aloimunização na doença dependente de transfusão fica entre 10% e 20%, e ela sobe em esplenectomizados e na gestação. A segunda é a vacinação para hepatites A e B antes de expor o doente a uma vida inteira de hemocomponentes.
Um detalhe que o próprio consenso não harmoniza: o alvo das situações especiais é escrito como 11 a 12 g/dL em dois trechos e como 10 a 12 g/dL num terceiro, este último justificado pela necessidade de não sobrecarregar o coração. A faixa mais larga é a que abre mão do piso, não do teto — e é o piso que sustenta a supressão medular.
Alfa-talassemia se conta por genes; beta-talassemia se lê pelas frações
O que o clínico precisa da genética é só o suficiente para prever o comportamento transfusional. Na alfa, contam-se genes, e são quatro. Um gene inativado é portador silencioso. Dois, traço, com microcitose e nenhuma doença. Três, doença da hemoglobina H, com anemia hemolítica crônica de gravidade variável — e é aqui que o adulto aparece no ambulatório. Quatro, hidropsia fetal.
Duas consequências práticas dessa contagem valem ponto. A primeira: no perfil brasileiro, a eletroforese frequentemente não mostra as hemoglobinas instáveis, de modo que eletroforese normal não afasta alfa-talassemia, e o diagnóstico definitivo é molecular. A segunda: a pesquisa de inclusões com azul de cresil brilhante encontra hemácias marcadas em 5% a 80% dos eritrócitos na doença da hemoglobina H, e quase nunca no traço — é um exame de doença, não de rastreio.
Na beta, o que se lê é fração de hemoglobina, e o assunto pertence aos capítulos vizinhos. O que interessa ao manejo é que a doença da hemoglobina H, apesar de alfa, também pode precisar de regime transfusional regular, e que a literatura que orienta esse regime é escassa e apoiada em opinião de especialista — o consenso brasileiro registra isso explicitamente, e é honesto que uma prova bem escrita não cobre número fechado ali.
Sobrecarga de ferro: transfusão e absorção intestinal
O corpo humano não tem via de excreção regulada para o ferro. Quem transfunde acumula, e quem não transfunde também acumula, por absorção intestinal aumentada — só que em ritmos incomparáveis. O protocolo federal dá os dois números na mesma linha: por transfusão, cerca de 0,4 mg/kg/dia; por absorção intestinal, 0,001 mg/kg/dia.
Dividindo um pelo outro, a razão é de 400 vezes. A frase que carrega esses dois números afirma cerca de 40 vezes, uma ordem de grandeza abaixo da própria conta que ela imprime entre parênteses. Vale registrar por que o erro sobreviveu: o numeral cai no fim de uma página e o restante da frase começa na seguinte, e revisão de texto corrido raramente atravessa quebra de página. Para a prova, o que importa é a conclusão clínica, que é a mesma nas duas versões: a bolsa é o caminho rápido, a absorção intestinal é o caminho lento, e o não dependente de transfusão também acumula.
O ferro que sobra não se distribui por igual. Coração e órgãos endócrinos são os mais suscetíveis à elevação rápida, porque têm mais mitocôndrias e menos antioxidantes que o fígado; a carga gradual produz fenótipo mais brando e sintomas tardios. Sinais e sintomas de toxicidade costumam começar quando o corpo acumulou entre 12 e 24 gramas de ferro. O desfecho, antes da quelação disponível, está escrito no mesmo protocolo: metade dos doentes não chegava aos 35 anos.
A conta de onde o ferro se deposita é útil porque é também a lista das consultas que o doente vai precisar ao longo da vida: hipogonadismo hipogonadotrófico, hipotireoidismo, atraso de crescimento, osteoporose, trombose, hipertensão pulmonar e disfunção renal. Vale reter que a gravidade não depende apenas da quantidade acumulada, mas da velocidade com que ela se instalou — a mesma carga, ganha devagar, produz fenótipo mais brando. É por isso que o doente transfundido desde cedo e sem quelante é o que apresenta dano endócrino mais precoce.
Quando investigar e quando iniciar quelação
Decidir quando começar a quelar deveria ser a parte fácil. É a mais confusa, porque o mesmo protocolo federal conta o tempo de quatro maneiras. No capítulo de introdução, o doente de risco é o que fez acima de 10 a 20 procedimentos. Nos critérios de inclusão, a exigência é transfusão regular de 10 a 20 procedimentos somada a um de três achados: ferritina acima de 1.000, ferro hepático por biópsia acima de 3,2 miligramas por grama de fígado seco, ou ressonância mostrando sobrecarga.
No capítulo de tratamento, a mesma decisão aparece assim: início aproximadamente após dez transfusões de concentrados de hemácias ou vinte primeiras transfusões sanguíneas. São dois relógios com unidades diferentes na mesma frase, e a razão entre eles é de duas vezes. Nas colunas comparativas que o protocolo reproduz de diretrizes estrangeiras, aparecem ainda 10 a 12 transfusões e mais de 20 unidades. O consenso brasileiro da especialidade resolve o nó pela junção: quelar após 10 a 20 transfusões de concentrado de hemácias, ou quando a ferritina passar de 1.000.
A ferritina tem um relógio próprio e ele também não é único. O critério que vincula o acesso no país é acima de 1.000. As colunas comparativas do mesmo protocolo trazem, para talassemia, iniciar com ferritina acima de 500 ou ferro hepático acima de 5; e, para o não transfundido, acima de 800 ou ferro hepático acima de 5. O consenso da especialidade fixa, para o não dependente de transfusão, início com ferritina de 800 ou mais ou ferro hepático de 5 ou mais. Do menor ao maior limiar de entrada há uma razão de duas vezes.
Há ainda um detalhe de linguagem que a banca adora: no mesmo parágrafo em que recomenda a ressonância, o protocolo escreve igual ou maior que 800 para o não dependente de transfusão e acima de 1.000 para o transfundido. Um operador inclui o valor, o outro exclui. No documento inteiro, o sinal de maior ou igual aparece duas vezes contra vinte usos da forma acima de; no consenso da especialidade a proporção se inverte.
E há um número que o mesmo protocolo imprime duas vezes, em dois tamanhos. Na abertura, ele estima aumento aproximado de 36% no risco de morte para cada 500 de ferritina acima do limiar de mil. No capítulo de monitoramento, a mesma frase, com o mesmo denominador, o mesmo limiar e a mesma referência de origem, estima 30%. Não são dois estudos: é uma sentença remontada, e a primeira versão escreve o limiar sem separador de milhar enquanto a segunda o escreve com. A conclusão clínica sobrevive às duas versões, e é ela que a prova cobra: acima de mil, cada meio milhar a mais custa sobrevida.
Quelantes disponíveis e monitorização de toxicidade
O país compra três, e os três podem ser primeira linha. Mesilato de desferroxamina é parenteral, em infusão subcutânea por bomba, de 20 a 60 mg/kg/dia durante 8 a 24 horas — eficaz e antiga, com o problema óbvio da adesão. Deferiprona é oral, 75 mg/kg/dia divididos em três tomadas de oito em oito horas, com teto de 100 mg/kg/dia; o protocolo exclui menores de seis anos e contraindica em gestantes, lactantes e em quem já teve agranulocitose ou neutropenia recorrente. Deferasirox é oral, dose única, começando em 20 mg/kg/dia.
Cada um cobra um exame diferente do acompanhamento, e a prova costuma perguntar exatamente isso. Deferiprona pede vigilância de neutrófilos: neutropenia sugere suspender, agranulocitose manda interromper. Deferasirox pede função hepática e função renal, com creatinina e proteinúria antes de começar e mensalmente depois, e não deve ser usado na insuficiência renal. Desferroxamina pede atenção à função renal e aos distúrbios visuais e auditivos, e quando há deficiência confirmada de vitamina C a reposição vem junto, com cautela, na faixa de 2 a 3 mg/kg/dia — a vitamina C aumenta o ferro não ligado à transferrina e, em excesso, piora o que se quer tratar.
A terapia combinada existe e tem indicação, não é resgate improvisado: monoterapia ineficaz, ferritina em tendência de alta, dificuldade de adesão ao esquema proposto e preparo para o transplante de medula. E há uma regra de bom senso escrita: não se combina com desferroxamina quando a monoterapia basta, nem quando a ferritina já caiu abaixo de 500.
Ressonância hepática e cardíaca orienta intensidade e seguimento
A ferritina serve para acompanhar tendência; ela é proteína de fase aguda e sobe com inflamação, infecção, doença hepática, hemólise e álcool. Quem mede ferro em órgão é a ressonância com medida de T2 estrela, e é ela que muda o esquema. O consenso pede a primeira ressonância cardíaca e hepática a partir dos nove anos, ou antes, assim que a criança tolere o exame sem sedação; no Brasil já se fez hepática a partir de dois anos e dez meses e cardíaca a partir dos quatro anos.
O ritmo do acompanhamento é ferritina a cada três meses e ressonância anual de coração e fígado, com pâncreas quando disponível — e o pâncreas não é capricho: em série brasileira, 86,7% dos doentes examinados tinham sobrecarga pancreática. O achado que troca a conduta é o T2 estrela cardíaco abaixo de 8 milissegundos, que caracteriza sobrecarga grave: aí a recomendação deixa de ser monoterapia e passa a ser desferroxamina em infusão contínua somada a deferiprona diária.
É neste ponto do consenso que aparece o deslize mais perigoso do tema. A unidade correta da ferritina no documento é nanograma por mililitro, e a legenda da tabela de escalonamento do quelante oral a imprime assim, por extenso. Mas o parágrafo que ensina quando reduzir e quando suspender escreve nanograma por decilitro — uma unidade dez vezes menor, colada justamente nos dois números de decisão, o de reduzir a dose e o de suspender. No documento inteiro a unidade certa aparece quinze vezes e a errada, cinco, todas as cinco no mesmo bolsão de páginas. A recuperação está na própria peça, na legenda da tabela vizinha.
O mesmo escorregão reaparece no relatório de recomendação federal sobre o quelante oral em outra doença: uma definição de transfusão crônica ancorada em ferritina acima de 1.000 na unidade errada, e dois parágrafos adiante o mesmo limiar impresso duas vezes na unidade certa, com a equivalência escrita entre parênteses. Quando a vinheta trouxer ferritina com unidade estranha, leia o número, não a unidade.
A troca de unidade não é privilégio da ferritina neste conjunto de documentos. No protocolo federal, a hemoglobina aparece escrita de três maneiras: em gramas por decilitro, quatro vezes, todas corretas; em gramas por litro, duas vezes, ambas no critério que manda quelar quem tem anemia com hemoglobina abaixo de onze; e em miligramas por decilitro, uma vez, no alvo mínimo após eritrocitaférese. Onze na segunda unidade seria um décimo do valor compatível com a vida, e dez na terceira, um milésimo. A recuperação está no próprio documento: a tabela comparativa imprime a mesma regra de monitoramento com a unidade certa.
Esplenectomia, trombose e trombocitose: estratificar sem automatismos
O baço cresce quando a anemia hemolítica e a eritropoiese não estão controladas, e a esplenectomia entra como saída para hiperesplenismo e demanda transfusional crescente. Ela resolve um problema e cria outro: o doente esplenectomizado tem mais plaquetas, plaquetas mais adesivas e mais risco tromboembólico, e a talassemia já é, por si, um estado de hipercoagulabilidade.
O consenso brasileiro reproduz um escore de risco tromboembólico com cinco fatores. Idade acima de 35 anos vale 2,5. Hemoglobina pré-transfusional abaixo de 9, na média dos últimos três meses, vale 2,5. Ferritina acima de 1.000 vale 2. Ausência de transfusão regular vale 3,5. Esplenectomia vale 6,5 — mais que o dobro de qualquer outro item. Abaixo de 9,5 pontos o risco é baixo; entre 9,5 e 13,5, intermediário; acima de 13,5, alto.
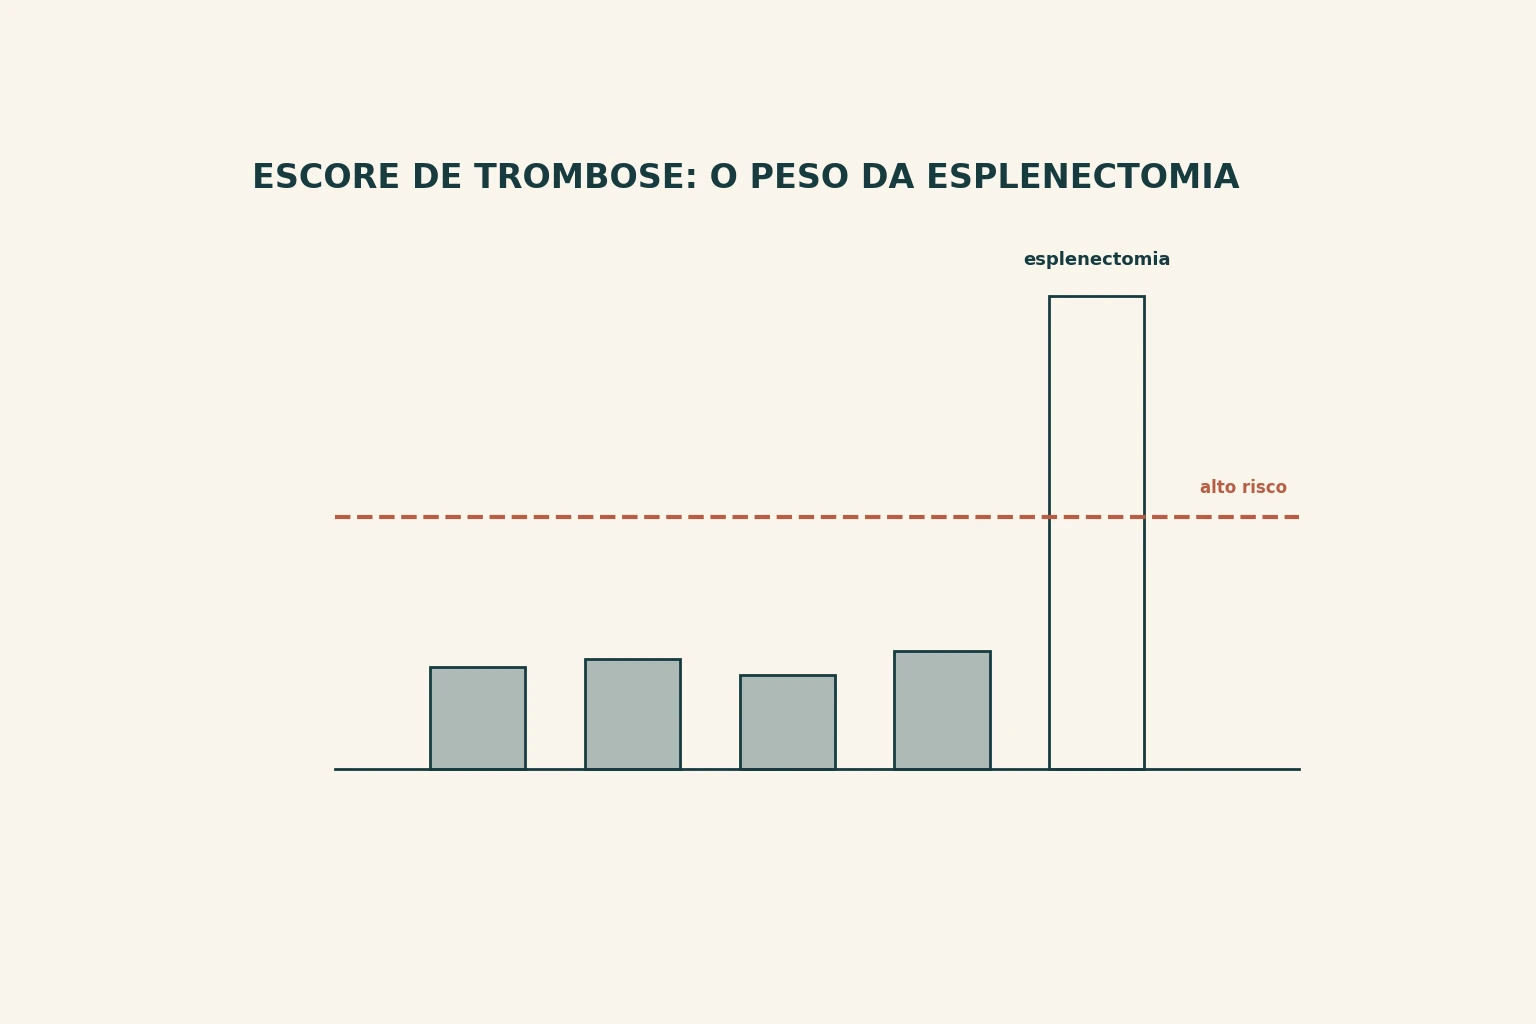
Somando os quatro fatores que não são a esplenectomia, chega-se a 10,5 pontos — abaixo do corte de alto risco. Ou seja: pelo escore como está impresso, um doente pode ter todos os outros quatro fatores presentes e ainda assim não ser de alto risco, e nenhum doente alcança o alto risco sem ter perdido o baço. O documento não escreve essa conclusão em lugar nenhum; ela sai da aritmética da própria tabela.
Há uma segunda leitura escondida na mesma tabela. Enumerando todas as somas possíveis dos cinco fatores, nenhuma cai entre 9,0 e 10,0 — de modo que o corte de 9,5 entre risco baixo e intermediário separa exatamente o que qualquer corte naquele intervalo separaria. E há uma divergência dentro da mesma página: o texto corrido lista como fatores de risco ferritina acima de 800 e idade acima de 20 anos, enquanto a tabela ao lado pontua ferritina acima de 1.000 e idade acima de 35. São razões de 1,25 e de 1,75 vezes entre a prosa e a tabela vizinha. O próprio consenso avisa que o escore não foi validado prospectivamente e que os achados vêm de estudos pequenos e retrospectivos — mas a tabela, impressa, converte isso em três categorias de decisão.
Depois da esplenectomia, três frentes precisam ser individualizadas. Atualizam-se vacinas contra pneumococo, meningococo e Haemophilus influenzae tipo b, além de influenza anual e hepatite B conforme indicação. Profilaxia com penicilina depende de idade, tempo desde a cirurgia, imunização, episódio invasivo prévio e protocolo local. Aspirina em baixa dose pode ser considerada na talassemia não dependente de transfusão com esplenectomia e trombocitose ou outros fatores trombóticos, depois de avaliar sangramento; não é consequência automática da ausência do baço.
Terapias curativas, modificadoras e de suporte
O transplante de células-tronco hematopoiéticas segue sendo a única opção curativa universalmente disponível na doença dependente de transfusão, limitada pela compatibilidade de doador e pelo risco de doença do enxerto contra o hospedeiro. A terapia gênica caminha ao lado, ainda restrita.
O luspatercepte é o medicamento que mudou o horizonte da beta-talassemia dependente de transfusão: proteína de fusão que reduz a sinalização que mantém a eritropoiese ineficaz, aplicada por via subcutânea a cada três semanas, com dose inicial de 1 mg/kg e teto de 1,25 mg/kg. Duas regras práticas: se a hemoglobina antes da dose estiver em 11,5 ou mais, sem transfusão recente, adia-se a aplicação até que caia a 11 ou menos; e o benefício deve ser pesado contra risco tromboembólico em esplenectomizados e em quem já tem trombocitose ou usa reposição hormonal.
Duas buscas que devolvem zero, e ambas valem questão. A primeira: para a talassemia, o protocolo federal escreve, com todas as letras, que não há qualquer recomendação para o uso da eritrocitaférese — procedimento que ele descreve e recomenda na doença falciforme. A segunda: a flebotomia, primeira linha na hemocromatose hereditária, aparece na talassemia numa condicional estreita, apenas para quem foi submetido a transplante de células hematopoiéticas, idealmente após reduzir a imunossupressão. Fora daí, a sangria é contraindicada onde há anemia grave e insuficiência cardíaca — que é o retrato do doente talassêmico descompensado.
E há um zero de outra natureza, que explica por que este capítulo precisava existir. O protocolo federal da doença falciforme, arquivo irmão do de sobrecarga de ferro, escrito com a mesma ferramenta e assinado pela mesma autoria de arquivo, cita talassemia dez vezes em mais de quarenta mil palavras e traz o quelante oral uma única vez com número: como linha de preço na tabela de custos. Preço tem; limiar de indicação, não — esse mora no outro protocolo.
Por que o manejo precisava de um capítulo próprio
Vale nomear o vão antes de preenchê-lo, porque ele explica o formato deste capítulo. No acervo de questões, a talassemia aparece em 109 questões vivas, 93 delas de trilha de prova. Nos capítulos de nível preparatório ela é citada 132 vezes — 57 no capítulo de doença falciforme, 49 no de anemia ferropriva do adulto e 26 no de anemia ferropriva da infância. Somadas, essas 132 menções trazem quatro ocorrências de conduta nomeada da talassemia: quelação, regime transfusional, esplenectomia, transplante. O nome estava em toda parte; o verbo, em lugar nenhum.
A divisão de trabalho é honesta e está escrita. O capítulo de anemia ferropriva usa a talassemia como o grande diferencial da microcitose e encerra dizendo que o manejo da doença talassêmica seria assunto de outro capítulo. O capítulo de doença falciforme abre uma seção inteira chamada de diferencial que a mesma eletroforese resolve — e resolve mesmo, com os cortes de fração de hemoglobina, a contagem de hemácias e a armadilha da ferropenia concomitante. Nenhum dos dois passa disso, e nenhum dos dois deveria: quem trata é este.
Por isso o recorte aqui é o verbo. Se a vinheta parar no laudo, a resposta está nos capítulos vizinhos. Se a vinheta continuar até a conduta, a resposta está neste.
Do laudo à conduta: os cinco degraus, na ordem em que a prova entrega fora de ordem
A vinheta de talassemia costuma dar o diagnóstico de presente e cobrar o manejo. O caminho seguro é sempre o mesmo: classificar pelo comportamento transfusional, fixar o alvo de hemoglobina, medir o ferro, escolher o quelante e revisar o baço. Pular a classificação é o erro que mais custa, porque quase todo número seguinte tem uma versão para o dependente e outra para o não dependente.
- 1Classifique por dependência de transfusão, não por genótipo. Dependente é quem precisa de transfusão regular para viver; a régua operacional de irregularidade usada na tabela de risco é menos de uma transfusão a cada seis semanas nos seis meses anteriores. Genótipo grave sem transfusão regular continua sendo não dependente — e continua acumulando ferro por absorção intestinal.
- 2Fixe o alvo de hemoglobina pré-transfusional. Beta dependente de transfusão: 9,5 a 10,5 g/dL. Alfa: em torno de 10,5. Doença cardíaca, hematopoiese extramedular sintomática, gestação e pré-transplante pedem alvo mais alto, escrito como 11 a 12 na maior parte do consenso. Intervalo de duas a cinco semanas. Antes da primeira bolsa: fenotipagem eritrocitária ampliada e vacinação para hepatites A e B.
- 3Meça o ferro por dois caminhos que não se substituem. Ferritina a cada três meses, sabendo que ela é proteína de fase aguda. Ressonância com medida de T2 estrela de coração e fígado uma vez por ano, incluindo pâncreas quando houver, com primeira aquisição a partir dos nove anos ou antes, se a criança tolerar sem sedação.
- 4Decida quelar. No dependente de transfusão, após 10 a 20 transfusões de concentrado de hemácias ou com ferritina acima de 1.000. No não dependente, com ferritina de 800 ou mais ou ferro hepático de 5 ou mais. O critério que vincula o acesso no país é ferritina acima de 1.000, ferro hepático acima de 3,2 por biópsia, ou ressonância mostrando sobrecarga, em quem já fez transfusão regular.
- 5Escolha o esquema e revise o baço. Monoterapia com qualquer um dos três quelantes; T2 estrela cardíaco abaixo de 8 milissegundos manda combinar desferroxamina contínua com deferiprona. No esplenectomizado, some antiagregação com aspirina em dose baixa, profilaxia com penicilina e vacinação, e leia o risco tromboembólico com a tabela na mão.
Primeiro degrau: dependente ou não
Comportamento transfusional, não genótipo. Menos de uma transfusão a cada seis semanas nos últimos seis meses é a régua de irregularidade que o consenso usa. A resposta a quase toda pergunta seguinte muda com esta classificação.
Segundo degrau: o alvo antes da bolsa
A hemoglobina que interessa é a de antes da transfusão, porque o objetivo é suprimir a eritropoiese ineficaz. Faixa habitual entre nove e meio e dez e meio; alvo mais alto na doença cardíaca, na hematopoiese extramedular sintomática, na gestação e antes do transplante.
Terceiro degrau: medir o ferro por dois caminhos
Ferritina a cada três meses mostra tendência e mente sob inflamação. A ressonância com medida de T2 estrela mostra órgão e decide esquema, anual para coração e fígado, com pâncreas quando disponível.
Quarto degrau: a porta da quelação
No dependente de transfusão, dez a vinte transfusões ou ferritina acima de mil. No não dependente, ferritina de oitocentos ou mais. O critério que libera o medicamento no país é o de mil — e o que manda suspender, em dois dos três quelantes, é quinhentos.
Quinto degrau: o baço muda o cálculo
Esplenectomia resolve hiperesplenismo e cria risco tromboembólico. Vale mais que o dobro de qualquer outro fator do escore, e sem ela ninguém alcança a faixa de alto risco. Some aspirina em dose baixa, profilaxia com penicilina e vacinação.
Os limiares de início da quelação, com a força de cada documento
| Onde está escrito | Limiar | Força |
|---|---|---|
| Critério de inclusão do protocolo federal | Transfusão regular de 10 a 20 procedimentos e ferritina acima de 1.000, ou ferro hepático acima de 3,2 por biópsia, ou ressonância com sobrecarga | Vinculante para acesso ao medicamento no país |
| Capítulo de tratamento do mesmo protocolo | Após dez transfusões de concentrados de hemácias ou vinte transfusões sanguíneas, ou ferritina acima de 1.000 | Texto do protocolo, sem quadro de recomendação |
| Consenso da especialidade, dependente de transfusão | Após 10 a 20 transfusões de concentrado de hemácias, ou ferritina acima de 1.000 | Recomendação de sociedade |
| Consenso da especialidade, não dependente de transfusão | Ferritina de 800 ou mais, ou ferro hepático de 5 ou mais; suspender abaixo de 300 | Recomendação de sociedade |
| Colunas comparativas reproduzidas pelo protocolo | Talassemia: ferritina acima de 500 ou ferro hepático acima de 5. Não transfundido: acima de 800 | Origem estrangeira, apresentada como comparação |
Os três quelantes: via, dose e o exame que cada um cobra
| Quelante | Via e dose | Vigilância obrigatória |
|---|---|---|
| Mesilato de desferroxamina | Subcutâneo por bomba, 20 a 60 mg/kg/dia, por 8 a 24 horas | Função renal, visão e audição; reposição cautelosa de vitamina C quando houver deficiência |
| Deferiprona | Oral, 75 mg/kg/dia em três tomadas, teto de 100 mg/kg/dia | Neutrófilos: neutropenia sugere suspender, agranulocitose manda interromper |
| Deferasirox | Oral, dose única, início em 20 mg/kg/dia | Creatinina, proteinúria e enzimas hepáticas antes e mensalmente; vetado na insuficiência renal |
| Desferroxamina somada a deferiprona | Infusão contínua somada ao oral diário | Indicada quando o T2 estrela cardíaco fica abaixo de 8 milissegundos |
| Eritrocitaférese | Sem recomendação na talassemia, por escrito | Recomendada em outra hemoglobinopatia, não nesta |
O critério que decide o acesso ao medicamento no país é o do protocolo federal, não o do consenso da sociedade. Enunciado que disser expressamente que segue o protocolo do Ministério da Saúde pede o limiar de mil.
Ferritina acima de mil para entrar e abaixo de mil como meta do tratamento parecem contradição e não são: uma é porta de entrada e a outra é alvo terapêutico. O próprio protocolo escreve que ferritina abaixo de mil em quem segue transfundindo não indica suspender o quelante.
Ferro hepático de 5 e ferritina de 800 também não são réguas rivais: o consenso escreve que um corresponde ao outro. A escada fecha, e é por isso que os dois números aparecem sempre juntos na linha do não dependente de transfusão.
Onde as fontes divergem
Nestes pontos as fontes não dizem a mesma coisa. Cada posição vem com quem a sustenta — e com o que fazer diante de uma vinheta de prova.
Acima de mil, com transfusão regular já feita
O critério de inclusão exige transfusão regular de 10 a 20 procedimentos somada a ferritina acima de 1.000, ou ferro hepático acima de 3,2 miligramas por grama de fígado seco em biópsia, ou ressonância mostrando sobrecarga cardíaca ou hepática. É o texto que decide se o doente recebe o quelante pelo sistema público.
Protocolo Clínico e Diretrizes Terapêuticas da Sobrecarga de Ferro, capítulo de critérios de inclusão.
Oitocentos ou mais, quando o doente não depende de transfusão
Para a talassemia não dependente de transfusão, a quelação começa com ferritina de 800 ou mais, ou com ferro hepático de 5 ou mais miligramas por grama de peso seco, e se interrompe quando a ferritina cai abaixo de 300. O mesmo documento registra que ferritina entre 300 e 800 já pode conviver com ferro hepático acima de 5.
Consenso da Associação Brasileira de Hematologia, Hemoterapia e Terapia Celular sobre Talassemia, capítulo de quelação na doença não dependente de transfusão.
Acima de quinhentos, nas colunas estrangeiras que o protocolo reproduz
Nas colunas comparativas impressas pelo próprio protocolo federal, a recomendação para talassemia é iniciar quelação com ferritina acima de 500 ou ferro hepático acima de 5 por grama de peso seco. Do menor ao maior limiar de entrada do mesmo documento há uma razão de duas vezes.
Colunas comparativas de diretrizes estrangeiras reproduzidas no Protocolo Clínico e Diretrizes Terapêuticas da Sobrecarga de Ferro.
Na prova
Quando o enunciado citar o Ministério da Saúde, o protocolo ou o acesso pelo sistema público, responda mil. Quando descrever um doente que não transfunde regularmente e oferecer oitocentos, responda oitocentos. Quinhentos só é correto se a questão disser que segue diretriz estrangeira.
Abaixo de quinhentos, e abaixo de mil só para a desferroxamina
Os critérios de interrupção do protocolo federal separam por medicamento: desferroxamina, considerar interromper com ferritina abaixo de 1.000, ou abaixo de 500 em doentes com talassemia; deferiprona e deferasirox, considerar interromper abaixo de 500. O mesmo documento ressalva que quem segue transfundindo pode ter ferritina abaixo de mil sem que a suspensão esteja indicada.
Protocolo Clínico e Diretrizes Terapêuticas da Sobrecarga de Ferro, critérios de interrupção.
Não se suspende: reduz-se a dose
O consenso da especialidade dedica uma pergunta inteira a por que não se deve suspender o quelante no doente dependente de transfusão. Suspender com ferritina baixa ou com ressonância sem sobrecarga produz rebote do ferro livre e dos depósitos lábeis, num padrão que o próprio texto chama de gangorra; a conduta é reduzir a dose e manter a menor dose terapêutica.
Consenso da Associação Brasileira de Hematologia, Hemoterapia e Terapia Celular sobre Talassemia, capítulo de quelação na doença dependente de transfusão.
Na prova
Se a alternativa oferecer suspender o quelante num doente que continua transfundindo, ela está errada mesmo com ferritina baixa — reduzir a dose é a conduta. Se o enunciado for de auditoria, autorização ou dispensação, o critério de interrupção do protocolo é o que vale.
Entre onze e doze
O consenso escreve em dois trechos que, na presença de doença cardíaca, hematopoiese extramedular sintomática, gestação ou preparo para transplante de medula, pode ser necessário manter a hemoglobina pré-transfusional entre 11 e 12 g/dL.
Consenso da Associação Brasileira de Hematologia, Hemoterapia e Terapia Celular sobre Talassemia, capítulo de transfusão na doença dependente de transfusão.
Entre dez e doze
Num terceiro trecho do mesmo documento, o alvo da doença cardíaca é escrito como hemoglobina entre 10 e 12 g/dL, justificado pela necessidade de não sobrecarregar a função cardíaca. A faixa mais larga abre mão do piso, e é o piso que sustenta a supressão da eritropoiese ineficaz.
Consenso da Associação Brasileira de Hematologia, Hemoterapia e Terapia Celular sobre Talassemia, capítulo de acompanhamento cardiológico.
Na prova
A faixa que a maioria dos enunciados espera é a de 11 a 12. Se as alternativas oferecerem as duas, prefira a que preserva o piso mais alto: o objetivo declarado da transfusão regular é suprimir a medula, e piso baixo não suprime.
Caso resolvido
- Passo 1
- Classifique antes de tratar. Transfusão a cada cinco semanas de forma continuada caracteriza doença dependente de transfusão — o intervalo é menor que seis semanas e a regularidade é de anos. Toda a régua numérica seguinte é a do dependente de transfusão, não a do não dependente.
- Passo 2
- Corrija o regime. A hemoglobina pré-transfusional de 8,1 está abaixo da faixa de 9,5 a 10,5, o que significa medula não suprimida: eritropoiese ineficaz mantida, absorção intestinal de ferro aumentada e risco de hematopoiese extramedular. Ajuste o volume por sessão e, se necessário, encurte o intervalo dentro da faixa de duas a cinco semanas. Ela não tem doença cardíaca conhecida, então não há indicação de alvo mais alto.
- Passo 3
- Meça o ferro pelos dois caminhos. Ferritina de 1.240 já ultrapassa o limiar de mil, e ela tem muito mais que vinte transfusões na vida — a porta da quelação está aberta pelos dois critérios, o do protocolo federal e o do consenso. Peça ressonância com medida de T2 estrela de coração e fígado, com pâncreas se o serviço tiver, porque é ela que define se cabe monoterapia ou combinação, e programe ferritina trimestral.
- Passo 4
- Reinicie a quelação em monoterapia enquanto a ressonância não sai, com qualquer um dos três, escolhido por adesão e comorbidade. Se optar pelo quelante oral em dose única, colha creatinina, proteinúria e enzimas hepáticas antes e mantenha mensal. Se o T2 estrela cardíaco voltar abaixo de 8 milissegundos, troque para desferroxamina em infusão contínua somada a deferiprona diária.
- Passo 5
- Não indique esplenectomia agora. O baço é palpável, mas a demanda transfusional dela está sendo subtratada, não excessiva — primeiro corrija o alvo de hemoglobina e reavalie. E registre: se um dia a esplenectomia for feita, entram aspirina em dose baixa, profilaxia com penicilina e vacinação contra pneumococo, meningococo e hemófilo, e o risco tromboembólico dela sobe mais do que qualquer outro fator do escore.
Agora feche você
- Passo 1
- Comece pelo que está ausente. Quatro transfusões na vida inteira, todas em intercorrência, não é transfusão regular: pela régua do consenso, menos de uma a cada seis semanas nos últimos seis meses classifica como não dependente de transfusão. Isso muda o limiar de quelação, e é o ponto onde a maioria erra ao ver ferritina alta e transfusão prévia.
- Passo 2
- Aplique o limiar certo. Ferritina de 910 não alcança o corte de mil do protocolo federal, mas ultrapassa o de 800 do consenso para o não dependente de transfusão — e o próprio consenso registra que ferritina nessa faixa já convive com ferro hepático acima de 5 nesses doentes. A conduta é investigar sobrecarga com ressonância e não descartar a quelação só porque o número não chegou a mil.
- Passo 3
- Lembre por onde o ferro entrou. Com quatro bolsas na vida, a carga transfusional é irrelevante; o acúmulo veio da absorção intestinal aumentada, que é o caminho lento e o motivo de o não dependente de transfusão ter limiar próprio, mais baixo. Ferritina alta sem histórico transfusional não é erro de laboratório nesta doença.
- Passo 4
- Estime o risco tromboembólico com a tabela. Ele soma esplenectomia, ausência de transfusão regular e hemoglobina abaixo de nove; a ferritina não alcança o corte de mil da tabela. A soma cai na faixa intermediária, e nenhum doente alcança a faixa alta sem esplenectomia. As plaquetas de 620 mil reforçam a indicação de antiagregação com aspirina em dose baixa, que é a conduta padrão do esplenectomizado.
- Passo 5
- Feche o que estava pendente desde os 22 anos. Confirme e complete vacinação contra pneumococo, meningococo e hemófilo, e verifique profilaxia com penicilina. Programe ferritina trimestral e ressonância; se ela mostrar sobrecarga hepática, inicie a quelação, e interrompa apenas quando a ferritina cair abaixo de 300, que é o critério do não dependente de transfusão.
Onde a banca derruba
- 1Responder pelo genótipo em vez do comportamento transfusional A vinheta descreve mutações e o candidato conclui pela gravidade genética. Quase todos os números do manejo — alvo de hemoglobina, entrada e saída da quelação, ritmo da ressonância — têm uma versão para o dependente de transfusão e outra para o não dependente. Classifique primeiro pelo que o doente faz, não pelo que ele herdou.
- 2Mirar a hemoglobina de depois da bolsa O alvo de 9,5 a 10,5 é pré-transfusional. Como o objetivo é suprimir a eritropoiese ineficaz, quem persegue a hemoglobina pós-transfusional acaba transfundindo mais volume com intervalo maior, e deixa a medula solta justamente no fim do intervalo, quando ela mais absorve ferro.
- 3Achar que o não dependente de transfusão não acumula ferro Ele acumula por absorção intestinal aumentada, sem bolsa nenhuma. O caminho é mais lento — o protocolo dá 0,001 contra 0,4 mg/kg/dia — mas existe, e por isso o não dependente tem limiar próprio de início de quelação, mais baixo que o do transfundido.
- 4Suspender o quelante porque a ferritina normalizou Em quem segue transfundindo, ferritina baixa não significa ausência de ferro em órgão, e suspender produz rebote do ferro livre. A conduta é reduzir para a menor dose eficaz. O protocolo federal escreve isso explicitamente antes mesmo do consenso da especialidade.
- 5Trocar o exame que vigia cada quelante Deferiprona vigia neutrófilos, deferasirox vigia rim e fígado com creatinina, proteinúria e enzimas, desferroxamina vigia visão, audição e rim. Alternativa que pede hemograma seriado para quem usa o quelante oral em dose única está trocando o par.
- 6Oferecer eritrocitaférese ou flebotomia ao talassêmico Ambas existem no mesmo protocolo, e nenhuma das duas serve aqui. Para a talassemia, o texto registra que não há qualquer recomendação de eritrocitaférese; e a flebotomia só aparece numa condicional estreita, depois do transplante de células hematopoiéticas. Sangrar quem tem anemia grave é o oposto do tratamento.
- 7Esquecer o que vem junto com a esplenectomia Retirado o baço, entram antiagregação com aspirina em dose baixa, profilaxia com penicilina e vacinação contra pneumococo, meningococo e hemófilo. E entra o peso na avaliação de trombose: no escore reproduzido pelo consenso, a esplenectomia sozinha vale mais que o dobro de qualquer outro fator.
Microcitose desproporcional à anemia leve, contagem de hemácias AUMENTADA, RDW NORMAL, ferritina normal e HbA2 elevada (>3,5%) são o padrão da talassemia beta menor (correta). Na ferropriva a contagem de hemácias é baixa, o RDW é elevado e a ferritina é baixa — o oposto. Alfa-talassemia com hidropsia é incompatível com a vida (feto/óbito perinatal) e a HbA2 não se eleva. Anemia sideroblástica costuma ter ferritina/ferro elevados e sideroblastos em anel. Saturnismo cursa com pontilhado basofílico e história de exposição, sem elevação de HbA2. O índice de Mentzer (VCM/nº hemácias ~10,8) reforça talassemia.
Recuperação
Responda as 10 — o gabarito e o comentário de cada uma abrem a cada questão ou só no fim, como você preferir.
Menina, 4 anos, assintomática, encaminhada por anemia leve detectada em hemograma de rotina. Desenvolvimento neuropsicomotor normal, sem história de sangramentos. O pai refere "anemia que nunca melhorou com ferro". Ao exame: descorada (+/4+), sem visceromegalias. Hemograma: Hb 10,3 g/dL (VR 11,5-13,5), VCM 63 fL (VR 75-87), HCM 20 pg (VR 25-33), RDW 13,2% (VR 11,5-14,5), hemácias 5,7 milhões/mm³ (VR 4,0-5,2), reticulócitos normais. Ferritina 68 ng/mL (VR 15-120). Esfregaço com microcitose, hipocromia e pontilhado basófilo. A conduta mais adequada para confirmar o diagnóstico é:
O quadro é típico de traço beta-talassêmico (beta-talassemia menor): microcitose/hipocromia desproporcionais à anemia leve, contagem de hemácias ELEVADA (5,7 milhões), RDW normal (população homogênea) e ferritina normal, com história familiar e falha do ferro. O índice de Mentzer (VCM/hemácias = 63/5,7 ≈ 11) < 13 aponta talassemia. A confirmação se faz pela eletroforese de hemoglobina, que mostra HbA2 aumentada (> 3,5%) — correta. A prova com ferro não corrige e ainda expõe a ferro desnecessário, já que a ferritina é normal; risco de sobrecarga. Ferro/saturação já são presumivelmente normais (ferritina normal) e não firmam o diagnóstico de talassemia. Mielograma é invasivo e desnecessário — sideroblastos em anel definiriam anemia sideroblástica, cenário diferente. Sangramento oculto investigaria ferropriva por perda, incompatível com hemácias altas e ferritina normal.
Menino, 3 anos, com beta-talassemia maior diagnosticada aos 7 meses, em regime de hipertransfusão regular para manter Hb pré-transfusional entre 9 e 10 g/dL. Já recebeu 16 concentrados de hemácias. Cresce e se desenvolve adequadamente. Assintomático no momento. Exames: ferritina sérica 1.320 ng/mL (VR 15-120), confirmada em duas dosagens; saturação de transferrina elevada; função hepática, endócrina e cardíaca (T2* de RM) ainda preservadas. A conduta mais apropriada neste momento é:
Na beta-talassemia maior transfusão-dependente, a sobrecarga de ferro é inevitável e a quelação deve começar quando a ferritina se mantém acima de ~1.000 ng/mL OU após cerca de 10-20 transfusões (habitualmente por volta dos 2-3 anos) — o paciente preenche ambos os gatilhos, o que indica iniciar terapia quelante de ferro (o deferasirox oral é opção de 1ª linha; a deferoxamina SC é alternativa). Suspender as transfusões é inaceitável numa talassemia maior (dependente); a hidroxiureia tem papel na talassemia intermédia/anemia falciforme e não substitui a transfusão aqui. A esplenectomia só se cogita diante de hiperesplenismo com aumento acentuado da demanda transfusional, e é evitada antes dos 5 anos pelo risco de sepse por encapsulados. A meta pré-transfusional é ~9-10,5 g/dL; elevá-la para 12 g/dL agravaria a sobrecarga de ferro sem benefício. E aguardar a ferritina ultrapassar 2.500 ng/mL é tardio — nesse patamar já há risco elevado de toxicidade cardíaca/hepática.
Lactente de 11 meses, nascido a termo, em acompanhamento por anemia microcítica leve persistente apesar de reposição adequada de ferro por 3 meses. Alimentação variada, sem sangramentos. Mãe de origem asiática (Sudeste da Ásia). Exame físico sem visceromegalias. Hemograma: Hb 10,0 g/dL, VCM 64 fL, HCM 21 pg, hemácias 5,4 milhões/mm³, RDW 13%. Ferritina 55 ng/mL (normal) e saturação de transferrina normal. Eletroforese de hemoglobina: HbA2 2,4% (VR 2,0-3,5) e HbF 1,3% — ambas dentro da normalidade. O diagnóstico mais provável e o exame que o confirma são:
Microcitose com estudo do ferro normal e eletroforese de hemoglobina NORMAL (HbA2 e HbF normais) é a assinatura do traço alfa-talassêmico: ao contrário do traço beta (que eleva a HbA2), na alfa-talassemia a eletroforese costuma ser normal, pois o defeito reduz proporcionalmente todas as cadeias que dependem da alfa-globina. Origem do Sudeste Asiático reforça. A confirmação exige análise molecular/DNA dos genes da alfa-globina (deleções) — correta. Beta-talassemia menor cursaria com HbA2 elevada; repetir eletroforese não muda o resultado normal. A ferropriva foi excluída (ferritina/saturação normais e falha de resposta ao ferro); insistir em ferro traz risco de sobrecarga. Sideroblástica é rara, geralmente com ferro/ferritina elevados e dimorfismo — mielograma é desnecessário aqui. Anemia de doença crônica exige processo inflamatório/crônico, ausente, e costuma ser normo/microcítica com ferritina normal-alta e provas inflamatórias alteradas.
Mulher de 31 anos com talassemia dependente de transfusão, em quelação com deferasirox e transfusão a cada quatro semanas. A ferritina, que era de 1.500 há um ano, caiu para 420 na última coleta. A ressonância mais recente, de seis meses atrás, mostrava T2 estrela cardíaco e hepático dentro da normalidade. Considerando o PCDT de Sobrecarga de Ferro de 2026, qual é a conduta mais adequada?
O PCDT orienta considerar interrupção do deferasirox com ferritina abaixo de 500 µg/L. Também ressalva que níveis abaixo de 1000 em transfusão regular podem justificar redução de dose, sem suspensão automática. A decisão exige tendência dos estoques, exposição transfusional e toxicidade; não autoriza interrupção definitiva nem manutenção irrestrita do quelante. Referência: PCDT 2026, critérios de interrupção e monitoramento.
Homem de 28 anos com microcitose e hipocromia persistentes, ferro sérico e ferritina normais, eletroforese de hemoglobina sem alterações, com frações A2 e fetal dentro da normalidade. Vem para segunda opinião após dois anos de reposição de ferro sem resposta. Qual é a interpretação correta desses achados no contexto brasileiro?
Este é o ponto em que a alfa-talassemia escapa da triagem. Na alfa, o que existe é uma contagem de genes, e são quatro: um inativado é portador silencioso, dois configuram o traço, três produzem a doença da hemoglobina H e quatro produzem hidropsia fetal. Acontece que, no perfil brasileiro descrito pelo consenso, a maioria dos casos não revela as hemoglobinas instáveis no perfil de hemoglobinas, por ausência ou por baixa concentração — de modo que uma eletroforese normal não afasta alfa-talassemia, e quem quiser o diagnóstico precisa de análise molecular. A pesquisa de inclusões com azul de cresil brilhante ajuda na suspeita, mas encontra hemácias marcadas sobretudo na doença da hemoglobina H, e quase nunca no traço. Atribuir tudo à inflamação ignora que ferro sérico e ferritina normais com microcitose persistente são a assinatura clássica da talassemia, não da anemia da inflamação. Fração A2 normal não confirma coisa alguma: ela é o marcador da beta, e é sua elevação, não sua normalidade, que fecha aquele diagnóstico. E manter reposição de ferro sem deficiência é iatrogenia, porque adiciona ferro a quem já absorve mais do que deveria.
Homem de 26 anos com beta-talassemia dependente de transfusão em uso de luspatercepte, com aplicação programada para hoje. A hemoglobina colhida antes da dose é de 11,8 g/dL, e ele não recebeu transfusão nas últimas semanas. Qual é a conduta correta?
O luspatercepte é uma proteína de fusão que reduz a sinalização responsável pela eritropoiese ineficaz, aplicada por via subcutânea a cada três semanas, com dose inicial de um miligrama por quilo e teto de um vírgula vinte e cinco. A regra prática que o consenso reproduz é objetiva: se a hemoglobina antes da dose estiver em onze e meio ou mais, e não houver transfusão recente que explique o valor, adia-se a aplicação até que ela caia a onze ou menos. É um limite de segurança, não um sinal de falha terapêutica — pelo contrário, hemoglobina nessa faixa num paciente dependente de transfusão indica que o medicamento está funcionando. Reduzir a dose pela metade não é o que a regra manda; a orientação é adiar, e as reduções previstas seguem a titulação própria do medicamento. Suspender definitivamente descarta um benefício real, que é reduzir carga transfusional e, com ela, a chegada de ferro. E flebotomia nesse contexto acumula dois erros: não há recomendação de sangria na talassemia fora da condicional pós-transplante, e o consenso alerta que o risco tromboembólico do luspatercepte deve ser pesado sobretudo em esplenectomizados, o que pede cautela e não procedimento adicional.
Criança de 3 anos recebe o diagnóstico de beta-talassemia dependente de transfusão e será encaminhada para o primeiro procedimento transfusional da vida. Além da compatibilidade padrão, quais providências o consenso brasileiro recomenda antes de iniciar o programa?
Duas providências precedem a primeira bolsa e são cobradas justamente por serem fáceis de esquecer. A primeira é a fenotipagem eritrocitária ampliada, com os antígenos do sistema Rh e o Kell no mínimo, de preferência painel completo de fenótipo ou genótipo: a aloimunização atinge de dez a vinte por cento dos pacientes dependentes de transfusão, e a incidência sobe quando há disparidade étnica entre doadores e receptores, o que faz da fenotipagem uma medida de sobrevida do programa. A segunda é a vacinação para hepatites A e B, antes de expor a criança a uma vida inteira de hemocomponentes. Esplenectomia não é profilática: ela entra depois, diante de hiperesplenismo e demanda transfusional crescente, e traz risco tromboembólico e infeccioso próprios. O quelante não começa junto com a transfusão: espera-se de dez a vinte transfusões ou ferritina acima de mil. E a primeira ressonância é recomendada a partir dos nove anos de idade, ou antes se a criança tolerar o exame sem sedação, não como linha de base pré-transfusional.
Mulher de 26 anos com beta-talassemia, em programa de transfusão a cada quatro semanas desde a infância, comparece para consulta de rotina. Está assintomática, sem doença cardíaca conhecida e não está gestante. A hemoglobina colhida imediatamente antes da próxima bolsa é de 8,2 g/dL. Segundo o consenso brasileiro sobre talassemia, qual é a conduta em relação ao regime transfusional?
O objetivo da transfusão regular na talassemia dependente de transfusão não é aliviar sintoma, e sim suprimir a eritropoiese ineficaz. A supressão resolve três problemas de uma vez: corrige a anemia, evita hematopoiese extramedular e reduz a absorção intestinal de ferro, que a medula faminta aumenta. Por isso a meta é uma hemoglobina medida antes da bolsa, e o consenso brasileiro a fixa entre nove e meio e dez e meio na beta-talassemia. Um valor de 8,2 significa medula não suprimida, e a correção se faz ajustando volume por sessão ou encurtando o intervalo, que deve ficar entre duas e cinco semanas. A faixa de oito a nove não existe em documento nenhum. A faixa de onze a doze existe, mas é reservada a situações específicas — doença cardíaca, hematopoiese extramedular sintomática, gestação e preparo para transplante de medula — e não é o alvo do paciente estável. Transfusão sob demanda é o padrão da doença não dependente de transfusão, não desta. E sobrecarga de ferro não bloqueia resposta medular: a hemoglobina baixa aqui é consequência do regime insuficiente, não do ferro.
Mulher de 24 anos com talassemia dependente de transfusão em quelação regular. A ressonância com medida de T2 estrela mostra valor cardíaco de 6 milissegundos, caracterizando sobrecarga grave, sem insuficiência cardíaca franca. Qual é o ajuste de quelação recomendado pelo consenso brasileiro?
Valor de T2 estrela cardíaco abaixo de oito milissegundos caracteriza sobrecarga grave, e é justamente esse achado que troca o esquema: o consenso recomenda, nessa faixa ou diante de disfunção cardíaca sem insuficiência franca, a associação de desferroxamina em infusão contínua com deferiprona diária. Esperar a insuficiência cardíaca instalar-se para agir contraria a razão de existir do exame, que é antecipar o dano — a cardiomiopatia por ferro era a principal causa de morte antes de o T2 estrela virar ferramenta de rotina. Suspender a quelação é o oposto da conduta e produz rebote do ferro livre não ligado à transferrina, num padrão que o próprio consenso chama de gangorra. Flebotomia é primeira linha na hemocromatose hereditária, e na talassemia só aparece na condicional pós-transplante; além disso é contraindicada quando há anemia grave ou insuficiência cardíaca. E o luspatercepte reduz a carga transfusional e melhora a hemoglobina, mas não é quelante nem substitui um: seu benefício, aliás, precisa ser pesado contra risco tromboembólico em pacientes esplenectomizados.
Mulher de 38 anos com beta-talassemia que nunca fez transfusão regular: recebeu três bolsas em vinte anos. Refere cansaço. Hemoglobina de 8,4 g/dL, ferritina de 850, sem doença cardíaca. Nunca usou quelante e nunca fez ressonância. De acordo com o consenso brasileiro sobre talassemia, qual é a conduta mais adequada quanto à quelação de ferro?
A classificação vem antes do número. Três bolsas em vinte anos não caracteriza transfusão regular, de modo que a paciente é portadora de doença não dependente de transfusão — e essa categoria tem limiar próprio, mais baixo que o do paciente transfundido: ferritina de oitocentos ou mais, ou ferro hepático de cinco ou mais miligramas por grama de peso seco. O consenso ainda registra que a correlação entre ferritina e ferro hepático é pior nessa população, e que ferritina entre trezentos e oitocentos já pode conviver com ferro hepático acima de cinco. Quem não depende de transfusão acumula ferro assim mesmo, pela absorção intestinal aumentada que a eritropoiese ineficaz provoca — o protocolo federal quantifica esse caminho em um milésimo de miligrama por quilo por dia, contra quatro décimos por transfusão. É lento, mas ao longo de décadas produz sobrecarga. A flebotomia é primeira linha na hemocromatose hereditária, não aqui: sangrar quem tem anemia é o oposto do tratamento, e na talassemia ela só aparece numa condicional estreita, após transplante de células hematopoiéticas. E a eritrocitaférese tem, por escrito no protocolo, ausência de qualquer recomendação para talassemia.
Homem de 30 anos com talassemia dependente de transfusão, já submetido a mais de trinta transfusões de concentrado de hemácias. A ferritina sérica atual é de 1.320. Considerando os critérios de inclusão do Protocolo Clínico e Diretrizes Terapêuticas da Sobrecarga de Ferro do Ministério da Saúde, qual conjunto de dados autoriza o início da terapia quelante pelo sistema público?
O protocolo federal exige duas coisas ao mesmo tempo: um contexto transfusional e um achado objetivo de sobrecarga. O contexto é transfusão sanguínea regular, descrita como dez a vinte procedimentos. O achado pode ser qualquer um de três: ferritina acima de mil, concentração de ferro hepático acima de três vírgula dois miligramas por grama de fígado seco em biópsia, ou ressonância com medida de T2 estrela mostrando sobrecarga cardíaca ou hepática. O diagnóstico da doença de base, sozinho, não abre a porta — é esse par de exigências que faz do protocolo um documento de acesso, e não apenas de conduta. O valor de quinhentos aparece no mesmo documento, mas nas colunas comparativas de diretrizes estrangeiras que ele reproduz, e não no critério de inclusão brasileiro. Saturação de transferrina é usada na avaliação, sobretudo na hemocromatose hereditária, mas não é critério de entrada aqui. E a ressonância é explicitamente aceita como critério isolado, o que torna a biópsia dispensável na maioria dos casos.
Adolescente de 17 anos com talassemia dependente de transfusão em uso de deferiprona há dois anos. Comparece ao pronto-socorro com febre de 38,9 graus e odinofagia há um dia. O hemograma mostra neutrófilos de 180 por milímetro cúbico. Qual é a conduta correta em relação ao quelante?
A vigilância que a deferiprona cobra é a dos neutrófilos, e a regra do protocolo federal separa dois patamares: neutropenia faz considerar suspensão, e agranulocitose manda interromper o tratamento. Contagem de cento e oitenta neutrófilos com febre e odinofagia é agranulocitose com foco infeccioso, e a interrupção é imediata. O protocolo ainda contraindica a deferiprona em quem já teve agranulocitose ou neutropenia recorrente, o que significa que a interrupção aqui não é uma pausa: fecha a porta do medicamento para essa paciente. Atribuir a neutropenia ao hiperesplenismo é o erro clássico da questão, porque o consenso descreve a agranulocitose por deferiprona como reação idiossincrática, sem relação com neutropenia preexistente. Combinar quelantes nesse cenário é pior: o próprio protocolo registra risco aumentado de agranulocitose na terapia combinada com deferiprona. E trocar por deferasirox pode até ser a saída depois, mas ele tem vigilância própria, com creatinina, proteinúria e enzimas hepáticas antes e mensalmente, e não dispensa a conduta imediata diante da febre.
Homem de 41 anos com beta-talassemia dependente de transfusão, em quelação com deferasirox há seis anos, esplenectomizado aos 19 anos. Ferritina de 940, hemoglobina pré-transfusional média de 8,6 g/dL nos últimos três meses, transfusão regular mantida. Aplicando o escore de risco tromboembólico reproduzido pelo consenso brasileiro, em que faixa este paciente se encontra e o que sustenta essa classificação?
O escore reproduzido pelo consenso tem cinco fatores com pesos desiguais: idade acima de trinta e cinco anos vale dois vírgula cinco, hemoglobina pré-transfusional abaixo de nove na média dos últimos três meses vale dois vírgula cinco, ferritina acima de mil vale dois, ausência de transfusão regular vale três vírgula cinco e esplenectomia vale seis vírgula cinco. Este paciente pontua nos três primeiros itens que se aplicam a ele — esplenectomia, idade e hemoglobina — e não pontua a ferritina, que ficou abaixo do corte, nem a irregularidade transfusional, já que ele transfunde regularmente. A soma cai dentro da faixa intermediária, que o consenso define entre nove e meio e treze e meio. Vale guardar a aritmética que o documento não escreve: os quatro fatores que não são a esplenectomia somam dez vírgula cinco, valor abaixo do corte superior de treze e meio, de modo que nenhum paciente alcança a faixa de alto risco sem ter perdido o baço. Por isso a esplenectomia sozinha não basta para o topo, mas é condição necessária dele. O escore se aplica a ambas as formas da doença, e o próprio consenso adverte que ele não foi validado prospectivamente.
Homem de 33 anos com talassemia dependente de transfusão e sobrecarga de ferro documentada por ressonância. A equipe cogita eritrocitaférese ou flebotomia para reduzir a carga de ferro. O que dizem os documentos brasileiros sobre essas duas opções?
O protocolo federal escreve, com todas as letras, que não há qualquer recomendação de eritrocitaférese para a talassemia — procedimento que o mesmo documento descreve e recomenda na doença falciforme. E a flebotomia, primeira linha na hemocromatose hereditária, aparece aqui numa condicional estreita, reservada a quem já foi submetido a transplante de células hematopoiéticas, idealmente após reduzir a imunossupressão. Fora dessa janela ela é contraindicada onde há anemia grave e insuficiência cardíaca, que é justamente o retrato do doente talassêmico descompensado: retirar sangue de quem depende de transfusão para viver agrava a própria doença. Ultrapassar mil de ferritina abre a porta da quelação, não a de um procedimento de retirada, e é a quelação que remove o ferro sem custar hemácia.
Paciente com anemia congenita e sobrecarga de ferro sera avaliado quanto ao acometimento cardiaco. Qual o metodo de escolha?
A quantificacao do ferro miocardico se faz por ressonancia com medida do T2 estrela, que detecta deposito antes do surgimento de disfuncao e orienta a intensificacao da quelacao, sendo hoje o padrao no seguimento das sobrecargas cronicas. O ecocardiograma detecta apenas a consequencia funcional tardia, quando o dano ja se instalou, e por isso e o distrator mais tentador. A ferritina reflete estoque global e correlaciona-se mal com o ferro cardiaco, podendo dar falsa seguranca. Biopsia endomiocardica e invasiva e desnecessaria com metodo nao invasivo disponivel. Cintilografia de perfusao avalia isquemia, questao diferente da infiltracao por ferro.
Paciente com anemia diseritropoetica congenita, nunca transfundido, apresenta ferritina de 1400 ng/mL e saturacao de transferrina de 82 por cento, com transaminases discretamente elevadas. Qual a conduta?
A eritropoiese ineficaz suprime a hepcidina e aumenta a absorcao intestinal de ferro, de modo que esses pacientes desenvolvem sobrecarga mesmo sem transfusao, com risco de cirrose, diabetes e cardiomiopatia; a conduta e quantificar o deposito por ressonancia com estimativa de ferro hepatico e cardiaco e iniciar quelacao. Repor ferro seria danoso e e o erro mais grave possivel diante de anemia com saturacao elevada. Atribuir a ferritina apenas a inflamacao ignora a saturacao de 82 por cento, que confirma sobrecarga real. A esplenectomia pode ser considerada em casos selecionados para reduzir necessidade transfusional, mas nao e a conduta diante do achado de sobrecarga. Eritropoetina nao corrige defeito de maturacao intrinseco.
Homem de 40 anos com hemolise cronica, esplenomegalia e microcitose com hemacias em alvo tem eletroforese de hemoglobina com HbA2 de 5,4 por cento. Qual o diagnostico?
Elevacao da hemoglobina A2 acima de 3,5 por cento e o marcador da talassemia beta, em que a producao deficiente de cadeias beta desloca a sintese para cadeias delta; o quadro cursa com microcitose desproporcional ao grau de anemia, hemacias em alvo e ferro normal ou elevado. Anemia ferropriva tambem causa microcitose, porem com ferritina baixa e HbA2 normal ou reduzida, e essa e a confusao mais comum, que leva a prescricao equivocada de ferro por anos. Anemia falciforme mostraria HbS na eletroforese. Deficiencia enzimatica nao altera a eletroforese e cursa com crises desencadeadas. Esferocitose apresenta CHCM elevado e esferocitos, com eletroforese normal.
Homem de 58 anos com talassemia dependente de transfusões apresenta ferritina de 3.200 ng/mL. Qual o tratamento da sobrecarga de ferro nesse caso?
Na sobrecarga secundária a transfusões repetidas, a flebotomia é impossível: o paciente é anêmico e depende das transfusões, de modo que retirar sangue agravaria a anemia — o tratamento é a quelação de ferro. Essa é a principal diferença prática entre a sobrecarga hereditária e a transfusional, e é exatamente o que a questão testa. Vitamina C em dose alta aumenta a absorção e a toxicidade do ferro livre. Suspender as transfusões não é opção em paciente dependente, e a monitorização da sobrecarga cardíaca por ressonância orienta a intensidade da quelação.
Qual método é o mais adequado para quantificar a sobrecarga de ferro hepática e cardíaca em pacientes com talassemia?
A ressonância com T2 estrela quantifica o ferro no fígado e, sobretudo, no miocárdio, onde a deposição determina o prognóstico e não é bem representada pela ferritina, que sofre influência de inflamação e infecção. Guiar a quelação apenas pela ferritina pode deixar passar sobrecarga cardíaca significativa em paciente com valores aparentemente aceitáveis, o que é o erro que a questão quer evitar.
Qual é a característica que define a talassemia beta intermédia em relação às formas menor e maior?
A forma intermédia ocupa o espaço entre o traço talassêmico, praticamente assintomático, e a forma maior, transfusão-dependente desde a primeira infância, cursando com anemia moderada, hematopoese extramedular, esplenomegalia, alterações ósseas e sobrecarga de ferro mesmo sem transfusões regulares. É justamente essa sobrecarga não transfusional que costuma ser esquecida no seguimento.
Qual complicação é característica da talassemia intermédia por hematopoese extramedular?
A expansão medular e a hematopoese fora da medula produzem massas paravertebrais e paraespinhais que podem comprimir a medula espinal, além das alterações ósseas faciais e cranianas e da esplenomegalia. Reconhecer essa complicação muda a conduta diante de déficit neurológico nesses pacientes, que respondem a transfusão, radioterapia ou hidroxiureia em vez de cirurgia isolada.
Paciente com talassemia intermédia, sem histórico de transfusões regulares, apresenta ferritina de 1.400 ng/mL e saturação de transferrina de 78%. Qual a explicação e a conduta?
A eritropoese ineficaz suprime a hepcidina e aumenta a absorção intestinal de ferro, de modo que esses pacientes acumulam ferro mesmo sem transfusões — motivo pelo qual a monitorização e a quelação também se aplicam a eles. Repor ferro seria agravar a sobrecarga, e a flebotomia, útil na hemocromatose, é inviável em quem já é anêmico, restando a quelação farmacológica como caminho.
Mulher de 34 anos com talassemia beta menor deseja engravidar e pergunta sobre o risco para o filho. Qual orientação é correta?
A herança é autossômica recessiva, e o risco depende do genótipo do parceiro: se ambos forem portadores, cada gestação tem 25% de chance de forma maior, 50% de portador e 25% de não afetado. O aconselhamento genético com rastreio do parceiro é a conduta correta, e informar ausência de risco ou risco absoluto são os dois erros opostos que a questão contrasta.
Homem de 27 anos com anemia desde a infância, sem necessidade transfusional regular. Hemoglobina 8,6 g/dL, volume corpuscular médio 64 fL, hemoglobina corpuscular média 20 pg, ferritina 340 ng/mL, saturação de transferrina 48%, esfregaço com hemácias em alvo e ponteado basófilo. Qual o próximo exame?
Microcitose desproporcional à anemia, hemácias em alvo, ferritina normal ou alta e ferro com saturação elevada afastam carência de ferro e apontam talassemia, confirmada pela eletroforese com aumento de hemoglobina A2 na forma beta. Prescrever ferro nesse doente é o erro mais frequente e mais danoso, porque ele já tende à sobrecarga por absorção intestinal aumentada e por transfusões eventuais.
Qual achado laboratorial ocorre na talassemia beta menor e a distingue do traço alfa-talassêmico na eletroforese?
A redução da produção das cadeias beta desloca a produção para cadeias delta, elevando a hemoglobina A2 acima de 3,5%, marcador do traço beta-talassêmico. No traço alfa a eletroforese costuma ser normal, e o diagnóstico depende de estudo molecular após excluir carência de ferro — atribuir eletroforese normal à forma beta é justamente a troca que a questão testa.
Sobre a esplenectomia em paciente com talassemia intermédia, qual afirmação é correta?
A retirada do baço pode reduzir hemólise e demanda transfusional em casos selecionados, mas cobra um preço: risco de sepse fulminante por germes encapsulados e aumento do risco trombótico, particularmente descrito nessa população. Por isso a indicação é criteriosa, precedida de vacinação contra pneumococo, meningococo e hemófilo, e acompanhada de orientação sobre febre como emergência.
Menino de 3 anos com infecções respiratórias de repetição apresenta Hb 10,2 g/dL, VCM 74 fL, RDW normal, ferritina 60 ng/mL e eletroforese com HbA2 de 4,8%. A hipótese mais provável é:
Microcitose desproporcional ao grau de anemia, RDW normal e HbA2 acima de 3,5% definem traço talassêmico beta. O RDW é um discriminador prático: na ferropenia há anisocitose com RDW elevado, porque coexistem populações de tamanhos diferentes; na talassemia menor as hemácias são uniformemente pequenas. Prescrever ferro para essas crianças é erro frequente e acumula ferro sem corrigir a anemia, que é constitucional e não requer tratamento.
Menina de 4 anos, descendente de italianos, apresenta palidez desde os 6 meses, fácies com proeminência de ossos malares e frontais, hepatoesplenomegalia e dependência transfusional. Hb 6,5 g/dL, VCM 62 fL, eletroforese com HbF 90% e HbA2 elevada, sem HbA. O diagnóstico é:
Ausência de HbA com predomínio de HbF, microcitose intensa e transfusão-dependência desde o primeiro ano definem a talassemia beta maior; a expansão da medula na tentativa de compensar a anemia produz as alterações ósseas faciais e crânio em escova. A ferropenia, embora também microcítica, jamais provoca essas deformidades nem HbF de 90%. A falciforme não é microcítica e tem hemácias falciformes ao esfregaço, com padrão eletroforético dominado por HbS.
Sobre a esplenectomia em crianças com talassemia, é correto afirmar que:
A remoção do baço reduz a destruição das hemácias e o consumo transfusional, mas custa a barreira contra germes encapsulados — daí postergar para depois dos 5 anos, vacinar previamente contra pneumococo, meningococo e hemófilo e manter antibioticoprofilaxia. Operar precocemente, quando o sistema imune ainda depende fortemente do baço, converte um problema hematológico em risco de sepse fulminante, e essa é a troca que a conduta pediátrica busca evitar.
Sobre a diferença entre talassemia beta maior, intermédia e menor, é correto afirmar que:
O espectro depende de quanta cadeia beta ainda é produzida. A forma menor é achado laboratorial — microcitose com HbA2 acima de 3,5% — e não requer tratamento, sendo frequentemente confundida com ferropenia e tratada com ferro por anos. A intermédia surpreende por desenvolver sobrecarga de ferro mesmo com poucas transfusões, porque a eritropoese ineficaz aumenta a absorção intestinal de ferro — daí a necessidade de vigilância de ferritina também nesse grupo.
Sobre a doença da hemoglobina H, é correto afirmar que:
Com apenas um gene alfa funcionante, o excesso de cadeias beta forma tetrâmeros instáveis que precipitam e destroem a hemácia; o paciente costuma ter anemia hemolítica crônica com esplenomegalia e sofre agudizações com estresse oxidativo, o que torna a evitação de drogas oxidantes parte do cuidado. HbA2 elevada é marcador da beta-talassemia menor, não desta condição. Reposição de ferro é justamente o que se evita, pelo risco de sobrecarga em hemólise crônica.
Recém-nascido apresenta hidropisia fetal grave, anemia intensa e óbito perinatal. A eletroforese mostra predomínio de hemoglobina de Bart. A alteração genética subjacente é:
Sem qualquer cadeia alfa não se formam HbF nem HbA, e as cadeias gama se agrupam em tetrâmeros de hemoglobina de Bart, com afinidade altíssima pelo oxigênio e incapaz de liberá-lo aos tecidos — o resultado é hipóxia intrauterina grave com hidropisia. A deleção de um único gene é silenciosa e não produz doença. Mutações no gene beta não se manifestam intraútero justamente porque a hemoglobina fetal, que não usa cadeia beta, sustenta o feto até depois do nascimento.
Menina de 3 anos, com anemia microcítica leve persistente, ferritina normal, HbA2 normal e HbF normal, sem resposta a ferro oral por 3 meses. Origem familiar do sudeste asiático. A hipótese mais provável é:
O padrão que aponta alfa-talassemia é uma eletroforese NORMAL em paciente com microcitose persistente e ferro normal — na beta-talassemia menor a HbA2 se eleva e fecha o diagnóstico, e é a diferença que a prova cobra. Como a eletroforese não revela a alfa-talassemia após o período neonatal, o diagnóstico depende de estudo molecular. Insistir em ferro nessa criança acumula ferro sem corrigir uma microcitose que é constitucional.
Sobre a sobrecarga de ferro em criança com talassemia beta maior em regime transfusional crônico, é correto afirmar que:
O ferro transfusional se acumula sem via de excreção fisiológica, e a cardiomiopatia é a principal causa de morte — por isso a quelação começa cedo, guiada por número de transfusões e ferritina. A ferritina reflete depósito hepático de forma imperfeita e é péssimo marcador do coração: a ressonância com T2* é que mede o ferro miocárdico. Flebotomia é impossível em paciente anêmico e dependente de transfusão. Esperar sintomas cardíacos é esperar dano irreversível.
Menina de 12 anos com talassemia beta maior em transfusão crônica apresenta ausência de telarca, baixa estatura, intolerância à glicose e ferritina de 4.500 ng/mL. A explicação mais provável é:
O ferro se deposita em coração, fígado e glândulas endócrinas: hipogonadismo hipogonadotrófico, baixa estatura, diabetes, hipotireoidismo e hipoparatireoidismo compõem o quadro clássico do paciente cronicamente transfundido com quelação subótima, e a ferritina muito elevada aponta a causa. Buscar diagnósticos endócrinos isolados sem relacioná-los ao ferro é o erro que mantém a causa ativa enquanto se tratam apenas as consequências hormonais.
Criança de 4 anos com beta-talassemia maior em programa transfusional regular. Qual o alvo de hemoglobina pré-transfusional que sustenta o regime de hipertransfusão e por quê?
O regime de hipertransfusão mantém a hemoglobina pré-transfusional entre 9 e 10 g/dL justamente para frear a eritropoese ineficaz que causa expansão medular, fácies talassêmica, fraturas e hepatoesplenomegalia. Transfundir só quando sintomático parece proteger do ferro, mas troca a sobrecarga por deformidade óssea irreversível e crescimento comprometido, e ainda assim não evita o acúmulo. Normalizar a hemoglobina acima de 13 g/dL só aumenta a carga de ferro sem benefício adicional. Eritropoetina não corrige um defeito de síntese de cadeia globínica.
Lactente de 9 meses investigado por anemia microcítica. Hemoglobina 9,0 g/dL, VCM 65 fL, RDW normal, ferritina 90 ng/mL, contagem de hemácias elevada para o grau de anemia. O pai tem anemia leve desde sempre e nunca respondeu a ferro. Qual a hipótese principal?
Microcitose desproporcional ao grau de anemia, RDW normal, ferro normal e história familiar de anemia refratária a ferro compõem o traço talassêmico, confirmado pela HbA2 elevada na eletroforese. A anemia ferropriva engana pela microcitose comum, mas nela o RDW se eleva (a população de hemácias é heterogênea), a ferritina cai e a contagem de hemácias é baixa. Reconhecer isso evita o ciclo mais frequente da prática: meses de sulfato ferroso sem resposta em quem nunca teve deficiência de ferro.
Adolescente de 14 anos com beta-talassemia maior, transfundido a cada 3 semanas desde os 2 anos. Ferritina sérica 3.100 ng/mL. Apresenta atraso puberal e intolerância à glicose. Qual a explicação e a conduta?
Cada bolsa transfundida acrescenta cerca de 200 mg de ferro que o organismo não excreta; após 10 a 20 transfusões o depósito atinge coração, fígado e hipófise, e o atraso puberal com intolerância à glicose é a assinatura endócrina dessa sobrecarga. A resposta é quelação adequada, não sua suspensão. Culpar o quelante é o erro que mais prejudica o paciente, porque retira exatamente o que impede a miocardiopatia que ainda é a principal causa de morte. Tratar cada endocrinopatia isoladamente sem atacar o ferro apenas maquia o problema.
Menino de 10 meses, filho de pais descendentes de italianos, apresenta palidez progressiva desde os 5 meses, hepatoesplenomegalia e má progressão de peso. Hemoglobina 6,1 g/dL, VCM 58 fL, reticulócitos elevados, ferritina 320 ng/mL. Eletroforese: HbF 92%, HbA praticamente ausente. Qual o diagnóstico?
A combinação de anemia microcítica grave começando após o 4º ao 6º mês (quando a produção de cadeia beta deveria substituir a HbF), hepatoesplenomegalia, reticulocitose e HbF muito elevada com HbA ausente define beta-talassemia maior. A anemia ferropriva é o distrator mais tentador pela microcitose, mas ali a ferritina está baixa e os reticulócitos, reduzidos; aqui a ferritina alta já indica sobrecarga e hemólise. Esferocitose e deficiência de G6PD cursam com anemia normocítica ou macrocítica e não alteram a eletroforese.
Adolescente de 16 anos com talassemia maior, esplenectomizado aos 9 anos. Chega ao pronto-socorro com febre de 39,5 °C há 6 horas, sem foco evidente, discretamente taquicárdico. Qual a conduta imediata?
Asplenia é imunodeficiência para bactérias encapsuladas, e a sepse fulminante pós-esplenectomia mata em horas, com evolução muito mais rápida do que a curva de qualquer exame. Por isso febre nesse paciente é urgência: culturas e antibiótico parenteral imediato, além de vacinação e orientação prévias. Liberar com base em leucograma normal é a armadilha que custa vidas, porque a contagem pode estar normal ou até baixa nas primeiras horas da bacteremia. A febre aqui não é crise hemolítica e transfundir não trata infecção.
Menina de 5 anos com talassemia maior, transfundida a cada 4 semanas. A equipe discute quando iniciar quelação de ferro. Qual o critério mais aceito?
A quelação começa quando a carga transfusional já produziu depósito relevante, o que ocorre por volta de 10 a 20 bolsas ou com ferritina mantida acima de 1.000 ng/mL, tipicamente no segundo ao terceiro ano de programa. Esperar sinal clínico de cardiopatia é o erro mais grave, porque a miocardiopatia por ferro se manifesta tardiamente e com alta letalidade. Aguardar o T2* alterado também atrasa: a ressonância monitora e ajusta a terapia, não é o gatilho para iniciá-la.
Homem de 42 anos comparece à Unidade Básica de Saúde com cansaço há seis meses. É assintomático quanto a sangramentos e nega uso de medicamentos. O hemograma mostra hemoglobina de 11,8 g/dL, volume corpuscular médio de 68 fL, RDW de 13% e contagem de hemácias de 6,1 milhões/mm³. A ferritina é de 180 ng/mL e a saturação de transferrina, de 32%. Ele nasceu em região com ascendência mediterrânea. Assinale a hipótese diagnóstica mais provável.
Microcitose acentuada com RDW normal, contagem de hemácias elevada e reservas de ferro preservadas é o padrão característico da talassemia menor, cuja confirmação se faz por eletroforese de hemoglobina com elevação da hemoglobina A2. Na anemia ferropriva a ferritina estaria baixa, o RDW elevado e a contagem de hemácias reduzida. A anemia de doença crônica costuma ser normocítica ou discretamente microcítica, com ferritina normal ou alta mas saturação de transferrina reduzida. A anemia sideroblástica cursa com sobrecarga de ferro e dimorfismo eritrocitário, com contexto clínico distinto.
Menina de 8 anos, com talassemia beta maior em regime de transfusão crônica desde os 2 anos, é acompanhada no ambulatório. Ela recebe transfusões a cada três semanas e a família relata boa adesão. Ao exame, apresenta baixa estatura, hepatomegalia e pele com tonalidade acinzentada. Os exames mostram ferritina sérica muito elevada, transaminases discretamente aumentadas e a ressonância magnética evidencia sobrecarga de ferro hepática e cardíaca. A conduta correta é
A sobrecarga de ferro é a principal causa de morbidade e mortalidade na talassemia dependente de transfusão, e a terapia de quelação com monitorização por ferritina e ressonância magnética hepática e cardíaca é essencial. Suspender as transfusões causaria anemia grave e complicações da eritropoese ineficaz. Ferro oral é formalmente contraindicado, pois agrava a sobrecarga. Sangrias terapêuticas são inviáveis em paciente com anemia crônica dependente de transfusão.
Menino de 6 anos é levado à Unidade Básica de Saúde para consulta de rotina e a mãe traz um hemograma solicitado por outro serviço, que mostra hemoglobina de 11,0 g/dL, volume corpuscular médio de 62 fL, RDW normal e contagem de hemácias aumentada. Ele é assintomático, ativo, com bom rendimento escolar, alimentação variada com boa ingestão de carnes e sem sangramentos. O exame físico é normal, sem palidez, sem visceromegalias e sem icterícia. A ferritina está normal e o pai tem anemia leve conhecida desde a juventude. A hipótese diagnóstica mais provável é
Microcitose acentuada com anemia leve, contagem de hemácias aumentada, RDW normal e ferritina normal, em criança assintomática com história familiar de anemia leve, é característica da talassemia beta menor, confirmada pela eletroforese de hemoglobina com elevação da hemoglobina A2. A anemia ferropriva cursa com ferritina baixa, RDW elevado e contagem de hemácias reduzida. A anemia da inflamação costuma ser normocítica e associada a doença crônica. A intoxicação por chumbo cursaria com pontilhado basófilo, sintomas neurológicos e história de exposição ambiental.
Menina de 10 anos, com talassemia beta maior em transfusão crônica, comparece à Unidade Básica de Saúde e a mãe pergunta sobre a alimentação da filha, dizendo que ouviu que ela deveria comer mais carne vermelha e feijão para melhorar a anemia. A criança recebe transfusões regulares e está em uso de quelante de ferro prescrito pelo hematologista. Ao exame, está com palidez leve, hepatomegalia discreta e pele acinzentada. Os exames mostram ferritina muito elevada e saturação de transferrina alta. A orientação alimentar correta é
Na talassemia dependente de transfusão há sobrecarga de ferro, e a orientação é evitar suplementos e alimentos fortificados com ferro, além de evitar altas doses de vitamina C junto a refeições ricas em ferro, pois ela aumenta a absorção intestinal do mineral. Estimular consumo de ferro agrava a sobrecarga, principal causa de morbidade. Sulfato ferroso é formalmente contraindicado nesse contexto. Suspender o quelante permite progressão da lesão hepática, cardíaca e endócrina.
Menina de 8 anos, com talassemia beta maior em regime de transfusão crônica desde os 2 anos, é acompanhada no ambulatório. Ela recebe transfusões a cada três semanas e a família relata boa adesão. Ao exame, apresenta baixa estatura, hepatomegalia e pele com tonalidade acinzentada. Os exames mostram ferritina sérica muito elevada, transaminases discretamente aumentadas e a ressonância magnética evidencia sobrecarga de ferro hepática e cardíaca. A família nega febre nas últimas 24 horas, vômitos persistentes, perda de peso recente e alterações do hábito intestinal. O restante do exame físico é normal e os exames de rotina anteriores não mostravam alterações. A conduta correta é
A sobrecarga de ferro é a principal causa de morbidade e mortalidade na talassemia dependente de transfusão, e a terapia de quelação com monitorização por ferritina e ressonância magnética hepática e cardíaca é essencial. Suspender as transfusões causaria anemia grave e complicações da eritropoese ineficaz. Ferro oral é formalmente contraindicado, pois agrava a sobrecarga. Sangrias terapêuticas são inviáveis em paciente com anemia crônica dependente de transfusão.
Menina de 8 anos, com talassemia beta maior em regime de transfusão crônica desde os 2 anos, é acompanhada no ambulatório. Ela recebe transfusões a cada três semanas e a família relata boa adesão. Ao exame, apresenta baixa estatura, hepatomegalia e pele com tonalidade acinzentada. Os exames mostram ferritina sérica muito elevada, transaminases discretamente aumentadas e a ressonância magnética evidencia sobrecarga de ferro hepática e cardíaca. Ela mantém bom desempenho escolar, sem infecções de repetição, e a família tem boa adesão ao calendário de transfusões. O exame físico não mostra deformidades ósseas faciais importantes nem sinais de insuficiência cardíaca. A conduta correta é
A sobrecarga de ferro é a principal causa de morbidade e mortalidade na talassemia dependente de transfusão, e a terapia de quelação com monitorização por ferritina e ressonância magnética hepática e cardíaca é essencial. Suspender as transfusões causaria anemia grave e complicações da eritropoese ineficaz. Ferro oral é formalmente contraindicado, pois agrava a sobrecarga. Sangrias terapêuticas são inviáveis em paciente com anemia crônica dependente de transfusão.
Gestante de 27 anos, com 30 semanas, comparece ao ambulatório com talassemia beta menor conhecida, apresentando hemoglobina de 9,8 g/dL, volume corpuscular médio de 66 fL e ferritina de 180 ng/mL, com saturação de transferrina normal. Ela está assintomática, com boa capacidade funcional, pressão arterial de 110x68 mmHg e crescimento fetal adequado. Ela pergunta se precisa tomar mais ferro, pois a hemoglobina está baixa. Ela relata boa disposição para as atividades diárias e nega palpitações, dispneia ou tontura aos esforços habituais. A altura uterina é compatível com a idade gestacional e o exame obstétrico não mostra alterações. A conduta correta é
Na talassemia beta menor, a anemia microcítica decorre do defeito de síntese das cadeias de globina, e não de deficiência de ferro, de modo que com ferritina e saturação de transferrina adequadas não se indica ferro em dose terapêutica, mantendo-se ácido fólico e vigilância. Ferro endovenoso ou doses altas de ferro oral acarretam sobrecarga. Transfusão não é indicada em anemia leve a moderada bem tolerada nessa condição.
Homem de 42 anos é atendido em ambulatório com achado de microcitose em hemograma de rotina. Ele é assintomático, sem fadiga ou sangramentos, e nunca precisou de transfusão. Ao exame: sem palidez, sem icterícia, sem esplenomegalia, exame físico sem alterações. Exames: hemoglobina 12,4 g/dL, volume corpuscular médio 66 fL, contagem de hemácias aumentada, RDW normal, ferritina 180 ng/mL, saturação de transferrina normal, esfregaço com microcitose e hipocromia acentuadas, eletroforese de hemoglobina com hemoglobina A2 elevada. A hipótese mais provável é:
Microcitose acentuada desproporcional ao grau de anemia, contagem de hemácias aumentada, RDW normal, estoques de ferro normais e hemoglobina A2 elevada caracterizam talassemia menor, condição benigna que exige apenas aconselhamento genético. Anemia ferropriva cursa com ferritina baixa, saturação reduzida e RDW elevado. Anemia de doença crônica não eleva a hemoglobina A2. Anemia sideroblástica apresenta sideroblastos em anel e não altera a eletroforese de hemoglobina dessa forma.
Mulher, 28 anos, G1P0, com 12 semanas, apresenta Hb 10,2 g/dL (VR 12–16), VCM 64 fL (VR 80–100), RDW normal, ferritina 90 ng/mL (VR 15–150) e eletroforese com HbA2 de 5,2% (VR até 3,5%). O parceiro é assintomático e ainda não realizou exames. PA 112/70 mmHg, sem esplenomegalia. Ela pergunta se precisa tomar ferro e qual o risco de o bebê ter alguma doença do sangue. Qual conduta é a correta?
A conduta correta é solicitar a eletroforese de hemoglobina do parceiro e oferecer aconselhamento genético, pois a paciente tem traço de talassemia beta, evidenciado por microcitose acentuada desproporcional à anemia, RDW normal, ferritina normal e HbA2 elevada, e o risco de talassemia maior no concepto depende de o parceiro também ser portador, situação em que cada gestação teria 25% de chance. Prescrever ferro terapêutico sem ferropenia documentada é inadequado e pode levar a sobrecarga. Transfusões periódicas são tratamento da talassemia maior, não do traço. A interrupção da gestação não é conduta prevista nem indicada. Solicitar apenas hemograma seriado sem investigar o parceiro deixa de responder à principal pergunta do aconselhamento.
Menina, 7 anos, com beta-talassemia maior, recebe transfusões a cada 4 semanas desde os 18 meses de vida e usa quelante oral. Exame: palidez leve, fácies típica, fígado a 3 cm do rebordo costal, sem sinais de insuficiência cardíaca. Hemoglobina pré-transfusional 9,4 g/dL; ferritina 2.400 ng/mL (VR 15–150); T2* cardíaco por ressonância de 22 ms (normal acima de 20). Assinale a alternativa INCORRETA sobre o manejo desta paciente.
Aguardar disfunção cardíaca para iniciar quelação é conduta equivocada: a quelação começa após cerca de 10 a 20 transfusões ou com ferritina persistentemente acima de 1.000 ng/mL, justamente para prevenir a miocardiopatia, que é a principal causa de óbito nessa doença. Manter a quelação enquanto houver sobrecarga é correto, pois o ferro se acumula a cada transfusão. Monitorar a ferritina periodicamente é prática de rotina para ajuste de dose. O regime hipertransfusional visa hemoglobina pré-transfusional entre 9 e 10 g/dL para suprimir a eritropoese ineficaz. A ressonância com T2* é o método de escolha para quantificar ferro cardíaco e hepático.
Menino, 5 anos, de ascendência asiática, é avaliado por anemia microcítica persistente, sem resposta a ferro oral por 3 meses de uso regular. Exame: palidez discreta, icterícia leve, baço a 3 cm do rebordo costal. Hb 8,6 g/dL (VR 11,5–15,5); VCM 63 fL; reticulócitos 5%; ferritina 140 ng/mL (VR 15–150). Eletroforese com banda de migração rápida e corpos de inclusão após coloração supravital com azul de cresil brilhante. Qual o diagnóstico?
Microcitose acentuada com hemólise, esplenomegalia, ferro corporal normal, banda de migração rápida na eletroforese e corpos de inclusão à coloração supravital caracteriza a doença da hemoglobina H, decorrente da deleção de três dos quatro genes alfa. A beta-talassemia maior manifesta-se no primeiro ano com dependência transfusional e HbF muito elevada. A anemia ferropriva refratária cursaria com ferritina baixa, e a ferritina está normal. A persistência hereditária de hemoglobina fetal é assintomática e não cursa com hemólise nem microcitose importante. A anemia sideroblástica congênita apresenta dimorfismo eritrocitário e sideroblastos em anel na medula, com ferro sérico elevado.
Menino, 10 anos, é avaliado por microcitose persistente detectada em exames de rotina, sem sintomas e com crescimento adequado. Não faz uso de medicamentos e a dieta é variada. Exame físico normal, T 36,5 °C, FC 88 bpm. Hemoglobina 11,4 g/dL (VR 11,5–15,5); VCM 65 fL; ferritina 90 ng/mL (VR 15–150); eletroforese de hemoglobina com HbA2 de 5,2% (VR 2,0–3,3) e HbF de 1,8%. Qual a interpretação correta do exame?
Microcitose acentuada com anemia mínima, ferro corporal normal e HbA2 acima de 3,5% define o traço beta-talassêmico, condição benigna que não se beneficia de ferro e cuja principal implicação é o aconselhamento genético. A anemia ferropriva cursaria com ferritina baixa e HbA2 normal ou reduzida. O traço falciforme mostraria fração S na eletroforese, ausente neste exame. A doença da hemoglobina H apresenta banda de migração rápida, hemólise e esplenomegalia. A persistência hereditária de hemoglobina fetal cursa com HbF muito elevada e HbA2 normal, padrão diferente do encontrado.
Mulher, 28 anos, assintomática, com anemia detectada em exame pré-natal e histórico de tratamento com ferro oral por 2 anos, sem resposta. Origem familiar mediterrânea. PA 112x70 mmHg, FC 78 bpm. Exames: hemoglobina 10,8 g/dL (VR 12–16); VCM 66 fL (VR 80–100); RDW 13,5% (VR 11–15); hemácias 5,8 milhões por microlitro; ferritina 180 ng/mL (VR 15–150); eletroforese com hemoglobina A2 de 5,2% (VR até 3,5). Sobre o caso, assinale a alternativa INCORRETA.
A afirmação incorreta é a que prescreve ferro contínuo: na talassemia beta menor não há carência de ferro, a ferritina de 180 ng/mL é normal e a suplementação prolongada expõe a sobrecarga. É correto que a hemoglobina A2 de 5,2% é o achado que confirma o traço talassêmico. Também é verdadeiro que a contagem de hemácias elevada, com microcitose desproporcional à anemia, aponta talassemia em vez de ferropenia. O aconselhamento genético do casal é adequado pelo risco de talassemia maior na prole. E o RDW tipicamente normal contrasta com a anisocitose da anemia ferropriva.
Adolescente, 15 anos, com talassemia maior em programa de transfusão desde a infância, recebendo cerca de doze concentrados de hemácias por ano. PA 108x66 mmHg, FC 88 bpm, fígado palpável a 3 cm do rebordo costal. Exames: ferritina 2.800 ng/mL (VR 30–400); saturação de transferrina 92%; alanina aminotransferase elevada; ressonância cardíaca com T2 estrela reduzido; glicemia de jejum 118 mg/dL. Qual a conduta?
A sobrecarga de ferro pós-transfusional, com ferritina muito elevada, saturação de transferrina de 92% e sinais de deposição cardíaca e hepática, exige quelação de ferro, com deferasirox, deferiprona ou desferroxamina conforme o perfil do paciente. Suspender as transfusões é inviável em talassemia maior, pois a paciente depende delas para sobreviver. As flebotomias são contraindicadas em paciente anêmico dependente de transfusão, ao contrário do que ocorre na hemocromatose hereditária. A restrição dietética é irrelevante frente à carga transfusional. A vitamina C isolada não é tratamento e pode aumentar a toxicidade do ferro livre.
Adolescente de 16 anos, com talassemia maior em regime transfusional crônico e quelação irregular, apresenta ausência de progressão puberal, com volume testicular de 3 mL e pelos pubianos em estágio 2. Está com estatura no percentil 5 e velocidade de crescimento reduzida. Ferritina muito elevada. Hormônio luteinizante e hormônio folículo-estimulante baixos, com testosterona reduzida e função tireoidiana no limite inferior. Qual a causa mais provável do hipogonadismo?
A deposição de ferro na hipófise por sobrecarga transfusional é a causa mais provável, produzindo hipogonadismo hipogonadotrófico com gonadotrofinas baixas em paciente com talassemia maior, quelação irregular e ferritina muito elevada, frequentemente acompanhado de outras deficiências hipofisárias. A falência testicular primária cursaria com gonadotrofinas elevadas. A síndrome de Klinefelter também cursa com gonadotrofinas altas. O uso de anabolizantes suprimiria as gonadotrofinas, mas com testosterona elevada. O atraso constitucional não explica a sobrecarga de ferro e as demais alterações hormonais.
Homem, 24 anos, com talassemia intermédia, nunca dependente de transfusão regular, apresenta fadiga e escurecimento da pele há 1 ano. PA 118x72 mmHg, FC 84 bpm, fígado palpável a 3 cm do rebordo costal. Exames: hemoglobina 9,0 g/dL; ferritina 1.900 ng/mL (VR 30–400); saturação de transferrina 88%; alanina aminotransferase discretamente elevada; ressonância hepática com sobrecarga de ferro moderada. Sobre o caso, assinale a alternativa INCORRETA.
A afirmação incorreta é a que indica ferro oral: na talassemia a anemia decorre de defeito de síntese das cadeias de globina, não de carência de ferro, e a suplementação agrava a sobrecarga já existente. É correto que a absorção intestinal de ferro está aumentada na talassemia intermédia, mesmo sem transfusões regulares. A quelação deve ser considerada diante da ferritina e da sobrecarga demonstrada. A ressonância é de fato o método de escolha para quantificar ferro hepático e cardíaco. E o escurecimento cutâneo pode refletir depósito tecidual de ferro.
Mulher, 26 anos, de ascendência asiática, apresenta microcitose persistente. Hemoglobina 11,8 g/dL (VR 12–16); VCM 68 fL (VR 80–100); RDW 13,0% (VR 11,5–14,5); ferritina 120 ng/mL (VR 15–150); saturação de transferrina 30% (VR 20–50). Eletroforese de hemoglobina: hemoglobina A 97,4%, hemoglobina A2 2,3% (VR 2,0–3,3) e hemoglobina fetal 0,3% (VR < 1,0). Nega sangramentos e não usa medicações. Qual a hipótese mais provável?
Microcitose importante com RDW normal, ferro normal e eletroforese de hemoglobina sem elevação de hemoglobina A2 ou fetal aponta para alfa-talassemia, cuja triagem eletroforética é caracteristicamente normal, exigindo estudo molecular para confirmação. A beta-talassemia menor cursaria com hemoglobina A2 acima de 3,5%, e aqui está em 2,3%. A anemia ferropriva inicial é afastada pela ferritina de 120 ng/mL e pela saturação de transferrina de 30%. A anemia sideroblástica costuma cursar com ferro e ferritina elevados e presença de sideroblastos em anel, além de RDW aumentado. A anemia de doença crônica é habitualmente normocítica, cursa com saturação de transferrina baixa e exige doença inflamatória de base, não relatada.
Homem, 24 anos, assintomático, realiza avaliação pré-nupcial. Hemoglobina 12,8 g/dL (VR 13,5–17,5); VCM 65 fL (VR 80–100); hemácias 6,3 milhões/mm³ (VR 4,5–5,9); RDW 13,4% (VR 11,5–14,5); ferritina 190 ng/mL (VR 15–300). Eletroforese de hemoglobina: hemoglobina A 92,1%, hemoglobina A2 5,2% (VR 2,0–3,3), hemoglobina fetal 2,7% (VR < 1,0). A namorada tem hemograma normal e eletroforese sem alterações. Qual a interpretação e a orientação?
Hemoglobina A2 de 5,2% com microcitose acentuada, hemácias elevadas e ferro normal define beta-talassemia menor; como a parceira tem hemograma e eletroforese normais, o risco de prole com beta-talassemia maior é desprezível, pois seriam necessários dois portadores. Diagnosticar anemia ferropriva contraria a ferritina de 190 ng/mL e desperdiçaria ferro em quem já tem estoques normais. A alfa-talassemia cursa com eletroforese normal, sem elevação de hemoglobina A2. O traço falciforme exigiria presença de hemoglobina S, ausente na eletroforese. A persistência hereditária de hemoglobina fetal cursa com hemoglobina F muito mais elevada e sem elevação de hemoglobina A2 nesse patamar.
Adolescente de 15 anos, com talassemia maior em transfusão crônica desde a infância, apresenta ferritina de 3.200 ng/mL (VR 15–150). Está assintomático, com crescimento e desenvolvimento puberal adequados. Exame: hepatimetria discretamente aumentada, sem icterícia, PA 108/68 mmHg, ausculta cardíaca normal. Transaminases discretamente elevadas; ecocardiograma com fração de ejeção de 62%. A equipe precisa avaliar a real sobrecarga tecidual de ferro para orientar a quelação. Qual o exame indicado?
A ressonância magnética com técnica T2 estrela quantifica de forma não invasiva o ferro hepático e cardíaco, sendo essencial porque a sobrecarga miocárdica é a principal causa de morte na talassemia maior e nem sempre se correlaciona com a ferritina ou com o ferro hepático. A ferritina isolada sofre influência de inflamação e não estima o depósito tecidual com precisão. A biópsia hepática é invasiva e deixou de ser o método preferido de rotina. A cintilografia com enxofre coloidal avalia função reticuloendotelial e não quantifica ferro. O ferro sérico isolado varia ao longo do dia e não reflete o conteúdo total do organismo.
Homem de 25 anos, assintomático, tem Hb 11,8 g/dL, VCM 62 fL, número de hemácias relativamente elevado e ferritina normal. O pai apresenta hemograma semelhante. A análise de hemoglobinas mostra HbA2 aumentada. Qual é o diagnóstico mais provável?
Microcitose desproporcional à anemia, história familiar e HbA2 elevada favorecem o traço beta-talassêmico. Referência: https://www.nhlbi.nih.gov/health/thalassemia
Homem de 25 anos, assintomático, tem Hb 11,8 g/dL, VCM 62 fL, número de hemácias relativamente elevado e ferritina normal. O pai apresenta hemograma semelhante. A análise de hemoglobinas mostra HbA2 aumentada. Qual achado complementar favorece especificamente essa hipótese?
O defeito de globina persiste mesmo quando há ferro suficiente; exames de ferro evitam reposição desnecessária. Referência: https://www.nhlbi.nih.gov/health/thalassemia
Homem de 25 anos, assintomático, tem Hb 11,8 g/dL, VCM 62 fL, número de hemácias relativamente elevado e ferritina normal. O pai apresenta hemograma semelhante. A análise de hemoglobinas mostra HbA2 aumentada. Qual mecanismo explica melhor o quadro?
A redução de uma cadeia de globina causa microcitose sem exigir deficiência de ferro. Referência: https://www.nhlbi.nih.gov/health/thalassemia
Homem de 25 anos, assintomático, tem Hb 11,8 g/dL, VCM 62 fL, número de hemácias relativamente elevado e ferritina normal. O pai apresenta hemograma semelhante. A análise de hemoglobinas mostra HbA2 aumentada. Qual intervenção dirigida à causa é a mais adequada entre as opções?
O traço geralmente não exige tratamento da anemia, mas tem relevância reprodutiva e diagnóstica. Referência: https://www.nhlbi.nih.gov/health/thalassemia
Em investigação familiar, adulto apresenta VCM muito baixo, anemia leve, ferro preservado e HbA2 aumentada, sem sinais de hemólise importante. Qual tipo de anemia é mais compatível?
O fenótipo é compatível com portador de traço beta-talassêmico. Microcitose desproporcional à anemia, ferro preservado e HbA2 elevada favorecem traço beta-talassêmico. Referência: https://www.nhlbi.nih.gov/health/thalassemia
Mulher investigada antes da gestação tem microcitose estável desde a adolescência, ferro normal e aumento de HbA2. Qual tipo de anemia é mais compatível?
O caráter persistente e a fração de hemoglobina apontam para traço talassêmico. Microcitose desproporcional à anemia, ferro preservado e HbA2 elevada favorecem traço beta-talassêmico. Referência: https://www.nhlbi.nih.gov/health/thalassemia
Adulto assintomático tem anemia discreta, VCM de 64 fL, número de hemácias relativamente alto, ferritina normal e HbA2 elevada. Qual tipo de anemia é mais compatível?
A microcitose desproporcional com HbA2 aumentada favorece traço beta-talassêmico. Microcitose desproporcional à anemia, ferro preservado e HbA2 elevada favorecem traço beta-talassêmico. Referência: https://www.nhlbi.nih.gov/health/thalassemia
Paciente recebeu ferro por microcitose, mas os estoques já eram normais e o VCM não mudou. O estudo de hemoglobinas mostra HbA2 aumentada. Qual tipo de anemia é mais compatível?
Ferro não corrige microcitose por redução hereditária da síntese beta. Microcitose desproporcional à anemia, ferro preservado e HbA2 elevada favorecem traço beta-talassêmico. Referência: https://www.nhlbi.nih.gov/health/thalassemia
Calcule para B o índice de Mentzer: VCM dividido pela contagem de hemácias em milhões/µL. Qual interpretação é adequada?
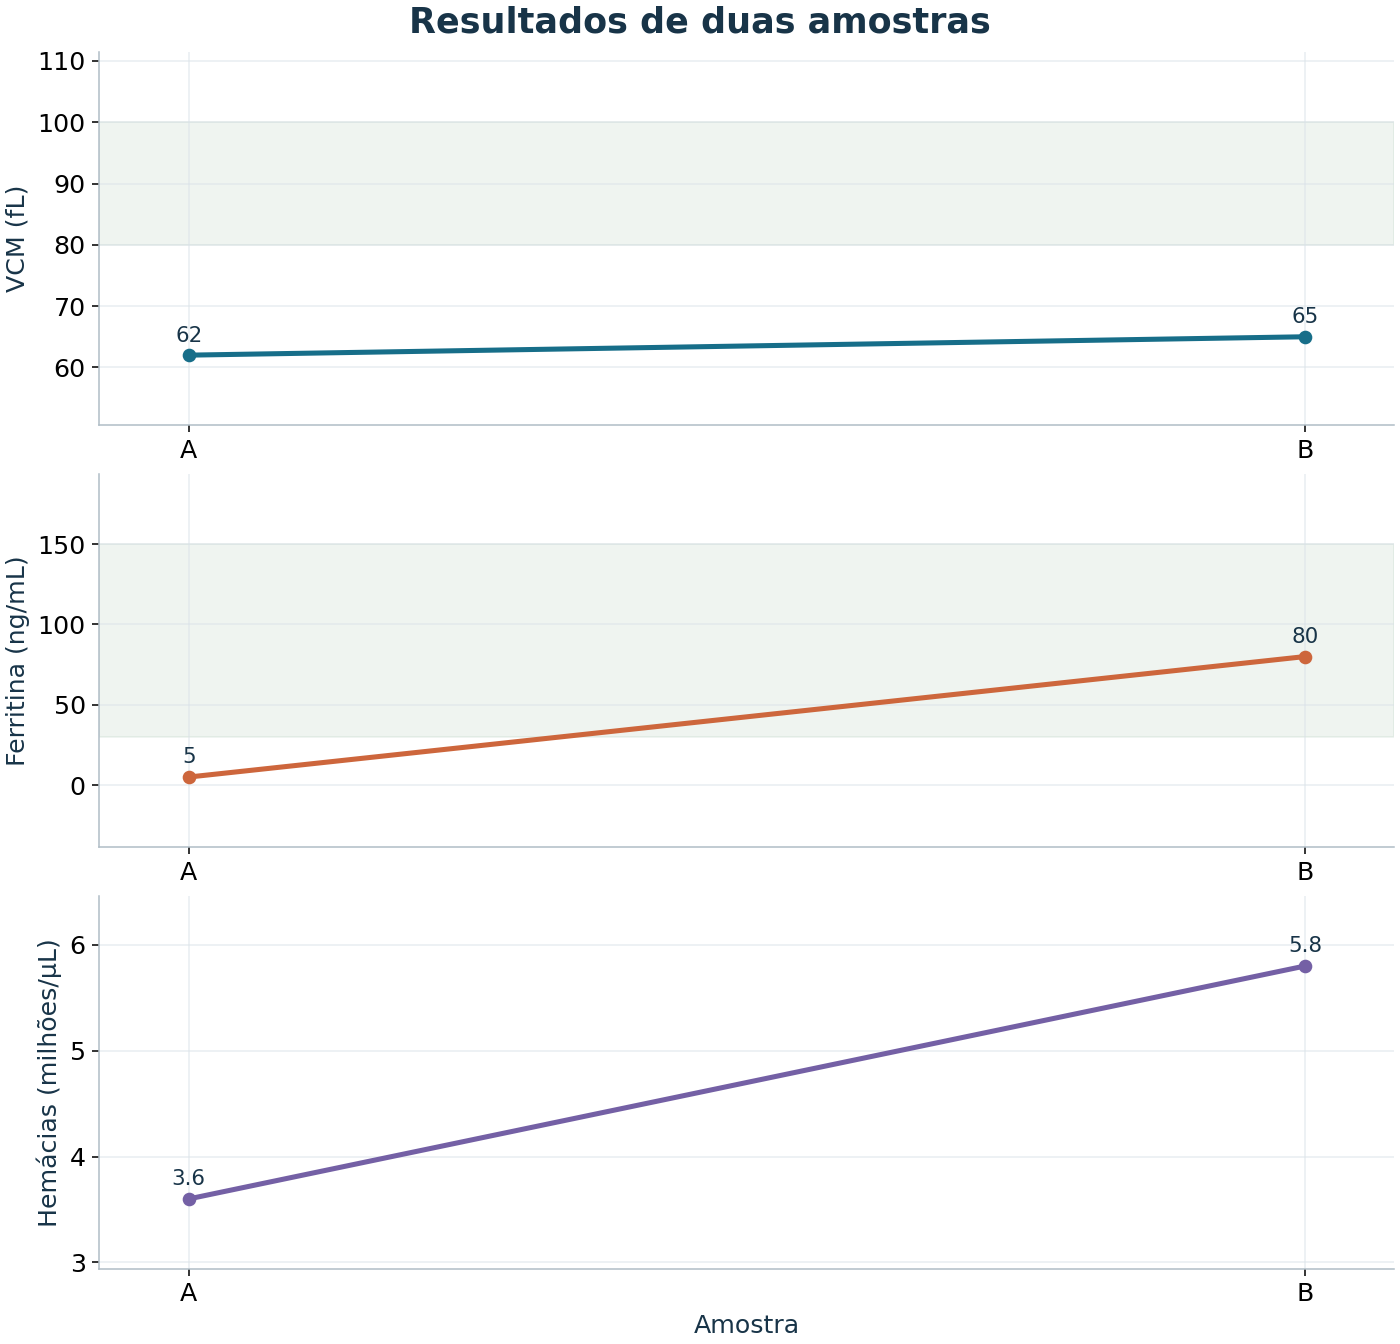
65/5,8 ≈ 11,2. O índice é orientador e exige integração com outros exames.
Paciente com talassemia e sobrecarga de ferro iniciou deferasirox. A ferritina vem caindo, mas houve elevação da creatinina, glicosúria com glicemia normal e hipofosfatemia. Qual interpretação deve orientar a conduta?
O acompanhamento da quelação inclui eficácia e segurança. Marcadores de sobrecarga de ferro não substituem a avaliação da função renal e dos possíveis distúrbios tubulares. Referências: DailyMed: Deferasirox, prescribing information — https://dailymed.nlm.nih.gov/dailymed/drugInfo.cfm?setid=485c4834-7bec-2018-e063-6294a90ab4e3
Uma criança com beta-talassemia dependente de transfusão iniciará acompanhamento programado. Antes da primeira transfusão, qual providência contribui para reduzir problemas de compatibilidade ao longo do tratamento?
A documentação antes da primeira transfusão é especialmente útil. A diretriz recomenda atenção aos antígenos Rh C/c/E/e e Kell na seleção de concentrados para esses pacientes. Referências: Thalassaemia International Federation: Guidelines for transfusion-dependent beta-thalassaemia, 2025, blood transfusion — https://www.ncbi.nlm.nih.gov/books/NBK614240/
Um lactente com beta-talassemia grave confirmada não tinha anemia importante ao nascer, mas desenvolveu palidez progressiva nos meses seguintes. Qual mudança fisiológica explica esse padrão temporal?
A HbF contém cadeias alfa e gama. Sua predominância inicial atenua as consequências da deficiência de cadeias beta; a transição pós-natal revela o defeito. Referências: TIF: Prevention of Thalassaemias and Other Haemoglobin Disorders, prenatal diagnosis — https://ncbi.nlm.nih.gov/books/NBK190475/
Adolescente com talassemia transfusional usa deferiprona e telefona relatando febre de 38,7 °C e dor de garganta. Qual orientação é prioritária?
Infecção durante deferiprona exige suspensão e avaliação urgente, incluindo neutrófilos. A decisão posterior depende do resultado e da equipe assistente. Referências: DailyMed: Deferiprone, prescribing information — https://dailymed.nlm.nih.gov/dailymed/drugInfo.cfm?setid=67139215-1154-4e1a-ae15-0f3cd8af5177
Quer treinar mais nesse tema? Estas questões vêm do nosso banco — lá tem milhares, com simulado, maratona e estatística de acerto por área.
Criar conta grátis e continuar →Plano de revisão
em 7 dias
Reconte, sem olhar, os três limiares que abrem a quelação e a quem cada um pertence: o do protocolo federal para quem já transfunde regularmente, o do consenso para quem não depende de transfusão, e o das colunas estrangeiras. Depois diga o número que manda interromper em dois dos três quelantes, e por que interromper não é a conduta em quem segue transfundindo.
em 30 dias
Monte de memória a tabela dos três quelantes com três colunas: via e dose, exame de vigilância e a situação que obriga a combinar dois deles. Em seguida, reconstrua o escore de trombose com os cinco fatores e as três faixas, e demonstre por escrito por que nenhum doente alcança a faixa de alto risco sem esplenectomia.
Agora atenda
Você sabe decidir com a tomografia na mão. A prova prática, e a vida, pedem outra coisa: chegar lá a partir de um paciente que ainda não tem exame nenhum.
Adulto jovem com anemia crônica desde a infância e uma cicatriz abdominal antiga que ele atribui a uma cirurgia do baço. Colha a história transfusional com precisão de calendário — quantas bolsas, com que intervalo, desde quando e se houve interrupção — porque é o intervalo, e não o diagnóstico, que decide toda a conduta. Pergunte por quelante em uso, por exames de ferro já feitos e por vacinas. No exame, procure hepatomegalia, sinais de hematopoiese extramedular e a cicatriz cirúrgica que o paciente pode não saber nomear. — você conduz anamnese, exame físico e conduta; o paciente responde em tempo real e o feedback vem no fim.