
Clínica Médica › Hematologia e Hemoterapia
Leucemias no adulto: reconhecimento e triagem
Leucemias agudas e crônicas: reconhecimento e triagem
A prova não cobra quimioterapia: cobra ler o hemograma que chegou, separar agudo de crônico pelo corte de 20% de blastos, saber a única leucemia em que o remédio começa antes do diagnóstico e conhecer os dois números que transformam encaminhamento em emergência.
Responda antes de ler
Escolha uma alternativa agora, mesmo sem certeza. Errar aqui faz parte — é o que faz a resposta certa grudar depois.
Homem de 45 anos, assintomático, realiza check-up. Hemograma: Hb 11,8 g/dL, leucócitos 82.000/mm³ com desvio à esquerda e presença de toda a linhagem granulocítica (mielócitos, metamielócitos, bastões), basofilia e eosinofilia. Plaquetas 480.000/mm³. Baço palpável a 6 cm do rebordo costal. Fosfatase alcalina leucocitária diminuída. Qual alteração genética é esperada?
Como esse tema cai
Este é o capítulo do médico que recebe um hemograma, não o do hematologista que conduz a quimioterapia. A vinheta traz alguém que chegou por outro motivo — cansaço de semanas, uma gengiva que sangra ao escovar, um exame admissional, uma leucometria absurda vinda do laboratório às seis da tarde — e pergunta o que fazer nas próximas horas. Esquema de indução, transplante e doença residual mínima não são cobrados neste nível e ficam de fora.
A prova cobra o tema em quatro formatos. O primeiro entrega um hemograma e pede o rótulo: aguda ou crônica, mieloide ou linfoide. O segundo entrega uma leucemia com coagulopatia e pergunta o que se faz antes do resultado da citogenética — é a única leucemia em que o remédio começa na suspeita, e a alternativa errada quase sempre é uma conduta razoável em qualquer outra. O terceiro entrega um número (leucócitos, plaquetas, hemoglobina) e pergunta se aquilo é consulta, encaminhamento urgente ou emergência de poucas horas. O quarto entrega um idoso assintomático com linfocitose e testa se o candidato pede medula e tomografia — que a recomendação brasileira diz para não pedir.
A régua nacional deste tema é feita de quatro documentos que não cobrem o mesmo terreno. O Ministério da Saúde tem Diretrizes Diagnósticas e Terapêuticas da Leucemia Mieloide Aguda do Adulto (Portaria SAS/MS nº 705, de 2014), Protocolo Clínico e Diretrizes Terapêuticas da Leucemia Mieloide Crônica do Adulto (Portaria Conjunta SAES/SCTIE/MS nº 4, de 2021) e Diretrizes de imatinibe para a Leucemia Linfoblástica Aguda Philadelphia positiva do adulto (Portaria Conjunta nº 21, de 2021) — esta última cobre só a forma Ph-positiva. Para a leucemia linfocítica crônica não existe protocolo nacional: quem dá a régua é a recomendação de 2025 do Grupo Brasileiro de LLC, da ABHH. E, para a promielocítica, o documento operacional é o consenso brasileiro de 2024 da mesma associação, porque as Diretrizes de 2014 descrevem a sensibilidade da doença ao ATRA sem fixar o momento de iniciá-lo.
Ficam fora deste capítulo, com endereço: a síndrome de lise tumoral e a compressão medular metastática, no capítulo de emergências oncológicas; a neutropenia febril e a síndrome da veia cava superior, que têm capítulo próprio; a leucemia linfoblástica aguda da criança, com sua régua de encaminhamento em 24 horas, na apostila de Pediatria; os gatilhos gerais de transfusão de plaquetas e hemácias, no capítulo de terapia transfusional; e o rastreamento e o diagnóstico precoce do câncer em geral, no capítulo de sinais de alarme da apostila de Oncologia.
O que muda decisão
Quatro doenças, um exame de porta
As leucemias somam 12.220 casos novos por ano na Estimativa 2026 do INCA, válida para cada ano do triênio 2026-2028 — 6.540 em homens e 5.680 em mulheres —, com risco estimado de 5,71 por 100 mil habitantes; excluídos os tumores de pele não melanoma, ocupam a 13ª posição entre os mais incidentes. É um número que engana quem vem da pediatria: no adulto, leucemia não é o câncer mais comum de lugar nenhum, mas é o que mais frequentemente chega pela porta de um exame de sangue pedido por outro motivo. Protocolos ainda vigentes trazem números de edições anteriores da mesma série — 11.540 casos por ano na estimativa de 2023-2025 e 10.810 na de 2020-2022 —, e isso é diferença de edição, não discordância técnica.
Quatro entidades concentram o que a prova cobra, e cada uma tem uma idade e um hemograma. A leucemia mieloide aguda tem incidência ajustada de 3,6 casos por 100.000 habitantes por ano e idade mediana de 66 anos ao diagnóstico. A leucemia mieloide crônica responde por 15% de todas as leucemias do adulto, com mediana de 67 anos. A leucemia linfocítica crônica é a mais comum do adulto — cerca de 30% de todas as leucemias nessa população —, com mediana de 71 anos e mais de 95% dos casos acima dos 50. E a leucemia linfoblástica aguda, que na criança é a regra, no adulto é minoria e muda de cara: a proporção de casos com cromossomo Philadelphia sobe de 3% abaixo dos 15 anos para cerca de 30% a partir dos 30 anos e para mais de 50% depois dos 65.
O ponto que amarra as quatro é o mesmo em todos os documentos brasileiros, escrito quase com as mesmas palavras nas Diretrizes da LMA, nas da LLA Philadelphia positiva e no Protocolo da LMC: a identificação da doença em estágio inicial e o encaminhamento ágil e adequado para o atendimento especializado dão à Atenção Primária um caráter essencial para o resultado terapêutico. Traduzido para a prova: ninguém espera que a unidade básica faça mielograma. Espera-se que ela leia o hemograma, reconheça o padrão, decida a velocidade e escreva o encaminhamento certo.
Agudo é blasto; crônico é célula madura
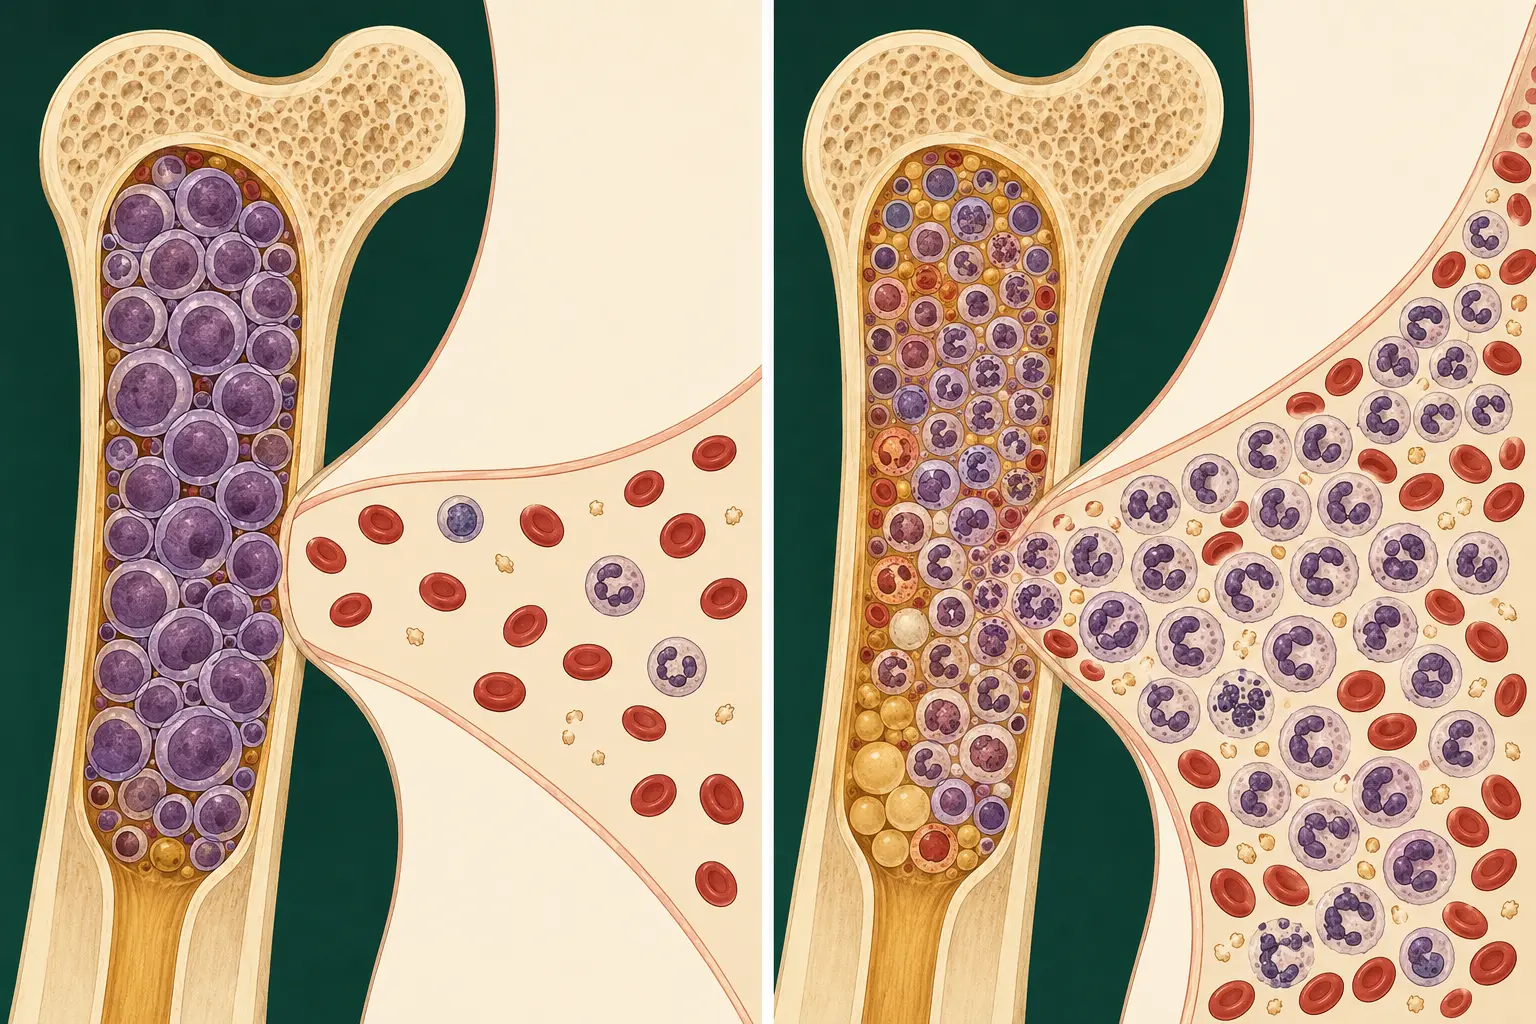
A palavra aguda, aqui, não descreve velocidade de instalação: descreve onde a maturação parou. Nas leucemias agudas há transformação maligna da célula hematopoética primitiva com parada de maturação na fase de blasto ou de promielócito, como escrevem as Diretrizes da LMA; a consequência é dupla e explica todo o quadro clínico. De um lado, falência de produção — as três séries normais são substituídas e caem juntas, gerando anemia, sangramento e infecção. Do outro, infiltração — fígado, baço, linfonodos, osso, pele e sistema nervoso recebem células que não deveriam estar ali.
Nas leucemias crônicas a maturação não para. A LMC é uma neoplasia mieloproliferativa caracterizada pela proliferação excessiva de granulócitos maduros e em amadurecimento; a LLC, pelo acúmulo de linfócitos B monoclonais maduros. Como as células chegam ao fim da fila de maturação, a medula continua entregando as outras séries por muito tempo — e é por isso que a leucemia crônica costuma ser um achado de exame, não uma emergência. Cerca de 60% dos pacientes com LLC são assintomáticos ao diagnóstico, descobertos em hemograma de rotina.
Duas consequências práticas saem daí, e as duas são armadilha de prova. A primeira: leucocitose não é obrigatória na leucemia aguda. O leucograma pode estar alto, normal ou baixo, porque o que circula pode não ser leucócito funcional, e o quadro clássico da LMA é justamente leucopenia com blastos. A segunda: pancitopenia com esplenomegalia em adulto não é 'anemia carencial com hiperesplenismo' até que alguém olhe o esfregaço. O achado que muda tudo — o blasto no sangue periférico — depende de o laboratório procurar.
O corte de 20% e as exceções que o Brasil reconhece
O número que separa leucemia aguda de tudo o mais é 20%. As Diretrizes brasileiras da LMA do adulto são explícitas: a porcentagem de blastos exigida para o diagnóstico é 20% ou mais de mieloblastos, monoblastos/promonócitos ou megacarioblastos no sangue periférico ou na medula óssea. As Diretrizes da LLA Philadelphia positiva do adulto usam o mesmo corte para a linhagem linfoide, com uma diferença de redação que vale notar: falam em 20% ou mais de linfoblastos na medula óssea, sem mencionar o sangue periférico.
O corte tem quatro exceções nominais no documento brasileiro. Havendo menos de 20% de blastos, o diagnóstico de LMA também pode ser feito quando existe t(8;21)(q22;q22), inv(16)(p13.1q22), t(16;16)(p13.1;q22) ou t(15;17)(q22;q12). São as três alterações de bom prognóstico do core-binding factor e da promielocítica: a genética, nesses casos, vale mais do que a contagem. Duas regras de contagem completam: monoblastos e promonócitos entram na conta de blastos na LMA com diferenciação monocítica, mas monócitos anormais não; eritroblastos não são contados como blastos, exceto na leucemia eritroide pura.
Quem confirma não é a atenção primária. A avaliação diagnóstica exigida pelos documentos nacionais é hospitalar e envolve citomorfologia do sangue periférico e da medula, citoquímica (mieloperoxidase, negro de Sudan e esterase inespecífica), imunofenotipagem das células blásticas, citogenética convencional com no mínimo 20 metáfases analisadas ou FISH, e biologia molecular — mais biópsia de medula quando o aspirado vem 'seco'. Nas leucemias agudas, portanto, medula é obrigatória. Guarde esse contraste: é justamente o que a LLC dispensa.
A leucemia que é emergência antes do diagnóstico: a promielocítica
A leucemia promielocítica aguda é o subtipo de LMA que resulta, em mais de 95% dos casos, da t(15;17), com fusão PML::rara. Duas coisas a tornam única. A primeira é a coagulopatia: ela sangra desproporcionalmente ao número de plaquetas, com prolongamento de TP e TTPa, D-dímero alto e fibrinogênio consumido — e hemorragia intracraniana e pulmonar são as principais causas de morte antes e no início da terapia. A segunda é o antídoto: ela é especialmente sensível ao ácido transretinoico (ATRA), que age induzindo a maturação das células blásticas, levando à remissão completa e à resolução do distúrbio de coagulação.
Daí sai a regra que a prova cobra mais do que qualquer outra neste tema. Segundo o consenso brasileiro de 2024 da ABHH, o ATRA deve ser iniciado imediatamente após a suspeita mínima de LPA, sem esperar o diagnóstico molecular — e a justificativa é elegante: o ATRA não tem efeito deletério no tratamento dos demais subtipos de LMA. Se a confirmação vier, segue-se com ele; se a t(15;17)/PML::rara for excluída, ajusta-se para protocolo de LMA clássica. Nenhuma outra leucemia autoriza tratar antes de confirmar, e nenhuma outra pune tanto a espera: cerca de 5% dos pacientes com LPA acabam inelegíveis ao tratamento por hemorragia fatal ou ameaçadora à vida ocorrida antes de a terapia começar.
O suporte tem alvos próprios, diferentes dos gatilhos gerais de transfusão. O consenso brasileiro adota, para a reposição com crioprecipitado, plasma fresco congelado e plaquetas, os alvos recomendados pelo European LeukemiaNet: manter fibrinogênio acima de 150 mg/dL, plaquetas acima de 50 x 10³/µL e TP e TTPa abaixo de 1,5, com reposição mantida durante toda a indução até a resolução clínica e laboratorial da coagulopatia. Três condutas que parecem certas estão vetadas: heparina profilática, ácido tranexâmico e épsilon-aminocaproico não são recomendados, e a leucaférese não é indicada na LPA, pelo risco de hemorragia — o que faz dela a exceção da regra de citorredução que vale nas demais leucemias hiperleucocitárias.
Dois detalhes de reconhecimento fecham a seção. Na morfologia, a variante hipergranular exibe as células de Faggot, com feixes de bastões de Auer; a variante microgranular ou hipogranular tem poucos grânulos e núcleo bilobado — e é a que costuma cursar com leucocitose, e não com leucopenia. Na imunofenotipagem, os blastos são HLA-DR negativos: toda leucemia aguda sem HLA-DR precisa de exclusão molecular do rearranjo PML::rara, porque a LMA com mutação de NPM1 imita esse perfil. O prognóstico se define pela leucometria inicial: acima de 10 x 10³/µL é alto risco.
Hiperleucocitose e leucostase: o número que muda o destino
Na régua brasileira de encaminhamento de adultos, o número que transforma consulta em emergência é 100.000. O protocolo de encaminhamento da Atenção Primária para a Atenção Especializada em Hematologia manda à urgência/emergência, preferencialmente com suporte de hematologista, quatro situações da leucocitose: leucocitose com manifestações clínicas suspeitas de leucemia aguda; presença de blastos e/ou promielócitos no sangue periférico com essas manifestações; hiperleucocitose, definida como leucócitos acima de 100.000/mm³, exceto em pacientes com leucemia linfocítica crônica; e leucocitose com sintomas sugestivos de leucostase.
A exceção da LLC é a parte que mais derruba candidato, e tem lógica celular: o linfócito da LLC é pequeno, deformável e não adere ao endotélio, de modo que contagens de 200.000 ou 300.000 podem ser inteiramente assintomáticas. Já o blasto mieloide e o promielócito são grandes, rígidos e adesivos: obstruem a microcirculação e produzem leucostase. Os três sintomas que o protocolo lista como suspeitos são respiratórios, neurológicos e priapismo — dispneia e hipoxemia sem infiltrado que explique, confusão, cefaleia e alteração visual, e ereção prolongada e dolorosa.
As manifestações que caracterizam suspeita de leucemia aguda estão escritas e valem decorar, porque são o gatilho de tudo: fadiga generalizada, fraqueza, palidez, sangramentos (petéquias, equimoses, sangramento de mucosas), infecções recorrentes, esplenomegalia e/ou linfadenopatia não explicadas por quadro infeccioso agudo. Nas Diretrizes da LLA Philadelphia positiva, a frequência dessas queixas na apresentação está tabelada: febre em 50%, sangramento em 50%, sintomas inespecíficos em 25% e dor osteoarticular em 15%; ao exame, síndrome anêmica em 80% a 100%, esplenomegalia em 60% e hepatomegalia em 40%, com acometimento do sistema nervoso central em apenas 1% a 3%.
Há ainda os cortes de citopenia que disparam emergência independentemente do leucograma: hemoglobina abaixo de 7 g/dL, neutrófilos abaixo de 500/mm³ ou plaquetas abaixo de 50.000/mm³ acompanhando manifestações suspeitas — e plaquetas abaixo de 20.000/mm³ por si só. Neutropenia febril e suspeita de lise tumoral também vão à emergência pelo mesmo protocolo, mas o manejo de cada uma tem capítulo próprio e não se repete aqui.
A leucemia mieloide crônica: leucocitose escalonada, basofilia e baço
O hemograma da LMC em fase crônica é descrito com precisão no Protocolo nacional: leucocitose entre 12 e 1.000 x 10⁹/L, com mediana de 100 x 10⁹/L; blastos geralmente abaixo de 2% da leucometria global; basofilia absoluta presente e eosinofilia comum; plaquetometria variando de normal a acima de 1.000 x 10⁹/L, com trombocitopenia incomum. O elemento morfológico que dá nome ao padrão é o desvio escalonado — a série granulocítica aparece completa, com mielócitos, metamielócitos e bastonetes em quantidades intermediárias, e não apenas o pulo bastonete-segmentado da reação infecciosa. É a basofilia, no entanto, que fecha o caso contra reação leucemoide: infecção não faz basofilia.
O marcador é o cromossomo Philadelphia, resultado da translocação recíproca t(9;22)(q34;q11.2), que funde o gene BCR ao ABL1 e produz uma tirosinoquinase com papel central na patogênese. O Protocolo descreve três fases — crônica, de transformação (ou acelerada) e blástica —, e os critérios que interessam ao reconhecimento são numéricos: a fase de transformação exige 10% a 19% de blastos no sangue periférico ou na medula, ou 20% ou mais de basófilos no sangue periférico, ou trombocitose acima de 1.000 x 10⁹/L não responsiva à terapia, ou trombocitopenia persistente abaixo de 100 x 10⁹/L não devida à terapia, entre outros; a fase blástica exige 20% ou mais de blastos, ou proliferação blástica extramedular, que pode formar tumor — o cloroma.
Duas frases do Protocolo viram alternativa com frequência. A primeira: a hidroxiureia deve ser utilizada somente para reduzir o número de leucócitos enquanto os resultados dos exames que confirmam o diagnóstico de LMC estão sendo aguardados — ela é ponte, não tratamento. A segunda: confirmado o diagnóstico, o mesilato de imatinibe é a 1ª linha, na dose de 400 mg/dia na fase crônica, e a terapia inicial não é alterada pela classificação de risco do paciente, que serve para predizer a resposta, não para escolher a droga. Os três escores citados — Sokal, Hasford e EUTOS — combinam idade, tamanho do baço, plaquetas, blastos, eosinófilos e basófilos, e o Sokal é o que aparece com mais frequência nas provas.
A leucemia linfocítica crônica: a que aparece no exame de rotina
A LLC é a leucemia mais comum do adulto, cerca de 30% de todas as leucemias nessa população, com mediana de 71 anos ao diagnóstico e mais de 95% dos pacientes acima dos 50. Cerca de 60% chegam assintomáticos, com a doença detectada em exame de rotina; quando há sintoma, ele é vago. O critério diagnóstico da recomendação de 2025 do Grupo Brasileiro de LLC é uma frase: presença de linfócitos B monoclonais com imunofenótipo específico (CD5+/CD23+) no sangue periférico, em contagem acima de 5 x 10⁹/L, por mais de três meses. Abaixo desse limiar, com o mesmo fenótipo, o quadro se chama linfocitose B monoclonal — entidade distinta, de progressão baixíssima, cujo manejo é apenas vigilância periódica.
O que a prova cobra com mais frequência é o que não se faz. A recomendação brasileira diz que biópsia e/ou aspirado de medula óssea não estão indicados na rotina diagnóstica da LLC — podem ser considerados em casos de citopenia, para afastar mielodisplasia, em ensaios clínicos ou em dúvida diagnóstica. E diz que exames de imagem (ultrassom, tomografia, ressonância, PET) geralmente não estão indicados no diagnóstico nem na avaliação inicial. É a única leucemia deste capítulo que se diagnostica pelo sangue periférico, com imunofenotipagem — e essa é a razão pela qual a linfocitose do idoso não é motivo para internar ninguém.
O estadiamento clínico segue Rai e Binet, sistemas dos anos 1970 baseados em linfonodo, baço, fígado e citopenias, e a distribuição dos pacientes por Binet é reveladora: estádio A, com menos de três áreas de linfonodomegalia e sem anemia ou plaquetopenia, reúne 63% dos casos e tem sobrevida mediana de 15 anos; o estádio B, com três ou mais áreas, reúne 30% e tem 5 anos; o estádio C, definido pela presença de anemia ou plaquetopenia, reúne 7% e tem 2 anos. Para doença assintomática — Rai 0/Binet A, ou Rai I-II/Binet B assintomáticos — a recomendação é conduta expectante, com avaliação clínica e hemograma a cada três meses, especialmente no primeiro ano; doença estável pode ser acompanhada em intervalos de seis a doze meses.
Na triagem da atenção primária, os sinais que mandam à Oncologia Hematologia são dois e ambos vêm do esfregaço: linfocitose persistente acima de 4.000/mm³ com inversão da proporção entre neutrófilos segmentados e linfócitos, ou manchas de Gumprecht (as smudge cells, restos de linfócitos rompidos na confecção da lâmina) — ambas sugestivas de linfoproliferação crônica. Uma terceira porta é a monocitose persistente acima de 1.000/mm³ sem causa secundária, que abre a investigação das neoplasias mielodisplásicas/mieloproliferativas.
Para onde vai, em quanto tempo e com o quê
O destino é o mesmo nas três leucemias que têm documento nacional: hospital habilitado em oncologia com serviço de hematologia e porte tecnológico suficiente para diagnosticar, tratar e monitorar — com atendimento ambulatorial diário e atendimento emergencial 24 horas por dia, sete dias por semana. A regulação do acesso, a autorização prévia dos procedimentos e o cadastro atualizado no CNES são parte explícita da diretriz, não burocracia acessória: é assim que a fila oncológica é organizada.
O conteúdo do encaminhamento também está normatizado, e é o que o avaliador cobra quando quer testar prática: sinais e sintomas com exame físico completo, e resultado de dois hemogramas com diferença de duas a quatro semanas — com exceção expressa da hiperleucocitose e de outros sinais de gravidade. Ou seja: repetir o exame é a regra na leucocitose persistente sem gravidade, e é erro na leucocitose com blasto, com citopenia grave ou com sintoma de leucostase. Some-se o registro de medicamentos que causam leucocitose (lítio, carbamazepina, salbutamol, fenoterol, corticosteroides), que é a primeira causa secundária a excluir na atenção básica.
Dois prazos legais emolduram o percurso: a Lei nº 13.896/2019 garante os exames necessários à elucidação em até 30 dias quando a hipótese principal é neoplasia maligna, e a Lei nº 12.732/2012 obriga o início do primeiro tratamento no SUS em até 60 dias do laudo patológico. Nenhum dos dois é teto confortável na leucemia aguda: a emergência de hiperleucocitose ou de coagulopatia corre em horas, não em dias.
Sobre medicamento, há um detalhe que separa quem leu a diretriz de quem não leu. O Ministério da Saúde e as secretarias não padronizam nem fornecem antineoplásicos diretamente aos hospitais: quem é habilitado em oncologia pelo SUS é responsável por padronizar, adquirir e fornecer os medicamentos que usa. As Diretrizes da LMA abrem exatamente duas exceções nominais — o mesilato de imatinibe (para LMC, LLA Philadelphia positiva e tumor do estroma gastrointestinal) e a L-asparaginase —, comprados pelo Ministério e dispensados aos hospitais habilitados pela assistência farmacêutica das secretarias estaduais. É por isso que o imatinibe aparece com nome, dose e linha no protocolo, enquanto a citarabina e a antraciclina aparecem apenas como esquema.
Do hemograma ao encaminhamento: a régua da triagem no adulto
O capítulo inteiro cabe em quatro decisões: que tipo de leucemia o hemograma sugere, se aquilo é emergência hoje, o que se faz antes de confirmar e para onde vai. Os cards guardam os quatro números que decidem; o fluxo põe as decisões em ordem; a primeira tabela desarma os imitadores do hemograma e a segunda separa as quatro leucemias do adulto pelo que aparece na porta.
- 1Leia o leucograma inteiro, não só o total. Blasto ou promielócito no sangue periférico muda o problema de lugar; leucocitose não é obrigatória, e leucopenia com blastos é a apresentação clássica da leucemia mieloide aguda.
- 2Cruze com as manifestações suspeitas de leucemia aguda: fadiga, fraqueza, palidez, sangramentos (petéquias, equimoses, mucosas), infecções recorrentes, esplenomegalia e/ou linfadenopatia não explicadas por infecção aguda. Leucocitose OU blastos junto com esse quadro é urgência/emergência com suporte de hematologista.
- 3Cheque os quatro números que disparam emergência por si: leucócitos acima de 100.000/mm³ (exceto na LLC), sintomas de leucostase (respiratórios, neurológicos, priapismo), plaquetas abaixo de 20.000/mm³ e a tríade de citopenia grave — hemoglobina abaixo de 7 g/dL, neutrófilos abaixo de 500/mm³ ou plaquetas abaixo de 50.000/mm³ com manifestações suspeitas.
- 4Se há coagulopatia desproporcional ao número de plaquetas — TP e TTPa alargados, D-dímero alto, fibrinogênio consumido — pense em leucemia promielocítica aguda e trate a suspeita como emergência médica: ATRA imediato, sem esperar o resultado molecular, com suporte de hemocomponentes. Leucaférese está contraindicada nessa suspeita.
- 5Se o padrão é granulocítico com desvio escalonado, basofilia e esplenomegalia, pense em leucemia mieloide crônica e encaminhe à Oncologia Hematologia. Hidroxiureia serve apenas para citorredução enquanto os exames confirmatórios não voltam; o imatinibe entra depois da confirmação.
- 6Se o padrão é linfocitose acima de 4.000/mm³ com inversão da proporção neutrófilo-linfócito, ou há manchas de Gumprecht no esfregaço, pense em linfoproliferação crônica e encaminhe à Oncologia Hematologia — sem medula, sem tomografia. Acima de 5 x 10⁹/L de linfócitos B monoclonais CD5+/CD23+ por mais de três meses, é LLC.
- 7Sem gravidade, documente antes de encaminhar: dois hemogramas com duas a quatro semanas de intervalo, exclusão de causas secundárias (infecção, lítio, carbamazepina, salbutamol, fenoterol, corticosteroide) e exame físico completo. Com gravidade, essa espera é erro — o encaminhamento sai com o primeiro exame.
- 8Confirme o destino: hospital habilitado em oncologia com serviço de hematologia e emergência 24 horas. Os prazos legais são de 30 dias para os exames de elucidação e 60 dias do laudo ao primeiro tratamento — que valem como piso de direito, não como ritmo aceitável na leucemia aguda.
20% de blastos
O corte que define leucemia AGUDA nos documentos brasileiros: 20% ou mais de blastos no sangue periférico ou na medula (na LLA Ph+, a redação fala em medula óssea). Quatro alterações citogenéticas dispensam o corte na LMA: t(8;21), inv(16), t(16;16) e t(15;17). Abaixo disso e sem essas alterações, o problema é outro — mielodisplasia, reação, infiltração.
ATRA na suspeita
Única leucemia em que o remédio precede o diagnóstico. Coagulopatia desproporcional à plaquetopenia levanta leucemia promielocítica aguda; o consenso brasileiro manda iniciar ATRA após a suspeita mínima, sem aguardar a confirmação molecular, porque ele não prejudica os outros subtipos de LMA. Cerca de 5% ficam inelegíveis ao tratamento por hemorragia fatal ou ameaçadora que ocorre antes de ele começar.
100.000 leucócitos
O corte adulto de hiperleucocitose que manda à urgência/emergência — com uma exceção nominal: leucemia linfocítica crônica. Linfócito da LLC é pequeno e não adere ao endotélio; blasto mieloide e promielócito são grandes e rígidos, e produzem leucostase. Sintoma respiratório, neurológico ou priapismo com leucocitose vale emergência em qualquer contagem.
5 x 10⁹/L de linfócitos B
O corte da LLC: linfócitos B monoclonais CD5+/CD23+ acima de 5 x 10⁹/L no sangue periférico, por mais de três meses. Abaixo disso, com o mesmo fenótipo, é linfocitose B monoclonal, que só se vigia. Diagnóstico feito no sangue — sem aspirado de medula e sem imagem na rotina. Na triagem da APS, o gatilho é linfocitose acima de 4.000/mm³ com inversão da proporção ou manchas de Gumprecht.
| Quem imita leucemia no hemograma | O que copia | O que denuncia a leucemia |
|---|---|---|
| Reação leucemoide (infecção grave, corticoide, uso de fator estimulante) | Leucocitose alta com desvio à esquerda | Reação não faz basofilia absoluta e não escalona a série completa; blasto no sangue periférico não pertence a reação; e a leucocitose reativa some quando a causa some — daí a exigência de dois hemogramas com 2 a 4 semanas de intervalo quando não há gravidade |
| Mononucleose e outras viroses | Linfocitose com adenomegalia e esplenomegalia | Na virose o esfregaço mostra linfócito atípico reativo e as contagens se recuperam em dias; na LLC a linfocitose é persistente por mais de três meses, monoclonal à imunofenotipagem, com manchas de Gumprecht |
| Linfocitose B monoclonal (MBL) | Fenótipo idêntico ao da LLC no sangue periférico | É a contagem que separa: acima de 5 x 10⁹/L de linfócitos B monoclonais é LLC; abaixo é MBL, entidade distinta, de progressão baixíssima, que só exige vigilância periódica |
| Anemia carencial no idoso | Palidez, fadiga e queda de hemoglobina | Carência é anemia de série única, com plaqueta normal ou alta; bicitopenia, pancitopenia, esplenomegalia ou blasto no esfregaço tiram o rótulo carencial e mandam à emergência quando há critério de gravidade |
| Púrpura trombocitopênica imune | Petéquias e plaquetopenia isolada | PTI é plaquetopenia ISOLADA em paciente sem visceromegalia; anemia ou neutropenia associadas, blasto no esfregaço ou coagulopatia com fibrinogênio baixo apontam medula ocupada — e, no adulto com coagulopatia, levantam promielocítica |
| Sepse com coagulação intravascular disseminada | TP e TTPa alargados, D-dímero alto, fibrinogênio baixo | A coagulopatia da LPA aparece sem foco infeccioso que a explique, acompanhada de blastos/promielócitos no esfregaço, e responde ao ATRA — o que a CIVD séptica não faz |
As quatro leucemias do adulto: o que chega pela porta
| Leucemia | Idade e frequência | Hemograma típico | O que confirma | Régua nacional |
|---|---|---|---|---|
| Mieloide aguda (LMA) | Mediana de 66 anos; incidência ajustada de 3,6/100.000/ano | Citopenias com blastos; leucometria pode estar alta, normal ou BAIXA; DHL elevada e leucócitos acima de 20.000/mm³ são desfavoráveis | 20% ou mais de blastos no sangue periférico ou na medula, com imunofenotipagem, citoquímica, citogenética (mínimo de 20 metáfases) e biologia molecular; bastões de Auer na morfologia | Diretrizes Diagnósticas e Terapêuticas da LMA do Adulto (Portaria SAS/MS nº 705, de 2014) |
| Promielocítica aguda (LPA) | Subtipo de LMA; t(15;17) em mais de 95% dos casos | Coagulopatia desproporcional à plaquetopenia; variante hipergranular costuma cursar com leucopenia, a microgranular com leucocitose | PML::RARA por citogenética, FISH ou RT-PCR — mas o tratamento não espera o resultado; blastos HLA-DR negativos | Consenso brasileiro da ABHH de 2024 (as Diretrizes de 2014 descrevem a doença, mas não fixam o momento do ATRA) |
| Linfoblástica aguda (LLA) | Minoria no adulto; Philadelphia em cerca de 30% acima dos 30 anos e mais de 50% acima dos 65 | Febre em 50%, sangramento em 50%, dor osteoarticular em 15%; síndrome anêmica em 80% a 100%, esplenomegalia em 60% | 20% ou mais de linfoblastos na medula; imunofenótipo CD10+, CD19+, TdT+; pesquisa do Philadelphia por cariótipo, FISH ou RT-PCR | Diretrizes de imatinibe na LLA Ph+ do Adulto (Portaria Conjunta nº 21, de 2021) — só a forma Ph-positiva tem documento |
| Mieloide crônica (LMC) | 15% das leucemias do adulto; mediana de 67 anos | Leucocitose de 12 a 1.000 x 10⁹/L (mediana 100), desvio escalonado, basofilia absoluta, eosinofilia, plaquetas de normais a acima de 1.000 x 10⁹/L; blastos abaixo de 2% | Cromossomo Philadelphia, t(9;22), gene de fusão BCR::ABL1, por cariótipo ou biologia molecular | PCDT da LMC do Adulto (Portaria Conjunta SAES/SCTIE/MS nº 4, de 2021) |
| Linfocítica crônica (LLC) | A mais comum do adulto, cerca de 30%; mediana de 71 anos; 60% assintomáticos | Linfocitose persistente; manchas de Gumprecht no esfregaço; hiperleucocitose alta pode ser assintomática | Imunofenotipagem do SANGUE PERIFÉRICO: linfócitos B monoclonais CD5+/CD23+ acima de 5 x 10⁹/L por mais de três meses. Medula e imagem não entram na rotina | Sem PCDT nacional — a régua é a recomendação de 2025 do Grupo Brasileiro de LLC da ABHH |
Leucocitose NÃO é requisito de leucemia aguda. O leucograma pode estar alto, normal ou baixo, e o achado que importa é o blasto no esfregaço — que só aparece se o laboratório procurar.
Os dois documentos do Ministério não usam a mesma redação para o mesmo corte: as Diretrizes da LMA aceitam 20% ou mais de blastos no sangue periférico OU na medula, enquanto as da LLA Philadelphia positiva falam em 20% ou mais de linfoblastos na medula óssea. Na prática, o mielograma é o exame que fecha as duas.
A exceção da LLC na regra da hiperleucocitose é nominal e está escrita no protocolo de encaminhamento: leucócitos acima de 100.000/mm³ mandam à emergência, exceto em pacientes com leucemia linfocítica crônica.
Na LPA, a leucaférese é contraindicada pelo risco de hemorragia, e heparina profilática, ácido tranexâmico e épsilon-aminocaproico não são recomendados. A citorredução, quando necessária, é medicamentosa.
Hidroxiureia na LMC não é tratamento: o Protocolo autoriza seu uso somente para reduzir leucócitos enquanto os exames confirmatórios estão sendo aguardados. Confirmado o diagnóstico, o imatinibe é a 1ª linha, e o escore de risco não muda a escolha inicial.
Os alvos de reposição da LPA (fibrinogênio acima de 150 mg/dL, plaquetas acima de 50 x 10³/µL, TP e TTPa abaixo de 1,5) são específicos daquela coagulopatia e valem durante toda a indução — não substituem os gatilhos gerais de transfusão, que estão no capítulo de terapia transfusional.
Os dois hemogramas com 2 a 4 semanas de intervalo são exigência de conteúdo do encaminhamento eletivo, e o próprio protocolo abre exceção para hiperleucocitose e outros sinais de gravidade — repetir exame diante de blasto, citopenia grave ou leucostase é atrasar emergência.
Onde as fontes divergem
Nestes pontos as fontes não dizem a mesma coisa. Cada posição vem com quem a sustenta — e com o que fazer diante de uma vinheta de prova.
20%, com quatro exceções nominais (régua brasileira vigente)
Exige 20% ou mais de mieloblastos, monoblastos/promonócitos ou megacarioblastos no sangue periférico ou na medula óssea. Abaixo de 20%, o diagnóstico também pode ser feito quando há t(8;21)(q22;q22), inv(16)(p13.1q22), t(16;16)(p13.1;q22) ou t(15;17)(q22;q12). É o documento que o índice de PCDT do Ministério mantém como vigente e o que governa autorização e ressarcimento no SUS.
Brasil. Ministério da Saúde. Portaria SAS/MS nº 705, de 12 de agosto de 2014 — Diretrizes Diagnósticas e Terapêuticas da Leucemia Mieloide Aguda do Adulto, item 5
Sem corte para a maioria das LMA com genética definidora (OMS, 5ª edição, 2022)
Eliminou a exigência de 20% de blastos para os tipos de LMA com alteração genética definidora, mantendo-a apenas na LMA com fusão BCR::ABL1 e na LMA com mutação CEBPA — na primeira, para não se confundir com a fase blástica inicial da LMC. Manteve o corte de 20% para delimitar a fronteira entre síndrome mielodisplásica e LMA e para as LMA definidas por diferenciação.
Khoury JD, Solary E, Abla O, et al. The 5th edition of the World Health Organization Classification of Haematolymphoid Tumours: Myeloid and Histiocytic/Dendritic Neoplasms. Leukemia. 2022;36(7):1703-1719
Na prova
O enunciado entrega o recorte pelo vocabulário. Se a questão fala em porcentagem de blastos, em diretriz do Ministério da Saúde, em critérios de inclusão para quimioterapia no SUS ou em conduta na atenção primária, a resposta é 20%, com as quatro exceções citogenéticas nominais. Se a questão nomeia a classificação da OMS de 2022, fala em 'LMA definida por alteração genética' ou entrega uma medula com 12% de blastos e uma translocação recorrente pedindo o diagnóstico, está operando na régua nova. Sinal de segurança: nas duas réguas, BCR::ABL1 e CEBPA continuam exigindo 20%, e o corte segue valendo para separar mielodisplasia de LMA.
Três fases: crônica, de transformação (acelerada) e blástica
Afirma que a LMC ocorre em três fases distintas — crônica, de transformação ou acelerada e blástica ou aguda — e adota a classificação da OMS de 2017 como o sistema mais aceito para diagnóstico e classificação. Lista oito critérios de fase de transformação e liga cada bloco deles à transição que sinaliza. É o texto que orienta a rede do SUS e o registro do procedimento.
Brasil. Ministério da Saúde. Portaria Conjunta SAES/SCTIE/MS nº 4, de 1º de março de 2021 — PCDT da Leucemia Mieloide Crônica do Adulto, item 3
Duas fases: a acelerada foi suprimida (OMS, 5ª edição, 2022)
Registra que a designação de fase acelerada se tornou menos relevante na era dos inibidores de tirosinoquinase, em que resistência por mutação de ABL1 e alterações citogenéticas adicionais passaram a ser os atributos que importam, e omite a fase acelerada da classificação atual. Mantém como critérios de fase blástica 20% ou mais de blastos mieloides no sangue ou na medula, proliferação extramedular de blastos ou aumento de linfoblastos.
Khoury JD, Solary E, Abla O, et al. The 5th edition of the World Health Organization Classification of Haematolymphoid Tumours: Myeloid and Histiocytic/Dendritic Neoplasms. Leukemia. 2022;36(7):1703-1719
Na prova
Questão que cite explicitamente o PCDT, o SUS, a autorização de procedimento ou que ofereça alternativas com 'fase acelerada' entre as opções está na régua nacional: três fases, e a de transformação se define por 10% a 19% de blastos, 20% ou mais de basófilos no sangue periférico, trombocitose acima de 1.000 x 10⁹/L não responsiva ou trombocitopenia persistente abaixo de 100 x 10⁹/L não atribuível à terapia, entre outros critérios. Questão que nomeie a classificação da OMS de 2022 ou que fale em 'resposta ao inibidor de tirosinoquinase' como o eixo que organiza a doença está na régua nova. Nas duas, fase blástica é 20% ou mais de blastos ou proliferação blástica extramedular — quando a alternativa gira em torno desse número, a divergência não decide a questão.
Acima de 50.000/mm³ — régua pediátrica
Define quatro situações de risco de morte que exigem encaminhamento em poucas horas para tratamento emergencial: sinais de sangramento ativo, plaquetas abaixo de 20.000/mm³, leucócitos acima de 50.000/mm³ e hemoglobina abaixo de 6,0 g/dL. O documento é de oncologia pediátrica e opera sobre a criança sintomática.
Brasil. Ministério da Saúde. Protocolo de Diagnóstico Precoce para Oncologia Pediátrica. Brasília: MS, 2017
Acima de 100.000/mm³, exceto na LLC — régua do adulto
Manda à urgência/emergência, preferencialmente com suporte de hematologista, a hiperleucocitose definida como leucócitos acima de 100.000 células/mm³, exceto em pacientes com leucemia linfocítica crônica, e também a leucocitose acompanhada de sintomas sugestivos de leucostase — respiratórios, neurológicos ou priapismo. O protocolo do Distrito Federal usa o mesmo gatilho de 100 mil para a emergência, embora chame de hiperleucocitose valores acima de 50 mil.
TelessaúdeRS-UFRGS; Secretaria da Saúde do Rio Grande do Sul. Protocolos de Encaminhamento da Atenção Primária para a Atenção Especializada — Hematologia Adulto, versão digital 2023 (protocolos 7 e 11)
Na prova
A idade do paciente na vinheta é o recorte. Criança ou adolescente com suspeita de leucemia e leucócitos acima de 50.000/mm³ está na régua pediátrica do Ministério da Saúde, e a resposta é encaminhamento em poucas horas — ao lado de sangramento ativo, plaquetas abaixo de 20.000/mm³ e hemoglobina abaixo de 6,0 g/dL. Adulto com leucocitose está na régua dos protocolos de encaminhamento hematológico, e o número é 100.000/mm³, com exceção nominal da LLC. Em qualquer idade, sintoma de leucostase — respiratório, neurológico ou priapismo — vale emergência sem depender de contagem, e é a alternativa segura quando o enunciado não deixa clara a régua que está usando.
Caso resolvido
- o que fecha o quadro
- Blastos representando 22% da leucometria — acima do corte de 20% dos documentos brasileiros — em paciente com pancitopenia: é leucemia aguda até prova em contrário, e a leucopenia não desmente nada, porque leucocitose não é requisito. A ausência de visceromegalia e de adenomegalia não afasta: no adulto, elas são achado de LLA e de LLC, não de LMA.
- o que aponta o subtipo antes de qualquer exame
- A coagulopatia é desproporcional à plaquetopenia. Plaquetas de 21.000 explicam petéquia; não explicam RNI 1,9, TTPa alargado, fibrinogênio de 92 mg/dL e D-dímero muito elevado sem foco infeccioso nenhum. Somado à morfologia descrita — citoplasma granular grosseiro e feixes de bastonetes, as células de Faggot —, o quadro é de leucemia promielocítica aguda.
- a decisão que não espera laudo
- A suspeita de LPA é emergência médica e implica início imediato do ATRA, sem aguardar o resultado molecular. A justificativa é que o ATRA não prejudica o tratamento dos outros subtipos de LMA: o custo de errar para mais é baixo, e o de esperar é hemorragia intracraniana. Cerca de 5% dos pacientes com LPA acabam inelegíveis ao tratamento por hemorragia fatal ou ameaçadora à vida que ocorre antes de a terapia ser iniciada.
- o suporte, com alvos próprios
- Reposição de hemocomponentes para manter fibrinogênio acima de 150 mg/dL, plaquetas acima de 50 x 10³/µL e TP e TTPa abaixo de 1,5, mantida durante toda a indução até a resolução clínica e laboratorial da coagulopatia. Fora da lista: heparina profilática, ácido tranexâmico e épsilon-aminocaproico, não recomendados; e leucaférese, contraindicada na LPA pelo risco de hemorragia. Procedimentos invasivos devem ser evitados.
- para onde vai
- Transferência imediata para hospital habilitado em oncologia com serviço de hematologia e atendimento emergencial 24 horas, com contato direto entre os serviços. Lá se completam mielograma, imunofenotipagem — em que a ausência de HLA-DR reforça a hipótese —, cariótipo e RT-PCR para PML::RARA. Confirmada a t(15;17), mantém-se o ATRA; excluída, ajusta-se para protocolo de LMA clássica.
- o que a prova quer ver na resposta
- A ordem. Reconhecer leucemia aguda pelo corte de 20%; ler a coagulopatia desproporcional como assinatura da promielocítica; iniciar ATRA na suspeita, antes da confirmação; sustentar a coagulação com hemocomponentes nos alvos certos; e NÃO puncionar, NÃO anticoagular e NÃO fazer leucaférese. Quem responde 'aguardar imunofenotipagem para definir a conduta' está tecnicamente correto em oncologia e errado nesta doença.
Agora feche você
- achado
- Linfocitose absoluta de aproximadamente 39.600/mm³ (82% de 48.300) em homem de 68 anos assintomático, com manchas de Gumprecht no esfregaço e sem citopenias. É o retrato da linfoproliferação crônica: idade compatível com a mediana de 71 anos da LLC, e o achado feito em exame de rotina, como acontece em cerca de 60% dos casos.
- por que o número alto NÃO é emergência aqui
- A regra da hiperleucocitose que manda à emergência — leucócitos acima de 100.000/mm³ — traz exceção nominal para a leucemia linfocítica crônica, e o paciente sequer chega a esse patamar. Não há sintoma de leucostase (respiratório, neurológico ou priapismo), não há citopenia grave, não há blasto. Nada aqui corre em horas.
- risco da conduta reflexa
- Tomografia de estadiamento e mielograma são o reflexo de quem trata toda leucemia como leucemia aguda. A recomendação brasileira de 2025 diz que aspirado e biópsia de medula não estão indicados na rotina diagnóstica da LLC e que exames de imagem geralmente não estão indicados no diagnóstico nem na avaliação inicial — pedir os dois expõe o paciente a procedimento e radiação sem mudar conduta, e atrasa o exame que realmente decide.
- conduta
- …
Onde a banca derruba
- 1Esperar leucocitose para pensar em leucemia aguda Atrai porque o nome da doença sugere excesso de leucócitos. Mas a leucemia mieloide aguda se apresenta com frequência como leucopenia com blastos: o que falta é célula funcional, e o total pode estar alto, normal ou baixo. A régua de encaminhamento brasileira não exige leucocitose em lugar nenhum — ela pede blastos e/ou promielócitos no sangue periférico junto com manifestações suspeitas, ou citopenia grave junto com essas manifestações. Um hemograma com 4.000 leucócitos, 8% de blastos, Hb 7,2 e 30.000 plaquetas é emergência.
- 2Repetir o hemograma em 2 a 4 semanas quando há sinal de gravidade Atrai porque a exigência de dois hemogramas com esse intervalo está escrita, e escrita mesmo — no conteúdo descritivo mínimo do encaminhamento ELETIVO. O mesmo parágrafo abre exceção expressa para hiperleucocitose e outros sinais de gravidade. Diante de blasto no esfregaço, plaqueta abaixo de 20.000, hemoglobina abaixo de 7, neutrófilos abaixo de 500 ou sintoma de leucostase, repetir exame é adiar emergência: o encaminhamento sai com o primeiro.
- 3Fazer leucaférese na promielocítica Atrai porque a citorredução mecânica é raciocínio correto na hiperleucocitose com leucostase de outras leucemias, e porque a LPA microgranular costuma cursar com leucometria alta. O consenso brasileiro é explícito no sentido oposto: a leucaférese NÃO é indicada na LPA, pelo risco de hemorragia. A citorredução, quando necessária, é medicamentosa — e o controle da coagulopatia se faz com reposição de hemocomponentes, não com procedimento invasivo.
- 4Esperar o resultado molecular para começar o ATRA Atrai porque é o hábito correto em oncologia: tratar depois de confirmar. Na LPA a lógica se inverte, e a justificativa está escrita: o ATRA deve ser iniciado após a suspeita mínima, sem aguardar o diagnóstico molecular, porque não tem efeito deletério no tratamento dos demais subtipos de LMA — enquanto a hemorragia intracraniana ou pulmonar mata antes do laudo. Se a t(15;17)/PML::RARA for excluída, ajusta-se o esquema; se for confirmada, já se ganhou tempo.
- 5Pedir aspirado de medula e tomografia para diagnosticar LLC Atrai porque toda leucemia aguda exige medula e porque uma linfocitose de 60.000 assusta. A recomendação brasileira de 2025 diz o contrário em duas frases: biópsia e/ou aspirado de medula NÃO são indicados na rotina diagnóstica da LLC — cabem em citopenia, para excluir mielodisplasia, em ensaio clínico ou em dúvida diagnóstica —, e exames de imagem geralmente NÃO estão indicados no diagnóstico ou na avaliação inicial. O diagnóstico é a imunofenotipagem do sangue periférico.
- 6Tratar a LLC assintomática porque o número do linfócito é alto Atrai porque contagem alta parece exigir ação. Não há evidência que sustente tratar LLC ao diagnóstico na ausência de sintomas: para Rai 0/Binet A e para Rai I-II/Binet B assintomáticos, a recomendação é conduta expectante, com avaliação clínica e hemograma a cada três meses, especialmente no primeiro ano, e intervalos maiores na doença estável. Some-se a exceção nominal da regra de hiperleucocitose: leucócitos acima de 100.000 mandam à emergência, exceto na LLC.
- 7Chamar de reação leucemoide uma leucocitose com basofilia Atrai porque leucocitose alta com desvio à esquerda no contexto de infecção é, quase sempre, reação mesmo. Duas coisas quebram o rótulo. A basofilia absoluta é característica da fase crônica da LMC e não pertence à resposta infecciosa. E o desvio da LMC é escalonado — a série granulocítica aparece completa, com mielócitos e metamielócitos —, enquanto a reação faz o pulo bastonete-segmentado. Junte esplenomegalia e plaquetose e o caso deixou de ser infeccioso.
- 8Prescrever imatinibe antes de confirmar a LMC Atrai porque a LMC é a leucemia com tratamento de primeira linha nomeado em protocolo e comprado pelo Ministério da Saúde, e porque a leucometria pede providência. O Protocolo separa as duas coisas com clareza: a hidroxiureia deve ser utilizada somente para reduzir o número de leucócitos enquanto os resultados dos exames confirmatórios estão sendo aguardados; confirmado o diagnóstico, o mesilato de imatinibe é a 1ª linha. E o escore de risco — Sokal, Hasford ou EUTOS — não altera a terapia inicial: serve para predizer a resposta.
Leucocitose acentuada com toda a maturação granulocítica, basofilia/eosinofilia, esplenomegalia e FAL diminuída é o quadro clássico de leucemia mieloide crônica (LMC), definida pelo cromossomo Philadelphia t(9;22) / BCR-ABL1. A t(15;17)/PML-RARA é da leucemia promielocítica aguda (LPA). JAK2 V617F ocorre nas outras neoplasias mieloproliferativas (policitemia vera, TE, mielofibrose), não define LMC. A t(8;14)/MYC é do linfoma de Burkitt. Trissomia do 12 associa-se à leucemia linfocítica crônica.
Recuperação
Responda as 10 — o gabarito e o comentário de cada uma abrem a cada questão ou só no fim, como você preferir.
Homem de 30 anos é admitido com quadro de fadiga, gengivorragia e febre. Hemograma: Hb 7,0 g/dL, leucócitos 2.000/mm³, plaquetas 18.000/mm³. Esfregaço revela promielócitos com bastonetes de Auer e grânulos azurófilos abundantes. Coagulograma: TP e TTPa alargados, fibrinogênio 90 mg/dL (VR 200–400), D-dímero muito elevado. Além de iniciar suporte transfusional, qual a conduta específica MAIS urgente?
Promielócitos com bastonetes de Auer + coagulopatia de consumo (CIVD: TP/TTPa alargados, hipofibrinogenemia, D-dímero alto) é leucemia promielocítica aguda (LPA/M3). Pela alta mortalidade por hemorragia da CIVD, o ATRA deve ser iniciado PRECOCEMENTE à mera suspeita clínico-morfológica, sem aguardar a confirmação molecular de PML-RARA. Aguardar exames retarda o tratamento e aumenta o risco de óbito hemorrágico. Antraciclina isolada sem ATRA não trata a diferenciação e mantém o risco de CIVD. Imatinibe é para LMC (BCR-ABL). Corticoide isolado não é terapia da LPA.
Homem de 55 anos, assintomático, realiza exames de rotina na UBS e apresenta leucocitose de 80.000/mm³ com predomínio de granulócitos em todas as fases de maturação (mielócitos, metamielócitos, bastões), basofilia discreta e esplenomegalia ao exame. Plaquetas discretamente elevadas. Qual é o exame que confirma o diagnóstico suspeitado?
Leucocitose acentuada com desvio à esquerda escalonado (todas as fases de maturação granulocítica), basofilia e esplenomegalia caracterizam a leucemia mieloide crônica, confirmada pela presença do cromossomo Filadélfia t(9;22) / rearranjo BCR-ABL1, alvo dos inibidores de tirosina-quinase. A sorologia para CMV investiga linfocitose reativa. A eritropoetina auxilia na policitemia. As células de Reed-Sternberg pertencem ao linfoma de Hodgkin, não a esse quadro mieloide.
Um homem de 62 anos, sem comorbidades conhecidas, é encaminhado da APS por hemograma alterado feito em check-up. Está assintomático, nega febre, sudorese ou perda de peso. Ao exame físico: linfonodos cervicais e axilares pequenos, móveis e indolores, além de esplenomegalia leve a 2 cm do rebordo costal. Hemograma: hemoglobina 13,5 g/dL, plaquetas 210.000/mm³, leucócitos 45.000/mm³ com 82% de linfócitos de aspecto maduro; presença de manchas de Gumprecht (restos nucleares) no esfregaço. A hipótese diagnóstica mais provável é:
Linfocitose absoluta persistente e acentuada com linfócitos maduros, manchas de Gumprecht (linfócitos frágeis rompidos no esfregaço) e linfadenopatia/esplenomegalia em idoso caracterizam a leucemia linfocítica crônica, a leucemia mais comum no adulto ocidental. A leucemia mieloide aguda cursa com blastos, citopenias e quadro agudo. A mononucleose ocorre em jovens, com linfocitose atípica autolimitada e sorologia/monoteste positivos. A leucemia mieloide crônica cursa com leucocitose à custa de granulócitos em todas as fases de maturação, não de linfócitos maduros, e associa-se ao cromossomo Philadelphia.
Um homem de 28 anos, previamente hígido, chega ao pronto-socorro com febre há 5 dias, dor de garganta, gengivorragia e petéquias em membros inferiores. Nega uso de medicamentos. Ao exame: mucosas descoradas, petéquias e equimoses esparsas, sem hepatoesplenomegalia volumosa. Hemograma: hemoglobina 7,2 g/dL, plaquetas 12.000/mm³, leucócitos 2.100/mm³. O esfregaço mostra células grandes com relação núcleo/citoplasma elevada, nucléolos evidentes e presença de bastonetes de Auer no citoplasma. Diante desses achados, o diagnóstico mais provável e a conduta imediata são, respectivamente:
Pancitopenia (anemia, plaquetopenia e leucopenia) com blastos contendo bastonetes de Auer é patognomônica de leucemia mieloide aguda. A conduta é internar e encaminhar com urgência ao hematologista, com suporte transfusional e tratamento de neutropenia febril, pois é emergência oncológica. A PTI cursa com plaquetopenia isolada, sem anemia/leucopenia nem blastos. A anemia aplásica dá pancitopenia mas com medula hipocelular e sem blastos/Auer — nunca se observa e adia. A dengue não produz blastos com bastonetes de Auer; o achado do esfregaço define a neoplasia.
Um homem de 68 anos procura o pronto-socorro por astenia intensa, febre baixa e sangramento gengival há duas semanas. Ao exame: palidez acentuada, petéquias em tronco e membros, sem linfonodomegalias volumosas. Hemograma: hemoglobina 7,0 g/dL, leucócitos 42.000/mm³ com 60% de blastos, plaquetas 18.000/mm³. Esfregaço mostra células blásticas com bastonetes de Auer. O TP e o TTPa estão prolongados, fibrinogênio baixo e D-dímero muito elevado. Considerando o subtipo suspeito e o risco associado, qual medida terapêutica deve ser iniciada com urgência?
Blastos com bastonetes de Auer e coagulopatia de consumo (TP/TTPa prolongados, fibrinogênio baixo, D-dímero alto) sugerem leucemia promielocítica aguda, emergência hematológica; o ATRA deve ser iniciado precocemente, mesmo antes da confirmação, junto ao suporte transfusional para a CIVD. Antibiótico trata a neutropenia febril, mas não é a medida específica que altera o prognóstico da coagulopatia. Ferro/eritropoetina não têm papel. Heparina isolada em dose plena aumentaria o risco de sangramento nesse contexto.
Uma mulher de 45 anos é encaminhada da UBS por achado de esfregaço alterado em exame de rotina. Relata saciedade precoce e desconforto no hipocôndrio esquerdo há dois meses, sem febre ou sangramentos. Ao exame: esplenomegalia volumosa (7 cm do rebordo costal), sem linfonodomegalias. Hemograma: hemoglobina 11,5 g/dL, leucócitos 96.000/mm³ com desvio à esquerda escalonado (mielócitos, metamielócitos, bastonetes) e basofilia, plaquetas 520.000/mm³. Blastos < 2%. Pesquisa de fusão BCR-ABL1 positiva. Considerando o diagnóstico, qual é o tratamento de primeira linha atualmente indicado?
Leucocitose com desvio escalonado da granulocitopoese, basofilia, esplenomegalia, plaquetose e BCR-ABL1 positivo definem leucemia mieloide crônica em fase crônica; o tratamento de primeira linha é o inibidor de tirosinoquinase (imatinibe e congêneres). O esquema 7+3 é para leucemias agudas. Esplenectomia/radioterapia não são terapia da LMC. A hidroxiureia apenas controla temporariamente a contagem (citorredução), sem ser curativa nem alterar a evolução molecular.
Homem, 58 anos, procura pronto-socorro por fadiga progressiva e sangramento gengival há 2 semanas. Ao exame: palidez cutâneo-mucosa, petéquias em membros inferiores, sem hepatoesplenomegalia ou adenomegalias. Hemograma: Hb 7,8 g/dL (VR 13,5–17,5); leucócitos 2.800/mm3 (VR 4.000–11.000) com 38% de blastos; plaquetas 18.000/mm3 (VR 150.000–450.000). O esfregaço mostra bastonetes de Auer e células com granulação azurófila abundante. O coagulograma revela TP e TTPa alargados, fibrinogênio 90 mg/dL (VR 200–400) e D-dímero muito elevado. Assinale a conduta INICIAL prioritária, além do suporte transfusional.
O quadro (bastonetes de Auer, coagulopatia de consumo com fibrinogênio baixo e D-dímero alto, pancitopenia) é altamente sugestivo de leucemia promielocítica aguda (LPA/APL, subtipo M3 da LMA, t(15;17)/PML-RARA). Correta: a LPA é emergência hematológica pela CIVD; o ATRA deve ser iniciado IMEDIATAMENTE à suspeita clínico-morfológica, sem esperar a confirmação molecular, junto à correção agressiva da coagulopatia (crioprecipitado/fibrinogênio, plaquetas) — isso reduz mortalidade precoce por hemorragia. Errado: retardar o ATRA aguardando genética aumenta o risco de morte por hemorragia; o 7+3 clássico não é o cerne do tratamento da LPA. Errado: imatinibe/BCR-ABL é da LMC, não da LPA. Errado: leucaférese não está indicada (leucócitos baixos) e é contraindicada na LPA por agravar a coagulopatia. Errado: corticoide isolado e TCTH imediato não são a conduta inicial da LPA.
Mulher, 62 anos, assintomática, realiza hemograma de rotina que evidencia: Hb 13,0 g/dL (VR 12–16); leucócitos 42.000/mm3 (VR 4.000–11.000), sendo 78% de linfócitos de aspecto maduro; plaquetas 210.000/mm3 (VR 150.000–450.000). No esfregaço há linfocitose com numerosas 'sombras de Gumprecht' (smudge cells). Ao exame físico, apenas pequenas adenomegalias cervicais bilaterais, indolores. Não há hepatoesplenomegalia. Qual é o exame que melhor confirma o diagnóstico?
Idosa com linfocitose persistente de linfócitos maduros e smudge cells sugere leucemia linfocítica crônica (LLC). Correta: o diagnóstico de LLC é firmado pela imunofenotipagem do sangue periférico, demonstrando população B monoclonal CD5+/CD19+/CD23+ com expressão fraca de CD20 e restrição de cadeia leve (contagem de linfócitos B clonais ≥5.000/mm3) — dispensa medula na maioria dos casos. Errado: mielograma não é necessário para o diagnóstico e blastos não caracterizam LLC (doença de células maduras). Errado: BCR-ABL1 é da LMC. Errado: biópsia de linfonodo é reservada a suspeita de transformação (Richter) ou linfoma, não para diagnóstico inicial de LLC com sangue típico. Errado: LDH e beta-2-microglobulina são prognósticos, não diagnósticos.
Homem, 45 anos, refere astenia e sensação de plenitude no hipocôndrio esquerdo há 3 meses. Ao exame, esplenomegalia volumosa palpável a 8 cm do rebordo costal. Hemograma: Hb 11,2 g/dL (VR 13,5–17,5); leucócitos 180.000/mm3 (VR 4.000–11.000) com desvio à esquerda escalonado (mielócitos, metamielócitos, bastões e neutrófilos), basofilia e eosinofilia; plaquetas 520.000/mm3 (VR 150.000–450.000). Raros blastos (2%). Qual é a alteração genética classicamente associada a esse diagnóstico?
Leucocitose acentuada com desvio escalonado maturativo (todo o espectro granulocítico), basofilia, esplenomegalia volumosa e poucos blastos é o quadro clássico da leucemia mieloide crônica (LMC) em fase crônica. Correta: a LMC é definida pelo cromossomo Philadelphia, t(9;22)(q34;q11), que gera o gene de fusão BCR-ABL1, alvo dos inibidores de tirosina-quinase (imatinibe). Errado: t(15;17) é da leucemia promielocítica aguda. Errado: t(8;21) é de um subtipo de LMA. Errado: rearranjo KMT2A associa-se a leucemias agudas. Errado: JAK2 V617F é típica de policitemia vera/neoplasias mieloproliferativas BCR-ABL negativas, não da LMC.
Mulher, 68 anos, assintomática, procura consulta apenas para avaliação de rotina. Nega febre, perda de peso ou sudorese. Exame físico sem linfonodomegalia ou visceromegalia. Hemograma: leucócitos 42.000/mm³ (linfócitos 86%), Hb 13,4 g/dL (VR 12–16), plaquetas 215.000/mm³. O esfregaço de sangue periférico mostra linfócitos pequenos, maduros e de aspecto monótono, além de numerosas manchas de Gumprecht (smudge cells). Qual o diagnóstico mais provável?
Correta: Idosa assintomática com linfocitose absoluta persistente por linfócitos pequenos e maduros e manchas de Gumprecht é a apresentação clássica da leucemia linfocítica crônica (LLC), a leucemia mais comum no idoso; a confirmação se dá por imunofenotipagem (CD5+/CD19+/CD23+). Reação leucemoide cursa com neutrofilia e desvio à esquerda, não linfocitose madura, e há contexto infeccioso. LMC dá leucocitose com toda a série granulocítica e basofilia, não linfocitose. LMA cursa com blastos e citopenias, não linfócitos maduros. Hodgkin causa linfonodomegalia e sintomas B, sem esse padrão de linfocitose periférica.
Homem, 45 anos, com fadiga progressiva e saciedade precoce há cerca de 2 meses. Ao exame, esplenomegalia volumosa (baço palpável a 8 cm do rebordo costal). Hemograma: leucócitos 180.000/mm³ com todo o espectro de maturação granulocítica (mielócitos, metamielócitos, bastões e neutrófilos segmentados), basofilia e eosinofilia; blastos 2%; Hb 11,2 g/dL (VR 13–17); plaquetas 480.000/mm³. Qual exame confirma o diagnóstico mais provável?
Correta: o quadro (leucocitose com espectro completo de maturação mieloide, basofilia, esplenomegalia e blastos baixos) é típico da leucemia mieloide crônica em fase crônica; a confirmação é a demonstração do BCR-ABL1 / t(9;22) (cromossomo Philadelphia) por FISH, cariótipo ou PCR — achado obrigatório para o diagnóstico. JAK2 V617F caracteriza policitemia vera e outras neoplasias mieloproliferativas BCR-ABL1-negativas. Na LMC a fosfatase alcalina leucocitária é caracteristicamente BAIXA; se elevada, aponta para reação leucemoide. FLT3-ITD é marcador prognóstico de LMA, não confirma LMC. Sorologia para EBV investiga mononucleose, que cursa com linfocitose atípica, não com esse padrão mieloide.
Homem, 30 anos, previamente hígido, com equimoses espontâneas, gengivorragia e febre há 5 dias. Hemograma: leucócitos 2.500/mm³, Hb 8,0 g/dL (VR 13–17), plaquetas 18.000/mm³. O esfregaço mostra promielócitos atípicos hipergranulares com bastonetes de Auer agrupados em feixes ('células em faggot'). Coagulograma: TP e TTPa alargados, fibrinogênio 90 mg/dL (VR 200–400) e D-dímero muito elevado. Qual a conduta imediata mais apropriada?
Correta: Morfologia de promielócitos com células em faggot associada a coagulopatia de consumo (CIVD com hipofibrinogenemia) define a suspeita de leucemia promielocítica aguda (LMA-M3). É a emergência hematológica em que o ATRA deve ser iniciado imediatamente à suspeita clínico-morfológica, SEM esperar a confirmação do PML-RARA, pois reduz rapidamente a mortalidade por hemorragia; associa-se suporte transfusional agressivo (plaquetas e crioprecipitado/plasma para manter fibrinogênio e plaquetas). Aguardar a genética retarda o ATRA e aumenta o risco de óbito por hemorragia. Retardar o ATRA é justamente o erro; ele é a base do tratamento. Heparina plena não é o padrão e agrava o sangramento nessa coagulopatia; o manejo é reposição de fatores/plaquetas. Tratar como neutropenia febril isolada ignora a APL e a CIVD, condutas insuficientes e perigosas.
Mulher, 24 anos, previamente hígida, procura o pronto-socorro com quadro de 3 semanas de astenia progressiva, febre baixa e surgimento de manchas arroxeadas nas pernas. Ao exame: palidez cutâneo-mucosa (2+/4+), petéquias em membros inferiores e equimoses, sem hepatoesplenomegalia ou adenomegalias. Hemograma: Hb 7,2 g/dL (VR 12–16), leucócitos 2.800/mm³ com 38% de blastos ao esfregaço, plaquetas 24.000/mm³ (VR 150.000–450.000). O mielograma evidencia 60% de blastos. Assinale o diagnóstico mais provável.
Correta: o achado de ≥20% de blastos na medula óssea (aqui 60%), somado à presença de blastos circulantes e citopenias, define leucemia aguda — critério diagnóstico da OMS. Na anemia aplásica há pancitopenia por medula hipocelular, SEM blastos no sangue ou na medula. A PTI cursa com plaquetopenia isolada, sem anemia, sem blastos e com medula normal. SMD de baixo risco tem blastos medulares abaixo de 5–10%, não 60%. Reação leucemoide é leucocitose acentuada com desvio à esquerda maturativo (mielócitos/metamielócitos), não blastos com pancitopenia.
Homem, 68 anos, assintomático, realiza hemograma de rotina que evidencia leucócitos 32.000/mm³ com 78% de linfócitos de aspecto maduro; Hb 13,8 g/dL (VR 13–17) e plaquetas 210.000/mm³ (VR 150.000–450.000). O esfregaço de sangue periférico mostra linfócitos pequenos e maduros, além de numerosas 'manchas de Gumprecht' (restos nucleares). Ao exame físico há discretas adenomegalias cervicais móveis e indolores, sem hepatoesplenomegalia. Qual é o próximo passo para confirmar o diagnóstico mais provável?
Correta: linfocitose absoluta persistente com linfócitos maduros e manchas de Gumprecht em idoso sugere leucemia linfocítica crônica (LLC); a confirmação é feita pela imunofenotipagem por citometria de fluxo do sangue periférico, que demonstra clone B típico (CD5+, CD19+, CD23+ com restrição de cadeia leve) — dispensando medula. BCR-ABL define LMC, que cursa com leucocitose à custa de granulócitos imaturos, não linfócitos maduros. A biópsia de linfonodo investiga linfoma; aqui o diagnóstico se faz no sangue. JAK2 é marcador de neoplasias mieloproliferativas (policitemia vera, TE, MF), não de LLC. B12/folato investiga anemia megaloblástica, irrelevante para o quadro.
Mulher, 34 anos, com 5 dias de fadiga intensa, gengivorragia e epistaxe. Ao exame: palidez, petéquias difusas e sangramento gengival ativo, sem visceromegalias. Hemograma: Hb 8,0 g/dL (VR 12–16), leucócitos 1.900/mm³, plaquetas 18.000/mm³ (VR 150.000–450.000). O esfregaço mostra promielócitos atípicos com granulações grosseiras e bastonetes de Auer, alguns dispostos em feixe ('faggot cells'). Coagulograma: TP e TTPa alargados, fibrinogênio 90 mg/dL (VR 200–400) e D-dímero muito elevado. Qual é a conduta imediata mais apropriada?
Correta: o quadro é típico de leucemia promielocítica aguda (LPA/M3) — promielócitos com bastonetes de Auer em feixe e coagulopatia (CIVD/fibrinólise) com hipofibrinogenemia. A mortalidade precoce é por hemorragia, por isso o ATRA deve ser iniciado à MENOR suspeita, antes mesmo da confirmação genética, associado a suporte transfusional agressivo (plaquetas e fibrinogênio/crioprecipitado). O esquema '7+3' isolado é a indução das LMA não-M3 e não substitui o ATRA na LPA, além de agravar a coagulopatia. Aguardar o PML-RARA para tratar aumenta a mortalidade hemorrágica precoce — o ATRA não pode ser adiado. Na coagulopatia da LPA o manejo é reposição de hemocomponentes, não anticoagulação plena com heparina. Transfundir sem iniciar o ATRA apenas adia o controle da doença de base, mantendo o risco de sangramento fatal.
Homem de 59 anos investiga astenia. Mielograma mostra 14% de blastos mieloides; a citogenética identifica inv(16)(p13.1q22). Segundo as Diretrizes Diagnósticas e Terapêuticas da Leucemia Mieloide Aguda do Adulto do Ministério da Saúde, o diagnóstico:
As Diretrizes brasileiras da LMA do adulto fixam o corte em 20% ou mais de blastos no sangue periférico ou na medula e, na sequência, abrem quatro exceções nominais: havendo menos de 20% de blastos, o diagnóstico de LMA também pode ser feito quando há t(8;21)(q22;q22), inv(16)(p13.1q22), t(16;16)(p13.1;q22) ou t(15;17)(q22;q12). A inv(16) está entre elas, e a lógica é que, nessas alterações, a genética prevalece sobre a contagem. A primeira alternativa erra porque transforma o corte em regra sem exceção e, além disso, ignora que o documento nacional prevê explicitamente o diagnóstico com menos de 20%. A terceira erra ao propor repetição como conduta obrigatória e única: a citogenética já resolveu a questão. A quarta erra por inventar uma restrição ao sangue periférico que o texto não faz — ele diz 'no SP ou na MO'. A quinta erra ao promover os bastões de Auer, que são achado morfológico auxiliar e marcador de linhagem mieloide, à condição de critério substitutivo do percentual de blastos, papel que o documento atribui apenas às quatro alterações citogenéticas.
Homem de 66 anos chega ao pronto-socorro com dispneia progressiva há 24 horas, confusão mental leve e ereção dolorosa e prolongada iniciada durante a madrugada. Está taquipneico, com saturação de 88% em ar ambiente e radiografia de tórax sem consolidação. Hemograma: leucócitos 212.000/mm³ com predomínio de células imaturas, hemoglobina 8,1 g/dL, plaquetas 44.000/mm³. Assinale a alternativa que melhor explica a fisiopatologia e a conduta imediata:
A tríade sintomática do enunciado — sintomas respiratórios, sintomas neurológicos e priapismo — é exatamente a lista que os protocolos de encaminhamento hematológico apontam como sugestiva de leucostase, e o quadro reúne também o gatilho numérico do adulto: leucócitos acima de 100.000/mm³, aqui com predomínio de células imaturas, o que afasta a exceção nominal da leucemia linfocítica crônica. O mecanismo é a obstrução da microcirculação por blastos e promielócitos, células grandes, rígidas e adesivas, ao contrário do linfócito pequeno e deformável da LLC — razão pela qual a mesma contagem tem significados opostos nas duas doenças. A primeira alternativa erra no diagnóstico e propõe anticoagulação plena em paciente com 44.000 plaquetas e leucemia aguda provável. A terceira transporta para cá a síndrome de hiperviscosidade das gamopatias, que tem outro mecanismo e outro tratamento, e ainda propõe plasmaférese antes de qualquer confirmação. A quarta é o erro clássico de atribuir leucometria de 212.000 a reação leucemoide: reação não atinge esse patamar com predomínio de formas imaturas, e a conduta proposta perde a janela da emergência. A quinta trata o priapismo como problema urológico isolado e dá alta a um paciente que preenche critério de emergência hematológica por três vias diferentes.
Mulher de 47 anos é atendida na emergência com equimoses extensas e epistaxe. Hemograma: hemoglobina 7,6 g/dL, leucócitos 3.100/mm³ com 24% de blastos de citoplasma hipergranular, alguns com feixes de bastonetes, plaquetas 19.000/mm³. Coagulograma: RNI 2,0, TTPa relação 1,7, fibrinogênio 88 mg/dL, D-dímero muito elevado. Não há foco infeccioso. A amostra para cariótipo e RT-PCR foi colhida e o resultado sairá em 48 a 72 horas. Sobre a conduta imediata, assinale a alternativa correta:
O quadro é de leucemia promielocítica aguda: blastos acima do corte de 20%, morfologia hipergranular com feixes de bastonetes (células de Faggot) e coagulopatia desproporcional à plaquetopenia. O consenso brasileiro de 2024 da ABHH é explícito ao afirmar que o ATRA deve ser iniciado imediatamente após a suspeita mínima de LPA, sem aguardar o diagnóstico molecular — a justificativa é que o ATRA não tem efeito deletério no tratamento dos demais subtipos de LMA, de modo que o custo de errar para mais é baixo, enquanto o de esperar é hemorragia intracraniana ou pulmonar. O mesmo documento fixa os alvos de reposição durante a indução: fibrinogênio acima de 150 mg/dL, plaquetas acima de 50 x 10³/µL e TP e TTPa abaixo de 1,5. A segunda alternativa é a resposta que seria correta em quase qualquer outra neoplasia e é justamente por isso que ela é o distrator central: nesta doença, cerca de 5% dos pacientes ficam inelegíveis ao tratamento por hemorragia fatal ou ameaçadora à vida ocorrida antes de ele começar. A terceira erra por inverter uma contraindicação: a leucaférese NÃO é indicada na LPA, exatamente pelo risco de hemorragia — é a exceção da regra de citorredução mecânica que vale nas demais leucemias hiperleucocitárias. A quarta erra porque o uso profilático de heparina, ácido tranexâmico e ácido épsilon-aminocaproico não é recomendado nesse cenário. A quinta erra ao aplicar o gatilho geral de transfusão profilática de plaquetas a uma coagulopatia que tem alvo próprio e mais alto, mantido durante toda a indução.
Mulher de 61 anos comparece à unidade básica com fadiga e infecções respiratórias de repetição há dois meses. Hemograma: hemoglobina 8,4 g/dL, leucócitos 4.600/mm³ com 11% de blastos ao esfregaço, plaquetas 62.000/mm³. Exame físico com palidez e petéquias em membros inferiores, sem visceromegalia. Segundo os protocolos de encaminhamento da atenção primária para a atenção especializada em hematologia, a conduta correta é:
O protocolo indica encaminhamento para urgência/emergência, preferencialmente com suporte de hematologista, diante da presença de blastos e/ou promielócitos no sangue periférico acompanhada de manifestações clínicas suspeitas de leucemia aguda — e a lista dessas manifestações inclui exatamente fadiga generalizada, palidez, sangramentos e infecções recorrentes. A primeira alternativa é a armadilha construída sobre uma regra verdadeira: os dois hemogramas com duas a quatro semanas de intervalo são conteúdo mínimo do encaminhamento ELETIVO, e o próprio protocolo abre exceção expressa para hiperleucocitose e outros sinais de gravidade — repetir o exame aqui é adiar uma emergência. A terceira ancora a decisão na leucometria total, que pode estar normal ou baixa na leucemia aguda; o que decide é o blasto no esfregaço, não o número de leucócitos. A quarta introduz corticoide antes do diagnóstico, conduta que pode dificultar a avaliação medular e que não pertence à atenção básica nesse cenário. A quinta atribui à unidade básica um exame que os documentos nacionais situam no hospital habilitado: a atenção primária reconhece e encaminha, não confirma nem descarta.
Sobre o financiamento e o local de atendimento das leucemias do adulto no SUS, conforme as diretrizes e protocolos nacionais, assinale a alternativa correta:
As Diretrizes da LMA do adulto trazem uma nota que estrutura todo o financiamento: o Ministério da Saúde e as secretarias não padronizam nem fornecem medicamentos antineoplásicos diretamente aos hospitais ou aos usuários; a partir do momento em que um hospital é habilitado para prestar assistência oncológica pelo SUS, a responsabilidade pelo fornecimento dos antineoplásicos é dele. A mesma nota abre exatamente duas exceções nominais — o mesilato de imatinibe (para LMC, LLA Philadelphia positiva e tumor do estroma gastrointestinal) e, até a regularização do abastecimento, a L-asparaginase —, comprados pelo Ministério e dispensados aos hospitais habilitados pela assistência farmacêutica das secretarias estaduais. A primeira alternativa é a inversão exata dessa regra. A terceira erra porque tanto as Diretrizes da LMA quanto o Protocolo da LMC exigem hospital habilitado em oncologia, com porte tecnológico suficiente e atendimento emergencial 24 horas por dia nos sete dias da semana. A quarta erra ao situar antineoplásico oral no Componente Básico, dispensado em unidade básica. A quinta troca os dois prazos e a contagem: a Lei nº 12.732/2012 fixa 60 dias para o início do primeiro tratamento, contados do laudo patológico, enquanto os 30 dias para a realização dos exames de elucidação vêm da Lei nº 13.896/2019.
Homem de 55 anos, com desconforto abdominal em hipocôndrio esquerdo há dois meses, apresenta hemograma com 96.000 leucócitos/mm³, neutrófilos com desvio escalonado (presença de mielócitos e metamielócitos), 8% de basófilos, 3% de eosinófilos, 1% de blastos, hemoglobina 11,9 g/dL e plaquetas 780.000/mm³. Baço palpável a 7 cm do rebordo costal. Está afebril, sem foco infeccioso. Enquanto se aguardam cariótipo e pesquisa do BCR::ABL1, a conduta medicamentosa prevista no Protocolo Clínico e Diretrizes Terapêuticas nacional é:
O quadro é típico de leucemia mieloide crônica em fase crônica: leucocitose com desvio escalonado, basofilia absoluta, eosinofilia, plaquetose, esplenomegalia e blastos abaixo de 2% — exatamente a caracterização do Protocolo nacional. E o Protocolo separa com clareza a ponte do tratamento: a hidroxiureia deve ser utilizada somente para reduzir o número de leucócitos enquanto os resultados dos exames que confirmam o diagnóstico de LMC estão sendo aguardados; confirmado o diagnóstico, o mesilato de imatinibe é a 1ª linha. A primeira alternativa antecipa a 1ª linha e é a resposta mais tentadora, porque a suspeita é forte — mas o texto condiciona o imatinibe à confirmação. A terceira erra ao promover a alfa-interferona, que o Protocolo lista como alternativa ao imatinibe na fase crônica, e erra de novo ao sugerir que o escore de risco escolhe a droga: o documento afirma que a terapia inicial não é alterada pela classificação de risco, que serve para predizer a resposta. A quarta erra ao inventar uma contraindicação: a citorredução com hidroxiureia enquanto se aguardam os exames é justamente o que o Protocolo autoriza. A quinta erra porque o dasatinibe é opção de 2ª linha da fase crônica, e não de início.
Homem de 70 anos, assintomático, apresenta hemograma com 32.000 leucócitos/mm³ e 78% de linfócitos de aspecto maduro, hemoglobina 13,4 g/dL e plaquetas 232.000/mm³, com numerosas manchas de Gumprecht no esfregaço. Segundo as recomendações de 2025 do Grupo Brasileiro de Leucemia Linfocítica Crônica da ABHH, o exame que estabelece o diagnóstico e o que NÃO deve ser solicitado de rotina são, respectivamente:
A recomendação brasileira define a LLC pela presença de linfócitos B monoclonais com imunofenótipo específico (CD5+/CD23+) no sangue periférico, em contagem acima de 5 x 10⁹/L, por mais de três meses — o diagnóstico é, portanto, feito por imunofenotipagem do sangue periférico. O mesmo documento afirma que biópsia e/ou aspirado de medula óssea NÃO são recomendados para o diagnóstico de rotina da LLC (podendo ser considerados em citopenias, para afastar mielodisplasia, em ensaios clínicos ou em dúvida diagnóstica) e que exames de imagem — ultrassom, tomografia, ressonância e PET — geralmente NÃO estão indicados no diagnóstico ou na avaliação inicial. É justamente o contraste com as leucemias agudas, em que a medula é obrigatória, que a questão explora. A segunda alternativa inverte o papel da medula. A terceira troca a ordem e transforma o exame diagnóstico em exame dispensável, além de indicar biópsia de linfonodo, que não é o caminho quando a doença já está expressa no sangue. A quarta propõe o estadiamento por imagem que o documento desaconselha — o estadiamento da LLC é clínico, por Rai e Binet, com exame físico e hemograma. A quinta acrescenta PET-TC, também desaconselhada na avaliação inicial, e coloca como 'não solicitar' um exame prognóstico (IGHV) que é feito no sangue e tem papel reconhecido na estratificação.
Mulher de 72 anos, em acompanhamento de leucemia linfocítica crônica, traz hemograma de rotina com 148.000 leucócitos/mm³, 93% de linfócitos maduros, hemoglobina 12,8 g/dL e plaquetas 189.000/mm³. Está assintomática, sem dispneia, sem alteração neurológica e sem queixas novas. Conforme os protocolos de encaminhamento da atenção primária para a hematologia, a conduta correta é:
O protocolo de encaminhamento manda à urgência/emergência a hiperleucocitose definida como leucócitos acima de 100.000 células/mm³, mas escreve a exceção com todas as letras: exceto em pacientes com leucemia linfocítica crônica. A razão é celular — o linfócito da LLC é pequeno, deformável e não adere ao endotélio, de modo que contagens muito altas podem ser assintomáticas, ao contrário do que acontece com blastos mieloides e promielócitos, células grandes e rígidas que obstruem a microcirculação. A primeira alternativa aplica a regra sem a exceção, e é o erro que a questão testa. A segunda comete o mesmo erro e ainda indica um procedimento invasivo sem sintoma que o justifique: o gatilho independente de contagem é a presença de sintomas de leucostase — respiratórios, neurológicos ou priapismo —, ausentes aqui. A quarta erra porque lise tumoral espontânea não é preocupação típica da LLC estável e assintomática, e porque a conduta descrita pertence a outro capítulo, o das emergências oncológicas. A quinta erra duas vezes: corticoide não é conduta de citorredução de rotina na LLC, e a doença assintomática nesse estádio tem indicação de conduta expectante, não de tratamento.
Homem de 68 anos, assintomático, tem linfocitose persistente há cinco meses. A imunofenotipagem mostra linfócitos B monoclonais CD5+/CD23+ em contagem de 3,2 x 10⁹/L. Não há linfonodomegalia, esplenomegalia nem citopenia. Qual o diagnóstico e a conduta?
O diagnóstico de leucemia linfocítica crônica exige contagem de linfócitos B monoclonais acima de 5 x 10⁹/L mantida por mais de três meses; com 3,2 x 10⁹/L e o mesmo imunofenótipo, o quadro se chama linfocitose B monoclonal, entidade distinta, de progressão baixíssima, cujo manejo é vigilância periódica. Rotular como leucemia e tratar erra duas vezes: falta o limiar de contagem e, mesmo na doença estabelecida, o estágio inicial sem citopenia é de conduta expectante, com avaliação clínica e hemograma a cada três meses no primeiro ano. O estágio definido por anemia ou plaquetopenia não corresponde a este paciente, que não tem citopenia alguma. Linfoma de células do manto também expressa CD5, mas costuma ser CD23 negativo, e não se biopsia linfonodo diante de sangue periférico já conclusivo. E falar em reação secundária ignora a monoclonalidade demonstrada.
Mulher de 58 anos, assintomática, em uso crônico de prednisona por polimialgia reumática, tem hemograma com 19.000 leucócitos/mm³, neutrofilia sem desvio, sem blastos, hemoglobina 13,1 g/dL e plaquetas 260.000/mm³. Qual a conduta na atenção primária?
Corticoide, lítio, carbamazepina, salbutamol e fenoterol elevam a contagem de leucócitos, e essa é a primeira causa secundária a excluir antes de qualquer encaminhamento; o conteúdo mínimo do encaminhamento eletivo pede dois hemogramas com intervalo de duas a quatro semanas, exatamente para separar leucocitose transitória de doença. A urgência fica reservada a hiperleucocitose acima de 100.000/mm³, blasto no esfregaço acompanhado de manifestação suspeita, citopenia grave ou sintoma de leucostase, e nada disso está presente. Mielograma não é exame da atenção primária e não se pede sem indicação hematológica. Encaminhar com um único hemograma descumpre o conteúdo mínimo previsto para o caso sem gravidade. E suspender um corticoide que trata a doença de base para investigar achado assintomático troca um problema real por um hipotético.
Homem de 64 anos com leucemia mieloide crônica BCR::ABL1-positiva em uso de imatinibe apresenta 14% de blastos de linhagem mieloide no sangue periférico e 8% de basófilos, sem proliferação blástica extramedular. Segundo a Classificação de Consenso Internacional (ICC) de 2022, em que fase da doença ele se encontra?
Na ICC de 2022, a proporção de 14% de blastos mieloides preenche o critério de fase acelerada. A basofilia de 8% não atinge o limiar de 20% que também pode definir essa fase. Para fase blástica mieloide, o limiar é de 20% no sangue ou medula, ou presença de sarcoma mieloide. A linhagem dos blastos importa, pois a ICC estabelece consideração específica para proliferação blástica linfoide. O sistema classificatório deve ser nomeado para evitar misturar critérios de diferentes referências.
Paciente de 68 anos com leucemia promielocítica aguda recém-diagnosticada apresenta sangramento gengival, equimoses e hemoptise. Fibrinogênio 80 mg/dL, INR 1,8, plaquetas 22.000/mm3, D-dímero muito elevado. Qual a medida que mais reduz a mortalidade precoce neste caso?
Na leucemia promielocítica aguda a coagulopatia é a principal causa de morte nos primeiros dias, e o ácido all-trans-retinoico interrompe a liberação de material pró-coagulante pelos promielócitos — por isso ele é iniciado à mera suspeita morfológica, sem esperar confirmação citogenética ou molecular, em paralelo à reposição agressiva de fibrinogênio e plaquetas. Esperar o exame confirmatório engana quem segue o fluxo habitual das leucemias, mas nessa doença cada hora de atraso custa hemorragia intracraniana ou pulmonar.
Paciente com leucemia mieloide cronica apresenta leucocitose com desvio escalonado, basofilia, esplenomegalia e cromossomo Philadelphia positivo. Qual o tratamento de escolha?
A translocacao entre os cromossomos 9 e 22 gera a proteina de fusao BCR-ABL, uma tirosina quinase constitutivamente ativa, e os inibidores dessa quinase transformaram a doenca em condicao cronica controlavel, com monitoramento molecular seriado. Quimioterapia de inducao pertence as leucemias agudas. O transplante alogenico ficou reservado a falha ou intolerancia a multiplas linhas e a crise blastica, deixando de ser primeira escolha. Hidroxiureia serve apenas para citorreducao inicial, sem resposta citogenetica ou molecular. Interferon foi a terapia da era pre-imatinibe, hoje com uso restrito, por exemplo na gestacao, sendo o distrator historico mais tentador.
Homem de 63 anos assintomatico realiza hemograma com leucocitos de 48000/mm3, sendo 88 por cento linfocitos de aspecto maduro, com manchas de Gumprecht no esfregaco. Qual o diagnostico e a conduta inicial?
Linfocitose persistente com linfocitos maduros e sombras de Gumprecht, artefato de fragilidade celular, caracteriza leucemia linfocitica cronica, confirmada por imunofenotipagem de sangue periferico; em paciente assintomatico, sem citopenias, sem adenomegalia volumosa e sem sintomas B, a conduta e observacao vigilante, ja que tratar precocemente nao aumenta sobrevida. Leucemia linfoblastica aguda cursaria com blastos e citopenias. Reacao leucemoide acompanha infeccao com desvio a esquerda e granulacoes toxicas. Linfoma de Hodgkin se manifesta por adenomegalia e sintomas B, com diagnostico por biopsia. Mononucleose gera linfocitos atipicos em jovem, com faringite e adenomegalia.
Homem de 19 anos apresenta gengivorragia, petequias e febre. Hemograma: hemoglobina 6,8 g/dL, leucocitos 68000/mm3 com 82 por cento de blastos, plaquetas 12000/mm3. No esfregaco ha bastonetes de Auer. Qual a conduta imediata alem do suporte?
Blastos em grande quantidade com bastonetes de Auer definem leucemia mieloide aguda, emergencia oncologica que exige encaminhamento imediato, caracterizacao por imunofenotipagem e citogenetica e inicio precoce de terapia, alem de suporte transfusional e vigilancia para leucostase, sindrome de lise tumoral e infeccao. Corticoide isolado nao trata e pode confundir a caracterizacao. Reavaliar em uma semana e tempo que o paciente nao tem. Esplenectomia diagnostica nao tem qualquer papel. Dar alta com plaquetopenia grave e blastos circulantes e conduta inaceitavel. Se houver suspeita de leucemia promielocitica, o acido transretinoico deve ser iniciado antes mesmo da confirmacao pelo risco de coagulopatia fatal.
Paciente de 24 anos com leucemia promielocitica aguda apresenta sangramento mucoso, fibrinogenio de 90 mg/dL, tempo de protrombina alargado e dimero D muito elevado. Qual a conduta prioritaria?
A leucemia promielocitica aguda cursa com coagulopatia grave por consumo e hiperfibrinolise, principal causa de morte precoce, e o acido transretinoico deve ser iniciado a partir da suspeita clinica, sem esperar a confirmacao da translocacao entre os cromossomos 15 e 17, em paralelo a reposicao agressiva de fibrinogenio e fatores. Aguardar o resultado citogenetico e o erro que mata na primeira semana. Heparina plena nao e o tratamento dessa coagulopatia e agrava o sangramento. Transfundir apenas hemacias ignora o deficit de fatores. Quimioterapia convencional sem terapia diferenciadora perde a estrategia que transformou essa leucemia na de melhor prognostico, hoje frequentemente tratada com combinacao de acido transretinoico e trioxido de arsenio.
Qual e o marcador de melhor prognostico na leucemia mieloide aguda entre as alteracoes citogeneticas listadas?
A translocacao entre os cromossomos 15 e 17 identifica a leucemia promielocitica aguda, que passou de forma mais letal a de melhor prognostico com o tratamento diferenciador, alcancando altas taxas de cura. Cariotipo complexo, monossomia do 7, delecoes do 5 e mutacao de TP53 compoem o grupo de risco adverso, com baixa resposta a quimioterapia convencional e indicacao de transplante alogenico em primeira remissao quando viavel. Reconhecer esses grupos importa porque a citogenetica e a genetica molecular, incluindo NPM1, FLT3 e CEBPA, definem intensidade de tratamento e indicacao de transplante, sendo hoje mais determinantes que a morfologia isolada.
Qual neoplasia hematológica está classicamente associada à coagulação intravascular disseminada no momento do diagnóstico e durante o início do tratamento?
Os grânulos dos promielócitos liberam substâncias pró-coagulantes e fibrinolíticas, e a coagulopatia é uma das principais causas de morte precoce na leucemia promielocítica, o que torna urgente iniciar o ácido transretinoico ao suspeitar do diagnóstico. Pensar em neoplasias indolentes engana quem raciocina por prevalência, mas elas não produzem esse quadro dramático de consumo.
Mulher de 68 anos com linfocitose de 55.000/mm³ à custa de linfócitos maduros, sem citopenias. Qual exame confirma o diagnóstico de leucemia linfocítica crônica?
O diagnóstico da leucemia linfocítica crônica é feito no sangue periférico: mais de 5.000 linfócitos B clonais por mm³ com o imunofenótipo característico de coexpressão de CD5 com marcadores B e CD23 positivo. A biópsia de medula é o distrator mais tentador porque parece o exame mais robusto, mas ela é dispensável para o diagnóstico e só entra em dúvidas sobre a causa de citopenia. A biópsia de linfonodo pertence à investigação de linfoma. O pico monoclonal na eletroforese sugere gamopatia monoclonal, não leucemia linfocítica crônica.
Homem de 52 anos com leucocitose de 210.000/mm³, basofilia e esplenomegalia. O hematologista solicita exame para confirmar a hipótese diagnóstica. Qual exame estabelece o diagnóstico?
A leucemia mieloide crônica é definida pela presença do cromossomo Philadelphia, t(9;22), que gera o transcrito de fusão BCR-ABL1 — sem ele o diagnóstico não se sustenta, e é esse mesmo transcrito que depois serve para monitorar resposta. A fosfatase alcalina leucocitária é o distrator histórico: já foi usada para separar leucemia mieloide crônica de reação leucemoide, mas hoje é dispensável e não confirma nada. A mutação JAK2 pertence às outras mieloproliferativas cromossomo Philadelphia negativas, como policitemia vera e mielofibrose. A imunofenotipagem de linhagem B serve para a leucemia linfocítica crônica, doença de outra linhagem.
Homem de 74 anos com leucemia linfocítica crônica diagnosticada há 2 anos, assintomático, mantém linfócitos em ascensão lenta (de 48.000 para 62.000/mm³ em 12 meses), Hb 13,1 g/dL, plaquetas 195.000/mm³, adenomegalias cervicais de 1,5 cm. Qual a conduta?
A contagem isolada de linfócitos, por mais alta que esteja, não é critério de tratamento na leucemia linfocítica crônica: trata-se quem tem citopenia progressiva por infiltração medular, sintomas B, adenomegalia ou esplenomegalia volumosa e sintomática, ou tempo de duplicação linfocitária muito curto. Tratar pelo número é o erro mais comum, porque a intuição de que leucocitose alta exige quimioterapia vem das leucemias agudas e não se aplica aqui. Estudos mostraram que antecipar o tratamento em doença estável não melhora sobrevida e acrescenta toxicidade. Vigilância ativa é conduta legítima, não omissão.
Homem de 46 anos procura atendimento por saciedade precoce e desconforto em hipocôndrio esquerdo há 3 meses. Exame: baço palpável a 8 cm do rebordo costal, sem adenomegalias. Hemograma: leucócitos 187.000/mm³ com toda a série granulocítica representada (mielócitos, metamielócitos, bastões), basófilos 6%, eosinófilos 4%, plaquetas 620.000/mm³, Hb 11,2 g/dL. Qual o diagnóstico mais provável?
A tríade leucocitose extrema com desvio escalonado até formas jovens, basofilia absoluta e esplenomegalia volumosa é a assinatura da leucemia mieloide crônica em fase crônica. A reação leucemoide é o distrator que mais engana: também cursa com leucocitose e desvio, mas raramente ultrapassa 50.000, não produz basofilia nem esplenomegalia desse porte, e vem com foco infeccioso identificável. Leucemia aguda exigiria mais de 20% de blastos com hiato leucêmico, e não a representação contínua de todas as formas maturativas. A leucemia linfocítica crônica cursaria com linfocitose de células maduras, não granulocitose.
Paciente de 55 anos com leucemia mieloide crônica em uso de imatinibe há 4 anos apresenta piora do estado geral, febre, dor óssea e novo hemograma com 28% de blastos no sangue periférico e anemia importante. Qual a interpretação e conduta?
Blastos acima de 20% no sangue periférico ou na medula, com sintomas sistêmicos e falência hematopoética, caracterizam a fase blástica da leucemia mieloide crônica, cujo comportamento é o de uma leucemia aguda e cuja única chance de cura passa por indução seguida de transplante alogênico. Atribuir os blastos a mielotoxicidade do inibidor é o erro que custa tempo: o imatinibe pode causar citopenias, mas não gera blastos circulantes. Reação leucemoide não produz blastos em proporção neoplásica. A perda de resposta em paciente previamente controlado obriga a repetir mielograma, cariótipo e pesquisa de mutações de resistência.
Paciente de 38 anos recebe diagnóstico de leucemia mieloide crônica em fase crônica, com BCR-ABL1 positivo, 3% de blastos na medula e escore de risco baixo. Qual a conduta terapêutica inicial adequada?
Os inibidores de tirosinoquinase são o tratamento de primeira linha da fase crônica e transformaram a doença em condição de controle prolongado, com resposta molecular monitorada por BCR-ABL1 quantitativo. O transplante alogênico é o distrator que atrai quem raciocina com o cenário pré-2001: hoje fica reservado à falha de múltiplas linhas, à fase blástica ou à progressão, pela mortalidade relacionada ao procedimento. A quimioterapia de indução pertence às leucemias agudas. A hidroxiureia só cita-reduz enquanto o diagnóstico é confirmado e não impede a progressão para fase blástica.
Mulher de 71 anos, assintomática, realiza hemograma de rotina: leucócitos 42.000/mm³ com 82% de linfócitos de aspecto maduro, Hb 13,4 g/dL, plaquetas 210.000/mm³. O esfregaço mostra numerosas células rotas (manchas de Gumprecht). Exame físico com adenomegalias cervicais e axilares pequenas, móveis e indolores. Qual o diagnóstico mais provável?
Linfocitose persistente de linfócitos pequenos e maduros em idoso, com manchas de Gumprecht no esfregaço e adenomegalias indolores, define o quadro da leucemia linfocítica crônica. A mononucleose infecciosa é o distrator clássico porque também dá linfocitose, mas nela os linfócitos são atípicos e ativados, o paciente é jovem e há febre, odinofagia e hepatoesplenomegalia com curso autolimitado. As manchas de Gumprecht são artefato de fragilidade do linfócito neoplásico e apontam para a linhagem clonal. Hodgkin cursa com adenomegalia mas sem linfocitose sanguínea desse padrão.
Homem de 66 anos com leucemia linfocítica crônica estável há 5 anos evolui em 6 semanas com febre diária, perda de 9 kg, LDH que triplicou e crescimento rápido e assimétrico de uma massa ganglionar cervical de 7 cm, enquanto os demais linfonodos permanecem pequenos. Qual a principal hipótese?
Crescimento ganglionar rápido e localizado, sintomas B intensos e elevação desproporcional da LDH em paciente com leucemia linfocítica crônica compõem o quadro da síndrome de Richter, a transformação para linfoma difuso de grandes células B, que exige biópsia da lesão dominante e tratamento de linfoma agressivo. Chamar isso de progressão natural da doença de base é o erro que atrasa a biópsia: a progressão habitual é lenta, difusa e simétrica, sem esse salto de LDH. Tuberculose ganglionar entra no diferencial, mas costuma evoluir em meses e sem a discrepância entre um sítio explosivo e o resto estável. O prognóstico é reservado e o tempo até a biópsia conta.
Confirmada a presença de blastos no sangue periférico, qual conjunto de exames define o diagnóstico e o subtipo da leucemia aguda?
O diagnóstico exige medula óssea, e a caracterização completa combina morfologia, imunofenotipagem que separa linhagem linfoide de mieloide, citogenética e alterações moleculares que definem risco e terapia-alvo. Confiar apenas no hemograma engana porque os blastos circulantes de fato sugerem o diagnóstico, mas não permitem classificar linhagem nem estratificar risco. Tomografia avalia massas e complicações, sem valor diagnóstico primário. Biópsia de linfonodo pode ser considerada em linfoma, mas na suspeita de leucemia a medula é o alvo. Desidrogenase láctica e ácido úrico ajudam a avaliar carga tumoral e risco de lise, sem definir diagnóstico.
No esfregaço de sangue periférico de paciente com leucemia linfocítica crônica, o achado descrito como sombras nucleares ou células amassadas corresponde a que fenômeno?
Os linfócitos clonais dessa doença são particularmente frágeis e se rompem sob a pressão mecânica da confecção da lâmina, deixando restos nucleares característicos que reforçam a suspeita diagnóstica no esfregaço. Bastonetes de Auer pertencem aos blastos mieloides e nada têm a ver com o achado. Hemácias em alvo aparecem em hepatopatia e hemoglobinopatias, sem relação com o fenômeno descrito. Hipersegmentação de neutrófilos sugere carência de vitamina B12 ou folato. Plaquetas gigantes podem gerar confusão em contagem automatizada, mas não produzem restos nucleares.
Homem de 68 anos, assintomático, realiza hemograma de rotina que mostra leucócitos de 42.000/mm3 com 82% de linfócitos de aspecto maduro e presença de restos celulares no esfregaço. Hemoglobina e plaquetas normais. Qual a hipótese diagnóstica principal?
Linfocitose persistente de linfócitos maduros em idoso assintomático, com as chamadas sombras nucleares no esfregaço, é a apresentação típica da leucemia linfocítica crônica, muitas vezes descoberta em exame de rotina. Pensar em leucemia linfoblástica aguda engana quem vê leucometria alta, mas nela os elementos são blastos imaturos e há citopenias e sintomas em semanas. Reação leucemoide bacteriana cursa com neutrofilia e desvio à esquerda, não linfocitose. Leucemia mieloide crônica mostra todo o espectro de maturação granulocítica com basofilia. Linfocitose pós-esplenectomia é discreta e acompanha outros achados do esfregaço, como corpúsculos de Howell-Jolly.
Qual exame confirma o diagnóstico de leucemia linfocítica crônica e qual o perfil esperado?
O diagnóstico é feito no sangue periférico por citometria de fluxo, que demonstra população B clonal com o perfil característico de coexpressão de marcador T e de marcadores B, dispensando punção medular na maioria dos casos. Exigir biópsia com blastos acima de 20% engana quem transporta o critério de leucemia aguda para uma doença crônica de células maduras. O rearranjo BCR-ABL1 define leucemia mieloide crônica. Desidrogenase láctica é marcador inespecífico de carga tumoral. Sorologia viral investiga linfocitose reativa, que é policlonal e autolimitada, e não estabelece clonalidade.
Sobre a leucemia linfocítica crônica, qual conduta é inadequada?
A punção ou biópsia de medula não é necessária para o diagnóstico, que se estabelece pela citometria de fluxo do sangue periférico, ficando reservada a situações específicas como esclarecer a origem de uma citopenia. Acompanhamento periódico com hemograma e exame físico é a base da conduta expectante. Avaliar citopenias é justamente o que define o momento de tratar. Investigar hemólise diante de queda abrupta da hemoglobina evita confundir complicação imune com progressão. Orientar vacinação e vigilância infecciosa é essencial diante da imunodeficiência humoral associada.
Adulto de 48 anos com leucemia linfoblástica aguda tem pesquisa positiva para o rearranjo BCR-ABL1. Qual a implicação terapêutica?
O cromossomo Philadelphia é mais frequente na leucemia linfoblástica do adulto do que na da criança e, historicamente de péssimo prognóstico, passou a ser tratado com inibidor de tirosinoquinase somado à quimioterapia, com ganho expressivo de resposta e sobrevida. Reclassificar como leucemia mieloide crônica engana porque as duas doenças compartilham o rearranjo, mas o quadro agudo com blastos linfoides e falência medular não corresponde à fase crônica indolente. Corticoide isolado não trata a doença. Suporte transfusional exclusivo desconsidera opções eficazes. Rituximabe só entra quando há expressão de CD20, definida pela imunofenotipagem.
Na avaliação morfológica de blastos ao mielograma, qual achado aponta linhagem mieloide em vez de linfoide?
Bastonetes de Auer são agregados azurófilos exclusivos da linhagem mieloide e, quando presentes, fecham a questão da linhagem já na morfologia. Blastos com cromatina densa e citoplasma escasso sem granulação descrevem justamente o aspecto linfoide. A deoxinucleotidil transferase terminal é marcador de precursores linfoides. A coexpressão de CD19 e CD10 caracteriza linhagem B. Massa mediastinal anterior associa-se à linhagem T. Vale lembrar que a morfologia orienta, mas a definição formal de linhagem cabe à imunofenotipagem por citometria de fluxo.
Homem de 26 anos apresenta há 3 semanas astenia progressiva, febre, equimoses e dor óssea. Exame: palidez, petéquias, adenomegalia cervical e esplenomegalia. Hemograma: Hb 7,2 g/dL, plaquetas 22.000/mm3, leucócitos 68.000/mm3 com 82% de blastos. Qual a hipótese diagnóstica?
Pancitopenia nas séries vermelha e plaquetária com leucocitose às custas de blastos circulantes, somada a febre, dor óssea, adenomegalia e esplenomegalia em paciente jovem, define leucemia aguda. Mononucleose engana porque também cursa com febre, adenomegalia e esplenomegalia em jovem, mas produz linfocitose atípica, não blastos, e não gera anemia grave com plaquetopenia profunda. Anemia aplásica cursa com pancitopenia sem blastos e sem organomegalia. Leucemia mieloide crônica apresenta leucocitose com todas as formas de maturação granulocítica e poucos blastos. Púrpura imune afeta apenas plaquetas, sem alteração das demais linhagens.
Homem de 22 anos apresenta dispneia, edema de face e pescoço, circulação colateral torácica e massa mediastinal anterior volumosa. Hemograma mostra blastos circulantes. Qual a associação mais provável e a conduta inicial?
Massa mediastinal anterior volumosa com síndrome de veia cava superior em adulto jovem com blastos no sangue é a apresentação característica da leucemia linfoblástica de linhagem T, e a urgência está em obter o diagnóstico rapidamente e iniciar terapia, que costuma reduzir a massa em dias. Timoma engana por ocupar o mesmo compartimento mediastinal, mas cresce lentamente, não cursa com blastos circulantes e não produz esse quadro agudo. Bócio mergulhante desloca a traqueia e tem continuidade cervical. Aneurisma não causa blastos nem massa sólida. Tuberculose ganglionar tem evolução arrastada e não explica o hemograma.
Paciente de 72 anos com leucemia linfocítica crônica em estádio inicial, assintomático, com linfocitose estável e sem citopenias. Qual a conduta?
Tratar precocemente a doença assintomática em estádio inicial não prolonga a sobrevida e expõe a toxicidade, de modo que a conduta consagrada é a observação com acompanhamento periódico, iniciando terapia diante de doença sintomática, citopenias progressivas, adenomegalia volumosa ou duplicação rápida da linfocitose. Iniciar tratamento pela contagem engana quem trata número em vez de paciente. Transplante alogênico é reservado a casos selecionados e refratários. Corticoide contínuo não modifica a história natural e aumenta risco infeccioso. Esplenectomia tem indicação restrita a citopenias refratárias ou esplenomegalia sintomática.
Paciente com leucemia linfocítica crônica apresenta linfonodomegalia em cadeias cervical, axilar e inguinal, esplenomegalia, hemoglobina de 12,8 g/dL e plaquetas de 160.000/mm3. Como se estratifica o risco e o que isso implica?
As classificações de Rai e Binet estratificam pelo número de sítios linfoides acometidos e pela presença de anemia ou plaquetopenia; adenomegalia e organomegalia sem citopenias caracterizam risco intermediário, enquanto anemia e plaquetopenia por infiltração medular definem o grupo de pior prognóstico. Considerar estádio inicial engana quem se fixa apenas na linfocitose, que corresponde ao estádio mais baixo quando isolada. Esplenomegalia por si só não define alto risco. As duas classificações são exatamente as usadas nessa doença. O estadiamento é clínico e laboratorial, e a tomografia não é exigida de rotina.
Sobre o tratamento da leucemia linfoblástica aguda do adulto, qual afirmativa está correta?
O sistema nervoso central funciona como santuário farmacológico, e sem profilaxia com quimioterapia intratecal e agentes sistêmicos que atravessam a barreira a recaída neurológica é frequente, por isso ela é obrigatória desde o início. Reservá-la a quem já tem blastos no líquor engana quem raciocina apenas sobre doença detectável, mas então já não é profilaxia e o prognóstico piora. O tratamento é longo e estruturado em indução, consolidação e manutenção. O transplante alogênico tem papel definido em subgrupos de alto risco e na recaída. Radioterapia craniana isolada não trata doença sistêmica.
Paciente com leucemia promielocítica aguda em uso de ácido all-trans-retinoico apresenta, no sexto dia, febre, dispneia, infiltrados pulmonares bilaterais, derrame pleural, hipotensão e ganho de peso. Qual a hipótese e a conduta?
Febre, dispneia, infiltrados, derrames, hipotensão e ganho de peso durante a indução com agente diferenciador compõem a síndrome de diferenciação, complicação potencialmente fatal cujo tratamento é a corticoterapia imediata, com suspensão temporária do fármaco nos casos graves. Pensar em pneumonia engana porque o paciente é imunossuprimido e febril, e antibiótico realmente costuma ser mantido, mas retardar o corticoide é o erro que mata. Anticoagular paciente com coagulopatia e plaquetopenia é perigoso e a hipótese não explica o ganho de peso e os derrames. Não se trata de cardiotoxicidade direta nem de anafilaxia, e o fármaco pode ser reintroduzido após a resolução.
Homem de 38 anos com leucemia mieloide crônica em resposta molecular profunda sustentada há 4 anos pergunta se pode parar o inibidor de tirosinoquinase. Qual a orientação correta?
A descontinuação com vigilância molecular estreita é hoje possível para pacientes cuidadosamente selecionados, com resposta molecular profunda e sustentada por tempo suficiente, e cerca de metade mantém remissão livre de tratamento, enquanto os que recaem respondem novamente ao mesmo fármaco. Proibir em qualquer circunstância engana quem guarda a orientação antiga de uso vitalício, hoje matizada. Suspender livremente após um ano ignora critérios de profundidade e duração da resposta. Não há quimioterapia de manutenção nessa estratégia. O transplante prévio não é pré-requisito para a tentativa de descontinuação.
Homem de 42 anos com leucemia promielocítica aguda de risco não alto inicia tratamento. Qual esquema representa a estratégia atual preferida em muitos protocolos?
A combinação de agente diferenciador com trióxido de arsênio mostrou taxas elevadas de remissão e cura sem quimioterapia citotóxica no grupo de risco não alto, reduzindo toxicidade e mortalidade relacionada ao tratamento. Citarabina isolada engana quem lembra que a doença é uma leucemia mieloide aguda e presume o mesmo esquema convencional, mas justamente o que a distingue é a existência de terapia dirigida ao mecanismo. Transplante alogênico não é conduta inicial. Corticoide isolado não trata a doença, embora seja essencial na síndrome de diferenciação. Rituximabe é anticorpo dirigido a linfócitos B, sem papel aqui.
Qual achado no hemograma sugere fortemente a necessidade de avaliação hematológica urgente, mesmo em paciente pouco sintomático?
Blastos circulantes são células que não deveriam sair da medula e sinalizam leucemia aguda ou outra doença medular grave, exigindo avaliação urgente independentemente de o paciente parecer bem. Anemia microcítica leve sugere carência de ferro ou traço talassêmico, investigáveis ambulatorialmente. Leucocitose com neutrofilia em paciente febril é resposta esperada a infecção. Trombocitose após esplenectomia é reativa e previsível. Eosinofilia discreta em paciente atópico é achado banal. O erro comum é valorizar números altos e subestimar a presença de uma célula que simplesmente não deveria estar ali.
Paciente de 32 anos com leucemia promielocítica aguda apresenta sangramento gengival, INR alargado, fibrinogênio de 90 mg/dL e D-dímero muito elevado. Qual a conduta imediata?
A coagulopatia da leucemia promielocítica mata nas primeiras horas, e o ácido all-trans-retinoico deve começar à simples suspeita, sem esperar a genética, junto com suporte transfusional agressivo mantendo fibrinogênio e plaquetas em alvos mais altos que o habitual. Esperar a confirmação engana quem busca certeza diagnóstica e perde exatamente a janela em que a hemorragia cerebral acontece. Heparina não é o tratamento principal dessa coagulopatia.
Qual proporção de blastos na medula óssea define leucemia aguda pelos critérios atuais?
O limiar consagrado é de 20% de blastos na medula ou no sangue, com a ressalva de que algumas alterações genéticas recorrentes definem a doença mesmo com contagem inferior, porque o comportamento clínico é o da leucemia aguda. O limiar de 5% engana porque esse valor separa medula normal de medula com excesso de blastos em síndrome mielodisplásica, contexto distinto. Exigir 50% é critério antigo e abandonado. Qualquer proporção de blastos com citopenia não define leucemia, já que blastos em pequena quantidade ocorrem em medula em recuperação. A presença no sangue periférico ajuda, mas não é obrigatória.
Paciente em uso de inibidor de tirosinoquinase por leucemia mieloide crônica realiza monitorização. Qual exame e qual meta definem resposta molecular adequada?
O acompanhamento é molecular e quantitativo: mede-se o transcrito de fusão em escala internacional e comparam-se os valores com metas temporais, o que permite identificar precocemente resposta inadequada e trocar de droga. Confiar no hemograma normal engana porque a resposta hematológica é apenas o primeiro degrau e ocorre bem antes da resposta molecular profunda. Contagem de blastos ao mielograma avalia fase da doença, não resposta molecular. Fosfatase alcalina leucocitária não é usada no seguimento. Regressão da esplenomegalia é resposta clínica bem-vinda, mas insuficiente para guiar a decisão terapêutica.
Sobre o tratamento da leucemia mieloide aguda em paciente jovem e sem comorbidades, qual afirmativa é correta?
O tratamento curativo passa por indução para obter remissão completa, seguida de consolidação, com o transplante alogênico reservado a pacientes de risco intermediário desfavorável e alto conforme citogenética e biologia molecular. Considerar o tratamento apenas paliativo engana quem generaliza o prognóstico ruim da doença em idosos frágeis, mas o paciente jovem e apto tem chance real de cura. Hidroxiureia serve à citorredução emergencial, não à cura. O transplante autólogo tem papel restrito e não supera o alogênico no alto risco. Inibidor de tirosinoquinase pertence ao arsenal da leucemia mieloide crônica e de subgrupos específicos, não a todos os subtipos.
Confirmada leucemia mieloide crônica em fase crônica, qual o tratamento de primeira linha?
Os inibidores de tirosinoquinase transformaram a doença em condição crônica controlável, com sobrevida próxima à da população geral, e são a primeira linha em fase crônica. Indicar transplante para todos engana quem lembra que ele já foi o padrão histórico, mas hoje se reserva a falha ou intolerância a múltiplos inibidores e à progressão para fases avançadas, dada a mortalidade do procedimento. Quimioterapia de indução pertence às leucemias agudas. Hidroxiureia serve à citorredução inicial, sem alterar a história natural. Interferon foi superado, permanecendo como alternativa em situações específicas, como a gestação.
Homem de 45 anos queixa-se de saciedade precoce e desconforto em hipocôndrio esquerdo. Exame: baço palpável a 8 cm do rebordo costal. Hemograma: leucócitos 96.000/mm3 com todas as formas de maturação granulocítica, basofilia e eosinofilia, plaquetas 620.000/mm3, sem anemia importante. Qual a hipótese?
Leucocitose com espectro completo de maturação granulocítica, basofilia, trombocitose e esplenomegalia volumosa em paciente de meia-idade compõe o quadro clássico da leucemia mieloide crônica em fase crônica. Reação leucemoide engana porque também eleva a leucometria com desvio, mas não cursa com basofilia nem com esplenomegalia desse porte, e há foco infeccioso evidente. Leucemia mieloide aguda cursa com blastos predominantes e falência medular. Mielofibrose apresenta hemácias em lágrima, leucoeritroblastose e punção seca. Policitemia vera tem como marca o aumento da massa eritrocitária com hematócrito elevado.
Paciente com leucemia mieloide crônica em tratamento há 3 anos apresenta febre, dor óssea, anemia e 22% de blastos no sangue periférico. Qual a interpretação?
Proporção de blastos igual ou superior a 20% caracteriza crise blástica, fase de comportamento agudo que exige reavaliação molecular, quimioterapia adequada à linhagem, troca ou intensificação do inibidor e avaliação para transplante alogênico. Considerar resposta esperada engana quem se acostumou ao bom controle da fase crônica e subestima o aumento de blastos. Infecção viral não produz blastos nessa proporção. Toxicidade do inibidor causa citopenias, edema, náusea e alterações hepáticas, mas não blastose. Síndrome de lise tumoral é distúrbio metabólico agudo pós-tratamento, sem relação com o achado descrito.
Qual exame confirma o diagnóstico de leucemia mieloide crônica?
A doença é definida pela translocação entre os cromossomos 9 e 22 que gera o gene de fusão BCR-ABL1, detectado por citogenética, hibridização in situ ou reação em cadeia da polimerase, exame que também servirá para monitorar a resposta ao tratamento. Fosfatase alcalina leucocitária engana por ser marcador histórico usado para diferenciar de reação leucemoide, e nessa doença ela está baixa, não alta, além de ter sido substituída pelo teste molecular. Imunofenotipagem com linfócitos B clonais define leucemia linfocítica crônica. A mutação JAK2 caracteriza outras neoplasias mieloproliferativas. Biópsia linfonodal folicular corresponde a linfoma.
Durante o tratamento com trióxido de arsênio, qual monitorização é obrigatória?
O trióxido de arsênio prolonga o intervalo QT e pode precipitar arritmia ventricular polimórfica, de modo que se monitora o eletrocardiograma e se mantêm potássio e magnésio em níveis adequados, evitando drogas que somem esse efeito. Densitometria óssea engana quem associa tratamento oncológico prolongado a perda de massa óssea, mas não é a vigilância característica dessa droga. Espirometria semanal não faz parte do protocolo, ainda que a síndrome de diferenciação afete o pulmão. Fundoscopia diária não é exigida. Dosagem seriada de enzimas pancreáticas não integra a monitorização de rotina desse fármaco.
Paciente com leucemia promielocítica aguda apresenta, ao diagnóstico, leucometria de 30.000/mm3. Qual a implicação dessa informação?
A leucometria ao diagnóstico é o principal critério de estratificação nesse subtipo, e valores elevados definem alto risco, com maior chance de síndrome de diferenciação e de recidiva, o que costuma implicar adição de quimioterapia ao esquema e profilaxia mais atenta. Achar que só ocorre com leucopenia engana porque a forma hipogranular cursa justamente com leucocitose, e a apresentação leucopênica é apenas a mais comum. Leucaférese é evitada nesse subtipo por agravar a coagulopatia. Nada contraindica o agente diferenciador, que segue sendo prioridade. A coagulopatia pode ocorrer em qualquer faixa de leucometria.
Mulher de 34 anos apresenta astenia, equimoses extensas, gengivorragia e epistaxe há 5 dias. Hemograma: Hb 8,0 g/dL, plaquetas 18.000/mm3, leucócitos 3.200/mm3 com promielócitos hipergranulares atípicos. Coagulograma: INR 1,9, fibrinogênio 90 mg/dL, dímero D muito elevado. Qual a hipótese e a conduta imediata?
Sangramento desproporcional com fibrinogênio baixo, alargamento do tempo de protrombina e promielócitos atípicos caracterizam a leucemia promielocítica com coagulopatia, e o agente diferenciador deve ser iniciado imediatamente à suspeita, porque a hemorragia é a principal causa de morte precoce e o retinoico começa a corrigir a coagulopatia em dias. Esperar a confirmação genética engana quem quer diagnóstico definido antes de tratar, e essa espera custa vidas. Púrpura trombocitopênica trombótica cursa com esquizócitos e sem consumo de fibrinogênio. Sepse pode causar coagulopatia, mas não explica os promielócitos. Hemofilia adquirida não produz esse hemograma.
Paciente com suspeita de leucemia promielocítica aguda tem plaquetas de 15.000/mm3, fibrinogênio de 80 mg/dL e sangramento ativo. Qual procedimento deve ser evitado nesse momento?
Punção lombar em paciente com plaquetopenia profunda e coagulopatia de consumo pode causar hematoma espinhal e é postergada até a correção hemostática, além de não ser indicada de rotina nesse subtipo. Colher sangue periférico para citometria e biologia molecular é seguro e essencial. O aspirado medular pode ser feito quando indispensável, com suporte transfusional prévio e compressão adequada. A reposição de plaquetas e fibrinogênio é justamente o que se deve fazer. Iniciar o agente diferenciador sem esperar confirmação é a conduta que salva vida nesse contexto.
Qual alteração genética define a leucemia promielocítica aguda?
A fusão entre o gene PML e o receptor alfa do ácido retinoico bloqueia a diferenciação no estágio de promielócito, e é exatamente esse bloqueio que o ácido all-trans-retinoico remove, explicando a resposta espetacular a uma terapia dirigida ao mecanismo. O rearranjo BCR-ABL1 engana por ser a translocação mais lembrada em leucemia, mas pertence à mieloide crônica e a subgrupos da linfoblástica. A mutação JAK2 caracteriza neoplasias mieloproliferativas não relacionadas. Deleção no cromossomo 13 é achado frequente em outras doenças hematológicas, sem definir esta. Trissomia adquirida do cromossomo 21 não define o subtipo.
Qual manifestação clínica sugere infiltração extramedular por leucemia aguda de subtipo monocítico?
Hiperplasia gengival por infiltração e lesões cutâneas nodulares e violáceas são apresentações características dos subtipos monocíticos da leucemia mieloide aguda, e reconhecê-las acelera o diagnóstico em paciente com hemograma alterado. Artrite migratória sugere febre reumática e doenças autoimunes, embora dor osteoarticular ocorra na leucemia. Eritema nodoso associa-se a infecções, sarcoidose e doença inflamatória intestinal. Livedo com úlceras aponta vasculite e síndrome antifosfolípide. Fenômeno de Raynaud remete a doenças do tecido conjuntivo, sem relação com infiltração leucêmica.
Sobre a diferença clínica entre leucemia mieloide aguda e leucemia linfoblástica aguda no adulto, qual afirmativa é correta?
Febre, sangramento, palidez, dor óssea e infiltração de órgãos ocorrem nos dois grupos, e a separação segura depende da citometria de fluxo com painel de linhagem, complementada por citogenética e biologia molecular. Afirmar exclusividade de adenomegalia engana porque, embora ela seja mais frequente na linhagem linfoide, não é regra absoluta. Dor óssea aparece em ambas. Hiperplasia gengival e infiltração cutânea são mais características dos subtipos monocíticos da linhagem mieloide, e não da linfoide. Idade influencia a probabilidade, com predomínio mieloide no idoso, mas nunca substitui a caracterização laboratorial.
Paciente de 78 anos com leucemia mieloide aguda, múltiplas comorbidades e desempenho funcional muito limitado. Qual a abordagem terapêutica mais apropriada?
O idoso frágil tem mortalidade elevada com indução intensiva, e as estratégias de menor intensidade oferecem respostas relevantes com toxicidade aceitável, sempre discutidas à luz das metas de cuidado e do prognóstico. Indicar indução intensiva para todos engana quem raciocina apenas pela agressividade da doença e ignora que a toxicidade do tratamento pode matar antes dela. Condicionamento mieloablativo é inviável nesse perfil. Oferecer apenas transfusões sem discutir alternativas subtrata o paciente e o priva de decisão informada. Radioterapia corporal total isolada não é tratamento da doença.
Sobre a diferença entre leucemia mieloide aguda e leucemia linfoide aguda no adulto, assinale a alternativa correta.
Bastonetes de Auer são inclusões azurófilas exclusivas da linhagem mieloide e, quando presentes, resolvem a dúvida morfológica. Atribuí-los à linhagem linfoide inverte um dado clássico de prova. O acometimento do sistema nervoso central é mais característico da forma linfoide, que por isso recebe profilaxia intratecal, e a leucemia mieloide aguda é justamente a mais frequente com o avançar da idade. A imunofenotipagem é o método que define linhagem com precisão.
Homem de 63 anos com astenia progressiva há 2 meses, equimoses espontâneas e febre. Hemograma: hemoglobina 7,2 g/dL, leucócitos 2.100/mm3 com 8% de blastos, plaquetas 22.000/mm3. Reticulócitos baixos. Qual a conduta diagnóstica prioritária?
Pancitopenia com blastos circulantes e reticulocitopenia aponta falência medular por processo infiltrativo ou clonal, e o exame que responde é o estudo completo da medula, com morfologia, imunofenotipagem, citogenética e biologia molecular, que definem diagnóstico, prognóstico e tratamento. Repetir o hemograma engana quem trata citopenia como achado a observar, mas blasto em sangue periférico não admite espera. Corticoide empírico antes da medula pode inviabilizar o diagnóstico.
Sobre os efeitos adversos dos inibidores de tirosinoquinase na leucemia mieloide crônica, qual afirmativa é correta?
A classe é bem tolerada na comparação com a quimioterapia clássica, e os eventos mais frequentes são edema periorbitário, câimbras, náusea, citopenias e elevação de transaminases, geralmente manejáveis com suporte, ajuste de dose ou troca dentro da classe, sendo importante lembrar que agentes mais novos têm perfil cardiovascular e vascular próprio. Suspender definitivamente a classe ao primeiro evento engana porque retira o tratamento que sustenta a sobrevida quando quase sempre há alternativa. Afirmar ausência de efeitos adversos é falso. Alopecia grave não é a marca dessas drogas. O tratamento é ambulatorial e oral.
Sobre o prognóstico da leucemia promielocítica aguda, qual afirmativa é correta?
Com o agente diferenciador associado ao trióxido de arsênio ou à quimioterapia, o subtipo passou de um dos mais letais ao de melhor prognóstico entre as leucemias mieloides agudas, e a mortalidade concentra-se nos primeiros dias, por hemorragia. Considerá-lo o de pior prognóstico engana quem guarda a descrição histórica anterior à terapia diferenciadora. A rapidez do início é justamente o fator modificável mais importante. O transplante alogênico não é indicado de rotina em primeira remissão nesse subtipo. Não há limite de idade para a possibilidade de cura, embora a idade influencie a tolerância ao tratamento.
Qual subtipo de leucemia aguda cursa com coagulopatia grave e exige início imediato de tratamento específico mesmo antes da confirmação citogenética?
A leucemia promielocítica cursa com coagulação intravascular disseminada e hiperfibrinólise, e a hemorragia é a principal causa de morte precoce, motivo pelo qual o ácido all-trans retinoico é iniciado à simples suspeita morfológica, antes da confirmação da translocação 15;17. Aguardar a citogenética para começar é o atraso que custa vidas em uma leucemia que se tornou a de melhor prognóstico quando tratada a tempo.
Homem de 48 anos com leucocitose de 92.000/mm³, com todas as formas de maturação granulocítica no esfregaço, basofilia, esplenomegalia volumosa e fosfatase alcalina leucocitária baixa. Qual o achado genético esperado e o tratamento?
Leucocitose com desvio escalonado, basofilia e esplenomegalia em adulto de meia-idade é leucemia mieloide crônica, definida pelo rearranjo BCR-ABL1, cujo tratamento com inibidor de tirosinoquinase transformou uma doença fatal em condição crônica controlada. A translocação 15;17 pertence à leucemia promielocítica, e as mutações JAK2 e CALR pertencem às demais mieloproliferativas sem cromossomo Filadélfia.
Homem de 24 anos com fadiga, febre, petéquias e gengivorragia há 10 dias. Hemograma: hemoglobina 7,0 g/dL, leucócitos 42.000/mm³ com 68% de blastos, plaquetas 18.000/mm³. Esfregaço mostra blastos com bastonetes de Auer. Qual a conduta prioritária?
Blastos com bastonetes de Auer definem linhagem mieloide e caracterizam leucemia aguda, emergência hematológica: o paciente precisa de avaliação especializada imediata, suporte transfusional, profilaxia e vigilância para lise tumoral e neutropenia febril. Conduzir ambulatorialmente é o erro que expõe a sangramento de sistema nervoso central e sepse em dias, com mortalidade elevada.
Sobre a leucemia mieloide crônica, assinale a alternativa correta.
A leucemia mieloide crônica é definida pela translocação que gera o BCR-ABL1, e os inibidores de tirosina quinase transformaram seu prognóstico, tornando-a doença de controle crônico. Atribuir JAK2 engana quem agrupa todas as mieloproliferativas: essa mutação caracteriza policitemia vera, trombocitemia essencial e mielofibrose, justamente as mieloproliferativas sem o cromossomo Filadélfia.
Adolescente de 13 anos apresenta astenia, febre e gengivorragia. Hemograma com 42.000 leucócitos/mm3, hemoglobina 7,1 g/dL e plaquetas 18.000/mm3. O esfregaço mostra blastos com bastonetes de Auer no citoplasma. Qual o diagnóstico?
O bastonete de Auer é um agregado de grânulos azurófilos e existe apenas na linhagem mieloide, de modo que sua presença define a origem do blasto e afasta a leucemia linfoblástica, que é o distrator óbvio por ser a mais comum na infância. A leucemia mieloide crônica em fase crônica cursa com leucocitose ainda maior, mas com todas as fases de maturação granulocítica e poucos blastos. A anemia aplástica tem medula hipocelular sem blastos, e a reação leucemoide apresenta neutrófilos maduros com granulações tóxicas, sem bastonetes de Auer.
Qual conduta é apropriada diante de um paciente com suspeita de leucemia aguda atendido em unidade básica de saúde, com hemograma mostrando blastos e plaquetas de 15.000/mm3?
A prioridade é o encaminhamento imediato, com cuidados que evitem sangramento e infecção enquanto isso: nada de injeção intramuscular, nada de anti-inflamatório que altere a função plaquetária e nenhum procedimento invasivo. Prescrever corticoide antes da avaliação especializada é o erro mais grave da lista, porque a resposta parcial dos blastos compromete o diagnóstico e a estratificação de risco. Adiar por 30 ou 60 dias ou tratar como anemia carencial transforma uma emergência oncológica em diagnóstico tardio, com risco de sangramento e infecção nesse intervalo.
Lactente de 18 meses com síndrome de Down apresenta pancitopenia com blastos que expressam marcadores megacariocíticos. Qual informação é relevante para o manejo?
A trissomia do cromossomo 21 aumenta em muitas vezes o risco de leucemia, com predileção pela forma megacarioblástica em crianças pequenas, e esses pacientes respondem bem à quimioterapia mas apresentam toxicidade aumentada, sobretudo ao metotrexato e às antraciclinas, o que obriga ajustes de protocolo. A mielopoese transitória anormal é fenômeno real do período neonatal e o distrator mais sofisticado, mas ela ocorre nos primeiros meses de vida e se resolve espontaneamente, o que não se aplica a um lactente de 18 meses com doença estabelecida.
Criança de 6 anos com leucemia mieloide aguda apresenta hipertrofia gengival importante e nódulos cutâneos violáceos. Qual subtipo é mais provável?
A infiltração gengival e as lesões cutâneas, conhecidas como leucemia cútis, são achados clássicos dos subtipos com diferenciação monocítica, porque essas células têm maior capacidade de migração tecidual. O subtipo promielocítico é o distrator mais lembrado por ser o mais cobrado em prova, mas seu marcador é a coagulopatia grave, e não a infiltração gengival. O subtipo megacarioblástico associa-se à síndrome de Down em crianças pequenas, o eritroide puro é raro, e a leucemia de células dendríticas plasmocitoides tem apresentação cutânea distinta e é doença predominantemente de adultos.
Homem de 62 anos apresenta fadiga, infecções de repetição e hemograma com pancitopenia e 25% de blastos mieloides na medula. Qual característica diferencia a leucemia aguda do adulto idoso em relação à criança?
No adulto, sobretudo no idoso, predomina a leucemia mieloide, com maior frequência de citogenética adversa e de leucemias secundárias a mielodisplasia ou a tratamento prévio, além de menor reserva orgânica, o que explica a sobrevida bem inferior à observada na infância e o uso de esquemas menos intensivos ou de agentes hipometilantes. Imaginar resposta semelhante à pediátrica é o equívoco mais comum de quem transporta os números da criança para o idoso. O estudo citogenético é justamente o que estratifica risco e orienta transplante, e a idade por si só não contraindica tratamento.
Qual exame é indispensável para diferenciar leucemia mieloide aguda de leucemia linfoblástica aguda quando a morfologia é inconclusiva?
A citometria de fluxo define a linhagem pelo perfil de antígenos de superfície e citoplasmáticos, separando precursores B, T e mieloides, e essa definição muda inteiramente o protocolo terapêutico. A radiografia com massa mediastinal é o distrator mais atraente, porque de fato sugere leucemia de linhagem T, mas é apenas um indício clínico e sua ausência não exclui nada. Provas inflamatórias, desidrogenase lática e ácido úrico refletem carga tumoral e risco de lise, sem informar linhagem, e a ultrassonografia documenta organomegalias que ocorrem em ambas as doenças.
Sobre a síndrome de diferenciação em pacientes tratados com ácido transretinoico, é correto afirmar:
A síndrome de diferenciação decorre da migração e da liberação de citocinas pelos promielócitos que amadurecem sob efeito do fármaco, e se apresenta com febre, dispneia, hipoxemia, infiltrados, ganho de peso e derrames, exigindo corticoide em dose alta sem demora, com suspensão temporária do agente nos casos graves. Tratá-la como reação alérgica e suspender definitivamente o fármaco retira do paciente a terapia que oferece a cura. Ela pode ser confundida com sepse, motivo pelo qual antibiótico costuma ser associado, mas tratar só a infecção deixa a causa sem manejo.
Criança de 8 anos com leucemia em tratamento apresenta massa de partes moles em órbita, com proptose. A biópsia mostra infiltração por células blásticas mieloides. Como se denomina esse achado?
A massa formada por blastos mieloides fora da medula recebe o nome de sarcoma granulocítico ou cloroma, denominação que vem da coloração esverdeada do tecido, e a órbita é um de seus sítios preferenciais em crianças, podendo inclusive preceder o comprometimento medular. O neuroblastoma metastático é o distrator mais forte, porque também causa proptose com equimose periorbital em pré-escolares, mas o achado histológico seria de tumor de células pequenas e redondas de origem neural, e não de blastos mieloides, o que a biópsia já esclareceu.
Paciente de 15 anos com leucemia promielocítica aguda apresenta sangramento cutâneo-mucoso, INR alargado, fibrinogênio de 90 mg/dL e produtos de degradação da fibrina elevados. Qual a conduta específica?
A leucemia promielocítica é a emergência hematológica por excelência, porque a coagulação intravascular disseminada mata antes da própria leucemia; o ácido transretinoico deve ser iniciado com base na suspeita clínica e morfológica, sem esperar a confirmação genética, e a reposição agressiva de plasma, crioprecipitado e plaquetas acompanha. Aguardar o resultado molecular é o erro que custa vidas por hemorragia cerebral nas primeiras horas. Heparina não é o pilar do tratamento nesse contexto, e a plasmaférese não tem papel nessa coagulopatia.
Homem de 52 anos realiza exames de rotina em Unidade Básica de Saúde e apresenta leucócitos de 98.000/mm³, com todas as fases de maturação granulocítica, basofilia e eosinofilia, plaquetas de 520.000/mm³ e hemoglobina de 11,5 g/dL. Ao exame: esplenomegalia até a cicatriz umbilical. Está assintomático, sem febre, sem infecções recentes e sem uso de corticoide. Assinale a hipótese diagnóstica mais provável e o exame que a confirma.
Leucocitose acentuada com espectro completo de maturação granulocítica, basofilia, trombocitose e esplenomegalia volumosa em paciente assintomático é a apresentação típica da leucemia mieloide crônica, confirmada pela detecção do cromossomo Philadelphia ou do rearranjo BCR-ABL. Reação leucemoide ocorre em infecções graves, não cursa com basofilia nem esplenomegalia volumosa e raramente atinge esses valores. A leucemia linfoide crônica cursa com linfocitose, e não com granulócitos em todas as fases. A policitemia vera caracteriza-se por aumento da massa eritrocitária, o que não corresponde à hemoglobina reduzida do caso.
Gestante de 38 anos, com 32 semanas, é internada na maternidade com diagnóstico de leucemia mieloide aguda feito há três dias, após investigação de pancitopenia e blastos no sangue periférico. Ela está estável, com feto de crescimento adequado e Doppler normal, e a equipe de hematologia indica início imediato de quimioterapia de indução. A paciente pergunta se precisará interromper a gestação. Considerando o manejo do câncer na gestação, a orientação correta é
O manejo do câncer na gestação é individualizado por equipe multiprofissional, ponderando a urgência do tratamento oncológico, a idade gestacional e a maturidade fetal; com 32 semanas, antecipar o parto após corticoterapia e iniciar a indução é estratégia frequentemente adotada. A interrupção obrigatória não é regra, pois vários esquemas podem ser administrados após o primeiro trimestre. Adiar a quimioterapia de uma leucemia aguda até o termo compromete gravemente a sobrevida materna. Corticoide isolado não trata leucemia mieloide aguda.
Menino de 13 anos é levado ao ambulatório com queixa de cansaço e sangramentos gengivais, e o hemograma mostra hemoglobina de 8,8 g/dL, leucócitos de 92.000/mm³ com predomínio de células maduras da série granulocítica em várias fases de maturação, basofilia e plaquetas de 620.000/mm³. Ao exame, há palidez e esplenomegalia volumosa palpável a 10 cm do rebordo costal esquerdo, sem linfadenomegalia significativa. Ele refere saciedade precoce e desconforto abdominal no quadrante superior esquerdo. A hipótese diagnóstica mais provável é
Leucocitose acentuada com espectro completo de maturação granulocítica, basofilia, trombocitose e esplenomegalia volumosa em adolescente caracteriza leucemia mieloide crônica, confirmada pela pesquisa do rearranjo genético específico e tratada com inibidores de tirosina quinase. A leucemia aguda cursa com blastos e citopenias. A reação leucemoide ocorre em contexto infeccioso, sem basofilia e sem esplenomegalia volumosa desse grau. A mononucleose cursa com linfocitose atípica e faringite, não com essa alteração da série granulocítica.
Mulher de 34 anos é atendida no pronto-socorro com sangramento gengival, equimoses e petéquias há dois dias, além de fadiga intensa. Ao exame: palidez, PA 104x64 mmHg, FC 118 bpm, petéquias difusas, sangramento gengival ativo, sem visceromegalias. Exames: hemoglobina 8,0 g/dL, leucócitos 2.800/mm3, plaquetas 18.000/mm3, tempo de protrombina e tempo de tromboplastina parcial ativada alargados, fibrinogênio muito reduzido, dímero D muito elevado, esfregaço com promielócitos hipergranulares e bastonetes de Auer em feixes. A conduta imediata correta é:
Promielócitos hipergranulares com bastonetes de Auer em feixes associados a coagulopatia de consumo caracterizam leucemia promielocítica aguda, emergência hematológica em que o agente diferenciador específico deve ser iniciado imediatamente, mesmo antes da confirmação citogenética, junto a suporte transfusional agressivo, pois a hemorragia é a principal causa de óbito precoce. Aguardar exames confirmatórios custa vidas. Transfusão isolada com alta é inaceitável. Corticoide em dose baixa não trata a leucemia.
Homem de 63 anos é atendido em ambulatório com fadiga e sensação de plenitude abdominal há seis meses. Ele nega febre, sudorese noturna ou perda ponderal importante. Ao exame: palidez discreta, esplenomegalia volumosa a 10 cm do rebordo costal, sem adenomegalias, sem petéquias. Exames: hemoglobina 10,2 g/dL, leucócitos 82.000/mm3 com desvio à esquerda e presença de todas as formas da série granulocítica, basofilia e eosinofilia, plaquetas 620.000/mm3, esfregaço sem excesso de blastos, fosfatase alcalina leucocitária reduzida, pesquisa do cromossomo Filadélfia positiva. A conduta correta é:
Leucocitose acentuada com toda a série granulocítica representada, basofilia, esplenomegalia volumosa e cromossomo Filadélfia positivo caracteriza leucemia mieloide crônica em fase crônica, cujo tratamento de escolha é o inibidor de tirosina quinase, que transformou o prognóstico da doença. Quimioterapia de indução intensiva é reservada à fase blástica. Esplenectomia não é tratamento da doença de base. Observação sem tratamento permite progressão para fases acelerada e blástica, de prognóstico muito pior.
Mulher de 68 anos é atendida em ambulatório com achado de linfocitose em hemograma de rotina. Ela é assintomática, sem febre, sudorese noturna ou perda ponderal, e mantém boa capacidade funcional. Ao exame: sem palidez, adenomegalias cervicais e axilares pequenas, móveis e indolores, baço palpável a 2 cm do rebordo costal, sem petéquias. Exames: hemoglobina 13,2 g/dL, leucócitos 42.000/mm3 com 85% de linfócitos de aspecto maduro, plaquetas 210.000/mm3, esfregaço com manchas de Gumprecht, imunofenotipagem compatível com leucemia linfocítica crônica. A conduta correta é:
Leucemia linfocítica crônica em estágio inicial, com paciente assintomática, hemoglobina e plaquetas preservadas e adenomegalias pequenas, é acompanhada com observação clínica e laboratorial periódica, pois o tratamento precoce não melhora a sobrevida e expõe a toxicidade. Quimioterapia imediata universal é inadequada. Esplenectomia não é tratamento inicial da doença. Corticoide contínuo em dose alta não é terapia de manutenção e acrescenta risco infeccioso importante nessa população.
Homem de 55 anos é atendido em ambulatório com fadiga e achado de leucocitose em exame de rotina. Ele teve pneumonia tratada há duas semanas, com resolução completa dos sintomas. Ao exame: sem palidez, sem adenomegalias, sem visceromegalias, sem petéquias, exame físico sem alterações. Exames: hemoglobina 13,8 g/dL, leucócitos 22.000/mm3 com neutrofilia e desvio à esquerda discreto, presença de granulações tóxicas, plaquetas 480.000/mm3, esfregaço sem blastos, proteína C reativa em queda, fosfatase alcalina leucocitária elevada, sem basofilia ou eosinofilia. A interpretação mais provável é:
Neutrofilia com desvio discreto, granulações tóxicas, trombocitose reativa e fosfatase alcalina leucocitária elevada, após infecção recente com marcadores inflamatórios em queda, caracteriza reação leucemoide reativa. Leucemia mieloide crônica cursa com fosfatase alcalina leucocitária reduzida, basofilia e toda a série granulocítica representada. Leucemia aguda exige blastos. Policitemia vera cursa com eritrocitose, que está ausente, sendo a hemoglobina normal neste paciente.
Homem de 67 anos é atendido em ambulatório com fadiga e achado de linfocitose progressiva ao longo de dois anos. Ele agora relata sudorese noturna, perda de 8 kg e infecções respiratórias de repetição. Ao exame: palidez, adenomegalias cervicais, axilares e inguinais volumosas, esplenomegalia a 8 cm do rebordo costal, sem petéquias. Exames: hemoglobina 8,8 g/dL, leucócitos 160.000/mm3 com predomínio de linfócitos maduros, plaquetas 82.000/mm3, imunofenotipagem compatível com leucemia linfocítica crônica, teste de antiglobulina direta positivo. A conduta correta é:
Sintomas sistêmicos, citopenias progressivas, adenomegalias volumosas e esplenomegalia importante caracterizam doença ativa na leucemia linfocítica crônica, indicando início de tratamento específico. Observação vigilante é adequada apenas em estágios iniciais assintomáticos e sem citopenias. Esplenectomia não é tratamento inicial da doença de base. Antibiótico profilático pode ser adjuvante em pacientes selecionados, mas não substitui o tratamento da leucemia com critérios de atividade já estabelecidos.
Mulher, 55 anos, retorna à UBS com resultado de hemograma solicitado por queixa de fadiga. Hemoglobina 11,0 g/dL (VR 12–16); VCM 88 fL; leucócitos 62.000/mm³ (VR 4.000–11.000), com 78% de linfócitos de aspecto maduro e presença de manchas de Gumprecht no esfregaço; plaquetas 140.000/mm³. Exame: linfonodos cervicais e axilares móveis, indolores, de 2 cm bilateralmente; baço palpável a 3 cm do rebordo costal. Nega febre e sudorese noturna. Qual a hipótese diagnóstica e a conduta?
Linfocitose acentuada e persistente com linfócitos de aspecto maduro, manchas de Gumprecht no esfregaço, linfonodomegalia generalizada indolor e esplenomegalia em pessoa acima dos 50 anos configura leucemia linfocítica crônica, cujo diagnóstico e estadiamento exigem imunofenotipagem e avaliação hematológica prioritária. Reação leucemoide costuma ser neutrofílica e transitória, ligada a infecção ou inflamação, e repetir hemograma em 30 dias retarda a investigação. Leucemia mieloide crônica cursa com leucocitose com desvio à esquerda e presença de toda a linhagem granulocítica, não linfocitose madura. Mononucleose ocorre tipicamente em jovens, com linfócitos atípicos, faringite e febre, ausentes. Linfoma de Hodgkin cursa com adenomegalia e sintomas B, mas não com linfocitose periférica desse padrão, e a biópsia não deve preceder a avaliação hematológica indicada.
Homem, 45 anos, com diagnóstico de leucemia mieloide crônica em fase crônica, apresenta leucocitose de 82.000/mm³ (VR 4.000–11.000) com desvio à esquerda escalonado, basofilia e esplenomegalia de 6 cm abaixo do rebordo costal. O cariótipo revela cromossomo Philadelphia e a pesquisa molecular confirma o transcrito BCR-ABL1. O paciente está assintomático além de plenitude abdominal e discreta fadiga. Qual o tratamento indicado?
A leucemia mieloide crônica em fase crônica com transcrito BCR-ABL1 é tratada com inibidor de tirosina quinase, que transformou o prognóstico da doença e permite sobrevida próxima à da população geral com monitorização molecular. O transplante alogênico deixou de ser primeira linha, ficando reservado a falha ou intolerância aos inibidores e a fases avançadas. A quimioterapia de indução destina-se às leucemias agudas, com biologia inteiramente distinta. A esplenectomia não trata a doença clonal e acrescenta risco infeccioso. Apenas observar permite progressão para fase acelerada e crise blástica, desperdiçando uma terapia altamente eficaz.
Mulher, 40 anos, com leucemia promielocítica aguda recém-diagnosticada, apresenta sangramento gengival, equimoses extensas e epistaxe. Plaquetas 22.000/mm³ (VR 150.000–400.000); fibrinogênio 80 mg/dL (VR 200–400); INR 1,8; dímero D muito elevado. O mielograma mostra promielócitos hipergranulares com bastonetes de Auer, e a pesquisa molecular confirma a translocação envolvendo o gene do receptor de ácido retinoico. Qual a conduta imediata?
A leucemia promielocítica aguda é emergência hematológica pela coagulopatia consumptiva, e o ácido all-trans-retinoico deve ser iniciado imediatamente diante da suspeita, antes mesmo da confirmação citogenética completa, associado a suporte transfusional agressivo com plaquetas, plasma e crioprecipitado. Aguardar exames confirmatórios eleva a mortalidade precoce por hemorragia. A quimioterapia convencional isolada, sem agente diferenciador, agrava a coagulopatia pela lise dos promielócitos. A esplenectomia não trata a plaquetopenia de origem medular e é impraticável na vigência de coagulopatia. A anticoagulação plena agravaria o sangramento em curso.
Mulher, 25 anos, G1P0, com 22 semanas, apresenta astenia, febre, petéquias e gengivorragia há 3 semanas. PA 104/62 mmHg, FC 112 bpm, palidez intensa e hepatoesplenomegalia. Hb 6,8 g/dL (VR 12–16); leucócitos 68.000/mm³ (VR 4.000–11.000) com blastos; plaquetas 22.000/mm³ (VR 150.000–450.000). Mielograma confirma leucemia mieloide aguda. Sem sinais de infiltração do sistema nervoso central. Qual a conduta correta?
Iniciar a quimioterapia sem demora é a conduta correta, pois a leucemia mieloide aguda não tratada é rapidamente fatal, e no 2º e 3º trimestres a organogênese já se completou, com risco teratogênico substancialmente menor, embora persistam riscos de restrição de crescimento, prematuridade e mielossupressão fetal, exigindo suporte transfusional materno e vigilância fetal, além de planejar o parto com intervalo adequado desde o último ciclo. Adiar todo o tratamento até o termo compromete gravemente a sobrevida materna. Condicionar o tratamento à interrupção da gestação não é necessário nem legalmente previsto nessa hipótese. Aguardar 34 semanas é inaceitável em doença agressiva com 22 semanas. O corticoide isolado não trata a leucemia mieloide aguda.
Menino, 11 anos, é internado com palidez, febre há 8 dias, gengivorragia e hipertrofia gengival. Exame: palidez, petéquias, gengivas aumentadas e sangrantes, fígado a 3 cm do rebordo costal; T 38,4 °C, FC 122 bpm. Hemoglobina 6,8 g/dL (VR 11,5–15,5); leucócitos 62.000/mm³ com 70% de blastos; plaquetas 28.000/mm³. O esfregaço mostra blastos com granulações citoplasmáticas e bastonetes de Auer. Qual o diagnóstico mais provável?
Bastonetes de Auer são patognomônicos de blastos de linhagem mieloide, e a associação com hipertrofia gengival, típica dos subtipos monocíticos, confirma a leucemia mieloide aguda, a ser caracterizada por imunofenotipagem e citogenética. A leucemia linfoblástica aguda apresenta blastos sem granulações nem bastonetes de Auer. A leucemia mieloide crônica em fase crônica cursa com leucocitose com todas as fases de maturação e baixa porcentagem de blastos. A reação leucemoide não produz blastos em alta porcentagem nem plaquetopenia com anemia grave. O linfoma linfoblástico com invasão medular teria fenótipo linfoide, incompatível com bastonetes de Auer.
Adolescente de 16 anos apresenta cansaço e desconforto abdominal há 2 meses, com perda de 3 kg. Exame: baço a 10 cm do rebordo costal esquerdo, sem adenomegalias, sem petéquias; T 36,7 °C, FC 88 bpm. Hemoglobina 11,0 g/dL; leucócitos 180.000/mm³ com todas as fases de maturação granulocítica, basofilia e 3% de blastos; plaquetas 600.000/mm³. Pesquisa do rearranjo BCR-ABL1 positiva. Qual o tratamento de escolha?
Leucocitose com desvio escalonado até formas maduras, basofilia, esplenomegalia volumosa e BCR-ABL1 positivo definem leucemia mieloide crônica em fase crônica, cujo tratamento de escolha é o inibidor de tirosinoquinase, que alterou radicalmente a sobrevida da doença. A quimioterapia de indução destina-se às leucemias agudas, e a porcentagem de blastos aqui é baixa. A esplenectomia não altera a história natural da doença e acrescenta risco cirúrgico e infeccioso. A hidroxiureia apenas reduz a leucometria, sem resposta citogenética ou molecular. O transplante de células-tronco é reservado a falha ou intolerância aos inibidores e à fase avançada da doença.
Adolescente de 15 anos é internado com palidez, febre e sangramento gengival intenso há 4 dias, com equimoses extensas. Exame: petéquias difusas, sangramento ativo em mucosa oral, T 38,3 °C, FC 124 bpm. Hemoglobina 7,0 g/dL; leucócitos 3.200/mm³ com blastos hipergranulares e bastonetes de Auer múltiplos; plaquetas 18.000/mm³; INR 2,2; fibrinogênio 90 mg/dL (VR 200–400); D-dímero muito elevado. Qual a conduta imediata mais relevante?
A leucemia promielocítica aguda cursa com coagulopatia grave e alta mortalidade precoce por hemorragia, de modo que o ácido transretinoico deve ser iniciado à simples suspeita morfológica, antes da confirmação citogenética, associado à reposição agressiva de plaquetas, plasma e crioprecipitado. Aguardar a citogenética para tratar é o erro clássico que custa vidas nessa doença. A quimioterapia convencional sem terapia diferenciadora agrava a liberação de grânulos pró-coagulantes. A heparina plena não é o pilar do tratamento e aumenta o risco hemorrágico. A esplenectomia não tem qualquer papel no controle dessa coagulopatia.
Homem, 70 anos, assintomático, apresenta linfocitose persistente em hemograma de rotina. PA 128x78 mmHg, FC 74 bpm, sem linfonodomegalia palpável, sem esplenomegalia e sem sintomas constitucionais. Leucócitos 28.000/mm³ com 82% de linfócitos; Hb 13,4 g/dL (VR 13–17); plaquetas 190.000/mm³ (VR 150.000–400.000). A imunofenotipagem confirma leucemia linfocítica crônica de células B. Qual a conduta indicada?
A vigilância ativa com acompanhamento periódico é a conduta indicada: na leucemia linfocítica crônica em estádio inicial, sem citopenias, sem organomegalia sintomática e sem sintomas constitucionais, o tratamento precoce não prolonga a sobrevida, e a observação é o padrão. Iniciar quimioterapia por princípio expõe a toxicidade sem benefício. O transplante alogênico é reservado a doença de alto risco e refratária. A esplenectomia não tem papel nesse cenário, ainda mais sem esplenomegalia. A corticoterapia contínua não altera a história natural e traz efeitos adversos relevantes no idoso.
Adolescente de 12 anos apresenta há 3 semanas palidez, febre e sangramento gengival, com surgimento de dispneia e confusão mental nas últimas horas. FR 32 ipm, SatO2 90%, FC 130 bpm, PA 104x62 mmHg. Leucócitos 320.000/mm3 (VR 4.500-13.500), com predomínio de blastos; hemoglobina 6,8 g/dL (VR 12-15); plaquetas 22.000/mm3 (VR 150.000-400.000). O mielograma mostra blastos com bastonetes de Auer. Qual a complicação em curso e a conduta prioritária?
A leucostase é a complicação em curso, sugerida por leucometria acima de 100.000/mm3 com blastos, hipoxemia e alteração neurológica, e a conduta prioritária combina hidratação, citorredução e suporte intensivo, evitando transfusão de hemácias em grande volume pelo aumento da viscosidade. Tratar como anemia isolada e transfundir volume elevado agravaria a leucostase. A sepse pode coexistir, mas o antibiótico isolado não resolve a obstrução microvascular por blastos. A anticoagulação plena em paciente com 22.000 plaquetas e sangramento ativo é perigosa e a hipótese de embolia não explica o conjunto. A punção lombar na vigência de hiperleucocitose e plaquetopenia acrescenta risco e não é a prioridade.
Homem, 31 anos, com equimoses extensas, gengivorragia e fadiga há 10 dias. PA 118x70 mmHg, FC 104 bpm, T 37,4 °C. Petéquias em membros inferiores, sem visceromegalias. Exames: hemoglobina 8,0 g/dL (VR 13–17); leucócitos 2.800 por milímetro cúbico; plaquetas 18.000 por milímetro cúbico; razão normalizada internacional de 1,9; fibrinogênio 110 mg/dL (VR 200–400); mielograma com promielócitos hipergranulares e bastonetes de Auer em feixe. Qual a conduta imediata?
A leucemia promielocítica aguda, sugerida por promielócitos hipergranulares com bastonetes de Auer em feixe e coagulopatia com hipofibrinogenemia, exige início imediato de ácido all-trans-retinoico à mera suspeita, junto de suporte transfusional agressivo, pois a hemorragia é a principal causa de morte precoce. Começar por antracíclico e citarabina sem o agente diferenciador não protege da coagulopatia. Aguardar a confirmação molecular custa vidas nas primeiras horas. A heparina plena em paciente com fibrinogênio de 110 mg/dL e plaquetas de 18.000 agrava o sangramento. O transplante não é terapia de primeira linha nessa leucemia altamente curável com tratamento específico.
Homem, 46 anos, com fadiga e sensação de plenitude abdominal há 4 meses. PA 128x78 mmHg, FC 82 bpm, baço palpável a 8 cm do rebordo costal. Exames: leucócitos 168.000 por milímetro cúbico, com toda a série granulocítica representada e basofilia de 6%; blastos de 2%; hemoglobina 10,8 g/dL; plaquetas 520.000 por milímetro cúbico; fosfatase alcalina leucocitária reduzida; pesquisa do rearranjo BCR-ABL1 positiva. Qual o tratamento inicial?
A leucemia mieloide crônica em fase crônica, definida por leucocitose com desvio escalonado, basofilia, blastos abaixo de 10% e rearranjo BCR-ABL1 positivo, tem como tratamento inicial o inibidor de tirosinoquinase, capaz de levar a resposta molecular profunda e sobrevida próxima à da população geral. O transplante alogênico foi deslocado para casos de falha ou progressão. A quimioterapia intensiva de indução é o tratamento das leucemias agudas, não da fase crônica. A leucaférese é medida pontual para leucostase sintomática e não altera o curso da doença. O interferon alfa foi superado pelos inibidores em eficácia e tolerabilidade.
Homem, 69 anos, assintomático, com linfocitose detectada em exame de rotina há 8 meses, sem perda ponderal ou sudorese. PA 132x80 mmHg, FC 74 bpm. Linfonodos cervicais e axilares de até 1,5 cm, móveis, indolores; baço não palpável. Exames: leucócitos 28.000 por milímetro cúbico, com 82% de linfócitos; hemoglobina 13,6 g/dL; plaquetas 190.000 por milímetro cúbico; imunofenotipagem com clone B expressando CD5, CD19 e CD23. Assinale a conduta.
A leucemia linfocítica crônica em estádio inicial, assintomática, sem citopenias nem adenomegalia volumosa, tem como conduta a observação com hemogramas seriados, pois tratar precocemente não prolonga a sobrevida. A quimioimunoterapia é reservada a doença sintomática, citopenias progressivas ou massas volumosas. O transplante alogênico é terapia de exceção, em doença de alto risco e refratária. A radioterapia tem papel apenas em massas localizadas sintomáticas. A corticoterapia contínua não modifica a evolução e expõe o idoso a infecção e osteoporose.
Homem, 58 anos, com fadiga, febre e equimoses há 3 semanas. PA 116x70 mmHg, FC 104 bpm, T 38,2 °C, sem visceromegalias. Exames: hemoglobina 7,4 g/dL (VR 13–17); leucócitos 24.000 por milímetro cúbico com 46% de blastos; plaquetas 28.000 por milímetro cúbico; esfregaço com bastonetes de Auer isolados; mielograma com 42% de blastos mieloperoxidase positivos. Qual o diagnóstico?
A leucemia mieloide aguda é o diagnóstico, definida por blastos iguais ou superiores a 20% na medula com marcadores de linhagem mieloide, aqui evidenciados pela mieloperoxidase positiva e pelos bastonetes de Auer, achado praticamente restrito a essa linhagem. A leucemia linfoblástica aguda teria blastos mieloperoxidase negativos com marcadores linfoides. A crise blástica de leucemia mieloide crônica exigiria fase crônica prévia com esplenomegalia e rearranjo BCR-ABL1. A síndrome mielodisplásica com excesso de blastos mantém blastos abaixo de 20%. A reação leucemoide não cursa com blastos em proporção elevada.
Homem, 54 anos, com fadiga e infecções de repetição há 6 meses, além de plenitude abdominal. PA 118x72 mmHg, FC 88 bpm, baço palpável a 9 cm do rebordo costal, sem linfonodomegalia periférica. Exames: hemoglobina 9,2 g/dL; leucócitos 2.200 por milímetro cúbico com monocitopenia acentuada; plaquetas 68.000; aspirado medular seco; biópsia com infiltrado de linfócitos com projeções citoplasmáticas finas e fibrose reticulínica. Qual o diagnóstico?
A leucemia de células pilosas é o diagnóstico, caracterizada por pancitopenia com monocitopenia marcante, esplenomegalia volumosa sem linfonodomegalia periférica, aspirado seco por fibrose reticulínica e linfócitos com projeções citoplasmáticas finas na biópsia. O linfoma esplênico de zona marginal costuma cursar com linfocitose e não com monocitopenia característica. A leucemia linfocítica crônica apresenta linfocitose acentuada e linfonodomegalia. A mielofibrose primária mostra sangue leucoeritroblástico com dacriócitos. A leucemia mielomonocítica crônica cursa com monocitose persistente, exatamente o oposto do encontrado.
Homem, 45 anos, com leucemia mieloide crônica diagnosticada há 4 anos, abandonou o imatinibe há 10 meses. Retorna com febre, dor óssea e perda de 8 kg em 2 meses. Exame: baço a 12 cm do rebordo costal, palidez, petéquias em membros inferiores. Hemoglobina 7,0 g/dL (VR 13,5–17,5); leucócitos 84.000/mm³ (VR 4.000–11.000); plaquetas 32.000/mm³ (VR 150.000–450.000). Mielograma com 28% de blastos de linhagem mieloide. Qual a interpretação?
A presença de 28% de blastos na medula óssea define crise blástica da leucemia mieloide crônica, transformação favorecida pelo abandono do inibidor de tirosina-quinase e acompanhada de sintomas constitucionais, esplenomegalia volumosa e falência medular. A fase crônica cursa com menos de 10% de blastos e não explica a citopenia grave. A fase acelerada corresponde a faixa intermediária de blastos, inferior a 20%, além de outros critérios, o que não se aplica a 28%. A reação leucemoide não cursa com blastos nessa proporção na medula e ocorre em resposta a infecção grave. Classificar como leucemia mieloide aguda de novo ignora o histórico da doença e a origem clonal comum, com implicação terapêutica distinta.
Homem, 52 anos, com leucemia mieloide crônica em fase crônica, iniciou imatinibe há 12 meses. Está assintomático, com hemograma normalizado e baço não palpável. A pesquisa quantitativa do transcrito BCR-ABL1 por reação em cadeia da polimerase em tempo real mostra 0,08% na escala internacional, com queda progressiva nas medidas anteriores. Adesão ao tratamento é regular e não há efeitos adversos relevantes. Acerca do seguimento, assinale a alternativa INCORRETA.
A afirmação incorreta é a que manda suspender o imatinibe de imediato: resposta molecular maior não equivale a cura, e a suspensão só é considerada em protocolos específicos, após anos de resposta molecular profunda sustentada e com monitorização rigorosa. Reconhecer o transcrito de 0,08% como resposta molecular maior está correto, pois o limiar é 0,1%. Manter a monitorização molecular periódica é conduta padrão de seguimento. Manter o tratamento diante de resposta adequada aos 12 meses também está correto. Investigar adesão e pesquisar mutações do domínio quinase diante de perda de resposta é exatamente a conduta recomendada nessa situação.
Adolescente de 16 anos apresenta há 3 semanas febre, palidez e equimoses. Exame: linfonodomegalia cervical e axilar, hepatoesplenomegalia, dor à palpação de ossos longos. Hemoglobina 6,8 g/dL (VR 12–16); leucócitos 42.000/mm³ (VR 4.000–11.000) com 78% de blastos; plaquetas 18.000/mm³ (VR 150.000–450.000). O mielograma mostra 92% de blastos sem grânulos citoplasmáticos e mieloperoxidase negativa. Qual o exame que define a linhagem e orienta o tratamento?
A imunofenotipagem por citometria de fluxo é o exame que define a linhagem da leucemia aguda ao identificar marcadores de superfície e citoplasmáticos, informação essencial porque o tratamento difere radicalmente entre as formas linfoblástica e mieloide; a mieloperoxidase negativa já sugere origem linfoide. O cariótipo convencional fornece informação prognóstica e citogenética, mas não define a linhagem. A biópsia de linfonodo é desnecessária quando a medula já está tomada por blastos e não substitui a imunofenotipagem. LDH e ácido úrico refletem carga tumoral e risco de lise, sem qualquer papel na definição de linhagem. Exames de imagem avaliam massas e infiltração, também sem definir a origem celular dos blastos.
Homem, 36 anos, com leucemia promielocítica aguda, iniciou tratamento com ácido transretinoico há 6 dias. Evolui com dispneia progressiva, febre de 38,6 °C e ganho de 5 kg. Exame: FR 30 ipm, SatO2 88% em ar ambiente, estertores difusos, edema de membros inferiores, PA 96/58 mmHg. Leucócitos que eram de 2.400/mm³ subiram para 24.000/mm³. Radiografia de tórax com infiltrado intersticial bilateral e derrame pleural. Culturas em andamento. Qual a conduta imediata?
Dispneia, febre, ganho ponderal, infiltrado pulmonar e derrame pleural com leucocitose ascendente em paciente que iniciou ácido transretinoico caracterizam síndrome de diferenciação, e o tratamento imediato é dexametasona endovenosa, iniciada ao menor sinal de suspeita. Suspender o ácido transretinoico pode ser necessário em casos graves, mas fazê-lo definitivamente e apenas com antibiótico deixa de tratar o mecanismo inflamatório do quadro. O plasma fresco congelado corrige coagulopatia, complicação importante da doença, mas não trata a insuficiência respiratória da síndrome de diferenciação. Diurético isolado atribui o quadro a sobrecarga hídrica e ignora a fisiopatologia inflamatória. A leucaférese é evitada nessa leucemia por agravar a coagulopatia e não é o tratamento da síndrome.
Homem, 41 anos, apresenta há 4 semanas fadiga, febre e equimoses. Exame: palidez, petéquias em membros, linfonodomegalia cervical discreta, baço a 3 cm do rebordo costal. Hemoglobina 7,4 g/dL (VR 13,5–17,5); leucócitos 36.000/mm³ (VR 4.000–11.000) com 74% de blastos; plaquetas 22.000/mm³ (VR 150.000–450.000). Imunofenotipagem compatível com linhagem B precursora. Citogenética revela translocação t(9;22) com transcrito BCR-ABL1. Qual a implicação terapêutica?
A translocação t(9;22) com transcrito BCR-ABL1 define a leucemia linfoblástica aguda com cromossomo Filadélfia, subtipo mais frequente no adulto, cujo tratamento incorpora obrigatoriamente um inibidor de tirosina-quinase à quimioterapia, com ganho expressivo de resposta e sobrevida. Ácido transretinoico é tratamento específico da leucemia promielocítica aguda, que apresenta translocação t(15;17). Afirmar prognóstico favorável e evitar transplante inverte a realidade, pois esse subtipo era historicamente de alto risco e o transplante alogênico é considerado em muitos pacientes. Manter apenas quimioterapia convencional desperdiça o principal avanço terapêutico dessa doença. Hidroxiureia serve para citorredução transitória e não trata leucemia aguda.
Mulher, 63 anos, com artrite reumatoide de longa data, apresenta infecções bacterianas de repetição, sobretudo sinusites e pneumonias, nos últimos 2 anos. Exame: deformidades articulares em mãos, baço a 4 cm do rebordo costal, sem linfonodomegalias. Hemoglobina 11,4 g/dL (VR 12–16); neutrófilos 480/mm³ (VR 1.500–7.000); linfócitos 5.200/mm³ com predomínio de células grandes e granulares; plaquetas 168.000/mm³ (VR 150.000–450.000). Estudo de clonalidade do receptor de células T positivo. Qual o diagnóstico?
Neutropenia crônica com infecções de repetição, esplenomegalia, linfocitose de células grandes e granulares e clonalidade do receptor de células T em portadora de artrite reumatoide caracteriza leucemia de linfócitos grandes granulares T, doença linfoproliferativa indolente frequentemente associada a essa artropatia. A síndrome de Felty compartilha neutropenia e esplenomegalia, mas não apresenta população linfocitária clonal, que é o dado decisivo. A leucemia linfocítica crônica é de linhagem B e não cursa com esse morfotipo granular. A neutropenia por metotrexato não explica a clonalidade nem a linfocitose de grandes granulares. A mielodisplasia hipoplásica cursaria com displasia medular e não com expansão clonal T no sangue periférico.
Homem, 48 anos, assintomático, realiza exames admissionais. Exame: baço palpável a 5 cm do rebordo costal, sem linfonodomegalias, sem palidez. Hemoglobina 13,2 g/dL (VR 13,5–17,5); leucócitos 78.000/mm³ (VR 4.000–11.000) com todas as formas da série granulocítica presentes, basófilos de 6% e eosinófilos de 4%; plaquetas 620.000/mm³ (VR 150.000–450.000). Fosfatase alcalina leucocitária reduzida; blastos de 2% no sangue periférico. Qual a hipótese e o exame confirmatório?
Leucocitose acentuada com desvio escalonado, basofilia, eosinofilia, trombocitose, esplenomegalia e fosfatase alcalina leucocitária baixa compõem o quadro clássico da leucemia mieloide crônica, confirmada pela pesquisa do transcrito BCR-ABL1 ou do cromossomo Filadélfia. A reação leucemoide cursa com fosfatase alcalina leucocitária elevada, sem basofilia e sem esplenomegalia desse porte. A policitemia vera cursa com elevação da massa eritrocitária, e a hemoglobina aqui está no limite inferior. A mielofibrose primária apresenta leucoeritroblastose com hemácias em lágrima e citopenias, além de aspirado frequentemente seco. A leucemia mieloide aguda exigiria pelo menos 20% de blastos, e o paciente tem apenas 2%.
Homem, 71 anos, com leucemia linfocítica crônica em observação há 6 anos, apresenta há 6 semanas febre, sudorese noturna, perda de 9 kg e aumento rápido e assimétrico de um linfonodo cervical, que atingiu 7 cm. Exame: linfonodo cervical endurecido e fixo, demais cadeias com linfonodos de 1 a 2 cm estáveis, baço a 3 cm. LDH 1.240 U/L (VR até 250), previamente normal. Biópsia do linfonodo mostra linfoma difuso de grandes células B. Qual o diagnóstico?
Crescimento rápido e assimétrico de um linfonodo, sintomas B, elevação acentuada de LDH e biópsia mostrando linfoma difuso de grandes células B em portador de leucemia linfocítica crônica definem transformação de Richter, que muda radicalmente o prognóstico e exige quimioimunoterapia intensiva. Chamar de progressão habitual ignora a histologia agressiva e a mudança de conduta. Segunda neoplasia sólida metastática seria incompatível com o achado histológico de linfoma de grandes células B. Reação linfonodal viral não produz linfonodo endurecido e fixo de 7 cm com essa histologia. Tuberculose ganglionar cursaria com granulomas e necrose caseosa à biópsia, não com proliferação linfoide monoclonal agressiva.
Homem, 79 anos, com diagnóstico recente de leucemia mieloide aguda, apresenta capacidade funcional reduzida, dependente para atividades instrumentais, com insuficiência cardíaca classe funcional III e doença renal crônica estágio 4. Exame: palidez, petéquias, sem infecção ativa. Citogenética de risco adverso, com cariótipo complexo. Hemoglobina 8,0 g/dL (VR 13,5–17,5); plaquetas 32.000/mm³; blastos de 62% na medula. A família pergunta sobre as opções de tratamento. Qual a conduta mais adequada?
Em idoso com capacidade funcional reduzida, comorbidades relevantes e citogenética adversa, a quimioterapia intensiva tem alta mortalidade relacionada ao tratamento, e a conduta apropriada é discutir terapias de menor intensidade, como agentes hipometilantes associados a venetoclax quando disponível, junto de cuidados de suporte, sempre alinhando objetivos com paciente e família. Indicar indução intensiva para todos ignora a avaliação geriátrica e o perfil de risco. O transplante alogênico é inviável nesse contexto de comorbidades e fragilidade. Limitar-se à analgesia sem discutir alternativas retira do paciente opções eficazes e viáveis. Oferecer apenas transfusões sem avaliar tratamento específico também subtrai possibilidades terapêuticas atualmente disponíveis.
Homem, 73 anos, assintomático, apresenta em exame de rotina leucócitos de 28.000/mm³ (VR 4.000–11.000) com 82% de linfócitos de aspecto maduro e presença de manchas de Gumprecht no esfregaço. Hemoglobina 13,4 g/dL (VR 13,5–17,5); plaquetas 196.000/mm³. Exame: linfonodos cervicais e axilares de até 1,5 cm, móveis e indolores; baço não palpável; sem febre, sudorese ou perda de peso. A linfocitose está presente e estável em exames de 8 meses atrás. Qual a conduta?
Linfocitose persistente com linfócitos maduros e manchas de Gumprecht em idoso sugere leucemia linfocítica crônica, e a imunofenotipagem de sangue periférico é o exame que confirma a clonalidade e o perfil característico, permitindo o estadiamento clínico sem procedimentos invasivos. Iniciar tratamento apenas pela contagem é incorreto, pois a indicação terapêutica depende de citopenias, sintomas sistêmicos, linfadenomegalia volumosa ou tempo de duplicação linfocitária curto. Tratar como reativa e reavaliar só em dois anos ignora a persistência por oito meses e a magnitude da linfocitose. O mielograma não é o primeiro exame quando o sangue periférico já é diagnóstico. A esplenectomia diagnóstica não tem qualquer papel nesse contexto.
Adulto mais velho tem linfócitos B clonais persistentes e infecções recorrentes por hipogamaglobulinemia; o imunofenótipo é típico. Qual diagnóstico é mais compatível?
A imunodeficiência humoral pode acompanhar LLC. Linfocitose B clonal persistente com imunofenótipo típico e critérios quantitativos favorece LLC, comum em adultos mais velhos. Referência: https://www.cancer.gov/types/leukemia/patient/cll-treatment-pdq
Adulto apresenta sangramento e infecções; medula confirma linhagem mieloide imatura em doença aguda, com avaliação genética complementar. Qual diagnóstico é mais compatível?
A insuficiência medular decorre da proliferação de blastos mieloides. Proliferação de blastos mieloides pode causar insuficiência medular; morfologia, imunofenótipo e genética definem classificação. Referência: https://www.cancer.gov/types/leukemia/patient/adult-aml-treatment-pdq
Paciente sem sintomas marcantes tem leucocitose persistente, basofilia e confirmação de BCR::ABL1, com achados de fase crônica. Qual diagnóstico é mais compatível?
LMC pode ser descoberta incidentalmente em fase crônica. Proliferação mieloide com BCR::ABL1 caracteriza LMC no contexto apropriado, frequentemente com leucocitose e esplenomegalia. Referência: https://www.cancer.gov/types/leukemia/patient/cml-treatment-pdq
Paciente acompanhado por linfocitose mantém população B clonal com critérios de LLC, sem sintomas que imponham tratamento imediato. Qual diagnóstico é mais compatível?
Diagnóstico de LLC não implica necessidade automática de tratar todos os casos. Linfocitose B clonal persistente com imunofenótipo típico e critérios quantitativos favorece LLC, comum em adultos mais velhos. Referência: https://www.cancer.gov/types/leukemia/patient/cll-treatment-pdq
Em investigação de trombocitose e leucocitose, identifica-se cromossomo Philadelphia e padrão mieloproliferativo compatível. Qual diagnóstico é mais compatível?
A presença de BCR::ABL1 no contexto define LMC. Proliferação mieloide com BCR::ABL1 caracteriza LMC no contexto apropriado, frequentemente com leucocitose e esplenomegalia. Referência: https://www.cancer.gov/types/leukemia/patient/cml-treatment-pdq
Paciente com citopenias rapidamente progressivas apresenta substituição medular por blastos mieloides, confirmada por imunofenotipagem. Qual diagnóstico é mais compatível?
O curso e a população precursora caracterizam leucemia aguda. Proliferação de blastos mieloides pode causar insuficiência medular; morfologia, imunofenótipo e genética definem classificação. Referência: https://www.cancer.gov/types/leukemia/patient/adult-aml-treatment-pdq
Paciente tem linfocitose B madura persistente, linfonodos aumentados e imunofenótipo típico de LLC, sem predomínio de blastos. Qual diagnóstico é mais compatível?
Células maduras clonais diferenciam o quadro de leucemia aguda. Linfocitose B clonal persistente com imunofenótipo típico e critérios quantitativos favorece LLC, comum em adultos mais velhos. Referência: https://www.cancer.gov/types/leukemia/patient/cll-treatment-pdq
Homem investigado por esplenomegalia apresenta granulócitos em várias fases de maturação e fusão BCR::ABL1. Qual diagnóstico é mais compatível?
A proliferação mieloide associada à fusão é típica de LMC. Proliferação mieloide com BCR::ABL1 caracteriza LMC no contexto apropriado, frequentemente com leucocitose e esplenomegalia. Referência: https://www.cancer.gov/types/leukemia/patient/cml-treatment-pdq
Hemograma mostra blastos e bastonetes de Auer. A avaliação medular confirma neoplasia de precursores mieloides. Qual diagnóstico é mais compatível?
Bastonetes de Auer apoiam diferenciação mieloide. Proliferação de blastos mieloides pode causar insuficiência medular; morfologia, imunofenótipo e genética definem classificação. Referência: https://www.cancer.gov/types/leukemia/patient/adult-aml-treatment-pdq
Idoso apresenta linfocitose B clonal persistente acima do limiar diagnóstico, com imunofenótipo CD5 e CD23 compatível. Qual diagnóstico é mais compatível?
O fenótipo e a persistência sustentam LLC. Linfocitose B clonal persistente com imunofenótipo típico e critérios quantitativos favorece LLC, comum em adultos mais velhos. Referência: https://www.cancer.gov/types/leukemia/patient/cll-treatment-pdq
Paciente tem leucocitose com desvio mieloide, basofilia e esplenomegalia. O teste identifica BCR::ABL1 em contexto típico. Qual diagnóstico é mais compatível?
A alteração molecular confirma LMC. Proliferação mieloide com BCR::ABL1 caracteriza LMC no contexto apropriado, frequentemente com leucocitose e esplenomegalia. Referência: https://www.cancer.gov/types/leukemia/patient/cml-treatment-pdq
Adulto chega com febre, sangramento e pancitopenia. A medula mostra grande população de blastos com marcadores mieloides. Qual diagnóstico é mais compatível?
A linhagem dos blastos define leucemia mieloide aguda. Proliferação de blastos mieloides pode causar insuficiência medular; morfologia, imunofenótipo e genética definem classificação. Referência: https://www.cancer.gov/types/leukemia/patient/adult-aml-treatment-pdq
No contexto das neoplasias mieloides, o que define um sarcoma mieloide e justifica sua investigação mesmo quando o sangue periférico não mostra blastos evidentes?
O sarcoma mieloide é uma apresentação tecidual de neoplasia mieloide que pode ocorrer com ou sem leucemia medular evidente no momento. A caracterização histológica e imunofenotípica é essencial. Referência: NCI/NIH. Acute Myeloid Leukemia Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/leukemia/hp/adult-aml-treatment-pdq
Ao avaliar um adulto que receberá nova terapia contendo antraciclina, por que é necessário levantar tratamentos oncológicos prévios e a dose acumulada ao longo da vida?
A toxicidade cardíaca das antraciclinas relaciona-se à dose acumulada e pode se manifestar após o tratamento. Histórico terapêutico e risco cardiovascular integram o planejamento e a monitorização. Referência: NCI/NIH. Acute Myeloid Leukemia Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/leukemia/hp/adult-aml-treatment-pdq
No seguimento de leucemia mieloide crônica tratada com dasatinibe, surge dispneia com derrame pleural. Qual associação farmacológica deve integrar a avaliação das causas?
Derrame pleural é um efeito adverso reconhecido do dasatinibe. A relação temporal e a investigação clínica ajudam a distingui-lo de infecção, insuficiência cardíaca ou progressão da doença. Referência: NCI/NIH. Chronic Myeloid Leukemia Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/leukemia/hp/cml-treatment-pdq
Em investigação compatível com leucemia mieloide crônica, o cariótipo não demonstra o cromossomo Philadelphia, mas a pesquisa molecular identifica BCR::ABL1. Qual interpretação é adequada?
Uma pequena parcela dos casos apresenta BCR::ABL1 sem a alteração cromossômica clássica reconhecível pelo cariótipo. A interpretação integra métodos citogenéticos, moleculares e o contexto clínico. Referência: NCI/NIH. Chronic Myeloid Leukemia Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/leukemia/hp/cml-treatment-pdq
A fusão BCR::ABL1 tem papel central na leucemia mieloide crônica. Qual propriedade de seu produto explica o desenvolvimento de uma estratégia terapêutica dirigida?
BCR::ABL1 codifica uma tirosina-quinase oncogênica. Sua inibição interfere na sinalização que favorece a expansão do clone, fundamento dos inibidores usados na LMC. Referência: NCI/NIH. Chronic Myeloid Leukemia Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/leukemia/hp/cml-treatment-pdq
Na leucemia mieloide aguda, por que um cariótipo convencional normal não permite concluir, isoladamente, que a doença apresenta risco favorável?
O cariótipo examina alterações cromossômicas em determinada resolução. Variantes gênicas relevantes podem ocorrer em LMA citogeneticamente normal e modificar a estratificação e o tratamento. Referência: NCI/NIH. Acute Myeloid Leukemia Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/leukemia/hp/adult-aml-treatment-pdq
Por que a ausência de leucocitose no hemograma não afasta leucemia aguda em um adulto com anemia, plaquetopenia e manifestações clínicas compatíveis?
Leucemia aguda pode cursar com leucocitose, leucopenia ou contagem total normal. Citopenias e suspeita clínica devem motivar investigação mesmo sem aumento de leucócitos. Referência: NCI/NIH. Acute Myeloid Leukemia Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/leukemia/hp/adult-aml-treatment-pdq
Além de ajudar na estratificação prognóstica, por que a pesquisa de variantes de FLT3 pode modificar o planejamento terapêutico de uma leucemia mieloide aguda?
Alterações de FLT3 podem orientar uso de inibidores dessa tirosina-quinase. A escolha depende da variante, da fase de tratamento e da elegibilidade para o esquema, não apenas da morfologia. Referência: NCI/NIH. Acute Myeloid Leukemia Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/leukemia/hp/adult-aml-treatment-pdq
Em pacientes com leucemia mieloide aguda que atingiram remissão após indução, qual é o fundamento de uma estratégia de consolidação indicada conforme o risco?
A remissão após indução não assegura erradicação do clone. A consolidação busca manter e aprofundar a resposta; sua modalidade depende do risco da doença e das condições do paciente. Referência: NCI/NIH. Acute Myeloid Leukemia Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/leukemia/hp/adult-aml-treatment-pdq
Após tratamento da leucemia mieloide aguda, a medula pode preencher critérios de remissão morfológica e ainda apresentar doença residual mensurável. Qual é a razão dessa possibilidade?
Remissão morfológica e ausência de doença residual mensurável são níveis distintos de resposta. A pesquisa residual utiliza métodos mais sensíveis e pode trazer informação prognóstica adicional. Referência: NCI/NIH. Acute Myeloid Leukemia Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/leukemia/hp/adult-aml-treatment-pdq
Na leucemia promielocítica aguda, qual mecanismo diferencia o papel do ácido transretinoico de uma simples reposição de elementos sanguíneos ou de um tratamento exclusivamente de suporte?
O ATRA é um agente diferenciador fundamental no tratamento da leucemia promielocítica. Sua ação sobre as células leucêmicas também contribui para a resolução da coagulopatia, sem substituir o suporte necessário. Referência: NCI/NIH. Acute Myeloid Leukemia Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/leukemia/hp/adult-aml-treatment-pdq
A transformação blástica da leucemia mieloide crônica não deve ser classificada apenas pelo nome da doença de origem. Qual afirmação explica a necessidade de caracterizar os blastos?
A crise blástica da LMC pode assumir linhagem mieloide ou linfoide. A caracterização por métodos apropriados orienta a combinação terapêutica e o planejamento especializado. Referência: NCI/NIH. Chronic Myeloid Leukemia Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/leukemia/hp/cml-treatment-pdq
Ao considerar ponatinibe para uma leucemia mieloide crônica com indicação apropriada, que dimensão da segurança deve receber atenção particular no planejamento e acompanhamento?
O ponatinibe tem associação relevante com eventos cardiovasculares e arteriais oclusivos. A indicação exige ponderar benefício antileucêmico, risco individual e monitorização. Referência: NCI/NIH. Chronic Myeloid Leukemia Treatment (PDQ), Health Professional Version. https://www.cancer.gov/types/leukemia/hp/cml-treatment-pdq
Qual neoplasia deve ser fortemente suspeitada?
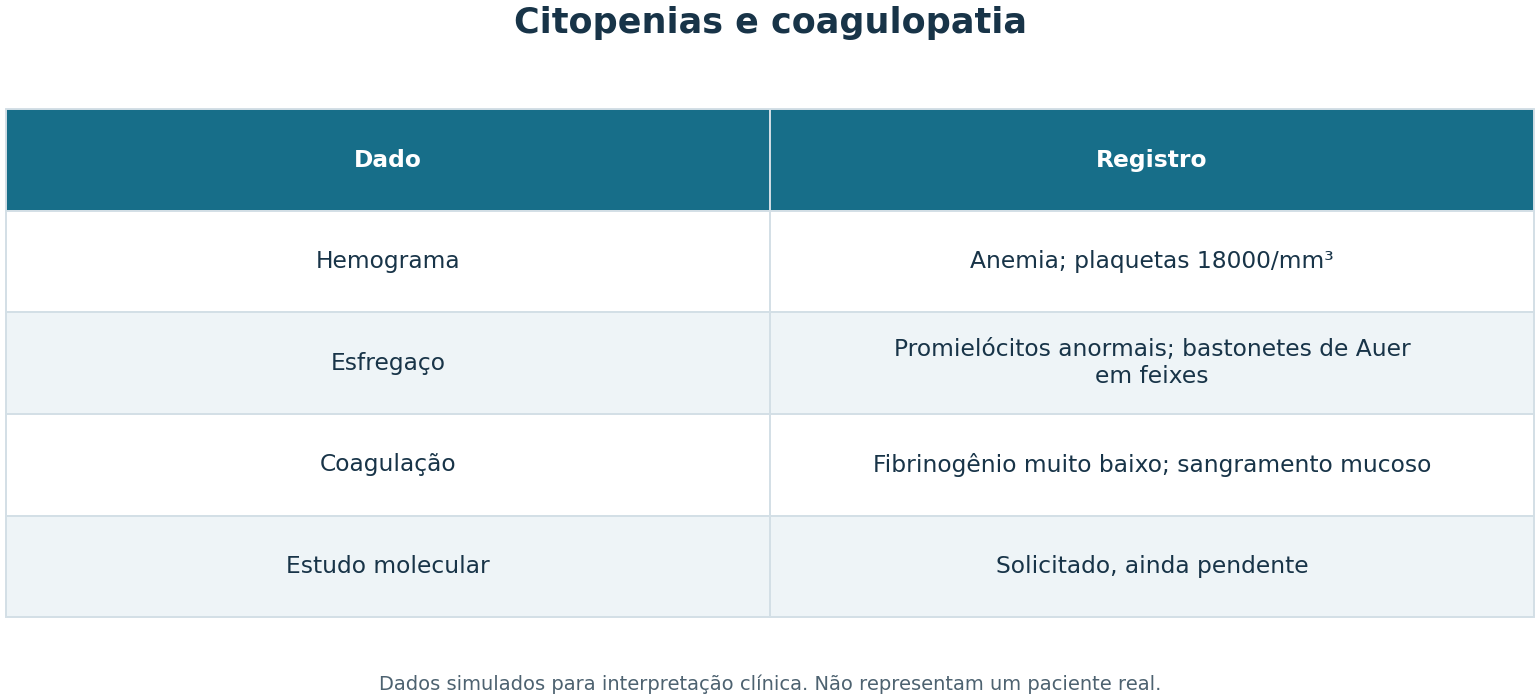
Morfologia e coagulopatia são altamente sugestivas de LPA.
Qual prioridade evita esperar confirmação molecular diante de risco imediato?
LPA é emergência; tratamento precoce da suspeita e coagulopatia reduz mortalidade inicial.
Qual contagem está muito reduzida?
Plaquetopenia grave contribui para risco hemorrágico.
Durante terapia de diferenciação surgem dispneia, edema e ganho de peso; qual complicação precisa ser reconhecida?
Síndrome de diferenciação pode ser grave e exige reconhecimento e manejo especializado precoce.
Qual componente da coagulação está baixo no quadro?
Consumo e distúrbios de fibrinólise podem reduzir fibrinogênio na LPA.
Quer treinar mais nesse tema? Estas questões vêm do nosso banco — lá tem milhares, com simulado, maratona e estatística de acerto por área.
Criar conta grátis e continuar →Plano de revisão
em 7 dias
Recite os números na ordem do fluxo: leucemias = 12.220 casos novos por ano no Brasil (Estimativa 2026, triênio 2026-2028), risco de 5,71/100 mil, 13ª posição excluída a pele não melanoma; medianas de idade — LMA 66, LMC 67, LLC 71 anos; LMC = 15% e LLC ≈ 30% das leucemias do adulto; leucemia aguda = 20% ou mais de blastos, com quatro exceções (t(8;21), inv(16), t(16;16), t(15;17)); LPA = t(15;17) em mais de 95%, alto risco se leucócitos acima de 10.000, ATRA na suspeita MÍNIMA, leucaférese PROIBIDA, alvos fibrinogênio > 150, plaquetas > 50.000, TP/TTPa < 1,5; hiperleucocitose do adulto = acima de 100.000, EXCETO na LLC; leucostase = respiratório, neurológico, priapismo; citopenia grave = Hb < 7, neutrófilos < 500, plaquetas < 50.000, e plaquetas < 20.000 sozinha; LMC-fase crônica = 12 a 1.000 x 10⁹/L, mediana 100, blastos < 2%, basofilia; fase de transformação = 10% a 19% de blastos ou 20% ou mais de basófilos; fase blástica = 20% ou mais; LLC = linfócitos B monoclonais CD5+/CD23+ acima de 5 x 10⁹/L por mais de 3 meses, sem medula e sem imagem; prazos legais 30 e 60 dias.
em 30 dias
Monte quatro vinhetas e resolva cada uma até a conduta da próxima hora: (1) adulto com pancitopenia, 22% de blastos, RNI 1,9 e fibrinogênio 90 — qual subtipo, o que se prescreve ANTES do laudo e quais três condutas estão vetadas; (2) adulto com 130.000 leucócitos, dispneia sem infiltrado e confusão — por que é emergência independentemente do subtipo, e em que caso o mesmo número não seria; (3) adulto com 62.000 leucócitos, desvio escalonado, 7% de basófilos, baço a 5 cm do rebordo — qual doença, qual exame confirma, qual droga entra agora e qual só depois da confirmação; (4) idoso assintomático com linfocitose de 40.000 e manchas de Gumprecht — qual exame decide, quais dois exames NÃO se pedem e qual é a conduta se ele for Binet A. Depois, refaça de cabeça a tabela dos imitadores dizendo, para cada um, o único achado que denuncia a leucemia.
Agora atenda
Você sabe decidir com a tomografia na mão. A prova prática, e a vida, pedem outra coisa: chegar lá a partir de um paciente que ainda não tem exame nenhum.
Mulher de 47 anos chega ao pronto atendimento com cansaço de três semanas, sangramento gengival e equimoses grandes nas coxas sem trauma. Está pálida, afebril e estável, sem visceromegalia. O hemograma acabou de sair: 2.900 leucócitos com 22% de blastos granulares, hemoglobina 7,8, plaquetas 21.000 — e o coagulograma veio com RNI 1,9, TTPa alargado e fibrinogênio de 92. Conduza o atendimento: diga o que você suspeita e por quê, o que prescreve antes de qualquer confirmação, o que precisa ser reposto e com que alvo, o que NÃO entra na prescrição nem na lista de procedimentos, e como e para onde este caso é transferido. — você conduz anamnese, exame físico e conduta; o paciente responde em tempo real e o feedback vem no fim.