
Pediatria › Neurologia Pediátrica
Epilepsias da infância: a idade nomeia a síndrome, e a síndrome escolhe a droga
Epilepsias e síndromes epilépticas da infância
West, ausência da infância e espículas centrotemporais — e por que o protocolo nacional continua escolhendo pelo tipo de crise
Responda antes de ler
Escolha uma alternativa agora, mesmo sem certeza. Errar aqui faz parte — é o que faz a resposta certa grudar depois.
Menina de 6 anos apresenta, segundo a professora, episódios diários de 'desligamentos' de poucos segundos, durante os quais interrompe a atividade, tem olhar fixo e pisca os olhos, retornando imediatamente sem confusão. Não há queda nem abalos. Ao ser solicitada a hiperventilar no consultório por 3 minutos, apresenta um episódio típico. O EEG mostra descargas de complexos ponta-onda generalizados a 3 Hz. Qual é o diagnóstico e o tratamento de primeira linha mais adequado?
Como esse tema cai
Este capítulo trata da epilepsia da infância como síndrome: a unidade diagnóstica que combina idade de início, tipo de crise e padrão eletrencefalográfico, e que — diferentemente do tipo de crise isolado — determina qual fármaco escolher, qual evitar e quando não tratar. O eixo é a criança fora da crise: a que chega ao ambulatório com um vídeo no celular, um eletrencefalograma na mão e uma família perguntando se aquilo passa.
Fica de fora, porque tem dono nesta mesma apostila, a crise febril simples e complexa, com sua régua etária, sua investigação e sua orientação familiar. Fica de fora, pelo mesmo motivo, o estado de mal epiléptico pediátrico: o protocolo de tempo e as doses de resgate são ensinados no capítulo de crise febril, que é integralmente pediátrico e trata do tema em profundidade. Este capítulo começa depois que a crise acabou.
Fica de fora também a crise de ausência como mímica de desatenção escolar, que o capítulo de transtorno de déficit de atenção e hiperatividade já ensina, inclusive a manobra de provocação por hiperventilação no consultório e o encaminhamento para o eletrencefalograma. O que aquele capítulo entrega ao aluno é a suspeita; o que este entrega é a página seguinte — o nome da síndrome, os dois fármacos que empatam na eficácia e o critério que os desempata. Esse critério, por acaso, é a própria atenção.
Fica de fora, por último, a lógica de acesso ao medicamento pelo componente da assistência farmacêutica, que o capítulo de epilepsia e estado de mal epiléptico da apostila de Neurologia trata para a população adulta. Aquele capítulo nomeia etossuximida e vigabatrina numa lista de treze fármacos do protocolo nacional; aqui interessa por que essas duas linhas existem, e para que criança.
O que muda decisão
Síndrome epiléptica não é apenas o tipo de crise
Como usar este capítulo: identifique idade de início, tipo de crise, padrão eletroencefalográfico e desenvolvimento, porque esse conjunto define a síndrome. A escolha do fármaco depende da síndrome e alguns medicamentos podem piorá-la; primeiro classifique, depois prescreva.
Um adolescente que tem uma crise tônico-clônica generalizada e um lactente que tem uma crise tônico-clônica generalizada não têm a mesma doença, não recebem o mesmo fármaco e não têm o mesmo prognóstico. O tipo de crise descreve o evento; a síndrome epiléptica descreve a doença, e ela se define pela conjunção de três eixos — a idade de início, o tipo ou os tipos de crise, e o padrão do eletrencefalograma — aos quais a classificação atual acrescenta um quarto, a etiologia. A revisão brasileira de referência é explícita ao recomendar que a escolha do tratamento inicial leve em conta o tipo de crise, a síndrome, a idade, a etiologia, as comorbidades e as interações — seis variáveis, das quais o tipo de crise é apenas a primeira.
A prova sabe disso, e é por isso que a vinheta de neurologia pediátrica nunca omite a idade. Idade é um eixo de alto rendimento, mas a nomenclatura precisa ser atual: síndrome dos espasmos epilépticos infantis (IESS) predomina no primeiro ano de vida; epilepsia com ausências da infância começa tipicamente na idade escolar; epilepsia autolimitada com espículas centrotemporais (SeLECTS) começa entre 3 e 14 anos; ausência juvenil e epilepsia mioclônica juvenil ocupam faixas mais tardias e sobrepostas.
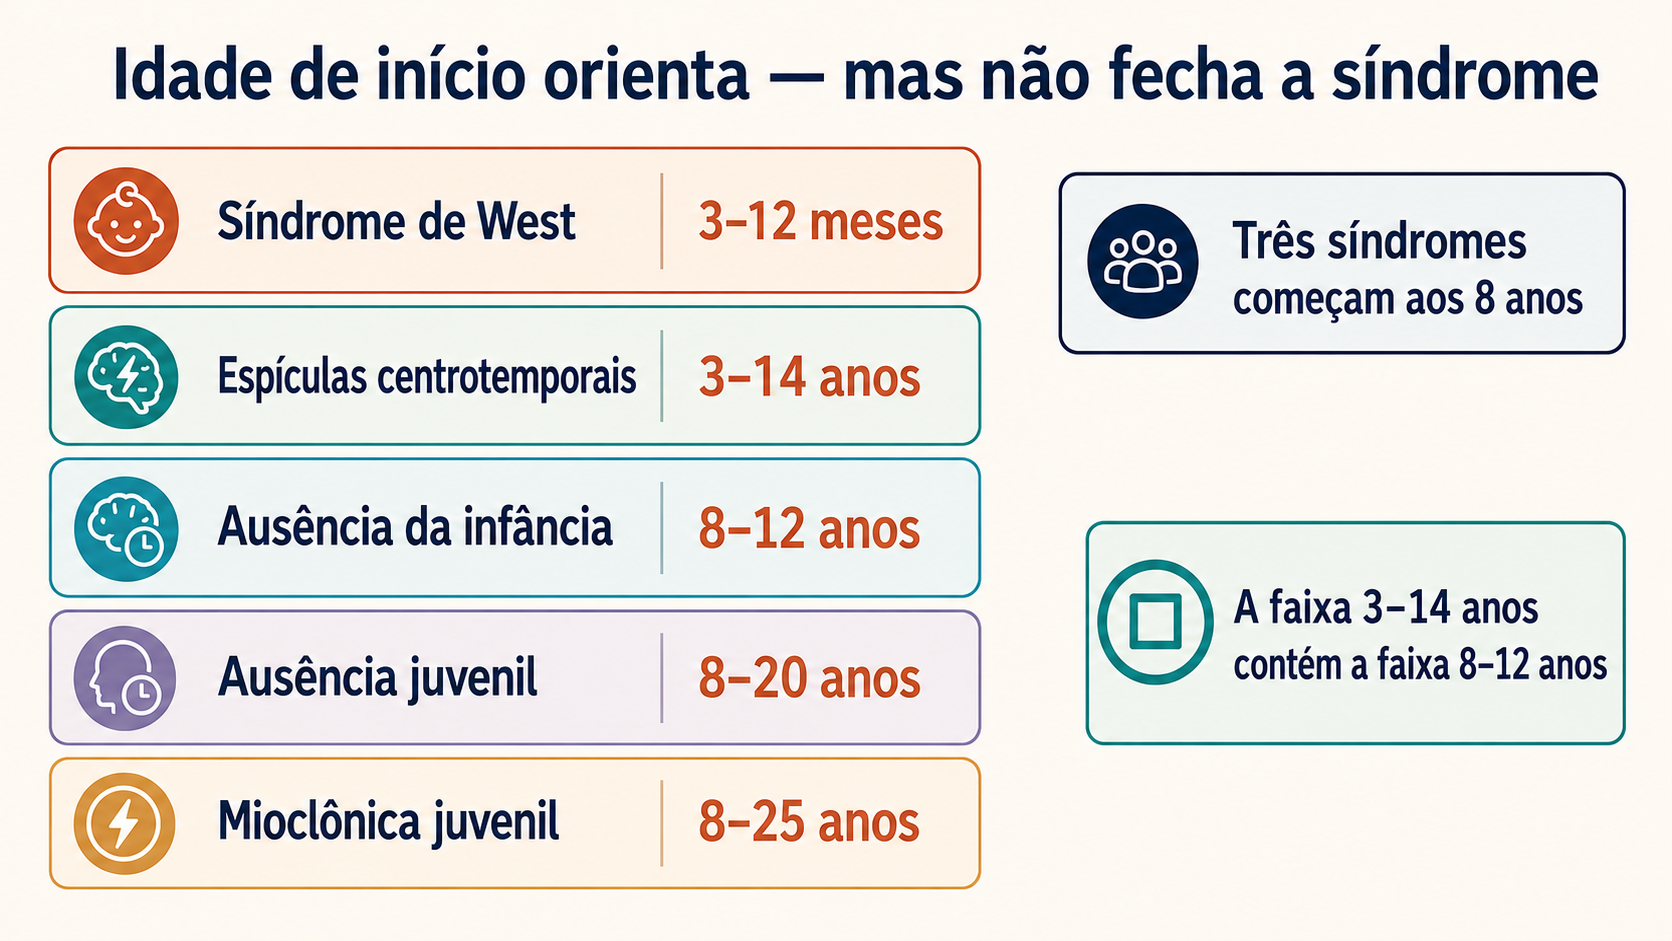
Duas leituras saem daí. A primeira: uma criança de 10 anos com crises de ausência típicas pode ter ausência da infância ou ausência juvenil, porque as faixas se sobrepõem — a idade estreita o diferencial, não o fecha. A segunda: a SeLECTS cobre dos 3 aos 14 anos e contém a faixa escolar da ausência da infância, de modo que o escolar com crises hemifaciais noturnas e o escolar com desligamentos diurnos podem ter a mesma idade e síndromes que se tratam de forma oposta.
Há uma terceira leitura, aritmética, que a tabela dá de graça. As proporções dessas cinco síndromes no total da epilepsia da infância são 2 a 3%, 2 a 5%, 3 a 8%, 1 a 4% e 5 a 11%. Somadas nos pisos, dão 13%; nos tetos, 31%. As cinco mais frequentes, juntas, respondem por menos de um terço dos casos: entre 69% e 87% da epilepsia da infância não é nenhuma delas — é epilepsia focal estrutural, encefalopatia do desenvolvimento, síndrome rara, caso que nunca recebe rótulo sindrômico. Quem decora as cinco está preparado para a prova e para a minoria dos pacientes.
IESS: espasmos epilépticos, EEG anormal e desenvolvimento
A nomenclatura ILAE 2022 usa síndrome dos espasmos epilépticos infantis (IESS) para o espectro de lactentes com espasmos epilépticos e EEG interictal anormal. O fenótipo clássico historicamente chamado síndrome de West reúne espasmos em salvas, hipsarritmia e atraso, platô ou regressão do desenvolvimento; a IESS também inclui apresentações sem a tríade completa. A hipsarritmia é típica, mas não é obrigatória: anormalidades epileptiformes focais ou multifocais também podem sustentar o diagnóstico.
O elemento que a prova cobra e a prática erra é a definição do espasmo, porque ela é temporal, não morfológica. Espasmo epiléptico é flexão, extensão ou flexoextensão súbita de musculatura proximal e do tronco com duração de 1 a 2 segundos. É mais longo que um espasmo mioclônico, que dura milissegundos, e mais curto que uma crise tônica, que passa de 2 segundos. Ocupa uma janela entre os dois — e é essa janela, e não a aparência do movimento, que o define.
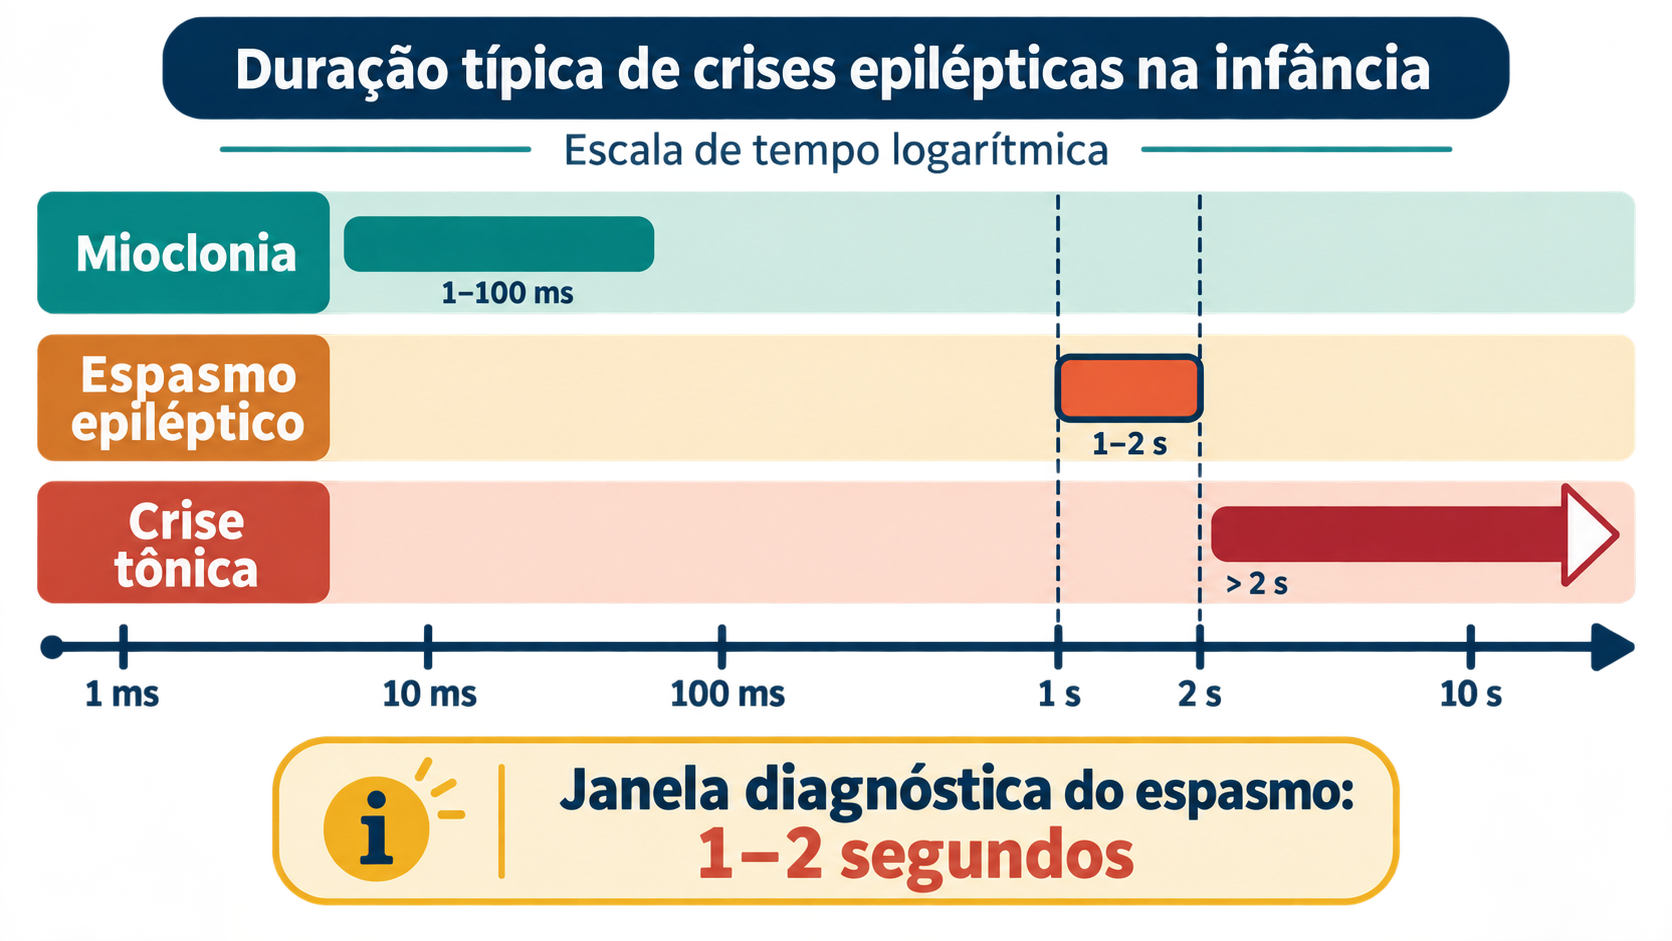
Os espasmos ocorrem tipicamente em salvas, e com frequência ao acordar. Formas sutis existem e são a causa mais comum de atraso diagnóstico: pode haver apenas movimento do queixo, careta ou aceno de cabeça. Os espasmos podem ser bilateralmente simétricos, assimétricos ou francamente unilaterais. Essa combinação — salvas breves, ao despertar, às vezes só com aceno de cabeça — é o que faz a família descrever cólica, susto ou reflexo de Moro exagerado, e é o que faz o pediatra pedir um vídeo antes de pedir o eletrencefalograma.
O EEG é urgente porque um traçado interictal normal é excludente para IESS, mas não se deve esperar a tríade clássica amadurecer. Espasmos filmados em salvas, perda ou estagnação de habilidades e EEG com hipsarritmia ou atividade epileptiforme focal/multifocal já põem o relógio terapêutico em marcha. Quanto maior o atraso até tratamento efetivo, pior tende a ser o desfecho do desenvolvimento.
Tratamento da IESS: leitura atual e disponibilidade brasileira
O Protocolo Clínico e Diretrizes Terapêuticas da Epilepsia, aprovado pela Portaria Conjunta nº 17 de 21 de junho de 2018, diz sobre a vigabatrina, no corpo do texto, que em crianças ela é altamente efetiva na síndrome de West, especialmente quando associada a esclerose tuberosa; e, citando revisão sistemática, que deve ser considerada o fármaco de primeira escolha em espasmos epilépticos associados à esclerose tuberosa. O mesmo documento registra, na tabela de evidências que o acompanha, o resultado de uma metanálise de 14 estudos sobre hormônio adrenocorticotrófico em espasmos: o ACTH mostrou-se mais efetivo que corticosteroides e vigabatrina no tratamento dos espasmos, com doses baixas tão efetivas quanto doses altas e cursos rápidos preconizados para evitar efeitos adversos graves.
É tentador ler as duas passagens como contradição e acusar o documento. Não é o que se sustenta, e vale fazer a leitura correta porque ela é o modelo de um raciocínio que a prova cobra: os comparadores são diferentes. A recomendação de vigabatrina como primeira escolha vem qualificada por uma etiologia — espasmos associados a esclerose tuberosa. A superioridade tabulada do ACTH é sobre corticosteroides orais e sobre vigabatrina, na população geral de espasmos. Um fármaco pode ser o melhor de todos e outro pode ser o melhor dentro de um subgrupo etiológico sem que haja erro em nenhuma das duas frases. Denominadores diferentes, não defeito.
A revisão pediátrica publicada no Jornal de Pediatria acrescenta um terceiro dado e ele muda a leitura prática: um estudo não cego de comparação direta não encontrou diferença no controle de crises aos 12 a 24 meses de idade entre vigabatrina e terapia com corticosteroides; e demonstrou-se, mais recentemente, que a terapia combinada de vigabatrina com corticosteroides melhora o desfecho de crises em 12 a 24 meses de idade em comparação com corticosteroide isolado. A mesma revisão qualifica a base sobre a qual a prática se apoiou por décadas: evidência fraca, vinda de coortes retrospectivas.
O candidato precisa carregar uma ordem atualizada: não atrasar o tratamento, definir a etiologia e usar uma terapia de primeira linha efetiva. No contexto brasileiro, prednisolona oral e vigabatrina são opções de primeira linha; vigabatrina tem preferência na esclerose tuberosa. Fora desse subgrupo, terapia hormonal é central, e a associação com vigabatrina pode aumentar a cessação de espasmos em curto prazo, sem benefício tardio demonstrado que autorize ignorar riscos e disponibilidade. A resposta clínica e o EEG devem ser reavaliados precocemente.
IESS: como interpretar séries pequenas
A série brasileira mais citada sobre o assunto acompanhou prospectivamente 13 lactentes com síndrome de West, entre outubro de 2001 e setembro de 2002, em ambulatório especializado de neurologia infantil e em clínica privada. A idade variou de 5 a 19 meses, com média de 9,6 meses. A vigabatrina foi usada como monoterapia inicial, em dose média de 118 mg/kg/dia. Os desfechos vieram assim: supressão dos espasmos em 4 crianças (31%), controle parcial em 3 (23%), ausência de resposta em 5 (38%) e piora em 1 (8%).
Vale refazer a conta, porque ela fecha e isso não é frequente. Quatro de treze são 30,77%, arredondados para 31%; três de treze são 23,08%, para 23%; cinco de treze são 38,46%, para 38%; um de treze é 7,69%, para 8%. Os quatro percentuais impressos somam 100,00% exatos, e os numeradores somam 13. É uma partição verdadeira: cada criança aparece uma vez e só uma. Efeitos colaterais ocorreram em 8 crianças, 61,54% arredondados para os 62% impressos, todos toleráveis — irritabilidade, insônia, sonolência, agitação.
O dado eletrencefalográfico é onde a série fica interessante e perigosa. A hipsarritmia desapareceu no segundo traçado em 6 crianças, 46,15% arredondados para 46%, e — nas palavras do artigo — quatro destas ficaram livres dos espasmos. Como o total de crianças livres de espasmos é exatamente 4, segue que todas as crianças que ficaram livres de espasmos estavam entre as que perderam a hipsarritmia, e que toda melhora clínica veio com traçado limpo, e que duas das que perderam a hipsarritmia continuaram com espasmos.
As duas condicionais não são a mesma, e a diferença é a lição. A probabilidade de estar livre de espasmos dado que a hipsarritmia sumiu é 4 em 6, ou 66,7%. A probabilidade de a hipsarritmia ter sumido dado que a criança está livre de espasmos é 4 em 4, ou 100%. O aluno lê a segunda e conclui a primeira: acha que o eletrencefalograma limpo autoriza dizer que os espasmos acabaram. Não autoriza — um terço das crianças com traçado limpo nessa série continuava tendo espasmos. O eletrencefalograma acompanha o desfecho clínico; não o substitui.
Fica ainda o contraponto que o próprio artigo escreve e que quase nunca aparece em resumo de aula. O efeito adverso característico da vigabatrina é a alteração de campo visual, descrita em adultos a partir de 1997. O artigo registra que, em crianças abaixo de 2 anos, ainda não há técnicas disponíveis de avaliação desse problema. Vale dizer: o dano que define o fármaco é, exatamente na faixa etária que mais o recebe, não mensurável. Os 62% de efeitos colaterais toleráveis não incluem o efeito que ninguém conseguiu medir.
Vigabatrina e terapia hormonal: evidências e desfechos diferentes
O mesmo artigo brasileiro cita, na discussão, quatro séries anteriores, e o conjunto é um bom exercício de leitura crítica porque os números parecem discordar e em boa parte não discordam. Chiron e colaboradores, em 1991, usaram vigabatrina como terapia adjuvante e obtiveram remissão completa dos espasmos com desaparecimento da hipsarritmia em 29 crianças, 43%. Appleton e Montiel-Viesca usaram vigabatrina em monoterapia em 15 lactentes, com cessação dos espasmos em 4 (26,6%) e melhora das crises em 7 (46,6%) nos primeiros 4 a 6 meses. Um estudo multicêntrico europeu de Aicardi e colaboradores, com 192 lactentes, obteve supressão dos espasmos em 68%, e ao fim do estudo 96 lactentes (50%) permaneciam livres dos espasmos e em uso do fármaco.
Os dois números da série de Aicardi — 68% e 50% — parecem contradizer-se, e não se contradizem. Um conta quem chegou a ter supressão em algum momento; o outro conta quem seguia livre e em uso do fármaco ao fim do estudo. São desfechos distintos sobre a mesma coorte, e a queda entre eles é informação clínica: parte de quem responde não sustenta a resposta. Noventa e seis de 192 são 50,00% exatos, o que confirma o denominador. Acusar erro aqui seria acusar falsamente.
O quarto estudo é o que exige mais cuidado, e por um motivo de construção. Appleton e colaboradores randomizaram 40 crianças, 20 para vigabatrina e 20 para placebo, com dose inicial de 50 mg/kg/dia elevada até o máximo de 150 mg/kg/dia em 48 horas. A fase duplo-cega durou 5 dias; depois disso o estudo tornou-se aberto. O número que se cita desse trabalho — 15 de 36 pacientes, 42%, livres de espasmos em monoterapia — vem de 24 semanas da fase aberta, não da fase cega.
É preciso nomear com precisão o que esse desenho compra e o que não compra. Ele não torna a vigabatrina perigosa nem o número falso: 15 de 36 são 41,67%, e o arredondamento para 42% está correto. O que o desenho faz é estreitar a população em que aquele número vale. Um resultado de 24 semanas obtido em regime aberto, depois de uma titulação de 50 para 150 mg/kg/dia em dois dias, descreve uma coorte tratada de um modo que nenhum ambulatório reproduz. A cegueira de cinco dias não alcança o desfecho citado; ela protege o começo de uma curva cujo fim é o que se reporta.
Reunidos, os números de vigabatrina em West vão de 26,6% a 68%, e a dispersão não é ruído: é a diferença entre monoterapia e adjuvante, entre supressão em algum momento e supressão mantida, entre fase cega e fase aberta. Diante de um percentual num enunciado, a pergunta útil não é se ele é alto — é de que denominador ele saiu.
Epilepsia ausência da infância: diagnóstico e escolha do fármaco
A epilepsia ausência da infância responde por 2 a 5% da epilepsia da infância e começa entre 8 e 12 anos. A descrição clássica é a de múltiplas crises de ausência por dia numa criança sob todos os outros aspectos saudável — e é justamente esse contraste que faz a queixa chegar como problema escolar, não como problema neurológico. Duas características a definem no consultório e no traçado: as ausências podem ser provocadas de forma praticamente invariável pela hiperventilação, e associam-se a descargas generalizadas de ponta-onda.
Aqui cabe uma correção de vocabulário que rende questão. O jargão de cursinho fixou a frequência dessas descargas em 3 Hz, redondo. A fonte pediátrica escreve a faixa: descargas generalizadas de 2,5 a 3,5 Hz. Três hertz é o ponto médio de um intervalo, não um valor de corte. Um enunciado que descreva 2,7 Hz ou 3,4 Hz num escolar com desligamentos não está descrevendo outra coisa — está escrevendo a faixa em vez do apelido dela.
A escolha do fármaco na ausência da infância é a exceção do capítulo, e por um motivo estrutural: pouquíssimos ensaios de tratamento inicial foram estratificados por síndrome epiléptica, de modo que a decisão costuma ser guiada apenas pela presença ou ausência de crises focais. A ausência da infância escapa dessa regra porque tem um ensaio próprio, duplo-cego, de longo prazo, com 453 crianças, comparando três fármacos. As taxas de liberdade decorrente de falha em 12 meses foram: etossuximida 45%, valproato de sódio 44% e lamotrigina 21%. Etossuximida e valproato foram estatisticamente superiores à lamotrigina.
Os dois primeiros diferem por 1 ponto percentual e ambos superam o terceiro por 24 e 23 pontos. Ou seja: a pergunta prática não é qual dos três funciona — dois funcionam e um funciona muito menos. A pergunta é como desempatar 45 contra 44, e o ensaio responde com o dado que quase sempre é omitido no resumo: o grupo do valproato apresentou os efeitos colaterais mais indesejáveis, sobretudo disfunção de atenção.
É aí que este capítulo devolve à porta por onde a criança entrou. A queixa que trouxe o escolar ao consultório foi desatenção; a suspeita foi levantada pela hiperventilação que provocou o evento; e agora o fármaco que empata em eficácia com o melhor é justamente o que piora atenção. Em uma criança cuja queixa de apresentação era escolar, escolher entre etossuximida e valproato deixa de ser moeda ao ar. O protocolo nacional, por sua vez, condiciona a etossuximida a uma faixa etária: ela é indicada para crises de ausência em pacientes com 3 anos de idade ou mais.
Epilepsia autolimitada com espículas centrotemporais
A epilepsia autolimitada com espículas centrotemporais (SeLECTS) — nomes antigos: epilepsia benigna da infância com espículas centrotemporais ou epilepsia rolândica — responde por cerca de 6% a 7% da epilepsia da infância e começa tipicamente entre 4 e 10 anos, com faixa de 3 a 14. O quadro é de crises hemifaciais breves, muitas vezes noturnas, que podem evoluir para tônico-clônica bilateral. O EEG mostra atividade de base normal e espículas centrotemporais de alta amplitude, ativadas pela sonolência e pelo sono.
O número que decide a conduta é o prognóstico: 98% das crianças ficam livres das crises sem medicamento até os 18 anos. Não é uma taxa de resposta a tratamento — é a taxa de remissão espontânea. A mesma revisão pediátrica diz de forma direta que, nessa síndrome e na síndrome de Panayiotopoulos, o curso habitual é de pouquíssimas crises seguidas de remissão completa, e que é razoável evitar o tratamento medicamentoso de muitas dessas crianças. Numa disciplina em que quase tudo é escolha de fármaco, esta é a síndrome em que a resposta certa costuma ser a conversa com a família e o retorno marcado.
Existe aqui uma armadilha que nasce do próprio protocolo nacional, e é preciso enunciá-la sem transformá-la em acusação. O documento traz uma lista de escolhas baseadas em eficácia e efetividade, e nela consta: crianças com epilepsia focal — carbamazepina. A epilepsia com espículas centrotemporais é, por definição, uma epilepsia focal da infância. Lida ao pé da letra e fora de contexto, aquela linha aponta um fármaco para uma síndrome cujo melhor tratamento costuma ser nenhum.
O protocolo nacional de 2018 usa o nome histórico epilepsia rolândica e registra que nenhuma evidência de níveis A ou B orientava a escolha do fármaco. A nomenclatura ILAE atual é SeLECTS e o adjetivo autolimitada descreve a remissão esperada, não ausência universal de impacto: dificuldades de linguagem, atenção ou aprendizagem podem ocorrer. A decisão de tratar considera frequência, generalização, crises diurnas, risco e preferência familiar; crises raras e exclusivamente noturnas frequentemente permitem observação.
Quando o fármaco pode piorar a síndrome
Há um grupo de fármacos que, fora da síndrome certa, agrava a doença. Os bloqueadores de canal de sódio — carbamazepina, lamotrigina e fenitoína — estão associados, em diversos relatos clínicos, a agravamento da mioclonia. Por isso são normalmente evitados nas síndromes caracterizadas por crises mioclônicas, como a epilepsia mioclônica juvenil e a síndrome de Dravet. A vigabatrina, que é primeira escolha em espasmos associados a esclerose tuberosa, também agrava mioclonias.
Essa é a razão prática pela qual a síndrome vale mais que o tipo de crise. Uma criança de 12 anos com crises tônico-clônicas generalizadas ao acordar pode receber carbamazepina se o raciocínio parar no tipo de crise; se o raciocínio chegar à síndrome — epilepsia mioclônica juvenil, cujas mioclonias matinais a família descreve como derrubar a xícara no café da manhã e ninguém chamou de crise —, a carbamazepina sai da lista. A pergunta que desfaz o erro não é sobre a crise que trouxe o paciente; é sobre o que acontece de manhã.
O protocolo nacional oferece ainda uma via não farmacológica com indicações nomeadas. Entre as condições que melhor respondem à dieta cetogênica, lista deficiência de GLUT-1, deficiência de piruvato-desidrogenase, epilepsia mioclônico-atônica, espasmos epilépticos da síndrome de West, Lennox-Gastaut, Dravet, esclerose tuberosa, Rett, doenças mitocondriais e o estado de mal induzido por febre — e registra que a dieta é altamente eficaz e bem tolerada abaixo de 2 anos, considerada primeira linha em algumas delas, independentemente de quantos fármacos já se tentou.
Vale traduzir o protocolo sem congelar a nomenclatura em 1989. Parcial simples e parcial complexa são termos obsoletos. A classificação ILAE 2025 mantém quatro classes: focal, generalizada, desconhecida se focal ou generalizada e não classificada; nas focais, a consciência pode ser descrita como preservada ou comprometida quando for avaliável, seguida dos descritores semiológicos pertinentes. Etiologia — genética, estrutural, metabólica, infecciosa, imune ou desconhecida — pertence à classificação da epilepsia, não substitui a descrição da crise.
Resposta inicial, manutenção e retirada do tratamento
Duas informações de prognóstico ancoram a conversa com a família e aparecem em prova como distratores plausíveis. A primeira: em geral, cerca de 60% das crianças ficam completamente livres de crises assim que recebem a primeira dose terapêutica de um fármaco antiepiléptico. A segunda: não é possível prever de forma confiável quais crianças responderão bem, embora certos fatores aumentem a probabilidade de refratariedade — idade de início abaixo de 1 ano, etiologia estrutural ou metabólica, comprometimento do desenvolvimento e alta frequência de crises antes do início do tratamento.
Existem 26 fármacos antiepilépticos licenciados para epilepsia da infância, e a maioria dos mais recentes obteve licença demonstrando redução de mais de 50% na frequência de crises como terapia adicional em epilepsia refratária — cenário diferente daquele em que a decisão de primeira linha é tomada. A base de evidências sobre o primeiro fármaco permanece limitada.
O conjunto de ensaios que mais influenciou a escolha inicial no mundo adulto e pediátrico estratificou as epilepsias em dois grandes grupos — crises focais e crises generalizadas — e randomizou 1.721 pacientes no braço focal e 716 no generalizado. No braço focal, lamotrigina e carbamazepina foram mais eficazes que gabapentina e topiramato, com lamotrigina associada a efeitos colaterais significativamente menores que carbamazepina. No braço generalizado, valproato de sódio foi mais eficaz que topiramato e lamotrigina, e mais bem tolerado que topiramato.
E aqui está o artefato de construção mais honesto deste capítulo, porque quem o aponta é a própria revisão pediátrica que cita os ensaios: a idade média dos participantes era de 38,3 anos no grupo focal e 22,5 no generalizado, e por isso é difícil dizer se os achados são totalmente aplicáveis a crianças. Note o que essa observação faz e o que não faz. Não transforma lamotrigina em fármaco perigoso na criança, nem invalida o resultado. Ela estreita a população em que aquele ranking vale — e explica por que a ausência da infância, que tem ensaio próprio com 453 crianças, é tratada como exceção explícita dentro da mesma revisão.
Prognóstico: por que números de síndromes diferentes não devem ser misturados
Uma coorte de nascimento de base populacional acompanhou as crianças nascidas em 2003 em Passo Fundo, no Rio Grande do Sul. O rastreamento foi feito em domicílio com um questionário neurológico e, nos positivos, seguido de avaliação neuroclínica de confirmação. A amostra foi de 1.687 crianças. Foram identificados 11 casos de epilepsia, 27 de convulsões febris, 10 de convulsões neonatais, 8 de crise única e 26 crianças com eventos paroxísticos não epilépticos.
As duas prevalências publicadas se reconciliam com precisão e vale conferir, porque é o tipo de conta que a prova esconde num enunciado. A prevalência informada é de 65,2 por 10.000 crianças: 11 dividido por 1.687 é 0,65205%, ou seja, 65,2 por 10.000. Nove crianças tinham epilepsia ativa, o que dá prevalência pontual de 53,3 por 10.000: 9 dividido por 1.687 é 0,53349%. As duas não se contradizem — a primeira conta toda criança identificada com epilepsia na coorte, a segunda conta só as que seguiam com doença ativa. Mesmo denominador, numeradores diferentes.
A incidência publicada no mesmo resumo é de 7 por 100.000 crianças, e esse número não repousa sobre o mesmo denominador das prevalências: 11 casos em 1.687 crianças dão 652 por 100.000, que é a própria prevalência já informada. Fica registrado como impresso, sem reconstrução — quando uma taxa não se reproduz a partir dos numeradores publicados, o correto é citar e sinalizar, não inventar o denominador que faria a conta fechar.
O achado que muda a consulta, porém, está nas contagens brutas e independe de qualquer taxa. Na mesma coorte, houve 11 crianças com epilepsia, 27 com convulsão febril e 26 com eventos paroxísticos não epilépticos. Dito de outro modo: para cada criança com epilepsia, houve mais de duas com convulsão febril e mais de duas com evento paroxístico que não era crise epiléptica. O evento estereotipado que chega ao pronto-socorro tem, na população, mais chance de não ser epilepsia do que de ser — e o vídeo no celular, o padrão de repetição e a idade continuam valendo mais que o eletrencefalograma pedido de imediato.
A régua das síndromes da infância
Toda vinheta de epilepsia pediátrica responde a três perguntas em ordem fixa: que idade tem a criança, que evento exatamente está sendo descrito, e o que o eletrencefalograma mostrou. As duas primeiras estreitam a lista; a terceira fecha. Só depois disso a pergunta do fármaco faz sentido — e em uma das síndromes a resposta é não introduzir fármaco nenhum.
- 1Leia a idade antes de qualquer coisa. Abaixo de 1 ano, com movimentos em salvas, a hipótese é espasmo epiléptico até que o traçado diga o contrário. Em idade escolar, com desligamentos diurnos, o eixo é ausência. Em idade escolar, com crise hemifacial noturna, o eixo é epilepsia com espículas centrotemporais.
- 2Cronometre o evento na descrição. Milissegundos são mioclonia; 1 a 2 segundos são espasmo epiléptico; acima de 2 segundos é crise tônica. A duração é o critério, não a aparência do movimento.
- 3Peça o eletrencefalograma pela hipótese, não por reflexo. Hipsarritmia confirma West quando há espasmos. Ponta-onda generalizada de 2,5 a 3,5 Hz confirma ausência, e a hiperventilação no consultório costuma provocar o evento. Base normal com ondas agudas centrotemporais ativadas pelo sono confirma a síndrome que geralmente não se trata.
- 4Antes de escolher o fármaco, pergunte se há mioclonia na história — inclusive a que a família não chamou de crise, como derrubar objetos ao acordar. Se houver, saem carbamazepina, lamotrigina e fenitoína, e sai também vigabatrina.
- 5Na síndrome de West, deixe a etiologia entrar antes do fármaco: com esclerose tuberosa, a vigabatrina tem posição própria e explícita no protocolo nacional; fora dela, a comparação direta entre vigabatrina e corticosteroide não mostrou diferença, e a combinação tem sinal favorável.
- 6Na ausência da infância, trate a escolha entre etossuximida e valproato como desempate por efeito adverso, não por eficácia: eles diferem por 1 ponto percentual em liberdade de crises, e o valproato carrega disfunção de atenção numa criança cuja queixa de entrada era escolar.
- 7Na epilepsia com espículas centrotemporais, considere explicitamente não tratar, e diga isso à família com o número na mão: a remissão sem medicamento até os 18 anos é a regra, não a exceção.
- 8Diante de qualquer percentual de resposta oferecido pelo enunciado, pergunte de que denominador ele saiu — monoterapia ou adjuvante, supressão em algum momento ou supressão mantida, fase cega ou fase aberta.
As cinco síndromes mais frequentes: idade, proporção, evento e traçado
| Síndrome | Proporção da epilepsia da infância | Idade de início | Evento típico | Eletrencefalograma |
|---|---|---|---|---|
| IESS (fenótipo clássico de West quando há tríade completa) | 2 a 3% | 3 a 12 meses | Espasmos em salvas, 1 a 2 s, frequentemente ao acordar; formas sutis com aceno de cabeça | Hipsarritmia |
| Epilepsia ausência da infância | 2 a 5% | 8 a 12 anos | Múltiplas ausências por dia em criança de outro modo saudável; provocadas por hiperventilação | Ponta-onda generalizada de 2,5 a 3,5 Hz |
| SeLECTS — epilepsia autolimitada com espículas centrotemporais | 3 a 8% | 3 a 14 anos | Crises hemifaciais breves; podem generalizar quando noturnas | Base normal com ondas agudas de alta amplitude centrotemporais, ativadas pelo sono |
| Epilepsia ausência juvenil | 1 a 4% | 8 a 20 anos | Ausências típicas pouco frequentes mais crises convulsivas generalizadas | Descargas epileptiformes generalizadas no traçado interictal |
| Epilepsia mioclônica juvenil | 5 a 11% | 8 a 25 anos | Mioclonias frequentes, mais proeminentes pela manhã; maioria com crise convulsiva generalizada | Descargas epileptiformes generalizadas no traçado interictal |
O fármaco que a síndrome escolhe e o que ela proíbe
| Síndrome | Primeira linha | Evitar | Número que decide |
|---|---|---|---|
| IESS associada à esclerose tuberosa | Vigabatrina, com posição explícita no protocolo nacional | Nada específico nesta indicação | Superioridade tabulada do ACTH sobre corticosteroide e vigabatrina vem da população geral de espasmos, não deste subgrupo |
| IESS sem esclerose tuberosa | Prednisolona oral ou vigabatrina; associação pode aumentar a resposta em curto prazo | Decidir por superioridade que a comparação direta não mostrou | Comparação direta não cega: sem diferença no controle de crises aos 12 a 24 meses de idade |
| Epilepsia ausência da infância | Etossuximida, indicada a partir dos 3 anos no protocolo nacional | Lamotrigina como primeira escolha isolada | Liberdade por falha em 12 meses: 45%, 44% e 21% em ensaio com 453 crianças |
| SeLECTS — epilepsia autolimitada com espículas centrotemporais | Frequentemente nenhum fármaco; conversa com a família e retorno | Introduzir fármaco por reflexo diante de crise focal na infância | 98% ficam livres de crises sem medicamento até os 18 anos |
| Epilepsia mioclônica juvenil e síndrome de Dravet | Fármaco sem bloqueio de canal de sódio | Carbamazepina, lamotrigina, fenitoína e vigabatrina, por agravamento de mioclonia | Nenhuma evidência alcançou níveis A ou B para a escolha nessas síndromes no protocolo nacional |
As proporções da primeira tabela somam de 13% nos pisos a 31% nos tetos. Entre 69% e 87% da epilepsia da infância não é nenhuma das cinco — a tabela cobre a prova e a minoria dos pacientes.
O protocolo nacional ainda usa o vocabulário de 1989: parciais simples são as focais sem alteração de consciência, parciais complexas são as focais com alteração de consciência, grande mal é a tônico-clônica generalizada e pequeno mal é a ausência típica. Idiopática virou genética, sintomática virou estrutural ou metabólica e criptogênica virou de causa desconhecida.
Cerca de 60% das crianças ficam livres de crises com a primeira dose terapêutica. Aumentam a chance de refratariedade: início abaixo de 1 ano, etiologia estrutural ou metabólica, comprometimento do desenvolvimento e alta frequência de crises antes do tratamento.
Entre as condições que melhor respondem à dieta cetogênica, o protocolo nacional lista deficiência de GLUT-1, deficiência de piruvato-desidrogenase, epilepsia mioclônico-atônica, espasmos epilépticos da síndrome de West, Lennox-Gastaut, Dravet, esclerose tuberosa, Rett, doenças mitocondriais e estado de mal induzido por febre — e registra que a dieta é altamente eficaz e bem tolerada abaixo de 2 anos.
Onde as fontes divergem
Nestes pontos as fontes não dizem a mesma coisa. Cada posição vem com quem a sustenta — e com o que fazer diante de uma vinheta de prova.
A vigabatrina é altamente efetiva na síndrome de West, especialmente quando associada a esclerose tuberosa, e deve ser considerada o fármaco de primeira escolha em espasmos epilépticos associados a esclerose tuberosa, conforme revisão sistemática citada no corpo do texto.
Ministério da Saúde. Protocolo Clínico e Diretrizes Terapêuticas da Epilepsia, Portaria Conjunta nº 17 de 21/06/2018, seção de tratamento farmacológico.
Metanálise de 14 estudos comparando hormônio adrenocorticotrófico em doses baixas e altas contra corticosteroides orais e vigabatrina mostrou o ACTH mais efetivo que corticosteroides e que vigabatrina no tratamento dos espasmos, com doses baixas tão efetivas quanto altas.
Ministério da Saúde. Protocolo Clínico e Diretrizes Terapêuticas da Epilepsia, Portaria Conjunta nº 17 de 21/06/2018, anexo de evidências, entrada Shumiloff e colaboradores.
Estudo não cego de comparação direta não encontrou diferença no controle de crises aos 12 a 24 meses de idade entre vigabatrina e terapia com corticosteroides; demonstrou-se depois que a terapia combinada de vigabatrina com corticosteroides melhora o desfecho de crises nessa idade em comparação com corticosteroide isolado.
Zuberi SM, Symonds JD. Atualização sobre o diagnóstico e tratamento de epilepsias da infância. J Pediatr (Rio J). 2015;91(6 Supl 1):S67-S77, seção de tratamento por síndrome.
Na prova
As três posições não se anulam: a primeira é qualificada por etiologia, a segunda compara na população geral de espasmos e a terceira compara vigabatrina com corticosteroide, sem ACTH. Se o enunciado citar esclerose tuberosa, o recorte é o da primeira e a resposta esperada é vigabatrina. Se o enunciado citar o protocolo nacional sem etiologia definida e oferecer ACTH entre as opções, o recorte é o do anexo de evidências. Se o enunciado for de conduta ambulatorial sem citar documento, o esperado é a leitura de que a comparação direta entre vigabatrina e corticosteroide não mostrou diferença. A pista de desempate costuma ser a etiologia escrita na vinheta, não o fármaco na alternativa.
Em ensaio duplo-cego de longo prazo com 453 crianças, as taxas de liberdade decorrente de falha em 12 meses foram de 45% para etossuximida, 44% para valproato de sódio e 21% para lamotrigina, com superioridade estatística de etossuximida e valproato sobre lamotrigina; o grupo do valproato apresentou os efeitos colaterais mais indesejáveis, sobretudo disfunção de atenção.
Zuberi SM, Symonds JD. Atualização sobre o diagnóstico e tratamento de epilepsias da infância. J Pediatr (Rio J). 2015;91(6 Supl 1):S67-S77, seção de tratamento com fármacos específicos da síndrome.
A etossuximida é indicada para crises de ausência em pacientes com 3 anos de idade ou mais; e, na lista de escolhas baseadas em eficácia e efetividade, para crianças com crises de ausência nenhuma evidência alcançou níveis A ou B.
Ministério da Saúde. Protocolo Clínico e Diretrizes Terapêuticas da Epilepsia, Portaria Conjunta nº 17 de 21/06/2018, critérios de inclusão por fármaco e seção de seleção do fármaco.
Na prova
As duas posições respondem perguntas diferentes: uma é sobre qual fármaco funciona, a outra é sobre quem tem direito a ele e com que grau de evidência. Enunciado que dê a idade da criança e ofereça etossuximida está cobrando a faixa etária do protocolo. Enunciado que descreva desatenção escolar como queixa de entrada está cobrando o desempate por efeito adverso, e a diferença de 1 ponto percentual entre os dois primeiros fármacos é a pista de que a eficácia não é o critério. Enunciado que ofereça lamotrigina como primeira escolha isolada está oferecendo o distrator do ensaio.
Entre as escolhas baseadas em evidências de eficácia e efetividade, para crianças com epilepsia focal consta carbamazepina; a seleção deve ainda considerar efeitos adversos, tolerabilidade individual e facilidade de administração, com destaque para crianças.
Ministério da Saúde. Protocolo Clínico e Diretrizes Terapêuticas da Epilepsia, Portaria Conjunta nº 17 de 21/06/2018, seção de seleção do fármaco antiepiléptico.
Na SeLECTS, a remissão é esperada até a adolescência e muitas crianças têm poucas crises, permitindo evitar tratamento medicamentoso. O termo autolimitada não significa sempre inócua: linguagem, atenção e aprendizagem também entram no seguimento e na decisão compartilhada.
Zuberi SM, Symonds JD. Atualização sobre o diagnóstico e tratamento de epilepsias da infância. J Pediatr (Rio J). 2015;91(6 Supl 1):S67-S77, tabela 3 e seção de decisão de iniciar tratamento.
Na prova
A contradição é aparente. O protocolo de 2018 registra ausência de evidência de níveis A ou B para a antiga epilepsia rolândica; a ILAE hoje a denomina SeLECTS. Crise hemifacial noturna rara, exame normal e espículas centrotemporais ativadas pelo sono frequentemente permitem orientação e seguimento. Crises frequentes, diurnas, generalizadas ou com impacto cognitivo mudam a decisão; epilepsia focal estrutural é outro cenário e pode exigir fármaco.
Caso resolvido
- Passo 1 — Cronometre o evento antes de nomeá-lo
- Movimentos com duração de pouco mais de um segundo, em salvas, ao despertar, com flexão de musculatura proximal e do tronco: isso é espasmo epiléptico. A duração é o critério que o separa da mioclonia, que dura milissegundos, e da crise tônica, que passa de dois segundos. Cólica não vem em salvas cronometradas ao acordar, e reflexo de Moro não se repete oito vezes em um minuto aos 7 meses.
- Passo 2 — Registre a regressão como parte do quadro, não como queixa à parte
- Sentar sem apoio aos 6 meses e voltar a tombar semanas depois é perda de marco adquirido; sorrir menos é perda de interação social. Regressão reforça o fenótipo clássico de West dentro da IESS, mas não é obrigatória para reconhecer a síndrome. O dado transforma o vídeo de movimentos estranhos em suspeita neurológica urgente.
- Passo 3 — Peça o eletrencefalograma pela hipótese
- O eletrencefalograma é urgente. Hipsarritmia com espasmos e regressão forma o fenótipo clássico de West; a IESS atual também admite EEG interictal focal ou multifocal anormal. Um EEG interictal normal afasta a síndrome, mas um traçado anormal sem hipsarritmia não deve atrasar diagnóstico e tratamento quando os espasmos foram documentados.
- Passo 4 — Deixe a etiologia entrar antes do fármaco
- Manchas hipocrômicas em folha no tronco e na coxa levantam esclerose tuberosa, e essa etiologia não é detalhe cosmético: ela seleciona o tratamento. O protocolo nacional traz posição explícita de que a vigabatrina deve ser considerada fármaco de primeira escolha em espasmos epilépticos associados a esclerose tuberosa. Fora dessa etiologia, a escolha entre vigabatrina e corticosteroide não se resolve por superioridade demonstrada em comparação direta.
- Passo 5 — Nomeie o que a comparação de números não permite concluir
- O mesmo protocolo tabula metanálise em que o hormônio adrenocorticotrófico se mostrou mais efetivo que corticosteroides e que vigabatrina no tratamento de espasmos. Isso não desmente a recomendação anterior, porque os comparadores e as populações são diferentes: uma frase é qualificada por etiologia, a outra compara na população geral de espasmos. Reconhecer que duas frases de um mesmo documento respondem perguntas distintas evita acusar erro onde há recorte.
- Passo 6 — Combine expectativa com a família usando os números certos
- Na série brasileira de 13 lactentes tratados com vigabatrina em monoterapia inicial, houve supressão dos espasmos em 31%, controle parcial em 23%, ausência de resposta em 38% e piora em 8%. Efeitos colaterais ocorreram em 62%, todos toleráveis. Vale dizer à família que o traçado será repetido, e vale dizer também o que o traçado não resolve: naquela série, das seis crianças que perderam a hipsarritmia, duas seguiam com espasmos.
- Passo 7 — Registre o que não é mensurável nesta idade
- O efeito adverso característico da vigabatrina é a alteração de campo visual, descrita em adultos desde 1997. Em crianças abaixo de 2 anos não há técnicas disponíveis de avaliação desse problema — é o que registra a própria série que apoia o uso. A conversa honesta com a família inclui dizer que esse risco existe, que não se consegue monitorá-lo nesta idade e que essa impossibilidade entra na decisão de tratar, ao lado do prognóstico da síndrome sem tratamento.
Agora feche você
- Passo 1
- Nomeie a síndrome de cada criança usando os três eixos — idade, tipo de evento e traçado — e diga qual dos três foi decisivo em cada caso.
- Passo 2
- Sobre o primeiro escolar: diga se a frequência de 2,7 Hz afasta ou confirma a hipótese, e justifique com a faixa que a fonte pediátrica escreve, em vez do número redondo do jargão.
- Passo 3
- Ainda no primeiro: liste os três fármacos comparados no ensaio com 453 crianças, com as respectivas taxas de liberdade por falha em 12 meses, e diga qual sai da disputa logo de saída e por quê.
- Passo 4
- Desempate os dois fármacos que sobraram sem usar a eficácia, e explique por que o motivo do desempate é especialmente pesado nessa criança em particular. Diga também qual restrição etária o protocolo nacional impõe ao fármaco escolhido.
- Passo 5
- Sobre o segundo escolar: diga qual é a conduta medicamentosa esperada, apresente o número de prognóstico que a sustenta e explique por que a linha do protocolo nacional que indica carbamazepina para crianças com epilepsia focal não decide este caso.
- Passo 6
- Junte as duas leituras e diga o que elas têm em comum quanto ao papel da idade, apontando por que a idade sozinha não teria separado as duas síndromes.
Onde a banca derruba
- 1Exigir a tríade clássica de West para reconhecer IESS IESS exige espasmos epilépticos e EEG interictal anormal, mas a hipsarritmia e a regressão não precisam coexistir em todos os casos. Hipsarritmia, atividade epileptiforme focal ou multifocal podem preencher o eixo eletroencefalográfico; EEG interictal normal é excludente. Suspeita clínica pede EEG urgente e tratamento não deve esperar a tríade clássica se completar.
- 2Inverter a condicional entre eletrencefalograma limpo e controle de crises Na mesma série, seis crianças perderam a hipsarritmia e quatro delas ficaram livres dos espasmos; como o total de crianças livres era quatro, todas as que melhoraram clinicamente tinham traçado limpo. A leitura correta é que a probabilidade de estar livre de espasmos dado o traçado limpo é 4 em 6, ou 66,7%, enquanto a probabilidade de traçado limpo dado o controle clínico é 4 em 4. Quem inverte conclui que o eletrencefalograma normalizado autoriza declarar controle, e um terço das crianças com traçado limpo desmente isso.
- 3Somar percentuais de séries que medem coisas diferentes As taxas de resposta à vigabatrina em síndrome de West vão de 26,6% a 68% conforme a fonte, e a dispersão tem explicação. Chiron usou o fármaco como adjuvante; Appleton e Montiel-Viesca em monoterapia; Aicardi reportou 68% de supressão em algum momento e 50% ainda livres e em uso ao fim do estudo. Os 68% e os 50% da mesma coorte não se contradizem: contam desfechos diferentes. Diante de um percentual num enunciado, a pergunta é de que denominador ele saiu.
- 4Tomar como cego o número que veio da fase aberta O ensaio placebo-controlado de vigabatrina em síndrome de West randomizou 40 crianças e escalou a dose de 50 para 150 mg/kg/dia em 48 horas, mas a fase duplo-cega durou 5 dias; o número que se cita, 15 de 36 pacientes livres de espasmos, veio de 24 semanas da fase aberta. Quinze de 36 são 41,67%, e os 42% impressos estão certos. O que o desenho estreita é a população em que o número vale, não a honestidade dele.
- 5Fixar a frequência da ausência em 3 Hz redondos A fonte pediátrica escreve descargas generalizadas de ponta-onda de 2,5 a 3,5 Hz. Três hertz é o ponto médio do intervalo, não um valor de corte. Enunciado que descreva 2,7 Hz ou 3,4 Hz num escolar com desligamentos provocados por hiperventilação está escrevendo a faixa, não descrevendo outra síndrome. Descartar a hipótese por causa do decimal é errar por decoreba.
- 6Escolher entre etossuximida e valproato pela eficácia No ensaio com 453 crianças, a liberdade decorrente de falha em 12 meses foi de 45% para etossuximida e 44% para valproato — um ponto percentual — contra 21% da lamotrigina. Os dois primeiros empatam na prática; o desempate está no perfil de efeitos adversos, e o grupo do valproato teve os mais indesejáveis, sobretudo disfunção de atenção. Numa criança cuja queixa de entrada foi desatenção escolar, escolher o fármaco que piora atenção é errar a segunda metade da questão depois de acertar a primeira.
- 7Tratar crise hemifacial noturna do escolar como epilepsia focal genérica A linha do protocolo nacional que indica carbamazepina para crianças com epilepsia focal existe, e a epilepsia com espículas centrotemporais é formalmente focal. Duas linhas abaixo, o mesmo documento registra que para a epilepsia rolândica nenhuma evidência alcançou níveis A ou B. Somado ao dado de que 98% dessas crianças ficam livres de crises sem medicamento até os 18 anos, o resultado prático é que a conduta esperada costuma ser orientação e seguimento. O traçado com base normal e ondas agudas centrotemporais ativadas pelo sono é o dado que muda a resposta.
- 8Prescrever bloqueador de canal de sódio sem perguntar sobre a manhã Carbamazepina, lamotrigina e fenitoína agravam mioclonia e são evitadas nas síndromes mioclônicas; a vigabatrina também agrava mioclonias. O adolescente com crise tônico-clônica generalizada ao acordar pode ter epilepsia mioclônica juvenil, e a mioclonia matinal costuma não ter sido chamada de crise pela família — foi descrita como derrubar objetos no café da manhã. A pergunta que desfaz o erro não é sobre a crise que trouxe o paciente.
- 9Decorar as cinco síndromes e achar que cobriu a epilepsia da infância As proporções somam 13% nos pisos e 31% nos tetos, o que deixa entre 69% e 87% dos casos fora das cinco. A tabela é excelente para a prova e insuficiente para o ambulatório: o restante é epilepsia focal estrutural, encefalopatia do desenvolvimento e caso que nunca recebe rótulo sindrômico. Quando a vinheta descreve uma criança que não encaixa em nenhuma das cinco, isso não é sinal de que faltou informação.
- 10Traduzir o vocabulário do protocolo nacional como se fosse o atual O documento em vigor ainda usa a nomenclatura de 1989 e a explicita: parciais simples são as focais sem alteração de consciência, parciais complexas são as focais com alteração de consciência, grande mal é a tônico-clônica generalizada e pequeno mal é a ausência típica. Na classificação vigente, idiopática virou genética, sintomática virou estrutural ou metabólica e criptogênica virou de causa desconhecida. Ler o protocolo exige a tabela de tradução; responder exige o vocabulário atual.
Episódios breves de perda de contato com olhar fixo, sem aura nem confusão pós-ictal, provocáveis por hiperventilação, com EEG de complexos ponta-onda generalizados a 3 Hz, definem a epilepsia ausência da infância. O tratamento de primeira linha é a etossuximida (ou valproato quando há também crises tônico-clônicas). Epilepsia de lobo temporal cursa com crises focais disperceptivas mais longas e confusão pós-ictal. Carbamazepina e fenitoína podem inclusive piorar as ausências. Síndrome de West ocorre em lactentes (espasmos + hipsarritmia). TDAH não gera o padrão eletrográfico descrito nem é provocado por hiperventilação.
Recuperação
Responda as 10 — o gabarito e o comentário de cada uma abrem a cada questão ou só no fim, como você preferir.
Lactente de 6 meses, previamente hígido, é trazido pela mãe com relato de episódios estereotipados há 2 semanas: flexão súbita da cabeça e do tronco com abdução dos braços, em salvas, ocorrendo várias vezes ao dia, principalmente ao acordar. A mãe percebeu ainda perda de contato visual e regressão do desenvolvimento (não mais sustenta a cabeça). Qual o exame mais importante para confirmar o diagnóstico suspeitado?
O quadro (espasmos em flexão em salvas + regressão do DNPM em lactente) é síndrome de West; o EEG interictal característico é a hipsarritmia, confirmando o diagnóstico. TC de crânio pode mostrar etiologia estrutural, mas não confirma a síndrome eletroclínica. Punção lombar não é o exame confirmatório e é útil apenas em etiologias específicas. Eletroneuromiografia avalia nervo/músculo periférico, não a origem epiléptica central. Dosagem de amônia/lactato investiga erros inatos, parte da propedêutica etiológica, mas não confirma a síndrome de West.
Menina de 7 anos é levada à consulta por episódios diários de 'desligamentos' breves: interrompe a atividade, fica com o olhar fixo por cerca de 8 segundos, com piscar palpebral rítmico, e retorna sem confusão pós-ictal nem lembrança do ocorrido. A professora relata queda no rendimento escolar. A hiperventilação em consultório reproduz um episódio. O EEG mostra descargas de complexos ponta-onda generalizados a 3 Hz. Qual é o fármaco de primeira linha, considerando que não há crises tônico-clônicas associadas?
O quadro é epilepsia ausência da infância (ausências típicas + ponta-onda 3 Hz + provocação por hiperventilação); a etossuximida é a primeira linha quando não há crises tônico-clônicas generalizadas associadas, com melhor perfil que valproato para atenção. Carbamazepina, fenitoína e oxcarbazepina são bloqueadores de canal de sódio que podem AGRAVAR ausências. Vigabatrina é indicada em espasmos infantis/West (sobretudo esclerose tuberosa), não em ausências, e também pode piorar crises generalizadas.
Menina de 6 anos apresenta há alguns meses episódios diários breves em que interrompe subitamente a atividade, fica com o olhar parado por cerca de 8 segundos e depois retoma o que fazia sem confusão pós-ictal. A professora relata queda no rendimento escolar. A hiperventilação em consultório reproduz um episódio. O eletroencefalograma mostra complexos ponta-onda a 3 Hz generalizados. Qual é a medicação de primeira escolha?
O quadro é epilepsia de ausência da infância (crises de ausência típicas, EEG com ponta-onda generalizada a 3 Hz, deflagradas por hiperventilação); a etossuximida é a droga de primeira escolha para ausências puras (valproato é alternativa quando há crises tônico-clônicas associadas). A carbamazepina, a fenitoína e a vigabatrina podem AGRAVAR crises de ausência. O fenobarbital não é primeira linha e tem perfil cognitivo desfavorável, sem eficácia superior nas ausências.
Lactente de 5 meses, previamente hígido, é levado ao pronto-socorro com história de, há 1 semana, apresentar salvas de flexões bruscas do tronco e da cabeça com abdução dos braços, que duram poucos segundos e ocorrem em séries de 10 a 20 movimentos, principalmente ao despertar. A mãe relata que a criança está mais irritada e parou de sorrir e fixar o olhar como fazia antes. O eletroencefalograma mostra hipsarritmia. Qual é o diagnóstico mais provável?
A tríade de espasmos epilépticos (em flexão/salvas), regressão do desenvolvimento neuropsicomotor e hipsarritmia no EEG define a síndrome de West, típica do 1º ano de vida. A epilepsia mioclônica juvenil inicia na adolescência com mioclonias matinais. A crise febril complexa exige febre e não cursa com hipsarritmia. A síndrome de Lennox-Gastaut surge mais tarde (1-8 anos) com múltiplos tipos de crise e padrão de ponta-onda lenta. A convulsão benigna do lactente não cursa com regressão nem hipsarritmia.
Menino de 4 anos apresenta, há 6 meses, episódios diurnos de parada súbita da atividade, olhar fixo e piscamento por cerca de 10 segundos, sem queda e sem confusão pós-ictal, com retomada imediata da atividade. Ocorrem várias vezes ao dia e foram desencadeados na consulta ao pedir-se hiperpnia por 3 minutos. O EEG evidencia complexos ponta-onda generalizados a 3 Hz. Qual é o fármaco de primeira escolha?
O quadro é de epilepsia ausência da infância (crises de ausência típicas, provocadas por hiperpneia, com ponta-onda a 3 Hz). A etossuximida é a primeira escolha para ausências puras (superior em eficácia e perfil cognitivo). A carbamazepina pode agravar as ausências. O fenobarbital não é primeira linha e prejudica cognição. A vigabatrina é indicada em espasmos/West. A gabapentina não é eficaz em crises de ausência.
Lactente de 5 meses é levado à UBS porque a mãe percebeu episódios de flexão súbita do pescoço e tronco com abdução dos braços, em salvas, várias vezes ao dia, principalmente ao acordar. Houve também aparente estagnação do desenvolvimento nas últimas semanas. Diante dessa suspeita, qual é a conduta mais adequada na atenção primária?
Espasmos flexores em salvas, predominando ao despertar, associados a regressão/estagnação do desenvolvimento, em lactente, caracterizam a síndrome de West (espasmos infantis), cujo EEG clássico mostra hipsarritmia. É emergência neurológica: o atraso no diagnóstico e tratamento piora o prognóstico cognitivo, exigindo referência urgente ao neuropediatra para EEG e início precoce de terapia. Cólica não causa regressão do desenvolvimento nem movimentos em salvas estereotipados. Antitérmico é irrelevante sem febre e adia diagnóstico grave. Considerar reflexos normais ignora um sinal de alarme neurológico.
Menino de 8 anos é trazido à UBS pela professora e pela mãe por 'desligamentos' frequentes na escola: fica com olhar fixo por poucos segundos, com piscar de olhos, sem cair e sem confusão pós-evento, retomando imediatamente a atividade. Ocorre dezenas de vezes ao dia e piora com hiperventilação. Qual é a hipótese diagnóstica mais provável?
Episódios breves (segundos) de parada comportamental com olhar fixo, automatismos discretos (piscar), sem queda e sem confusão pós-ictal, muito frequentes e provocáveis por hiperventilação, são típicos de crises de ausência (epilepsia ausência da infância); o EEG mostra descargas espícula-onda a 3 Hz. O TDAH causa desatenção contínua, sem paroxismos de segundos com interrupção total da atividade nem provocação por hiperventilação. Crises tônico-clônicas cursam com queda, abalos e período pós-ictal. Cefaleia tensional não explica os 'desligamentos' recorrentes e estereotipados.
Menina de 4 anos chega à UPA em crise convulsiva tônico-clônica generalizada que já dura, segundo a mãe, cerca de 7 minutos, sem sinais de término. Há acesso venoso periférico obtido. Glicemia capilar normal. Considerando o manejo do estado de mal epiléptico na infância, qual é a medicação de primeira linha a ser administrada?
Crise contínua ≥5 minutos define estado de mal epiléptico e exige tratamento imediato. A primeira linha é um benzodiazepínico (diazepam ou midazolam; lorazepam quando disponível), preferencialmente EV se houver acesso, podendo repetir a dose. Fármacos como fenitoína, fenobarbital ou valproato são agentes de segunda linha, usados se a crise persistir após os benzodiazepínicos — não como primeira escolha. Valproato oral Inadequado: para crise ativa, tanto pela via oral quanto pelo tempo de ação. A correção de hipoglicemia já foi afastada pela glicemia normal.
Menino de 6 anos é trazido à UBS pela professora e pela mãe por 'episódios de distração' na escola há 2 meses: várias vezes ao dia, por poucos segundos, para de falar, fica com o olhar parado e pisca, retornando à atividade sem lembrar do ocorrido, sem queda nem confusão pós-evento. O exame neurológico é normal. Qual a conduta mais adequada?
Episódios muito breves, múltiplos ao dia, com interrupção da consciência, olhar parado, automatismos leves (piscar) e amnésia do evento, sem fase pós-ictal, são típicos de crises de ausência da infância. A conduta na APS é encaminhar ao neuropediatra para EEG (padrão espícula-onda 3 Hz) e definição do tratamento. Atribuir a TDAH sem investigar posterga o diagnóstico. TC de urgência não é indicada. Carbamazepina pode piorar ausências — a escolha terapêutica cabe ao especialista.
Lactente de 5 meses é levado à UBS porque a mãe percebeu, nas últimas semanas, salvas de movimentos súbitos de flexão do tronco e dos braços ('como um susto'), que se repetem em séries, várias vezes ao dia, especialmente ao despertar. A mãe também notou perda de sorriso social e menos interação. Qual a conduta mais apropriada?
Espasmos em flexão em salvas, em lactente, associados a regressão do desenvolvimento (perda de marcos, menos interação social) caracterizam a síndrome de West (espasmos infantis, com hipsarritmia ao EEG). É emergência neurológica pelo risco de deterioração cognitiva — encaminhamento urgente ao neuropediatra. Rotular como cólica/reflexo normal ou refluxo atrasa perigosamente o diagnóstico. Hemograma isolado não elucida o quadro.
Um menino de 5 anos é levado à UBS pela mãe, que relata dois episódios de "perda súbita do contato" nos últimos meses. Segundo a professora, a criança para de repente a atividade que está fazendo, fica com o olhar fixo e pisca os olhos rapidamente por cerca de 10 segundos, retornando em seguida ao normal, sem lembrar do ocorrido. Não há queda, abalos de membros, liberação esfincteriana ou sonolência após o evento. O desenvolvimento neuropsicomotor é normal, o exame físico e neurológico não mostra alterações. A mãe consegue reproduzir um episódio na consulta ao pedir que a criança sopre forte um cata-vento por alguns minutos. Qual é a hipótese diagnóstica mais provável?
As crises de ausência típica são breves (5-15 s), com parada da atividade e olhar fixo, às vezes automatismos leves (piscar), sem aura, sem período pós-ictal e com amnésia do evento; a hiperventilação (soprar o cata-vento) é o clássico fator provocador. Crise focal com comprometimento da consciência costuma durar mais, ter aura e confusão pós-ictal. A tônico-clônica generalizada cursa com abalos, queda e sonolência pós-ictal, ausentes aqui. A síncope vasovagal tem pródromos (tontura, palidez), gatilho postural/emocional e recuperação com relaxamento, não reproduzível por hiperventilação isolada.
Menino de 5 anos é trazido ao ambulatório com queixa de 'ausências' frequentes, notadas pela professora: episódios de vários segundos em que fica com olhar fixo, para de responder e às vezes pisca repetidamente, retomando a atividade sem confusão pós-ictal. Ocorrem dezenas de vezes ao dia. Não há queda, movimentos generalizados ou perda de tônus. Desenvolvimento neuropsicomotor normal, exame neurológico sem alterações. Durante a consulta, ao pedir que a criança hiperventile por dois minutos, provoca-se um episódio idêntico. O eletroencefalograma mostra complexos ponta-onda generalizados a 3 Hz. Qual é o diagnóstico e o fármaco de primeira escolha, respectivamente?
Ausências típicas (olhar fixo, parada de atividade, retomada sem período pós-ictal), desencadeadas por hiperventilação, com EEG mostrando ponta-onda generalizada a 3 Hz em criança em idade escolar definem epilepsia de ausência da infância. A etossuximida é a primeira escolha (eficaz e melhor perfil que o valproato para ausências puras). A epilepsia mioclônica juvenil cursa com mioclonias matinais e surge na adolescência. Crise focal teria semiologia focal e não responde a hiperventilação com 3 Hz; a carbamazepina inclusive pode agravar ausências. Síndrome de West ocorre em lactentes com espasmos e hipsarritmia.
Lactente do sexo masculino de 5 meses é levado ao pronto-socorro porque há cerca de três semanas apresenta 'sustos' em salva: flexões súbitas do tronco e da cabeça com abdução dos braços, em séries de 10 a 20 movimentos, várias vezes ao dia, frequentemente ao despertar. A mãe percebeu que a criança, que já sorria e fixava o olhar, parou de interagir e regrediu. Ao exame, hipoativo, pouco contato visual, hipotonia axial. História de sofrimento perinatal com hipóxia ao nascer. O eletroencefalograma evidencia hipsarritmia. Qual é o diagnóstico mais provável?
A tríade de espasmos epilépticos em salva, regressão/parada do desenvolvimento e hipsarritmia no EEG define a síndrome de West, comum entre 3 e 12 meses e frequentemente associada a insulto perinatal (encefalopatia hipóxico-isquêmica). O tratamento inclui ACTH, corticoide ou vigabatrina. A crise febril complexa exige febre e crises epilépticas — não espasmos em salva com hipsarritmia. A síndrome de Sandifer cursa com posturas distônicas ligadas ao refluxo, sem regressão nem hipsarritmia. Cólica do lactente é choro paroxístico benigno, sem alteração de EEG ou regressão do desenvolvimento.
Menino de 7 anos é trazido à UBS pela mãe, preocupada com o desempenho escolar. Ela relata que, desde os 5 anos, a criança apresenta episódios noturnos, geralmente ao adormecer ou pouco antes de acordar, com desvio da boca para um lado, salivação, incapacidade de falar e contrações da hemiface, com preservação da consciência, durando 1 a 2 minutos. Ocasionalmente evoluem para crise tônico-clônica. Exame neurológico normal, desenvolvimento adequado. O eletroencefalograma mostra descargas centrotemporais (rolândicas) que se acentuam durante o sono. Qual é o diagnóstico mais provável?
As crises focais hemifaciais com sialorreia e anartria, predominantemente ao adormecer/despertar, em criança em idade escolar com exame normal e EEG com espículas centrotemporais ativadas pelo sono, definem a epilepsia autolimitada com espículas centrotemporais (rolândica), a epilepsia focal mais comum da infância, de curso benigno e remissão na adolescência. A epilepsia do lobo temporal cursaria com automatismos e alteração de consciência, com EEG temporal. O terror noturno é parassonia sem correlato epileptiforme. A síndrome de Lennox-Gastaut cursa com múltiplos tipos de crise, atraso cognitivo e ponta-onda lenta difusa.
Menino, 6 anos, previamente hígido, é trazido pela mãe após episódio noturno testemunhado: acordou com salivação intensa, desvio da comissura labial para a direita, contrações hemifaciais e incapacidade de falar, permanecendo consciente por cerca de 2 minutos, seguido de generalização tônico-clônica. A mãe relata dois episódios semelhantes no último mês, todos ao adormecer ou ao despertar. Desenvolvimento neuropsicomotor normal, exame neurológico interictal normal. EEG interictal mostra descargas centrotemporais (rolândicas) de alta amplitude, bifásicas, ativadas pelo sono, com atividade de base normal. RM de crânio normal. Considerando o diagnóstico e o prognóstico, qual é a conduta mais adequada?
Correta: o quadro é a epilepsia autolimitada com espículas centrotemporais (epilepsia rolândica benigna) — crises focais hemifaciais/orofaríngeas com sialorreia e anartria, predomínio no sono, EEG com descargas centrotemporais ativadas pelo sono e base normal, exame e RM normais. É síndrome autolimitada com remissão na adolescência; a conduta de escolha é NÃO tratar crises raras, apenas orientar e acompanhar (tratamento reservado a crises frequentes/diurnas). Vigabatrina/rastreio metabólico é conduta de espasmos infantis (S. de West), não deste quadro. Carbamazepina pode ser usada se houver indicação, mas dose plena vitalícia contraria o caráter autolimitado e pode até agravar (evolução atípica). Não há indicação cirúrgica em síndrome benigna autolimitada. Ausência típica cursa com crises de parada breve e complexo ponta-onda 3 Hz, não com crises hemifaciais noturnas.
Menina, 7 anos, com queda do rendimento escolar há 3 meses. A professora relata episódios diários de "desligamento": a criança para a atividade, fica com o olhar fixo e pisca repetidamente por cerca de 8 segundos, sem queda, sem abalos e sem confusão pós-ictal, retomando a atividade como se nada tivesse ocorrido. Os episódios podem ocorrer dezenas de vezes ao dia. Durante a consulta, ao ser solicitada a hiperventilar por 3 minutos, apresenta um episódio idêntico. Desenvolvimento e exame neurológico normais. Qual achado eletroencefalográfico é esperado e qual o fármaco de primeira escolha?
Correta: Crises de ausência típicas (parada comportamental breve, olhar fixo, automatismos como piscar, sem aura ou pós-ictal, deflagradas por hiperventilação) em escolar com exame normal definem epilepsia-ausência da infância, cujo EEG mostra complexo ponta-onda generalizado a 3 Hz. O fármaco de primeira escolha é a etossuximida (superior ao valproato em eficácia/tolerabilidade e sem os efeitos atencionais do valproato; lamotrigina é menos eficaz). Hipsarritmia + ACTH corresponde à síndrome de West (espasmos no lactente). Descargas centrotemporais são da epilepsia rolândica, com crises focais, não ausências. Ponta-onda lenta a 2 Hz sugere síndrome de Lennox-Gastaut, com múltiplos tipos de crise e atraso cognitivo. Não é o padrão típico da ausência infantil, e a carbamazepina/oxcarbazepina (não citada aqui) ou vigabatrina podem inclusive agravar ausências.
Lactente de 5 meses, nascido a termo sem intercorrências, é trazido pelos pais com quadro iniciado há 2 semanas de episódios em salvas de flexão súbita da cabeça, tronco e membros superiores, cada espasmo durando 1 a 2 segundos, repetindo-se em séries de 10 a 20, predominando ao despertar. Os pais notaram também perda do contato visual e da interação social que a criança já apresentava. O EEG mostra hipsarritmia. Qual é o diagnóstico sindrômico?
Correta: a tríade clássica — espasmos epilépticos em salvas (flexão axial), regressão/deterioração do desenvolvimento e hipsarritmia ao EEG — em lactente entre 3 e 12 meses define a síndrome de West. É uma encefalopatia epiléptica cujo tratamento de primeira linha é ACTH/corticoide (ou vigabatrina, sobretudo na esclerose tuberosa). Ausência da infância inicia em idade escolar, com crises de parada breve e ponta-onda 3 Hz, não espasmos nem hipsarritmia. Dravet cursa com crises febris prolongadas/hemiclônicas no 1º ano e depois múltiplos tipos de crise, sem hipsarritmia. Epilepsia rolândica ocorre em escolares, com crises focais orofaciais noturnas e EEG centrotemporal. Panayiotopoulos é epilepsia occipital benigna de início mais tardio, com crises autonômicas (vômitos, desvio ocular), não espasmos em salvas.
Menino, 8 anos, previamente hígido, com desenvolvimento neuropsicomotor normal e bom rendimento escolar. A mãe relata dois episódios noturnos, próximos ao despertar, caracterizados por contrações da hemiface direita, desvio da rima labial, salivação intensa e incapacidade de falar, com preservação da consciência, durando cerca de 1 a 2 minutos e com recuperação completa. O exame neurológico é normal. O eletroencefalograma mostra descargas de ponta-onda centrotemporais, ativadas pelo sono, sobre fundo de atividade de base normal. A ressonância de crânio, quando realizada, é normal. Qual a conduta mais apropriada neste momento?
O quadro é típico de epilepsia autolimitada da infância com pontas centrotemporais (antiga epilepsia rolândica benigna): idade escolar, crises focais noturnas com sintomas orofaciais/hemifaciais, disartria e sialorreia, consciência preservada, exame normal e EEG com pontas centrotemporais ativadas pelo sono. É síndrome benigna, idade-dependente, com remissão espontânea na adolescência; com crises raras e noturnas, a conduta expectante com orientação é defensável (opção correta). Iniciar antiepiléptico de imediato não é obrigatório em crises esparsas, e a carbamazepina pode agravar as descargas em alguns casos. Neuroimagem de urgência é desnecessária diante de quadro eletroclínico clássico e exame normal. Vigabatrina é droga da síndrome de West, não desta. Fenobarbital contínuo e afastamento escolar são desproporcionais a um quadro benigno.
Lactente, 6 meses, iniciou há duas semanas episódios em salvas de flexão brusca do tronco e da cabeça com adução dos membros superiores, ocorrendo várias vezes ao dia, com predomínio ao despertar. A mãe percebeu, no mesmo período, perda de aquisições prévias, como o sorriso social e o sustento cefálico. O eletroencefalograma mostra desorganização difusa com ondas lentas e pontas multifocais de alta amplitude, sem sincronia (padrão de hipsarritmia). Qual o diagnóstico mais provável?
A tríade clássica espasmos infantis (flexão em salvas) + regressão do desenvolvimento + hipsarritmia no EEG define a síndrome de West, encefalopatia epiléptica do lactente com pico entre 3 e 7 meses (opção correta). A síndrome de Lennox-Gastaut manifesta-se tipicamente após 1-2 anos, com crises tônicas, ausências atípicas e padrão de ponta-onda lenta (<2,5 Hz), não hipsarritmia. A síndrome de Dravet cursa com crises febris prolongadas/hemiclônicas no 1º ano, sem espasmos em salvas com hipsarritmia. A epilepsia mioclônica juvenil surge na adolescência, com mioclonias matinais. A crise febril complexa exige febre e não cursa com regressão do desenvolvimento nem hipsarritmia.
Menina, 6 anos, com desenvolvimento normal, apresenta há dois meses episódios diários de interrupção súbita da atividade com olhar fixo e parada da fala, durando cerca de 10 segundos, sem queda, sem aura e sem confusão pós-ictal, retomando imediatamente o que fazia. A professora nota "desligamentos" frequentes. Durante a consulta, a hiperventilação por 3 minutos reproduz um episódio. O eletroencefalograma mostra paroxismos generalizados de ponta-onda a 3 Hz, com fundo normal. Qual o fármaco de primeira escolha para essa criança, cujas crises são exclusivamente desse tipo?
O quadro é de epilepsia-ausência da infância: idade escolar, ausências típicas breves com parada de atividade, provocadas por hiperventilação e EEG com ponta-onda generalizada a 3 Hz. Quando há apenas crises de ausência, a etossuximida é a primeira escolha, com melhor perfil atencional que o valproato e superioridade sobre a lamotrigina (estudo de Glauser) (opção correta). Os demais são bloqueadores de canal de sódio ou GABAérgicos que agravam crises de ausência: B carbamazepina, C fenitoína e D oxcarbazepina podem piorar ou precipitar ausências e mioclonias; E vigabatrina também agrava crises generalizadas de ausência (indicada em West e em crises focais). Por isso todos são contraindicados como primeira linha aqui.
Menino de 2 anos (12 kg), previamente hígido, é levado à Unidade de Pronto Atendimento (UPA) em crise convulsiva tônico-clônica generalizada, iniciada em casa há cerca de 7 minutos após pico febril (39,5°C) por quadro de infecção de vias aéreas superiores. À admissão, a criança permanece convulsionando e ainda não há acesso venoso estabelecido. Qual a conduta imediata mais adequada?
Crise que ultrapassa 5 minutos deve ser tratada como emergência (limiar de estado de mal epiléptico), com benzodiazepínico. Sem acesso venoso, a via de escolha é o midazolam IM (ou bucal/nasal), de absorção rápida (opção correta). Conduta expectante Inadequada: diante de crise prolongada e ativa. Fenitoína é droga de segunda linha, não a primeira medida, e depende de acesso venoso ainda não disponível. Fenobarbital de manutenção não tem papel no controle agudo nem é profilaxia de rotina na crise febril.
Uma menina de 9 anos, acompanhada em ambulatório de pediatria, tem queixa escolar de desatenção há mais de um ano: distrai-se com facilidade, comete erros por descuido, "sonha acordada" e tem baixo rendimento, sem hiperatividade. A mãe percebeu ainda que, algumas vezes ao dia, a menina interrompe subitamente o que está fazendo, fica com o olhar parado por poucos segundos e pisca repetidamente, retomando a atividade sem lembrar do episódio. Esses episódios costumam ser desencadeados quando ela assopra por tempo prolongado. O exame neurológico é normal. Qual é a conduta mais adequada para elucidar o diagnóstico diferencial?
Os episódios súbitos de interrupção da atividade com olhar fixo por segundos, automatismos (piscar), amnésia do evento e provocação por hiperventilação (assoprar) são altamente sugestivos de crises de ausência (epilepsia ausência da infância), que classicamente mimetizam/coexistem com a desatenção do TDAH. O exame de escolha para confirmar é o EEG, que mostra o padrão de espícula-onda a 3 Hz, ativado pela hiperventilação. Iniciar metilfenidato antes de investigar seria precipitado e pode agravar crises. RM com contraste não é o primeiro passo em crise de ausência típica com exame neurológico normal. Terapia comportamental isolada não elucida a causa dos episódios paroxísticos.
Os ensaios que mais influenciaram a escolha do primeiro fármaco antiepiléptico estratificaram os pacientes em crises focais e crises generalizadas, com 1.721 e 716 participantes respectivamente, e idade média de 38,3 anos no grupo focal e 22,5 anos no grupo generalizado. Qual é a implicação correta desses dados para a pediatria?
A própria revisão pediátrica que cita esses ensaios registra que, dada a idade média dos participantes, é difícil dizer se os achados são totalmente aplicáveis a crianças. Isso não invalida os resultados nem contraindica os fármacos em menores de 18 anos: apenas restringe a população em que o ranking de eficácia foi medido, e é exatamente por isso que a epilepsia ausência da infância, que dispõe de ensaio próprio com 453 crianças, é tratada como exceção explícita. Afirmar que valem integralmente ignora a ressalva da fonte. E a estratificação por tipo de crise não substitui a classificação sindrômica: ela é usada porque pouquíssimos ensaios foram estratificados por síndrome, o que é uma limitação reconhecida, não um método preferível.
Ensaio placebo-controlado de vigabatrina em síndrome de West randomizou 40 crianças, 20 para cada braço, com dose escalada de 50 para 150 mg/kg/dia em 48 horas. A fase duplo-cega durou 5 dias, após o que o estudo tornou-se aberto; ao fim de 24 semanas da fase aberta, dos 36 pacientes que entraram, 15 estavam livres de espasmos em monoterapia. Qual crítica metodológica é a pertinente?
Quinze divididos por 36 resultam em 41,67%, de modo que o arredondamento para 42% está correto e a alternativa que aponta 38% erra a conta. O ponto real é que a proteção da cegueira durou apenas cinco dias, enquanto o número reportado vem de 24 semanas de regime aberto: o desenho não torna o resultado falso, mas restringe a população e as condições em que ele se aplica, já que descreve uma coorte titulada de 50 para 150 mg/kg/dia em dois dias e acompanhada sem cegamento. Dizer que o tamanho amostral inviabiliza qualquer conclusão é exagero que descartaria a maior parte da literatura de síndromes raras. Chamar a titulação de clinicamente perigosa extrapola um dado que o relato não traz. A ausência de braço com corticosteroide seria limitação de outra pergunta, não da comparação com placebo que este ensaio propôs.
Menino de 8 anos apresentou dois episódios noturnos, separados por quatro meses, em que acordou com contração de um lado da face, salivação e incapacidade de falar, com generalização secundária em um deles. Exame neurológico normal. O eletrencefalograma mostra atividade de base normal com ondas agudas de elevada amplitude nas regiões centrotemporais, ativadas pela sonolência. Qual é a conduta e o dado de prognóstico que a sustenta?
O quadro é de epilepsia benigna da infância com espículas centrotemporais: idade dentro da faixa de 3 a 14 anos, crises hemifaciais breves com generalização secundária noturna e traçado com base normal e ondas agudas centrotemporais ativadas pelo sono. A remissão sem medicamento até os 18 anos ocorre em 98% das crianças, e a literatura pediátrica registra que é razoável evitar o tratamento medicamentoso de muitas delas. A opção da carbamazepina aplica ao pé da letra a linha de epilepsia focal do protocolo nacional, que na mesma seção registra ausência de evidência de níveis A ou B para a epilepsia rolândica. A opção do valproato usa a generalização secundária como se ela mudasse a síndrome, quando ela é descrita como parte do quadro noturno típico. Pedir neuroimagem pela recorrência ignora o exame neurológico normal e o traçado característico. A etossuximida pertence à síndrome de ausência, que este traçado não descreve.
O Protocolo Clínico e Diretrizes Terapêuticas da Epilepsia registra, no corpo do texto, que a vigabatrina deve ser considerada fármaco de primeira escolha em espasmos epilépticos associados a esclerose tuberosa; e, em seu anexo de evidências, que metanálise de 14 estudos mostrou o hormônio adrenocorticotrófico mais efetivo que corticosteroides e que vigabatrina no tratamento de espasmos. Qual é a leitura correta dessas duas passagens?
As duas frases respondem perguntas diferentes. A recomendação de vigabatrina como primeira escolha vem qualificada por etiologia — espasmos associados a esclerose tuberosa —, enquanto a superioridade tabulada do hormônio adrenocorticotrófico é medida contra corticosteroides orais e contra vigabatrina na população geral de espasmos. Um fármaco pode ser o melhor no conjunto e outro ser o preferido dentro de um subgrupo etiológico sem que qualquer das duas afirmações esteja errada. Acusar erro de transcrição ou revogação tácita seria acusação falsa, porque nada no documento retira a recomendação qualificada. Desqualificar a metanálise por hierarquia de evidência inverte a lógica, já que ela é justamente o que o documento escolheu tabular. Restringir ambas a causa desconhecida contraria o texto, que nomeia a esclerose tuberosa.
Em um exemplo hipotético de acompanhamento de 13 lactentes com espasmos infantis, houve supressão dos espasmos em 4 crianças, controle parcial em 3, ausência de resposta em 5 e piora em 1. No segundo eletroencefalograma, a hipsarritmia desapareceu em 6 crianças; quatro destas estavam livres de espasmos. Qual afirmação é sustentada por esses dados?
Das seis crianças sem hipsarritmia no segundo exame, quatro estavam livres de espasmos e duas ainda os apresentavam: 6−4=2, ou um terço desse grupo. As quatro crianças com supressão dos espasmos pertenciam ao grupo sem hipsarritmia; por isso, a afirmação de que nenhuma delas manteve hipsarritmia também seria verdadeira e foi retirada dos distratores. Desaparecer a hipsarritmia não implica normalização completa do eletroencefalograma. O exemplo permite avaliar concordância entre os resultados, sem afirmar capacidade preditiva universal ou eficácia comparativa de tratamento. Fundamentação: cálculo e análise lógica dos dados apresentados.
Revisão pediátrica lista as cinco síndromes epilépticas mais frequentemente encontradas na infância com as seguintes proporções do total: síndrome de West 2 a 3%, epilepsia ausência da infância 2 a 5%, epilepsia benigna com espículas centrotemporais 3 a 8%, epilepsia ausência juvenil 1 a 4% e epilepsia mioclônica juvenil 5 a 11%. O que se conclui dessas proporções?
Somando os pisos, 2 mais 2 mais 3 mais 1 mais 5 resulta em 13%; somando os tetos, 3 mais 5 mais 8 mais 4 mais 11 resulta em 31%. Portanto entre 69% e 87% da epilepsia da infância não corresponde a nenhuma das cinco síndromes listadas. Afirmar que os tetos cobrem a maioria contraria a aritmética, assim como afirmar que os pisos ultrapassam 30%. A ideia de que as faixas se sobrepõem e por isso não podem ser somadas confunde dois eixos distintos da tabela: as faixas que se sobrepõem são as etárias, enquanto as proporções são fatias de um mesmo total e admitem soma. A epilepsia mioclônica juvenil é a maior das cinco, com 5 a 11%, o que está longe de maioria.
Escolar de 9 anos é encaminhado pela escola por desatenção. A professora descreve episódios diários de poucos segundos em que a criança interrompe a escrita e fica com o olhar parado, retomando sem perceber. No consultório, hiperventilação por três minutos reproduz o episódio. O eletrencefalograma mostra atividade de base normal e descargas generalizadas de ponta-onda a 2,7 Hz. Ensaio duplo-cego com 453 crianças comparou três fármacos nessa síndrome. Considerando as taxas de liberdade decorrente de falha em 12 meses e o perfil de efeitos adversos, qual é a conduta farmacológica mais adequada?
No ensaio citado, a liberdade decorrente de falha em 12 meses foi de 45% para etossuximida, 44% para valproato de sódio e 21% para lamotrigina, com superioridade estatística dos dois primeiros sobre o terceiro. A opção que aponta o valproato como superior aos demais inverte o resultado: ele empata com a etossuximida por um ponto percentual e é o grupo que apresentou os efeitos colaterais mais indesejáveis, sobretudo disfunção de atenção — o que pesa especialmente numa criança cuja queixa de entrada foi desatenção escolar. A opção da lamotrigina troca eficácia por tolerabilidade num fármaco que perdeu por 24 pontos. A opção da carbamazepina aplica a linha de epilepsia focal a uma síndrome generalizada. A opção de não tratar transporta para a ausência o prognóstico da epilepsia com espículas centrotemporais, que é outra síndrome. Vale notar que 2,7 Hz está dentro da faixa de 2,5 a 3,5 Hz e não afasta o diagnóstico.
Lactente de 6 meses é levado ao ambulatório com história de três semanas de episódios em salvas, ao despertar, de flexão súbita do tronco com elevação dos membros superiores, cada movimento durando cerca de um segundo e meio, repetindo-se oito vezes em menos de um minuto. A mãe relata que o bebê sentava com apoio e deixou de sentar. O eletrencefalograma mostra hipsarritmia. Qual característica do evento, isoladamente, é a que o classifica como espasmo epiléptico e não como mioclonia ou crise tônica?
O critério que separa as três entidades é temporal. A mioclonia dura milissegundos; o espasmo epiléptico dura de um a dois segundos; a crise tônica passa de dois segundos. Ocorrer em salvas, envolver musculatura proximal e do tronco e surgir ao despertar são características típicas do espasmo, mas nenhuma delas o define — crises de outros tipos também podem se agrupar, envolver musculatura axial e ter relação com o ciclo de sono. A perda de marco do desenvolvimento é o terceiro componente do quadro sindrômico, não um atributo do evento motor. Quem escolhe a repetição em salvas está descrevendo o padrão de apresentação; quem escolhe a duração está aplicando a definição.
Coorte de nascimento de base populacional acompanhou 1.687 crianças e identificou 11 casos de epilepsia, dos quais 9 com doença ativa, além de 27 casos de convulsão febril e 26 crianças com eventos paroxísticos não epilépticos. As prevalências publicadas foram de 65,2 por 10.000 e, para a doença ativa, 53,3 por 10.000. Qual é a interpretação correta?
Onze dividido por 1.687 resulta em 0,65205%, ou 65,2 por 10.000; nove dividido pelo mesmo 1.687 resulta em 0,53349%, ou 53,3 por 10.000. As duas medidas partem do mesmo denominador e diferem apenas no numerador: uma conta toda criança identificada com epilepsia na coorte, a outra conta somente as que seguiam com doença ativa. Não há contradição nem erro. A ideia de subamostra menor é o equívoco mais comum e é o que a conta desmente. O tempo de seguimento não separa as duas medidas, que são fotografias do mesmo grupo sob critérios distintos. As crianças com convulsão febril nunca entraram em nenhum dos dois numeradores, já que convulsão febril não é epilepsia.
Adolescente de 14 anos é levado ao pronto-socorro após primeira crise tônico-clônica generalizada, meia hora depois de acordar. A mãe relata que há cerca de um ano ele derruba a xícara e a escova de dentes pela manhã. Exame neurológico normal. Diante da síndrome epiléptica sugerida, qual fármaco deve ser evitado especificamente pelo risco de agravar as crises mioclônicas?
Mioclonias ao despertar e crise tônico-clônica generalizada em adolescente sugerem epilepsia mioclônica juvenil. A carbamazepina deve ser evitada pelo risco de agravar crises mioclônicas. O NICE lista levetiracetam ou valproato como opções iniciais, com avaliação das restrições reprodutivas do valproato. A lamotrigina pode ocasionalmente piorar mioclonias, mas não é uma proibição uniforme: pode ser opção selecionada de segunda linha. Etossuximida não cobre as crises tônico-clônicas, porém a pergunta procura o fármaco que agrava as mioclonias.
Ao ler o Protocolo Clínico e Diretrizes Terapêuticas da Epilepsia em vigor, o residente encontra as expressões crises parciais simples, crises parciais complexas, crise de grande mal e pequeno mal, além das categorias idiopática, sintomática e criptogênica. Como interpretar esse vocabulário ao responder uma questão de prova?
O próprio documento explicita as equivalências: parciais simples são as crises focais sem alteração de consciência, parciais complexas são as focais com alteração de consciência, grande mal é a tônico-clônica generalizada e pequeno mal é a ausência típica; nas categorias etiológicas, idiopática corresponde a genética, sintomática a estrutural ou metabólica e criptogênica a causa desconhecida. Descartar o protocolo por causa do vocabulário ignora que ele segue vigente e é a referência de acesso a fármaco no país. Afirmar que descrevem entidades distintas é o erro conceitual central, já que são os mesmos fenômenos com outros nomes. Nada no vocabulário restringe o documento a adultos, que aliás traz recomendações pediátricas explícitas. E a nomenclatura antiga abrange tanto as crises focais quanto as generalizadas.
Adolescente de 16 anos apresenta abalos musculares breves nos braços ao acordar, com queda de objetos, e teve uma crise tônico-clônica generalizada após privação de sono. Eletrencefalograma com polipontas-onda generalizadas a 4-6 Hz. Qual a síndrome e o fármaco a EVITAR?
Mioclonias matinais, crise tônico-clônica desencadeada por privação de sono e polipontas-onda generalizadas configuram a epilepsia mioclônica juvenil, uma epilepsia generalizada genética. O ponto de prova é o AGRAVAMENTO por bloqueadores de canal de sódio como carbamazepina, oxcarbazepina e fenitoína, que pioram mioclonias e ausências - erro frequente quando se trata a crise tônico-clônica sem reconhecer a síndrome. As opções adequadas incluem valproato (com a ressalva em mulheres em idade fértil), lamotrigina e levetiracetam, e a orientação sobre sono regular é parte do tratamento.
Criança de 8 anos apresenta episódios diários de parada do olhar por 8 a 10 segundos, com piscamento, sem aura e sem confusão pós-ictal, desencadeados por hiperventilação. Eletrencefalograma com complexos ponta-onda generalizados a 3 Hz. Qual a síndrome e o tratamento de primeira escolha?
Ausências típicas, breves, sem aura e sem confusão pós-ictal, provocadas por hiperventilação e com ponta-onda a 3 Hz, definem a epilepsia de ausência da infância, cuja primeira escolha é a etossuximida - superior ao valproato em perfil de efeitos adversos atencionais e preferível quando não há crises tônico-clônicas associadas, situação em que o valproato leva vantagem por cobrir os dois tipos. A hiperventilação em consultório é uma manobra diagnóstica simples e subutilizada. Carbamazepina é justamente o fármaco que AGRAVA ausências, o que faz dela a escolha mais nociva.
Qual é o anticonvulsivante tradicionalmente considerado de primeira linha no tratamento das crises neonatais?
O fenobarbital permanece a droga de primeira linha na crise neonatal, com fenitoína e levetiracetam como alternativas em caso de falha. O ácido valproico é evitado no período neonatal pelo risco de hepatotoxicidade e de descompensação em erros inatos do metabolismo ainda não diagnosticados, e a vigabatrina tem indicação específica nos espasmos infantis, não nas crises neonatais.
Criança de 8 anos apresenta, durante o sono, crises com parestesia e clonias em hemiface, sialorreia e incapacidade de falar, com preservação da consciência. Eletroencefalograma mostra pontas centrotemporais. Qual o diagnóstico e o prognóstico?
Crises hemifaciais noturnas com sialorreia, anartria e consciência preservada, somadas a pontas centrotemporais, definem a epilepsia autolimitada da infância, que remite espontaneamente na adolescência — e em muitos casos nem exige tratamento contínuo, bastando orientar a família. Confundir com epilepsia temporal mesial leva a investigações e condutas desproporcionais ao prognóstico.
Sobre a epilepsia ausência da infância, assinale a alternativa correta.
As ausências duram segundos, não têm aura nem confusão depois, podem ser provocadas por hiperventilação no consultório e respondem bem a etossuximida ou valproato, com bom prognóstico. Um ponto de prova recorrente é que a carbamazepina pode agravar as ausências, sendo escolha inadequada — o que a torna o distrator mais perigoso desta questão.
Sobre as crises convulsivas no período neonatal, assinale a alternativa correta quanto à semiologia.
A imaturidade cortical faz com que as crises neonatais sejam sutis — desvio ocular, movimentos orais, pedalar, apneia e alterações autonômicas —, e por isso muitas passam despercebidas sem monitorização eletroencefalográfica. Uma distinção útil à beira do leito é que o tremor cessa à contenção do membro e não vem com alteração ocular, o que a crise não respeita.
Lactente de 5 meses apresenta episódios de flexão súbita da cabeça e do tronco com abdução dos braços, em salvas, várias vezes ao dia, associados a regressão do desenvolvimento. Qual o diagnóstico e o achado eletroencefalográfico esperado?
Espasmos em salvas, regressão do desenvolvimento e hipsarritmia formam a tríade da síndrome de West, cujo tratamento envolve corticotrofina, corticoide ou vigabatrina — esta última preferencial quando há esclerose tuberosa. O reconhecimento precoce é decisivo porque o atraso terapêutico piora o prognóstico cognitivo, e os espasmos são frequentemente confundidos com cólica ou susto.
Menino de 5 anos, previamente com linguagem normal, apresenta perda progressiva da compreensão e da expressão verbal em poucos meses, com comportamento preservado nas demais áreas. O eletroencefalograma mostra descargas epileptiformes contínuas durante o sono. O diagnóstico é:
Perda progressiva da linguagem em criança que já falava, associada a atividade epileptiforme intensa no sono, caracteriza a afasia epiléptica adquirida — a criança parece surda, mas o problema é o processamento cortical da linguagem comprometido pelas descargas. Reconhecer o quadro importa porque há tratamento antiepiléptico e imunomodulador. Rotular como autismo tardio ou como mutismo seletivo deixa o eletroencefalograma de sono sem ser solicitado.
Lactente de 8 meses inicia vigabatrina para espasmos epilépticos. Qual efeito adverso exige monitoramento específico e programado?
A vigabatrina causa retinotoxicidade com constrição concêntrica do campo visual, frequentemente irreversível, o que obriga avaliação oftalmológica seriada e uso pelo menor tempo eficaz. Hepatotoxicidade grave é o distrator que atrai porque é o alerta associado ao valproato em lactentes, sobretudo com doença mitocondrial. Anemia aplásica remete à felbamato, e nefrolitíase ao topiramato e à zonisamida. Reconhecer o efeito certo muda a rotina de seguimento, não apenas a prescrição.
Menino de 5 anos tem crises tônicas noturnas, quedas atônicas com traumatismo facial de repetição e ausências atípicas. O eletroencefalograma mostra complexos ponta-onda lentos, de 1,5 a 2,5 Hz, difusos. Qual o diagnóstico?
A tríade de múltiplos tipos de crise (tônicas noturnas, atônicas e ausências atípicas), ponta-onda lenta abaixo de 2,5 Hz e comprometimento cognitivo define a síndrome de Lennox-Gastaut. A epilepsia ausência da infância é o distrator que engana por conta das ausências, mas nela o padrão é ponta-onda a 3 Hz, o exame neurológico é normal e não há crises tônicas nem quedas. A epilepsia com espículas centrotemporais tem crises focais noturnas hemifaciais e prognóstico benigno, sem regressão cognitiva.
Menina de 14 meses teve a primeira crise aos 6 meses, febril e hemiclônica, com duração de 40 minutos. Desde então, apresenta crises desencadeadas por banho quente e vacinas, com tipos variados, e começou a estagnar no desenvolvimento. Qual conduta deve ser EVITADA?
O quadro é a síndrome de Dravet, ligada a mutação no SCN1A com perda de função em canal de sódio de interneurônios — bloqueadores de canal de sódio como carbamazepina, oxcarbazepina, fenitoína e lamotrigina agravam as crises de forma dramática e devem ser evitados. Prescrever carbamazepina é o erro clássico de quem trata as crises focais motoras pelo padrão semiológico isolado. Valproato é uma das bases do tratamento, a pesquisa genética confirma o diagnóstico e muda o prognóstico da conduta, e o plano de resgate domiciliar é obrigatório porque essas crianças fazem estado de mal com facilidade.
Lactente de 7 meses com espasmos epilépticos e hipsarritmia apresenta manchas hipocrômicas em folha no tronco e um rabdomioma cardíaco no ecocardiograma. Qual a droga de primeira escolha?
Espasmos associados a esclerose tuberosa respondem de forma particularmente boa à vigabatrina, que é a primeira escolha nesse contexto — nos espasmos de outras causas, o hormônio adrenocorticotrófico ou o corticoide em altas doses disputam essa posição. A carbamazepina é o distrator perigoso: bloqueadores de canal de sódio podem agravar espasmos e crises generalizadas. Valproato e levetiracetam têm papel secundário e não alcançam as taxas de resolução da vigabatrina nesse cenário. A contrapartida da vigabatrina é a retinotoxicidade, que obriga avaliação periódica do campo visual.
Lactente de 6 meses apresenta, há 3 semanas, salvas de flexões bruscas do tronco e extensão dos membros, dezenas por dia, sobretudo ao despertar. A mãe relata que ele perdeu o sorriso social e não segue mais objetos. O eletroencefalograma mostra hipsarritmia. Qual o diagnóstico?
A tríade espasmos em salva, hipsarritmia no eletroencefalograma e regressão do desenvolvimento define a síndrome de West, encefalopatia epiléptica cujo pico de início fica entre 3 e 7 meses. A cólica do lactente é o erro que mais atrasa o diagnóstico: os espasmos são interpretados como dor abdominal, e semanas se perdem — mas cólica não regride marcos nem produz alteração eletroencefalográfica. A síndrome de Lennox-Gastaut começa mais tarde, na idade pré-escolar, com crises tônicas noturnas e ponta-onda lenta. A mioclonia benigna do sono ocorre apenas no sono e desaparece ao despertar.
Adolescente de 15 anos relata que, há cerca de um ano, deixa cair objetos ao tomar café da manhã, com abalos bruscos dos braços, sobretudo quando dorme pouco. Ontem teve a primeira crise tônico-clônica generalizada, também pela manhã, após uma noite em claro. Exame neurológico normal. Qual o diagnóstico?
Mioclonias matinais que fazem a pessoa derrubar objetos, deflagradas por privação de sono, seguidas de crise tônico-clônica generalizada em adolescente com exame normal, é a apresentação típica da epilepsia mioclônica juvenil. O detalhe que costuma ser perdido é que as mioclonias existem há meses e ninguém as valorizou — o paciente as chama de 'nervosismo' ou 'susto'. A síndrome de Lennox-Gastaut cursa com comprometimento cognitivo e múltiplos tipos de crise desde a infância, quadro incompatível com exame neurológico normal e desempenho escolar preservado.
Menina de 6 anos com diagnóstico de epilepsia ausência da infância. Qual a droga de primeira escolha, considerando apenas o controle das ausências?
A etossuximida é a droga com melhor relação entre eficácia e perfil cognitivo para ausências puras, sendo o valproato a alternativa quando também há crises tônico-clônicas, que a etossuximida não cobre. Carbamazepina, oxcarbazepina, fenitoína e gabapentina são bloqueadores de canal de sódio ou agentes que podem agravar crises generalizadas de ausência — prescrever carbamazepina é o erro clássico e piora o quadro, aumentando a frequência dos episódios. A lamotrigina é opção de segunda linha, com eficácia inferior à etossuximida.
Adolescente de 17 anos com epilepsia mioclônica juvenil em uso de valproato apresenta ganho de 12 kg, tremor de extremidades e queda de cabelo. Qual a conduta?
Ganho de peso, tremor e alopecia são efeitos adversos conhecidos do valproato e são causa frequente de abandono do tratamento em adolescentes, o que torna a troca uma decisão clínica e não apenas cosmética. Manter a dose e insistir em dieta ignora que a má adesão é o principal preditor de recidiva nessa faixa etária. Associar carbamazepina é o erro que agrava as mioclonias. Suspender tudo devolve o paciente ao risco de crise tônico-clônica sem cobertura.
Menina de 6 anos com ausências típicas realiza ressonância magnética de crânio a pedido da família. O exame é normal. Como interpretar?
A epilepsia ausência da infância é uma epilepsia generalizada de origem genética, e a neuroimagem é normal por definição — de fato, a ressonância não faz parte da investigação de rotina quando a apresentação clínica e o eletroencefalograma são típicos. Concluir que o exame normal exclui epilepsia é o erro conceitual mais comum: o diagnóstico de epilepsia é clínico e eletroencefalográfico, e imagem normal não afasta nada. Investigação metabólica se justifica em quadros com regressão ou sinais sistêmicos, ausentes aqui.
Sobre a duração do tratamento na epilepsia mioclônica juvenil, assinale a afirmativa correta.
Diferente da epilepsia ausência da infância, a mioclônica juvenil não remite: a recidiva após retirada supera 80%, e a orientação é tratamento prolongado, muitas vezes indefinido. Aplicar a regra dos 2 anos é o erro de transposição entre síndromes com prognósticos opostos, e devolve o paciente com crise em situação de risco, como ao volante. Eletroencefalograma normalizado não autoriza a suspensão nessa síndrome. Além da medicação, higiene do sono e abstinência alcoólica são parte do tratamento.
Menino de 6 anos apresenta, sempre durante o sono, episódios de parestesia em hemiface direita, desvio da boca, salivação e incapacidade de falar, com duração de 2 minutos e consciência preservada. Desenvolvimento normal. O eletroencefalograma mostra espículas centrotemporais ativadas pelo sono. Qual o diagnóstico e a conduta?
Crises noturnas hemifaciais com anartria e sialorreia, consciência preservada e desenvolvimento normal, com espículas centrotemporais ativadas pelo sono, caracterizam a antiga epilepsia rolândica benigna — o prognóstico é excelente, com remissão espontânea na adolescência, e muitas crianças com crises raras podem ser apenas acompanhadas. Tratar toda criança com diagnóstico de epilepsia é o reflexo que expõe desnecessariamente a efeitos adversos numa síndrome autolimitada. A idade e o padrão do traçado afastam o lobo temporal mesial cirúrgico.
Menina de 5 anos apresenta crises focais motoras à direita, com generalização secundária, e ao exame tem hemiparesia leve à direita e atraso de linguagem. Qual o exame indicado?
Crises focais com déficit neurológico ao exame indicam lesão estrutural, e a ressonância magnética é o exame com sensibilidade para displasias corticais, esclerose mesial temporal, sequelas vasculares e tumores de baixo grau — todas causas potencialmente cirúrgicas. A tomografia é o distrator disponível: rápida e acessível, mas insuficiente para detectar displasia cortical, que é a causa mais frequente de epilepsia focal cirúrgica na criança. O eletroencefalograma é indispensável, mas não substitui a imagem estrutural.
Menino de 5 anos com epilepsia focal apresenta, durante o sono, descargas epileptiformes ocupando mais de 85% do traçado de sono lento, associadas a regressão de linguagem e do desempenho escolar. Qual a hipótese?
Ativação maciça de descargas no sono lento acompanhada de regressão cognitiva e de linguagem define a encefalopatia com estado de mal elétrico durante o sono, entidade em que o tratamento visa suprimir as descargas noturnas — com corticoide, benzodiazepínico em dose alta ou outras estratégias — justamente para preservar o desenvolvimento. Atribuir a regressão a transtorno do neurodesenvolvimento independente é o erro que deixa passar uma causa tratável e reversível, se abordada a tempo.
Adolescente de 12 anos tem ausências que duram cerca de 20 segundos, acompanhadas de mioclonias palpebrais e discreto componente motor, com início na puberdade. O eletroencefalograma mostra ponta-onda a 3,5 Hz com fotossensibilidade. Qual a síndrome mais provável?
Início na puberdade, ausências mais longas e menos frequentes, componentes mioclônicos e fotossensibilidade deslocam o diagnóstico do quadro clássico da infância para as epilepsias generalizadas genéticas do adolescente, cujo tratamento e prognóstico diferem — em especial, a necessidade de tratamento mais prolongado. Insistir na forma clássica da infância é o erro de quem usa apenas o tipo de crise e ignora a idade de início, que é o principal organizador das síndromes epilépticas.
Qual o achado eletroencefalográfico característico da epilepsia ausência da infância?
O padrão é de descargas generalizadas, simétricas e síncronas de ponta-onda a 3 Hz, sobre atividade de base preservada — a normalidade do traçado entre as crises é o dado que reforça o bom prognóstico. A ponta-onda lenta abaixo de 2,5 Hz é o distrator que muda inteiramente o cenário: pertence à síndrome de Lennox-Gastaut, com atraso cognitivo e refratariedade. A hipsarritmia é do lactente com espasmos, e as espículas centrotemporais definem a epilepsia autolimitada com crises noturnas hemifaciais.
Qual a droga de primeira escolha para a epilepsia mioclônica juvenil em um adolescente do sexo masculino?
O valproato é a droga mais eficaz nessa síndrome, controlando os três tipos de crise — mioclonias, ausências e tônico-clônicas. Carbamazepina, oxcarbazepina, fenitoína e vigabatrina são os erros perigosos: bloqueadores de canal de sódio e agentes gabaérgicos específicos agravam mioclonias e podem precipitar estado de mal mioclônico. A ressalva importante é o sexo: em adolescentes do sexo feminino, o potencial teratogênico do valproato desloca a escolha para levetiracetam ou lamotrigina.
Sobre a orientação à família de criança com epilepsia ausência, qual recomendação é INADEQUADA?
Restringir globalmente atividades e convívio é iatrogenia social: as ausências são breves e a criança tem exame neurológico normal, e o isolamento produz mais prejuízo do que qualquer risco evitado. As demais medidas são adequadas — supervisão na água é a única restrição realmente necessária, e informar a escola melhora tanto o reconhecimento das crises quanto o desempenho escolar, já que os episódios são frequentemente confundidos com desatenção.
Qual orientação não farmacológica é essencial no manejo da epilepsia mioclônica juvenil?
Privação de sono e álcool são os dois gatilhos mais consistentes de crise nessa síndrome, e a orientação sobre eles tem impacto comparável ao ajuste de dose — sobretudo em adolescentes e universitários. Proibir toda tela é uma restrição desproporcional: apenas parte dos pacientes é fotossensível, e as medidas se dirigem a estímulos luminosos intermitentes específicos, não ao uso cotidiano de dispositivos. Restrição de carboidrato e jejum não têm papel aqui, e exercício regular é benéfico.
Menina de 8 anos em uso de etossuximida para ausências mantém, além dos episódios controlados, uma crise tônico-clônica generalizada nova. Qual a conduta?
A etossuximida atua sobre correntes de cálcio talâmicas e é excelente para ausências, mas não protege contra crises tônico-clônicas generalizadas — o surgimento dessas exige troca para valproato, que cobre os dois tipos. Associar carbamazepina é o erro que agrava, porque bloqueadores de canal de sódio pioram crises generalizadas nas epilepsias genéticas. Aumentar a dose da etossuximida não acrescenta cobertura para o tipo de crise que ela não trata.
Qual o achado eletroencefalográfico típico da epilepsia mioclônica juvenil?
O traçado mostra polipontas-onda rápidas, generalizadas, com fotossensibilidade em parcela expressiva dos pacientes — daí a orientação sobre estímulos luminosos intermitentes. A ponta-onda a 3 Hz é o distrator direto: pertence à epilepsia ausência da infância, e a distinção importa porque a mioclônica juvenil exige tratamento por tempo muito mais longo, frequentemente por toda a vida. Surto-supressão indica encefalopatia grave do lactente, e hipsarritmia, síndrome de West.
Sobre as espículas centrotemporais na epilepsia autolimitada da infância, assinale a afirmativa correta.
As descargas centrotemporais são fortemente ativadas pelo sono, e um eletroencefalograma apenas em vigília pode ser normal — por isso o registro deve incluir sono, espontâneo ou induzido por privação. Concluir por traçado normal em vigília que não há epilepsia é o erro que devolve a criança sem diagnóstico. Essas descargas são focais e não se confundem com as generalizadas a 3 Hz das ausências. A síndrome é autolimitada e não indica cirurgia.
Adolescente de 16 anos, do sexo feminino, recebe diagnóstico de epilepsia mioclônica juvenil. Qual a consideração terapêutica mais importante?
O valproato tem o maior risco teratogênico e de comprometimento do neurodesenvolvimento entre os antiepilépticos, além de associação com ganho de peso e ovários policísticos, e por isso se evita em mulheres em idade fértil — levetiracetam e lamotrigina são as alternativas de escolha nessa síndrome. Adiar a decisão para quando houver gravidez é o erro que ignora que metade das gestações não é planejada e que a organogênese ocorre antes de a mulher saber. Carbamazepina agrava as mioclonias e também não é isenta de risco fetal.
Sobre a escolha do antiepiléptico na criança, qual princípio é correto?
O princípio central é que a síndrome escolhe a droga: bloqueadores de canal de sódio como carbamazepina e oxcarbazepina são excelentes em crises focais e agravam ausências, mioclonias e espasmos — errar esse pareamento piora a criança em vez de tratá-la. Iniciar com dois fármacos contraria a estratégia de monoterapia, que controla a maioria dos pacientes com menos efeitos adversos e melhor adesão. O peso determina a dose, nunca a escolha da molécula.
Ao organizar o diagnóstico das epilepsias da infância, qual é o primeiro dado a orientar a hipótese sindrômica?
A idade de início é o eixo que organiza as síndromes epilépticas: espasmos em salva com hipsarritmia pertencem ao lactente, ausências típicas à idade escolar, mioclonias matinais à adolescência — e é a idade que restringe as hipóteses antes mesmo do eletroencefalograma. Buscar primeiro o tipo de crise, embora essencial, é insuficiente isoladamente, porque a mesma semiologia aparece em síndromes de prognósticos opostos. Reconhecer a síndrome importa porque ela é que escolhe a droga e prevê a evolução.
Qual conjunto de crises é característico da epilepsia mioclônica juvenil?
A tríade é mioclonias ao despertar, crises tônico-clônicas generalizadas — frequentemente precedidas por salvas de mioclonias — e ausências em cerca de um terço dos pacientes. O conjunto de crises tônicas noturnas, atônicas e ausências atípicas é o distrator forte porque também é uma tríade, mas pertence à síndrome de Lennox-Gastaut, com prognóstico muito pior. Crises hemifaciais noturnas caracterizam a epilepsia autolimitada com espículas centrotemporais, e crises gelásticas sugerem hamartoma hipotalâmico.
Sobre o prognóstico da epilepsia ausência da infância, assinale a afirmativa correta.
O prognóstico é bom: a maioria remite até a adolescência e a medicação pode ser retirada após dois anos livres de crises, mas uma parcela evolui com crises tônico-clônicas generalizadas, o que justifica manter o acompanhamento e informar a família. Presumir evolução para encefalopatia é confundir com Lennox-Gastaut. O comprometimento cognitivo, quando existe, costuma ser atencional e relacionado à alta frequência de descargas não tratadas, não uma deterioração progressiva inerente à síndrome.
Qual manobra simples de consultório pode desencadear a crise e apoiar o diagnóstico de ausência?
A hiperventilação provoca alcalose respiratória e vasoconstrição cerebral e desencadeia ausências em grande parte das crianças não tratadas, sendo uma ferramenta diagnóstica de baixo custo, aplicável na consulta e durante o eletroencefalograma. A compressão do seio carotídeo e a mesa inclinada investigam síncope de origem reflexa ou disautonômica, cenário em que há perda de tônus e palidez. A estimulação calórica avalia o sistema vestibular e não tem relação com crises epilépticas.
Menina de 7 anos é levada à consulta porque a professora relata que ela 'desliga' várias vezes por aula. Os episódios duram cerca de 8 segundos, com parada da atividade, olhar fixo e piscamento, sem queda e sem confusão pós-episódio. A hiperventilação por 3 minutos no consultório reproduz um episódio. Qual o diagnóstico?
Episódios muito breves, dezenas por dia, com parada abrupta da atividade e retorno imediato sem confusão, provocados por hiperventilação, são ausências típicas. As crises focais com comprometimento da consciência formam o distrator mais importante: elas duram mais de um minuto, cursam com automatismos elaborados e deixam confusão pós-ictal, o que muda a droga escolhida. O transtorno de déficit de atenção não é interrompido por hiperventilação nem tem início e fim abruptos. A síncope cursa com perda de tônus e queda.
Criança de 3 anos com esclerose tuberosa apresenta crises focais refratárias a três antiepilépticos. A ressonância mostra um túber dominante em lobo temporal esquerdo, concordante com o foco no videoeletroencefalograma. Qual a conduta?
Havendo refratariedade e concordância entre a lesão estrutural e o foco elétrico, a ressecção do túber epileptogênico pode alcançar controle de crises e melhorar o desenvolvimento — a esclerose tuberosa não contraindica cirurgia, mesmo com múltiplos túberes, desde que um deles seja demonstrado como o gerador. Acumular a quarta droga é o erro que consome anos de neurodesenvolvimento com chance mínima de controle, já que a probabilidade de resposta cai drasticamente após duas falhas.
Qual a droga de escolha para os espasmos epilépticos associados à esclerose tuberosa?
A vigabatrina apresenta resposta particularmente boa nos espasmos ligados à esclerose tuberosa, superando as demais opções e sendo primeira linha nesse contexto específico — sua limitação é a retinotoxicidade, que exige avaliação oftalmológica seriada. Carbamazepina e fenitoína são bloqueadores de canal de sódio e podem agravar espasmos e crises generalizadas. A etossuximida cobre apenas ausências. Conhecer essa exceção é justamente o que a questão cobra: a etiologia muda a droga.
Adolescente de 14 anos apresenta abalos mioclônicos matinais nos braços, derrubando objetos no café da manhã, e teve uma crise tônico-clônica após noite mal dormida. Qual a síndrome e o tratamento habitual?
Mioclonias matinais, crise tônico-clônica desencadeada por privação de sono e início na adolescência caracterizam a epilepsia mioclônica juvenil, com boa resposta ao ácido valproico ou ao levetiracetam — este preferido em meninas pelo risco teratogênico — e forte dependência de higiene do sono e evitação de álcool. Epilepsia rolândica dá crises focais noturnas com sintomas orofaciais em escolares. Lennox-Gastaut é encefalopatia epiléptica grave. Ausência juvenil não cursa com mioclonias matinais como sintoma dominante.
Criança de 6 anos apresenta episódios de desconexão do ambiente de 10 segundos, várias vezes ao dia, com piscamento e interrupção da atividade, sem confusão pós-ictal. A hiperventilação reproduz o episódio. Qual o diagnóstico e o tratamento de escolha?
Episódios breves de desconexão, com piscamento, sem confusão pós-ictal e reproduzidos pela hiperventilação, definem a epilepsia ausência da infância, tratada com etossuximida ou ácido valproico, e o eletroencefalograma mostra complexos ponta-onda a 3 Hz. Epilepsia do lobo temporal cursa com automatismos e confusão pós-ictal. West ocorre no lactente com espasmos. Crise febril tem contexto febril e é convulsiva. E o déficit de atenção, distrator frequente na escola, não é reproduzido pela hiperventilação nem interrompe a atividade motora.
Por que a demora no diagnóstico e tratamento da síndrome de West é especialmente prejudicial?
O prejuízo é cognitivo: quanto maior o tempo com espasmos e hipsarritmia, pior o desenvolvimento a longo prazo, o que faz do reconhecimento precoce uma urgência neurológica. Dizer que evolui invariavelmente para estado de mal fatal exagera, e afirmar perda absoluta de eficácia após 30 dias transforma uma tendência em regra rígida. A evolução frequente é para síndrome de Lennox-Gastaut, e não para epilepsia focal benigna. Hipsarritmia é padrão eletroencefalográfico e não causa hidrocefalia.
Qual é a primeira linha de tratamento da síndrome de West sem esclerose tuberosa?
Hormônio adrenocorticotrófico ou corticoide em dose alta constituem a primeira linha na maioria dos casos, com vigabatrina como alternativa e escolha preferencial na esclerose tuberosa. Fenobarbital não controla espasmos de forma adequada. Carbamazepina e fenitoína podem inclusive agravar espasmos e crises generalizadas, sendo escolhas equivocadas nessa síndrome. A dieta cetogênica é opção valiosa em casos refratários, mas não é o tratamento inicial isolado, quando o objetivo é interromper rapidamente os espasmos e a hipsarritmia.
Qual é a tríade que caracteriza a síndrome de West?
A tríade clássica reúne espasmos epilépticos em salvas, hipsarritmia no eletroencefalograma e comprometimento do desenvolvimento — reconhecer o conjunto é o que evita meses de atraso diagnóstico, e o atraso no tratamento piora o prognóstico cognitivo. As demais combinações descrevem outras entidades: crises febris com atraso motor, síndromes atáxicas, epilepsia ausência e meningite. O erro mais comum na prática é confundir os espasmos com cólica ou reflexo de Moro exagerado, e por isso a filmagem dos episódios pelos pais é tão valiosa.
Qual síndrome epiléptica frequentemente sucede a síndrome de West em crianças com má evolução?
Parte considerável das crianças com síndrome de West evolui para síndrome de Lennox-Gastaut, caracterizada por crises múltiplas — tônicas, atônicas e ausências atípicas — eletroencefalograma com ponta-onda lenta e comprometimento cognitivo, com difícil controle medicamentoso. As demais síndromes citadas têm curso e prognóstico distintos: rolândica e ausência da infância são benignas e autolimitadas, a convulsão neonatal familiar benigna remite nos primeiros meses, e a mioclônica juvenil se inicia na adolescência com boa resposta terapêutica.
Lactente de 6 meses apresenta, há 3 semanas, salvas de flexão súbita do tronco e dos membros, com dezenas de episódios ao despertar, associadas a regressão do sorriso social e do contato visual. Qual o exame diagnóstico e o achado esperado?
Espasmos em salvas, típicos ao despertar, com regressão do desenvolvimento em lactente, compõem a síndrome de West, e o eletroencefalograma interictal mostra hipsarritmia — traçado caótico com ondas lentas de alta voltagem e pontas multifocais. Tomografia e ressonância entram na busca da etiologia, como esclerose tuberosa e malformações, mas não fazem o diagnóstico sindrômico. Eletroneuromiografia investiga doença neuromuscular, e o líquor não define a síndrome, embora possa ser necessário em investigações metabólicas específicas.
Lactente com síndrome de West apresenta manchas hipocrômicas em folha de freixo na pele e nódulos subependimários na ressonância. Qual a etiologia e o tratamento de escolha para os espasmos nesse contexto?
Manchas hipocrômicas em folha de freixo com nódulos subependimários definem esclerose tuberosa, causa frequente de síndrome de West, e nesse contexto a vigabatrina é o tratamento de primeira escolha, com resposta particularmente boa — seu risco de retinotoxicidade exige avaliação oftalmológica seriada. Toxoplasmose congênita produz calcificações difusas e coriorretinite. Neurofibromatose tipo 1 cursa com manchas café com leite. Sturge-Weber tem mancha em vinho do porto facial, e leucodistrofia metacromática é doença degenerativa com curso distinto.
Lactente de 6 meses é levado ao ambulatório porque, há três semanas, apresenta salvas de movimentos súbitos em que flete o tronco e os braços, com duração de segundos cada, repetidos dezenas de vezes ao despertar. A mãe percebeu também que ele parou de sorrir socialmente e não segue mais objetos, tendo perdido habilidades que já tinha. Ao exame apresenta hipotonia axial, contato visual pobre e perímetro cefálico adequado. O eletroencefalograma mostra padrão desorganizado de alta amplitude com ondas lentas e espículas multifocais. A hipótese diagnóstica mais provável é:
Espasmos em salvas ao despertar, regressão do desenvolvimento e eletroencefalograma com hipsarritmia compõem a tríade da síndrome de West, encefalopatia epiléptica que exige tratamento específico e investigação etiológica urgentes, pois o atraso piora o prognóstico cognitivo. A síndrome de Sandifer cursa com posturas distônicas ligadas às refeições, sem regressão nem alteração eletroencefalográfica. A crise febril complexa depende de febre e não se manifesta em salvas repetidas por semanas. Cólica do lactente é diagnóstico de choro, sem perda de marcos nem alteração no eletroencefalograma.
Menina de 8 anos é levada à Unidade Básica de Saúde por queixa da escola de que ela fica desligada durante as aulas, com episódios diários de olhar parado e interrupção do que estava fazendo, com duração de poucos segundos, seguidos de retomada imediata da atividade sem confusão. Nega quedas, movimentos tônico-clônicos, perda de urina ou sonolência após os eventos. Ao exame o quadro é reproduzido após hiperventilação forçada por dois minutos, com piscamento palpebral rítmico e ausência de resposta ao chamado. A hipótese diagnóstica mais provável é:
Episódios breves de desconexão com automatismo palpebral, sem confusão pós-crítica e reproduzidos pela hiperventilação, caracterizam epilepsia de ausência da infância, cujo eletroencefalograma mostra descargas generalizadas de ponta-onda a três hertz. O transtorno de déficit de atenção causa desatenção flutuante e sustentada ao longo da tarefa, sem interrupção abrupta reproduzível por manobra. A crise focal com comprometimento da consciência costuma durar mais de um minuto e deixa confusão pós-crítica. A síncope cursa com perda do tônus postural e queda, ausentes no relato.
Menino de 8 anos é levado à Unidade Básica de Saúde após dois episódios noturnos, com um mês de intervalo, em que os pais o encontraram acordado, com contrações da hemiface direita, sialorreia abundante e incapacidade de falar, mantendo compreensão preservada, com duração de cerca de dois minutos e recuperação completa. Nega febre, cefaleia ou trauma. Ao exame apresenta desenvolvimento e desempenho escolar adequados, exame neurológico normal e eletroencefalograma com espículas centrotemporais que se acentuam durante o sono. A hipótese diagnóstica mais provável é:
Crises noturnas hemifaciais com sialorreia e anartria, preservação da compreensão, exame normal e espículas centrotemporais acentuadas pelo sono definem epilepsia rolândica benigna da infância, de bom prognóstico e remissão na adolescência, frequentemente dispensando tratamento contínuo. A epilepsia mioclônica juvenil manifesta-se com mioclonias matinais nos membros superiores em adolescentes. A crise febril depende de febre, ausente no relato. O terror noturno cursa com agitação, ativação autonômica e amnésia do episódio, sem sinais focais motores nem alteração eletroencefalográfica.
Adolescente de 15 anos é levada ao ambulatório após uma crise tônico-clônica generalizada ao acordar, ocorrida em manhã após noite mal dormida em festa. Ao ser questionada, relata que há cerca de um ano derruba objetos das mãos pela manhã, com abalos bruscos dos braços, sintoma que nunca havia mencionado por achar que era falta de atenção. Ao exame apresenta exame neurológico normal e desenvolvimento adequado. O eletroencefalograma mostra descargas generalizadas de polispícula-onda, ativadas pela fotoestimulação intermitente. A hipótese diagnóstica mais provável é:
Mioclonias matinais nos membros superiores, crise tônico-clônica generalizada ao despertar após privação de sono e descargas generalizadas de polispícula-onda com fotossensibilidade caracterizam epilepsia mioclônica juvenil, cujo controle depende também de regularidade do sono e da abstinência alcoólica. A epilepsia de ausência da infância cursa com episódios breves de desconexão, sem mioclonias. Crise focal com generalização secundária teria semiologia focal inicial e alterações estruturais na imagem. A síncope produz perda de tônus com recuperação rápida e sem abalos mioclônicos matinais recorrentes por um ano.
Menino de 7 anos, com epilepsia refratária a múltiplos antiepilépticos, é acompanhado no ambulatório de neurologia e a família recebe a proposta de iniciar dieta cetogênica. A mãe procura a Unidade Básica de Saúde para entender o que isso significa e se a criança poderá comer normalmente. Ele está eutrófico, com crescimento adequado e sem comorbidades metabólicas conhecidas. Ao exame, não há alterações relevantes e os exames laboratoriais de base são normais. A orientação correta sobre a dieta cetogênica é
A dieta cetogênica é terapia nutricional estruturada, com alta proporção de gorduras e restrição de carboidratos, com eficácia demonstrada na epilepsia refratária, exigindo acompanhamento especializado, monitorização de crescimento, perfil lipídico, litíase renal e constipação. Tratá-la como dieta comum sem acompanhamento é inadequado. Ela não substitui automaticamente os antiepilépticos, cuja retirada é gradual e individualizada. Negar sua eficácia contraria as evidências disponíveis para epilepsia refratária.
Lactente de 6 meses é levado à Unidade Básica de Saúde porque a mãe observa, há três semanas, episódios em que ele flete bruscamente a cabeça e o tronco e abduz os braços, em salvas de dez a quinze movimentos seguidos, várias vezes ao dia, principalmente ao acordar. A mãe conta que ele deixou de sorrir socialmente e de fixar o olhar como fazia antes. Ao exame: hipotonia axial, contato visual pobre e perímetro cefálico no percentil 25. Qual é a conduta adequada?
Espasmos em flexão em salvas, com regressão do desenvolvimento neuropsicomotor em lactente, caracterizam espasmos infantis, epilepsia grave associada a padrão de hipsarritmia no eletroencefalograma, cujo tratamento precoce é determinante do prognóstico cognitivo, exigindo encaminhamento urgente. O reflexo de Moro é resposta isolada a estímulo, não ocorre em salvas e desaparece por volta dos 4 a 6 meses. O refluxo pode causar movimentos anormais na síndrome de Sandifer, mas não explica regressão do desenvolvimento. Aguardar três meses desperdiça a janela terapêutica dessa encefalopatia epiléptica.
Menina, 7 anos, é levada à UBS por episódios de perda súbita de contato com o ambiente, com olhar fixo por cerca de 10 segundos, várias vezes ao dia, seguidos de retorno imediato ao que fazia, sem confusão pós-evento. A professora relata queda no rendimento escolar. Exame neurológico normal. A hiperventilação por 3 minutos na consulta reproduziu um episódio. Desenvolvimento neuropsicomotor prévio normal, sem antecedente de crise febril ou trauma. Qual a hipótese diagnóstica e a conduta?
Episódios breves de desconexão com olhar fixo, múltiplos ao dia, sem confusão pós-ictal e reproduzidos pela hiperventilação são característicos das crises de ausência típicas da infância, cujo diagnóstico se apoia no eletroencefalograma com descargas de ponta-onda a 3 Hz e cujo tratamento específico difere de outras epilepsias. O transtorno de déficit de atenção não é reproduzido por hiperventilação nem cursa com perda súbita e completa do contato. Crises focais com comprometimento de consciência costumam durar mais, apresentar automatismos e confusão pós-ictal, e a carbamazepina pode agravar as ausências. Síncope vasovagal cursa com pródromos, perda do tônus postural e queda, não descritas. Transtorno conversivo não é reproduzido de forma estereotipada por hiperventilação e não explica a queda de rendimento com episódios tão frequentes.
Menino, 8 anos, previamente hígido, teve primeira crise convulsiva afebril, tônico-clônica generalizada, com duração de 2 minutos, seguida de sonolência por 20 minutos, com recuperação completa. Exame neurológico normal, sem sinais focais, T 36,6 °C, PA 104/62 mmHg, sem sinais de trauma, sem uso de medicamentos. Glicemia capilar 92 mg/dL; eletrólitos séricos normais; sem história de doença neurológica prévia. Assinale a alternativa INCORRETA sobre a investigação deste paciente.
Afirmar que o anticonvulsivante contínuo está indicado após a primeira crise não provocada é incorreto: na maioria das crianças com exame neurológico normal, a conduta é observação, pois o tratamento não altera o prognóstico a longo prazo e a decisão depende do risco individual de recorrência. O eletroencefalograma auxilia na estimativa desse risco e na classificação da síndrome. A neuroimagem é indicada diante de crise focal, déficit persistente ou sinais de hipertensão intracraniana. A avaliação metabólica identifica causas reversíveis, como distúrbios eletrolíticos e hipoglicemia. A alta com orientação clara é apropriada quando a criança se recupera integralmente.
Lactente, 6 meses, apresenta episódios de flexão súbita da cabeça e do tronco com abdução dos braços, em salvas de dez a vinte por vez, várias vezes ao dia, há 3 semanas. Os pais notaram perda do sorriso social e do contato visual. FC 128 bpm, perímetro cefálico no percentil 25. Eletroencefalograma com padrão de hipsarritmia. Ressonância com áreas de displasia cortical focal. Qual o tratamento de primeira linha?
A síndrome de West, definida pela tríade de espasmos em salvas, hipsarritmia e regressão do desenvolvimento, é tratada em primeira linha com hormônio adrenocorticotrófico ou vigabatrina, esta última preferida quando há esclerose tuberosa; o tratamento precoce melhora o prognóstico cognitivo. A carbamazepina pode agravar espasmos e crises generalizadas. A fenitoína não tem eficácia nessa síndrome. A dieta cetogênica é opção para casos refratários, não abordagem inicial. Aguardar remissão espontânea permite a deterioração cognitiva progressiva que caracteriza a doença.
Menina, 7 anos, com queixa escolar de desatenção há 6 meses. A professora relata episódios em que a criança para o que está fazendo, fica com o olhar parado por poucos segundos e depois retoma a atividade sem lembrar do ocorrido, várias vezes ao dia. FC 84 bpm. Exame neurológico normal. A hiperventilação em consultório reproduz um episódio. Eletroencefalograma com complexos ponta-onda a 3 hertz generalizados. Qual o tratamento de escolha?
A epilepsia ausência da infância, com crises breves sem aura ou confusão pós-ictal, reprodutíveis pela hiperventilação e com ponta-onda generalizada a 3 hertz, tem a etossuximida como fármaco de escolha, sendo o valproato alternativa quando há crises tônico-clônicas associadas. A carbamazepina agrava crises de ausência e é contraindicada. O fenobarbital tem eficácia inferior e prejudica a cognição. O metilfenidato trataria desatenção primária, mas a queixa escolar aqui decorre das crises. A vigabatrina destina-se a espasmos infantis e também pode agravar ausências.
Menino, 9 anos, teve dois episódios noturnos de contração da hemiface direita com salivação e incapacidade de falar, com consciência preservada, seguidos de generalização em um dos episódios. Desenvolvimento normal e bom rendimento escolar. FC 82 bpm. Exame neurológico sem alterações. Eletroencefalograma com pontas centrotemporais que se acentuam no sono. Ressonância de encéfalo sem lesões estruturais. Qual a conduta?
A epilepsia autolimitada da infância com pontas centrotemporais, antes chamada rolândica benigna, tem excelente prognóstico e remissão espontânea na adolescência, de modo que muitas vezes não se trata, orientando-se a família e reservando o antiepiléptico para crises frequentes, diurnas ou que gerem prejuízo. A politerapia imediata é desproporcional a uma síndrome benigna. A cirurgia de epilepsia é impensável em quadro autolimitado e sem lesão. A dieta cetogênica destina-se a epilepsias refratárias. A tomografia é dispensável diante de eletroencefalograma típico e ressonância já normal.
Menina, 2 anos, com primeira crise aos 6 meses, prolongada e desencadeada por febre e banho quente, seguida de crises frequentes de vários tipos, incluindo mioclônicas e focais. Desenvolvimento inicialmente normal, com estagnação a partir do segundo ano. FC 108 bpm. Ressonância de encéfalo sem lesões estruturais. Teste genético com mutação no gene que codifica canal de sódio neuronal. Qual fármaco deve ser evitado neste caso?
A síndrome de Dravet, associada a mutação no canal de sódio neuronal, tem agravamento característico com bloqueadores desse canal, e a carbamazepina é o exemplo clássico de fármaco a evitar, ao lado de lamotrigina e fenitoína. O ácido valproico é uma das opções de base do tratamento. O clobazam compõe esquemas habituais e é bem tolerado. O topiramato é adjuvante útil em crises refratárias. E o estiripentol tem indicação específica em associação com valproato e clobazam nessa síndrome.
Menino, 6 anos, com epilepsia de início aos 2 anos, mantém cerca de quinze crises semanais apesar de uso adequado de três fármacos antiepilépticos em doses otimizadas, isolados e em associação. FC 92 bpm, peso e estatura adequados. Ressonância de encéfalo sem lesão estrutural cirurgicamente abordável. Desenvolvimento com atraso moderado. Família aderente ao tratamento, com níveis séricos dentro da faixa terapêutica. Qual a conduta?
A epilepsia é considerada refratária após falha de dois fármacos adequadamente escolhidos e tolerados, e a conduta é encaminhar a centro especializado para investigação e considerar terapias não farmacológicas, entre elas a dieta cetogênica, a estimulação do nervo vago e a cirurgia quando aplicável. Acrescentar um quarto fármaco tem chance muito baixa de controle e adia alternativas eficazes. Suspender toda a medicação expõe a estado de mal. A corticoterapia contínua não é terapia definitiva de epilepsia refratária. A ressecção ampla sem foco definido é inaceitável.
Adolescente de 16 anos é levada ao pronto-socorro após primeira crise tônico-clônica generalizada, ocorrida pela manhã após noite de privação de sono. Ao ser questionada, relata que há cerca de 2 anos apresenta abalos súbitos nos braços ao acordar, que fazem derrubar objetos, sem perda de consciência. Exame neurológico normal. Tomografia de crânio sem alterações. Eletroencefalograma mostra complexos de polispícula-onda generalizados, ativados pela fotoestimulação. Qual o diagnóstico?
Mioclonias matinais de membros superiores com preservação da consciência, crise tônico-clônica generalizada precipitada por privação de sono e eletroencefalograma com polispícula-onda generalizada fotossensível definem a epilepsia mioclônica juvenil, síndrome generalizada idiopática da adolescência. A epilepsia de ausência da infância cursa com ausências típicas e descargas a três hertz, iniciando-se em idade escolar. A epilepsia do lobo temporal mesial produz crises focais disperceptivas com automatismos e alterações focais no traçado. A síndrome de Lennox-Gastaut envolve múltiplos tipos de crise, atraso do desenvolvimento e espícula-onda lenta. Rotular como crise sintomática aguda ignora as mioclonias de dois anos e o padrão eletroencefalográfico.
Menina de 7 anos é levada à consulta porque a professora relata que ela fica com o olhar parado por alguns segundos, várias vezes ao dia, interrompendo a atividade e retomando logo em seguida sem perceber. Não há queda, abalo de membros ou confusão pós-episódio. Exame neurológico normal, desenvolvimento adequado. Durante a consulta, a hiperventilação por 3 minutos reproduz um episódio. Eletroencefalograma mostra descargas de espícula-onda generalizadas a três hertz. Qual o tratamento de escolha?
Ausências típicas com eletroencefalograma mostrando espícula-onda generalizada a três hertz e reprodução do episódio pela hiperventilação definem epilepsia de ausência da infância, cujo tratamento de primeira escolha é a etossuximida quando não há crises tônico-clônicas associadas, com valproato e lamotrigina como alternativas. A carbamazepina é contraindicada porque agrava ausências e mioclonias. A fenitoína também piora crises de ausência e não se justifica por via endovenosa em paciente estável. O fenobarbital tem efeitos cognitivos e comportamentais desfavoráveis em escolares e não é primeira escolha. A vigabatrina é indicada em espasmos infantis, sobretudo na esclerose tuberosa, e pode agravar epilepsias generalizadas.
Lactente de 6 meses passou a apresentar salvas de flexão breve do tronco e dos braços ao despertar. Os pais notaram perda de aquisições motoras recentes. Qual descrição caracteriza melhor essa condição?
A atividade epiléptica pode contribuir para prejuízo do desenvolvimento e exige tratamento precoce. Referência: https://www.rch.org.au/clinicalguide/guideline_index/Infantile_Spasms/
Lactente de 6 meses passou a apresentar salvas de flexão breve do tronco e dos braços ao despertar. Os pais notaram perda de aquisições motoras recentes. Qual achado favorece essa hipótese?
A hipsarritmia é fortemente associada aos espasmos, embora sua ausência não exclua a síndrome. Referência: https://www.rch.org.au/clinicalguide/guideline_index/Infantile_Spasms/
Lactente de 6 meses passou a apresentar salvas de flexão breve do tronco e dos braços ao despertar. Os pais notaram perda de aquisições motoras recentes. Qual é a conduta mais adequada entre as opções?
O atraso terapêutico é indesejável; a escolha entre terapia hormonal e vigabatrina considera a etiologia. Referência: https://www.rch.org.au/clinicalguide/guideline_index/Infantile_Spasms/
Lactente de 6 meses passou a apresentar salvas de flexão breve do tronco e dos braços ao despertar. Os pais notaram perda de aquisições motoras recentes. Qual é o diagnóstico mais provável?
Salvas de espasmos em lactente com regressão do desenvolvimento constituem uma emergência diagnóstica neurológica. Referência: https://www.rch.org.au/clinicalguide/guideline_index/Infantile_Spasms/
Menina de 7 anos interrompe a fala e fica com olhar fixo por 8 segundos várias vezes por dia, retomando imediatamente a atividade. Os episódios são provocados por hiperventilação e não há outras crises. Qual é a conduta mais adequada entre as opções?
A escolha depende do tipo de crise; ausências isoladas admitem etossuximida como tratamento inicial. Referência: https://www.epilepsydiagnosis.org/syndrome/cae-overview.html
Menina de 7 anos interrompe a fala e fica com olhar fixo por 8 segundos várias vezes por dia, retomando imediatamente a atividade. Os episódios são provocados por hiperventilação e não há outras crises. Qual achado favorece essa hipótese?
Esse padrão eletroclínico é característico das ausências típicas da infância. Referência: https://www.epilepsydiagnosis.org/syndrome/cae-overview.html
Menina de 7 anos interrompe a fala e fica com olhar fixo por 8 segundos várias vezes por dia, retomando imediatamente a atividade. Os episódios são provocados por hiperventilação e não há outras crises. Qual descrição caracteriza melhor essa condição?
A ausência típica causa desconexão transitória sem a confusão pós-ictal prolongada de outros eventos. Referência: https://www.epilepsydiagnosis.org/syndrome/cae-overview.html
Menina de 7 anos interrompe a fala e fica com olhar fixo por 8 segundos várias vezes por dia, retomando imediatamente a atividade. Os episódios são provocados por hiperventilação e não há outras crises. Qual é o diagnóstico mais provável?
Ausências breves e frequentes com retorno imediato e provocação por hiperventilação sugerem essa síndrome. Referência: https://www.epilepsydiagnosis.org/syndrome/cae-overview.html
Criança tem episódios abruptos de olhar fixo e piscamento, de poucos segundos, com retorno imediato e descargas generalizadas de ponta-onda típicas. Qual classificação é mais adequada?
O padrão favorece crises de ausência da infância. Pausas breves e frequentes de consciência, com recuperação imediata e descargas generalizadas típicas no EEG, favorecem ausência. Referência: https://www.epilepsydiagnosis.org/syndrome/cae-overview.html
Bebê de sete meses apresenta salvas de espasmos e regressão motora, com confirmação eletroencefalográfica de síndrome epiléptica correspondente. Qual classificação é mais adequada?
O conjunto indica síndrome de espasmos epilépticos infantis. Espasmos em salvas no lactente, especialmente com regressão e EEG alterado, exigem diagnóstico e tratamento especializados urgentes. Referência: https://www.epilepsydiagnosis.org/syndrome/west-syndrome-overview.html
Escolar tem múltiplas desconexões diárias com EEG de ponta-onda bilateral síncrona a 3 Hz e ausência de confusão ao final. Qual classificação é mais adequada?
A combinação é típica de epilepsia de ausência. Pausas breves e frequentes de consciência, com recuperação imediata e descargas generalizadas típicas no EEG, favorecem ausência. Referência: https://www.epilepsydiagnosis.org/syndrome/cae-overview.html
Lactente antes em desenvolvimento passa a perder interação e apresenta salvas de flexão do tronco com EEG profundamente desorganizado. Qual classificação é mais adequada?
A regressão associada a espasmos exige reconhecimento urgente. Espasmos em salvas no lactente, especialmente com regressão e EEG alterado, exigem diagnóstico e tratamento especializados urgentes. Referência: https://www.epilepsydiagnosis.org/syndrome/west-syndrome-overview.html
Bebê apresenta movimentos breves de extensão em grupos, especialmente ao acordar, com atraso do desenvolvimento e EEG compatível. Qual classificação é mais adequada?
O padrão em salvas aponta para espasmos epilépticos. Espasmos em salvas no lactente, especialmente com regressão e EEG alterado, exigem diagnóstico e tratamento especializados urgentes. Referência: https://www.epilepsydiagnosis.org/syndrome/west-syndrome-overview.html
Professor relata que aluno interrompe atividades por poucos segundos várias vezes ao dia; hiperventilação provoca evento com EEG generalizado típico. Qual classificação é mais adequada?
A provocação e o EEG favorecem epilepsia de ausência. Pausas breves e frequentes de consciência, com recuperação imediata e descargas generalizadas típicas no EEG, favorecem ausência. Referência: https://www.epilepsydiagnosis.org/syndrome/cae-overview.html
Lactente de seis meses tem flexões súbitas em salvas ao despertar, perda de habilidades e EEG com hipsarritmia. Qual classificação é mais adequada?
Espasmos e regressão sustentam síndrome epiléptica infantil. Espasmos em salvas no lactente, especialmente com regressão e EEG alterado, exigem diagnóstico e tratamento especializados urgentes. Referência: https://www.epilepsydiagnosis.org/syndrome/west-syndrome-overview.html
Escolar apresenta várias pausas de segundos por dia, sem confusão posterior, e EEG com ponta-onda generalizada a 3 Hz durante o evento. Qual classificação é mais adequada?
O padrão eletroclínico é de ausência da infância. Pausas breves e frequentes de consciência, com recuperação imediata e descargas generalizadas típicas no EEG, favorecem ausência. Referência: https://www.epilepsydiagnosis.org/syndrome/cae-overview.html
Em uma criança com epilepsia e doença mitocondrial confirmada por variante patogênica em POLG, qual risco fundamenta a contraindicação ao valproato?
Doenças relacionadas a POLG apresentam risco aumentado de hepatotoxicidade grave induzida por valproato. Referência: DailyMed/NLM. VALPROIC ACID SOLUTION [REMEDYREPACK INC.]. Prescribing information. https://dailymed.nlm.nih.gov/dailymed/services/v2/spls/1edd220d-d151-4177-9a29-9fee36489fb7.xml
Antes de prescrever lacosamida a uma criança com antecedente de distúrbio de condução cardíaca, a equipe revisa seu perfil de segurança. Qual alteração eletrocardiográfica é particularmente relevante?
Lacosamida pode prolongar o PR e favorecer bloqueio atrioventricular; antecedentes de condução e medicamentos associados exigem atenção. Referência: DailyMed/NLM. LACOSAMIDE TABLET, FILM COATED [REMEDYREPACK INC.]. Prescribing information. https://dailymed.nlm.nih.gov/dailymed/services/v2/spls/28a594e7-e89b-4d2c-b508-11a5f74700d3.xml
Ao orientar a família de uma criança em uso de topiramato durante um período de calor intenso, qual efeito adverso exige atenção específica?
O topiramato pode causar oligohidrose e hipertermia, especialmente em pacientes pediátricos. Referência: DailyMed/NLM. TROKENDI XR (TOPIRAMATE) CAPSULE, EXTENDED RELEASE [SUPERNUS PHARMACEUTICALS, INC.]. Prescribing information. https://dailymed.nlm.nih.gov/dailymed/services/v2/spls/2dc7957e-a3e5-46bb-aa66-f3250f872f5e.xml
No seguimento de uma criança que usa topiramato, identifica-se redução persistente do bicarbonato sérico. Qual mecanismo relacionado ao medicamento pode explicar uma acidose metabólica hiperclorêmica?
A inibição da anidrase carbônica pelo topiramato pode causar perda de bicarbonato e acidose sem aumento do ânion gap. Referência: DailyMed/NLM. TROKENDI XR (TOPIRAMATE) CAPSULE, EXTENDED RELEASE [SUPERNUS PHARMACEUTICALS, INC.]. Prescribing information. https://dailymed.nlm.nih.gov/dailymed/services/v2/spls/2dc7957e-a3e5-46bb-aa66-f3250f872f5e.xml
Ao associar lamotrigina a um esquema que contém valproato, é necessário utilizar uma titulação específica. Qual interação farmacocinética fundamenta esse cuidado?
A menor depuração eleva a exposição à lamotrigina e exige atenção ao esquema de titulação. Referência: DailyMed/NLM. LAMOTRIGINE TABLET [PD-RX PHARMACEUTICALS, INC.]. Prescribing information. https://dailymed.nlm.nih.gov/dailymed/services/v2/spls/dc6e6735-d49a-44d8-936d-7c33437bc59e.xml
O perampanel é uma opção em situações selecionadas de epilepsia e atua sobre a neurotransmissão excitatória. Qual mecanismo molecular o caracteriza?
O perampanel antagoniza receptores AMPA, envolvidos na neurotransmissão excitatória. Referência: DailyMed/NLM. PERAMPANEL TABLET, FILM COATED [TEVA PHARMACEUTICALS, INC.]. Prescribing information. https://dailymed.nlm.nih.gov/dailymed/services/v2/spls/bc8f7cf2-c19c-4235-859f-9ff1dd21908e.xml
A descrição precisa dos movimentos ajuda a classificar crises com quedas na infância. Qual sequência caracteriza uma crise mioclônico-atônica?
A mioclonia precede a atonia, combinação que pode produzir queda súbita. Referência: ILAE. Myoclonic-atonic seizure. https://www.epilepsydiagnosis.org/seizure/myoclonic-atonic-overview.html
Na expressão “encefalopatia do desenvolvimento e epiléptica”, qual interpretação explica o componente especificamente epiléptico do comprometimento neurocognitivo?
O componente epiléptico indica impacto da atividade epiléptica; a etiologia subjacente também pode contribuir. Referência: ILAE. Developmental and/or epileptic encephalopathy. https://www.epilepsydiagnosis.org/encephalopathy.html
A síndrome de Dravet é uma encefalopatia do desenvolvimento e epiléptica frequentemente associada a uma variante em gene de canal iônico. Qual gene é o mais frequentemente implicado?
Variantes patogênicas em SCN1A são encontradas na maioria dos casos de Dravet. Referência: ILAE. Dravet syndrome: Genetics. https://www.epilepsydiagnosis.org/syndrome/dravet-genetics.html
Na farmacologia dos medicamentos anticrise utilizados em crianças, qual proteína sináptica constitui um alvo de ligação relevante do levetiracetam?
A ligação à SV2A está associada à ação do levetiracetam, embora não explique integralmente todos os seus efeitos. Referência: DailyMed/NLM. LEVETIRACETAM TABLET, FILM COATED, EXTENDED RELEASE [APOTEX CORP.]. Prescribing information. https://dailymed.nlm.nih.gov/dailymed/services/v2/spls/abc9fada-c5c2-4e07-fb8a-4d1518f7657e.xml
Na avaliação de regressão cognitiva associada a suspeita de encefalopatia epiléptica com ativação de ponta-onda no sono, por que pode ser necessário um EEG noturno prolongado?
O registro do sono permite avaliar a ativação característica, por vezes não captada em curtos períodos. Referência: ILAE. Developmental and/or epileptic encephalopathy with spike-wave activation in sleep: EEG. https://www.epilepsydiagnosis.org/syndrome/ee-csws-eeg.html
No acompanhamento de lactentes com síndrome de Dravet, qual trajetória do desenvolvimento é compatível com a evolução habitual e ajuda a entender a necessidade de vigilância longitudinal?
Em Dravet, o desenvolvimento pode ser normal inicialmente e apresentar comprometimento progressivo a partir do segundo ano de vida. Referência: ILAE. Dravet syndrome: Clinical Overview. https://www.epilepsydiagnosis.org/syndrome/dravet-overview.html
Uma criança em tratamento com etossuximida apresenta febre e odinofagia novas. Além de investigar infecção, qual toxicidade potencial justifica considerar hemograma nesse contexto?
Discrasias hematológicas foram associadas à etossuximida; sintomas de infecção justificam avaliar contagens celulares. Referência: DailyMed/NLM. ETHOSUXIMIDE SOLUTION [MYLAN PHARMACEUTICALS INC.]. Prescribing information. https://dailymed.nlm.nih.gov/dailymed/services/v2/spls/19c924c2-f558-4c78-9277-2d7e0df2f505.xml
Na epilepsia occipital visual da infância, qual fenômeno sensorial pode constituir a manifestação inicial de crises breves em vigília?
Fenômenos visuais elementares são manifestações típicas de crises occipitais nessa síndrome. Referência: ILAE. Childhood occipital visual epilepsy: Seizures. https://www.epilepsydiagnosis.org/syndrome/late-childhood-occipital-videos.html
A síndrome de Landau-Kleffner integra o espectro de encefalopatias epilépticas com ativação de descargas no sono. Qual domínio é particularmente comprometido nessa síndrome?
A regressão da linguagem, especialmente da compreensão de estímulos verbais, caracteriza esse subtipo. Referência: ILAE. Developmental and/or epileptic encephalopathy with spike-wave activation in sleep: Clinical Overview. https://www.epilepsydiagnosis.org/syndrome/ee-csws-overview.html
Na epilepsia autolimitada com crises autonômicas, anteriormente chamada síndrome de Panayiotopoulos, qual manifestação ictal pode levar à confusão inicial com doença gastrointestinal?
Sintomas autonômicos, particularmente náusea e vômitos, podem predominar nas crises dessa síndrome. Referência: ILAE. Self-limited epilepsy with autonomic seizures: Seizures. https://www.epilepsydiagnosis.org/syndrome/panayiotopoulos-videos.html
Na investigação de uma criança com múltiplos tipos de crises, incluindo crises tônicas no sono, e suspeita de síndrome de Lennox-Gastaut, qual combinação eletroencefalográfica é característica?
Esses dois padrões, integrados ao quadro clínico, sustentam a caracterização eletroencefalográfica de Lennox-Gastaut. Referência: ILAE. Lennox-Gastaut syndrome: EEG. https://www.epilepsydiagnosis.org/syndrome/lgs-eeg.html
No aconselhamento de uma família sobre síndrome de Lennox-Gastaut já confirmada, qual expectativa geral distingue essa síndrome de epilepsias autolimitadas da infância?
Lennox-Gastaut costuma ter evolução persistente, com dificuldades cognitivas e terapêuticas relevantes. Referência: ILAE. Lennox-Gastaut syndrome: Clinical Overview. https://www.epilepsydiagnosis.org/syndrome/lgs-overview.html
No tratamento prolongado com fenobarbital, interações podem reduzir a exposição a outros medicamentos metabolizados no fígado. Qual propriedade farmacológica explica esse efeito?
O fenobarbital pode aumentar o metabolismo de outros fármacos por indução enzimática. Referência: DailyMed/NLM. PHENOBARBITAL TABLET [REMEDYREPACK INC.]. Prescribing information. https://dailymed.nlm.nih.gov/dailymed/services/v2/spls/4e2910f2-173d-4b5c-aad3-44f4ab40d8cb.xml
Uma criança com epilepsia também tem um defeito conhecido do ciclo da ureia. Qual medicamento anticrise é especificamente contraindicado pelo risco de precipitar encefalopatia hiperamonêmica?
O valproato é contraindicado em distúrbios do ciclo da ureia devido ao risco de hiperamonemia e encefalopatia. Referência: DailyMed/NLM. VALPROIC ACID SOLUTION [REMEDYREPACK INC.]. Prescribing information. https://dailymed.nlm.nih.gov/dailymed/services/v2/spls/1edd220d-d151-4177-9a29-9fee36489fb7.xml
Quer treinar mais nesse tema? Estas questões vêm do nosso banco — lá tem milhares, com simulado, maratona e estatística de acerto por área.
Criar conta grátis e continuar →Plano de revisão
em 7 dias
Diga em voz alta, sem consultar, as faixas etárias das cinco síndromes da primeira tabela e aponte as três que começam aos 8 anos. Em seguida recite a escada de duração — milissegundos, 1 a 2 segundos, acima de 2 segundos — dizendo o que cada faixa nomeia. Termine enunciando, para cada uma das três síndromes centrais do capítulo, o achado do eletrencefalograma que a confirma e o fármaco que a síndrome proíbe.
em 30 dias
Refaça as contas do capítulo sem olhar as tabelas. Primeiro, some as proporções das cinco síndromes nos pisos e nos tetos e diga que fatia da epilepsia da infância fica de fora. Segundo, reconstrua a partição da série brasileira: quatro, três, cinco e um em treze, confira que os quatro percentuais impressos somam cem por cento exatos e diga por que essa soma é esperada. Terceiro, calcule as duas condicionais do dado eletrencefalográfico daquela série, 4 em 6 e 4 em 4, e diga em voz alta qual delas o aluno costuma inverter. Quarto, reconstrua as duas prevalências da coorte de Passo Fundo a partir de 11 e 9 casos em 1.687 crianças e diga por que elas não se contradizem. Por fim, liste os quatro percentuais de resposta à vigabatrina que apareceram no capítulo e escreva, ao lado de cada um, de que denominador ele saiu.
Agora atenda
Você sabe decidir com a tomografia na mão. A prova prática, e a vida, pedem outra coisa: chegar lá a partir de um paciente que ainda não tem exame nenhum.
Mãe traz ao ambulatório de pediatria o filho de 5 meses, encaminhado pela unidade básica por movimentos repetidos. Ela mostra dois vídeos: em ambos o bebê está no colo e, logo depois de acordar, faz séries de acenos de cabeça acompanhados de leve elevação dos ombros, cada movimento muito breve, seis a dez seguidos, com intervalo de poucos segundos entre eles. Conta que isso começou há três semanas, que já levou em dois serviços e que ouviu que era refluxo e depois que era manha. Diz que o menino era de olhar muito para as pessoas e agora parece não acompanhar tanto. Está preocupada porque a avó falou que criança que treme tem convulsão e que convulsão dá retardo. Pergunta se precisa internar e se vai ficar tomando remédio a vida toda. — você conduz anamnese, exame físico e conduta; o paciente responde em tempo real e o feedback vem no fim.